Ten artykuł ma na celu dostarczenie protokołu izolacji i hodowli pierwotnych fibroblastów związanych z rakiem z syngenicznego mysiego modelu potrójnie ujemnego raka piersi oraz ich zastosowanie w badaniach przedklinicznych nowych nanocząstek zaprojektowanych do celowania w mikrośrodowisko guza.
Artykuł metodologiczny
Izolacja pierwotnych fibroblastów związanych z rakiem z syngenicznego mysiego modelu raka piersi w celu zbadania celowanych nanocząstek
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Fibroblasty związane z rakiem (CAF) są kluczowymi aktorami w kontekście mikrośrodowiska guza. Pomimo zmniejszenia liczby w porównaniu z komórkami nowotworowymi, CAF regulują progresję guza i zapewniają ochronę przed odpornością przeciwnowotworową. Pojawiające się strategie przeciwnowotworowe mają na celu przemodelowanie mikrośrodowiska guza poprzez ablację pronowotworowych CAF lub przeprogramowanie funkcji CAF i ich statusu aktywacji. Obiecującym podejściem jest opracowanie nanowymiarowych środków dostarczających, które są w stanie celować w CAF, umożliwiając w ten sposób specyficzne dostarczanie leków i aktywnych cząsteczek. W tym kontekście model komórkowy CAF może stanowić użyteczne narzędzie do badań przesiewowych in vitro i wstępnych badań nad takimi nanopreparatami.
To badanie opisuje izolację i hodowlę pierwotnych CAF z syngenicznego mysiego modelu 4T1 potrójnie ujemnego raka piersi. Kulki magnetyczne użyto w 2-etapowym procesie separacji w celu ekstrakcji CAF ze zdysocjowanych guzów. Kontrolę immunofenotypowania przeprowadzono za pomocą cytometrii przepływowej po każdym pasażu w celu weryfikacji wydajności procesu. Wyizolowane CAF mogą być wykorzystywane do badania zdolności celowania różnych nanopreparatów zaprojektowanych do zwalczania mikrośrodowiska guza. Znakowane fluorescencyjnie nanokaże H-ferrytyny wykorzystano jako potencjalne nanocząstki do opracowania metody. Nanocząstki, zarówno nieosłonięte, jak i sprzężone z ligandem celującym, analizowano pod kątem ich wiązania z CAF. Wyniki sugerują, że ekstrakcja ex vivo CAF piersi może być użytecznym systemem do testowania i walidacji nanocząstek pod kątem specyficznego celowania w rakotwórcze CAF.
Wprowadzenie
W ciągu ostatnich dziesięcioleci stało się jasne, że zabijanie komórek nowotworowych zwykle nie wystarcza do wyeliminowania nowotworu, ponieważ mikrośrodowisko guza może spowodować nawrót nowotworu i wywołać opór terapeutyczny1,2. Pojawił się wtedy nowy paradygmat: celowanie w zrąb guza, aby pozbawić guz czynników wspierających, a tym samym zwiększyć skuteczność chemioterapeutyków3,4,5. W szczególności fibroblasty związane z rakiem (CAF) są interesującym celem zrębu w wielu guzach litych6,7. CAF to bardzo niejednorodna grupa komórek, która oddziałuje z komórkami rakowymi i komórkami układu odpornościowego poprzez wydzielanie czynników wzrostu, cytokin i chemokin; budować i przebudowywać macierz zewnątrzkomórkową; i włącz tworzenie przerzutów8,9,10,11,12. W zależności od typu nowotworu, CAF wykazują funkcje pronowotworowe, podczas gdy inne podtypy CAF wydają się mieć funkcje supresyjne nowotworu13,14. Aby lepiej wyjaśnić tę dychotomię, ważna jest dokładna charakterystyka CAF z guzów pierwotnych i przerzutowych.
W tym kontekście, rozwijająca się dziedzina badań skupiła się na rozwoju nanowymiarowych środków przeznaczonych do zwalczania i/lub niszczenia CAF poprzez dostarczanie aktywnych cząsteczek i leków zdolnych do przebudowy mikrośrodowiska guza15,16,17,18. Zaprojektowano kilka rodzajów nanocząstek, aby osiągnąć ablację CAF za pomocą leków cytotoksycznych, indukować terapię fotodynamiczną ukierunkowaną na CAF lub przeprogramować CAF poprzez przywrócenie ich do stanu spoczynku lub indukowanie ekspresji ligandów indukowanej apoptozą związaną z TNF, która indukuje apoptozę sąsiednich komórek rakowych16,19. Co więcej, potencjał wielu nanocząstek do aktywnego ukierunkowania na określone markery biologiczne daje nadzieję na wybór podzbiorów CAF do celu. Chociaż jego bezwzględna specyficzność dla CAF jest nadal kwestionowana, białko aktywujące fibroblasty (FAP) jest jednym z najbardziej obiecujących celów pronowotworowego zrębu i jest wykorzystywane do sterowania dostarczaniem nanoleków, torując w ten sposób drogę do rozwoju nanoterapii ukierunkowanych na CAF20,21,22.
Ten artykuł opisuje izolację pierwotnych CAF z syngenicznego modelu mysiego raka piersi i opisuje ich użycie w badaniu zdolności celowania nanocząsteczek zaprojektowanych do rozpoznawania markera CAF, FAP. Nanokage ferrytynowe są używane jako potencjalne nanosystemy do opracowania metody, ponieważ ich specyfika dostarczania może być kształtowana przez ekspozycję powierzchniową ugrupowań docelowych23,24. Co więcej, udało się udowodnić, że ferrytyny są doskonałymi biokompatybilnymi wahadłowcami do zastosowań przeciwnowotworowych, wywołując szybką akumulację ładunku w masie guza25,26,27. Do tej pory badania przedkliniczne nanosystemów ukierunkowanych na CAF obejmowały testy in vitro na liniach komórkowych fibroblastów stymulowanych w hodowli transformującym czynnikiem wzrostu-beta w celu indukowania aktywacji komórek i ekspresji niektórych cech immunofenotypowych CAFs28,29. Ta metoda jest zwykle stosowana do unieśmiertelnionych linii komórkowych (takich jak NIH3T3, LX-2) i jest dość szybka i prosta, dając aktywowane komórki w ciągu kilku godzin lub dni. Ograniczeniem jest to, że chociaż stymulacja in vitro indukuje ekspresję niektórych genów przypisywanych aktywowanym miofibroblastom, nie może całkowicie podsumować wszystkich cech biologicznych prawdziwych CAF, zwłaszcza ich heterogeniczności in vivo.
Inna strategia polega na ekstrakcji pierwotnych CAFów z próbek nowotworów ludzkich lub myszy30,31. Gwarantuje to, że aktywacja CAF zachodzi w kontekście fizjologicznym i że zachowana jest heterogeniczność subpopulacji CAF. Zgodnie z celem badania, CAF mogą pochodzić z różnych źródeł, co daje możliwość zbadania najbardziej wiarygodnego stanu. Opisany tutaj protokół byłby cenny dla naukowców, którzy chcą przeprowadzić wstępną ocenę funkcjonalności nowych nanocząstek zaprojektowanych do celowania w CAF z mysiego modelu raka piersi. Wyizolowane CAF byłyby przydatne do badań przesiewowych tych nanocząstek, które są wystarczająco obiecujące, aby przejść do oceny in vivo w zwierzęcych modelach raka. Będzie to miało znaczenie podczas pierwszych etapów produkcji nanocząstek, prowadząc nanotechnologów w kierunku udoskonalenia projektowania nanocząstek, głównie biorąc pod uwagę strategię immobilizacji ligandów w celu uzyskania optymalnych właściwości docelowych.
Protokół
1. Ustanowienie syngenicznego modelu raka piersi 4T1
UWAGA: Obecny protokół opisuje izolację pierwotnych CAFów od mysiego guza piersi 4T1. Opisane tutaj badanie na zwierzętach zostało zatwierdzone przez włoskie Ministerstwo Zdrowia (numer aut. 110/2018-PR).
- Hodowla i implantacja komórek nowotworowych
- Rozmrozić 1 × 10⁶ komórek 4T1-luc w kolbie T75 z 10 ml pożywki Roswell Park Memorial Institute (RPMI) 1640 uzupełnionej 10% płodowej surowicy bydlęcej (FBS), 1% penicyliny/streptomycyny (P / S) i 1% L-glutaminy. Dodać środek usuwający Mykoplazmę (1:100) do pożywki.
UWAGA: Komórki 4T1-luc stabilnie wyrażają lucyferazy i mogą być wizualizowane przez bioluminescencję (BLI) po odpowiedniej stymulacji D-lucyferyną. Pozwala to na monitorowanie in vivo żywotności i proliferacji komórek nowotworowych po implantacji u myszy (Ryc. 1). - Utrzymuj komórki w temperaturze 37 °C i 5% CO2 w wilgotnej atmosferze do ~80% konfluencji, zmieniając pożywkę co 2 dni.
UWAGA: Kontynuuj leczenie środkiem usuwającym Mycoplasma przez 1 tydzień (~2/3 pasaże) przed wstrzyknięciem myszom, aby upewnić się, że wstrzyknięte komórki są wolne od mykoplazmy. - W dniu zabiegu należy oderwać komórki za pomocą 1 ml roztworu kwasu trypsyna-etylenodiaminotetraoctowego (EDTA) (trypsyna 1:250) przez 5 minut w temperaturze 37 °C. Zatrzymać aktywność trypsyny poprzez dodanie pożywki hodowlanej, policzyć komórki za pomocą błękitu trypanowego (1:1) i obliczyć liczbę komórek/ml.
- Odpipetować objętość odpowiadającą 1 × 10⁶ komórkom i odwirowywać przez 5 minut przy 400 × g. Odlać supernatant i ponownie zawiesić osad w 1 ml pożywki zasadowej RPMI 1640. Komórki należy przechowywać na lodzie do momentu, gdy będą gotowe do wstrzyknięcia.
UWAGA: Dla każdej myszy potrzeba od 1 × 10⁵ komórek; Jednak zawsze obliczaj dla nadmiaru 2 myszy (co odpowiada 2 × 10⁵ komórek), aby ułatwić ładowanie strzykawki. - Dzień przed operacją należy ogolić sierść 8 myszy BALB/c (samica, siedmiotygodniowa), aby odsłonić obszar gruczołów sutkowych w jamie brzusznej po prawej stronie. Użyj golarki elektrycznej i nałóż cienką warstwę kremu do depilacji na 4 minuty; Następnie zmyj krem wodą i kawałkiem papieru.
- Wywołać znieczulenie poprzez ciągłe wdychanie 2% izofluranu przez ~5 min i wykonać wstrzyknięcie podskórne w okolicę brzusznych gruczołów sutkowych za pomocą strzykawki tuberkulinowej 27 G. Obrócić igłę do góry, aby wniknąć w skórę podskórnie; następnie przytrzymaj skórę do góry i powoli wstrzyknij 100 μl zawiesiny komórkowej (1 × 10⁵ komórek). Lekko obrócić igłę, a następnie powoli schować strzykawkę.
UWAGA: Należy pamiętać, aby doprowadzić zawiesinę komórek do temperatury pokojowej 15 minut przed wstrzyknięciem.
- Rozmrozić 1 × 10⁶ komórek 4T1-luc w kolbie T75 z 10 ml pożywki Roswell Park Memorial Institute (RPMI) 1640 uzupełnionej 10% płodowej surowicy bydlęcej (FBS), 1% penicyliny/streptomycyny (P / S) i 1% L-glutaminy. Dodać środek usuwający Mykoplazmę (1:100) do pożywki.
- Wzrost i rozwarstwienie guza
- Po 5 dniach od wstrzyknięcia komórki wstrzyknąć 150 mg/kg D-lucyferyny dootrzewnowo (100 μl) 5 minut przed obrazowaniem. Rejestruj obrazy BLI za pomocą systemu obrazowania in vivo, ustawiając ekspozycję 10 s, średnie binowanie i przysłonę na 4. Zdefiniuj obszar luminescencyjny guza jako obszar zainteresowania (ROI) i określ ilościowo całkowity sygnał w ROI (foton/s/m2) za pomocą oprogramowania do obrazowania.
- Powtarzaj procedurę obrazowania (1.2.1) co 5 dni od wstrzyknięcia w celu monitorowania wzrostu guza pod kątem wzrostu BLI.
- Aby ustalić objętość guza, przytrzymaj mysz i odsłoń jej brzuch. Za pomocą suwmiarki mierz długość i szerokość guza (L) raz w tygodniu. Oblicz objętość guza (V) za pomocą równania 1.
[V = (dł. x szer. 2)/2] (1) - Po 20 dniach od wstrzyknięcia komórki należy złożyć zwierzęta w ofierze przez zwichnięcie szyjki macicy, oddzielić guzy od skóry nożyczkami i zebrać je w roztworze do przechowywania tkanek (patrz Tabela materiałów).
UWAGA: Próbki guza mogą być natychmiast wykorzystane do dysocjacji na pojedyncze komórki (sekcja 2) lub przechowywane w temperaturze 4 °C przez okres do 48 godzin.
2. Dysocjacja guza na pojedyncze komórki
UWAGA: Do wykonania następujących kroków użyj sterylnych odczynników i jednorazówek w okapie z przepływem laminarnym. Pracuj z 4 guzami na raz.
- Umieść próbkę guza na szalce Petriego i ostrożnie usuń wszelkie fragmenty skóry, tłuszczu i martwiczych obszarów za pomocą pęsety i skalpela. Następnie zredukuj guz na małe kawałki o wielkości około 1-2 mm i przenieś je do rurki (Rysunek 2A).
UWAGA: Guzy 4T1 stają się wysoce martwicze podczas wzrostu, z tendencją do owrzodzeń. Ważne jest, aby ostrożnie usunąć martwicze obszary, aby uniknąć ingerencji zanieczyszczeń w kolejne kroki. - Przygotuj mieszankę trawiącą do dysocjacji guza: wymieszaj 2,35 ml pożywki RPMI 1640, 100 μl enzymu D, 50 μl enzymu R i 12,5 μl enzymu A. Namocz fragmenty guza w roztworze i szczelnie zamknij probówkę.
UWAGA: Wskazane objętości mieszanki trawiennej obowiązują dla guzów o wadze do 1 g i mogą być dostosowane do większych guzów w zależności od ich masy. Guzy 4T1 rosnące przez 20 dni zwykle mieszczą się w zakresie 0,5–0,8 g. - Odwróć rurkę do góry nogami, sprawdzając, czy wszystkie kawałki guza stoją na dnie rurki w kierunku nasadki. Podłącz rurkę do dysocjatora mechanicznego w odpowiedniej obudowie i uruchom specjalny program dysocjacji przeznaczony dla trudnych nowotworów (patrz instrukcje producenta).
UWAGA: Do zamontowania w dysocjatorze mogą być wymagane specjalne rurki. Rurki C mają wirnik wewnątrz nasadki, który sprzyja mechanicznej dysocjacji tkanki. - Odłączyć probówkę, trzymać ją do góry dnem i inkubować próbkę w temperaturze 37 °C przez 40 minut, delikatnie wstrząsając. Następnie podłącz rurkę do dysocjatora w odpowiedniej obudowie i uruchom dwa razy następujący specyficzny program dysocjacji przeznaczony dla trudnych guzów. Upewnij się, że pod koniec zabiegu nie ma dużych kawałków tkanki (Rysunek 2B).
UWAGA: Aby zdysocjować guz, można użyć innych koktajli enzymatycznych do degradacji macierzy zewnątrzkomórkowej. Jednak w tym protokole zastosowano dostępny na rynku zestaw do dysocjacji guza zawierający zoptymalizowaną mieszankę enzymów (enzymy D, R, A) oraz półautomatyczny dysocjator, który mechanicznie dysocjuje tkankę. Takie połączenie zapewniło prawidłową degradację macierzy zewnątrzkomórkowej wraz z utrzymaniem integralności komórki i epitopów na powierzchni komórki. - Przefiltrować próbkę przez sitko o pojemności 40 μm w probówce o pojemności 50 ml, przemyć filtr 10 ml pożywki RPMI 1640 i odwirować probówkę przez 7 minut w temperaturze 300 × g. Jeśli osad komórkowy wydaje się czerwony, poddaj lizie erytrocyty, dodając 1 ml buforu lizującego chlorek amonu i potasu (ACK) przez 5 minut w temperaturze pokojowej, przemyj 10 ml RPMI 1640, przenieś zawiesinę komórek do probówki o pojemności 15 ml i ponownie odwiruj.
- Zawiesić osad w 1 ml buforu PBE składającego się z soli fizjologicznej buforowanej fosforanami (PBS), 0,5% albuminy surowicy bydlęcej (BSA) i 2 mM EDTA i policzyć komórki za pomocą błękitu trypanowego (1:1). W przypadku zbrylania komórek należy przefiltrować zawiesinę komórek przez sitko o wielkości 70 μm, uprzednio nasączone PBS.
UWAGA: Zwłaszcza, gdy guzy są duże, ważne jest, aby sprawdzić liczbę komórek i ostatecznie podzielić każdą próbkę guza na różne probówki, z nie więcej niż 107 komórkami w każdej probówce przed przejściem do kroku 2.7. - Przygotować bufor wiążący do usuwania martwych komórek, rozcieńczając 20-krotny roztwór podstawowy buforu wiążącego (patrz Tabela Materiałów) sterylną wodą podwójnie destylowaną. Umyj komórki 5 ml buforu wiążącego 1× ( Rysunek 2C).
UWAGA: Utrzymuj bufor w temperaturze 4 °C. - Wirować przez 7 minut przy 300 × g i ponownie zawiesić osad komórkowy 0,1 ml mikrogranulek do usuwania martwych komórek (patrz tabela materiałów). Dobrze wymieszaj i inkubuj w temperaturze pokojowej przez 15 minut.
- Podczas inkubacji z kulkami przygotuj stojak magnetyczny pod maską i zawieś na nim ferromagnetyczne kolumny separacyjne (jedna kolumna na maksymalnie 10,7 komórek) końcówkami skierowanymi w dół. Zrównoważyć kolumny 0,5 ml zimnego 1× buforu wiążącego. Poczekaj, aż roztwór przepłynie pod wpływem grawitacji.
UWAGA: Ważne jest, aby nie przekraczać liczby komórek na kolumnę, aby uniknąć ryzyka zakrzepnięcia łoża kolumny i zmniejszenia wydajności odzysku. Podczas pracy z więcej niż 107 komórkami użyj więcej kolumn zgodnie z całkowitą liczbą komórek lub użyj większych kolumn. W takich przypadkach należy dostosować objętości odczynnika opisane w poniższych krokach do tych wskazanych przez producenta. - Pod koniec inkubacji dodać 400 μl zimnego buforu wiążącego 1× do zawiesiny kulki/komórki, załadować całą objętość na kolumnę i zebrać ścieki (odpowiadające nieznakowanym komórkom) do probówki o pojemności 15 ml.
- Przemyć kolumnę czterokrotnie 0,5 ml zimnego buforu wiążącego 1× i zebrać całkowity ściek (odpowiadający frakcji żywych komórek) w tej samej probówce.
- Policz komórki za pomocą błękitu trypanowego (1:1). Umieścić 1 × 10⁵ komórek w dwóch probówkach do sortowania komórek aktywowanych fluorescencją (FACS) i utrzymywać je w temperaturze 4 °C do czasu walidacji procesu (patrz krok 4.1): użyj pierwszej probówki do ustawienia parametrów analizy i obszarów dodatnich (probówka kontrolna), a drugiej do analizy biomarkerów (probówka z próbką). Użyj pozostałych komórek do ekstrakcji CAF (patrz sekcja 3).
UWAGA: Usunięcie martwych komórek jest ważne w celu zmniejszenia niespecyficznych reakcji z mikrogranulkami w sekcji 3. Jednak, aby poprawić wydajność, unikaj usuwania martwych komórek, jeśli proporcja martwych komórek wynosi <20%.
3. Ekstrakcja pierwotnych CAFów z guza piersi
UWAGA: Dla sekcji 3 użyj mysiego zestawu do izolacji fibroblastów związanych z nowotworem, zawierającego koktajl zubożenia fibroblastów niezwiązanych z nowotworem oraz mikrogranulki fibroblastów związanych z nowotworami, odpowiednie do magnetycznego znakowania komórek (zobacz Tabelę Materiałów).
- Zubożenie fibroblastów niezwiązanych z rakiem
- Zwilż sitko o wielkości 70 μm PBS i przefiltruj zawiesinę komórek, aby usunąć wszelkie grudki. Następnie odwirować komórki przez 10 minut w temperaturze 300 × g i odessać supernatant.
UWAGA: Jeśli pojedynczy guz został podzielony na dwie próbki dla kroku 2.7, połącz zawiesinę komórkową po dwie przed przystąpieniem do kroku 3.1.2. - Zawiesić osad w 80 μl zimnego buforu PBE i dodać 20 μl koktajlu zubożającego fibroblasty niezwiązane z nowotworem. Dobrze wymieszać i inkubować w temperaturze 4 °C przez 15 minut w ciemności.
- Podczas inkubacji z kulkami należy przygotować ferromagnetyczne kolumny zubożające (1 na próbkę) na stojaku magnetycznym i zrównoważyć kolumny z 2 ml zimnego buforu PBE. Poczekaj, aż roztwór przepłynie.
- Pod koniec inkubacji dodać 400 μl zimnego buforu PBE do zawiesiny kulki/komórki, załadować całą objętość na kolumnę i zebrać ścieki (odpowiadające nieznakowanym komórkom) do probówki o pojemności 15 ml.
- Umyj kolumnę dwukrotnie 2 ml zimnego buforu PBE i zbierz cały ściek do tej samej probówki. Wirować przez 10 minut przy 300 × g i ponownie zawiesić w 0,1 ml zimnego buforu PBE.
UWAGA: Wyczerpanie fibroblastów niezwiązanych z rakiem drastycznie zmniejsza całkowitą ilość odzyskiwanych komórek. Na ogół konieczne i zalecane jest zebranie zawiesin komórkowych z czterech różnych próbek w celu uzyskania widocznej osadki i wystarczającej liczby komórek do wykonania kroku 3.2. Zapewni to optymalną wydajność. - Umieścić 20 μl zawiesiny komórek w probówce FACS i utrzymywać ją w temperaturze 4 °C w celu walidacji procesu (patrz sekcja 4). Użyj pozostałych komórek do wyboru CAF (patrz krok 3.2).
- Zwilż sitko o wielkości 70 μm PBS i przefiltruj zawiesinę komórek, aby usunąć wszelkie grudki. Następnie odwirować komórki przez 10 minut w temperaturze 300 × g i odessać supernatant.
- Pozytywna selekcja fibroblastów związanych z rakiem
- Dodaj 20 μl mikrogranulek fibroblastów związanych z nowotworem do 80 μl zawiesiny komórkowej. Dobrze wymieszać i inkubować w temperaturze 4 °C przez 15 minut w ciemności.
- Podczas inkubacji z kulkami należy przygotować ferromagnetyczne kolumny separacyjne (1 na próbkę) na stojaku magnetycznym i zrównoważyć kolumny 0,5 ml zimnego buforu PBE. Poczekaj, aż roztwór przepłynie.
- Pod koniec inkubacji dodać 400 μl zimnego buforu PBE do zawiesiny kulek/komórek, załadować całą objętość na kolumnę i pozwolić nieznakowanym komórkom przepłynąć do probówki o pojemności 15 ml.
- Umyj kolumnę trzykrotnie 0,5 ml zimnego buforu PBE i zbierz całkowite ścieki w tej samej probówce.
UWAGA: Przepływ zawiera nieznakowane komórki CD90.2-ujemne, które można odrzucić jako fibroblasty niezwiązane z rakiem. - Wyjmij kolumnę z magnesu i umieść ją w probówce o pojemności 1,5 ml. Dodaj 1 ml zimnego PBE na kolumnę i natychmiast wepchnij tłok do kolumny, aby wypłukać komórki.
- Wirować przez 10 minut przy 400 × g i ponownie zawiesić w 0,1 ml zimnego buforu PBE. Umieścić 20 μl zawiesiny komórek w probówce FACS i utrzymywać ją w temperaturze 4 °C w celu walidacji procesu (patrz sekcja 4).
UWAGA: Po odwirowaniu osad może być ledwo widoczny, zwłaszcza gdy pierwotne guzy są małe. Używaj stożkowych dolnych probówek wirówkowych i uważaj, aby nie stracić żadnych komórek podczas zasysania supernatantu. - Rozcieńczyć pozostałe komórki w odpowiedniej objętości zmodyfikowanego podłoża Dulbecco's Eagle's Medium (DMEM)/Ham's F-12 uzupełnionego 15% FBS, 2 mM L-glutaminy, 1% P/S i 1% aminokwasów endogennych i umieścić komórki na płytce do hodowli tkankowej.
- Sprawdź gęstość komórek pod mikroskopem i umieść płytkę w inkubatorze w temperaturze 37 °C i 5% CO2 , aby komórki przylegały i rosły.
UWAGA: Jeśli komórki są zbyt gęste, przed umieszczeniem płytki w inkubatorze należy natychmiast podzielić zawiesinę komórek na dwie studzienki płytki do hodowli tkankowej.
4. Walidacja procesu
- Cytometria przepływowa
UWAGA: Sekcja 4.1 nie wymaga sterylnych warunków i może być wykonywana poza okapem laminarnym. Wykonaj sekcję 4.1 równolegle dla próbek pobranych w kroku 2.11 (guz dysocjacyjny), kroku 3.1.6 (po wyczerpaniu fibroblastów niezwiązanych z rakiem) i kroku 3.2.6 (po wzbogaceniu fibroblastów związanych z rakiem).- Odwirować probówki FACS przygotowane w krokach 2.11, 3.1.6 i 3.2.6 przez 10 minut w temperaturze 300 × g. Odrzucić supernatant.
UWAGA: Przygotuj co najmniej jedną dodatkową probówkę, która zawiera niebarwione komórki pełniące rolę kontrolną do ustawiania parametrów analizy. - W probówkach ponownie zawiesić komórki w 88 μl PBE i dodać 2 μl przeciwciała anty-CD45 sprzężonego z izotiocyjanianem fluoresceiny (FITC, rozcieńczenie 1:50, zgodnie z instrukcją producenta) i 10 μl przeciwciała anty-CD90.2 sprzężonego z fikoerytryną (PE, rozcieńczenie 1:10, zgodnie z instrukcją producenta). Dokładnie wymieszać i inkubować przez 10 minut w temperaturze 4 °C w ciemności. W probówce kontrolnej (niebarwionej) ponownie zawieś komórki w 100 μl PBE. Inkubować przez 10 minut w temperaturze 4 °C w ciemności, aby powtórzyć procedurę zastosowaną dla komórek barwionych przeciwciałami.
UWAGA: Temperatura i czas inkubacji muszą być dokładnie sprawdzone, ponieważ zmiana tych zmiennych może skutkować słabym lub niespecyficznym barwieniem, a tym samym zmianą wyników. - Po zakończeniu etapu inkubacji należy przeprowadzić płukanie, dodając 1 ml PBE. Wirować przez 10 minut przy 300 x g. Odrzucić supernatant.
- Zawieś komórki (wszystkie probówki) w 500 μl PBS.
- Dobrze wymieszaj i przystąp do analizy cytometrii przepływowej. Ustaw kanały do pomiaru fluorescencji przeciwciał (tj. FITC i PE).
- Z probówki kontrolnej wybierz wszystkie żywe komórki, rysując pierwszą bramkę (P1) na wykresie rozproszenia do przodu i z boku (FSC vs SSC). W P1 ustaw drugą bramkę (P2) składającą się tylko z pojedynczych komórek.
- Korzystając ze specyficznych kanałów fluorescencyjnych przeciwciał (tj. FITC i PE), ustaw odpowiednie bramki, aby rozpoznać dodatnio zabarwione komórki.
- Rozpocznij analizę i zarejestruj co najmniej 10 000 zdarzeń w P2. Odczyt sygnałów z obu kanałów jednocześnie.
UWAGA: Jeśli ogólna liczba komórek jest mniejsza niż oczekiwano, preferowane może być odczytanie całej probówki. - (OPCJONALNIE) Jeśli programowane jest dalsze barwienie dodatkowymi przeciwciałami/fluoroforami, przed rozpoczęciem analizy należy ustawić odpowiednią matrycę kompensacyjną.
- Odwirować probówki FACS przygotowane w krokach 2.11, 3.1.6 i 3.2.6 przez 10 minut w temperaturze 300 × g. Odrzucić supernatant.
- Monitorowanie morfologii i charakterystyki komórek
UWAGA: Po wysianiu komórki muszą być obsługiwane w sterylnych warunkach.- Następnego dnia po wysiewie zwizualizuj komórki pod mikroskopem optycznym, aby sprawdzić adhezję i morfologię komórek. Odessać supernatant i zastąpić go świeżą pożywką.
UWAGA: CAF to duże komórki w kształcie wrzeciona, które można łatwo odróżnić od nabłonkowej struktury komórek nowotworowych 4T1. - Utrzymuj komórki w temperaturze 37 °C i 5% CO2 w wilgotnej atmosferze, zmieniając podłoże co 2 dni.
- Gdy komórki osiągną ~80% konfluencji (około 4-6 dni po wysianiu), odłącz komórki za pomocą roztworu TrypLE Select (patrz Tabela Materiałów) na 5 minut w temperaturze pokojowej. Dodać świeżą pożywkę (4:1), odwirować zawiesinę komórek o stężeniu 400 × g przez 5 minut i ponownie zawiesić osad w świeżej pożywce.
- Podziel komórki w stosunku 1:2 i rozwijaj kulturę, aż do uzyskania liczby komórek potrzebnych do eksperymentu.
- Przy każdym pasażu sprawdzaj morfologię i wzrost komórek pod mikroskopem optycznym. Jeśli morfologia komórek nie jest jednorodna (np. klony małych okrągłych komórek pojawiające się w hodowli), należy przeanalizować próbkę komórek za pomocą cytometrii przepływowej, jak opisano w sekcji 4.1. Jeśli jest jednorodny, przejdź do kroku 4.2.7.
UWAGA: Zmiany w morfologii komórek mogą wskazywać na zanieczyszczenie fibroblastami niezwiązanymi z rakiem, które należy usunąć, aby zapewnić czystość hodowli. - Przeanalizować wyniki cytometrii przepływowej i postępować zgodnie z jednym z następujących scenariuszy: (i) jeśli dojdzie do zanieczyszczenia komórek CD90.2-/CD45-, zbierz wszystkie komórki i powtórz selekcję pozytywną, wykonując krok 3.2; (ii) jeżeli dojdzie również do zanieczyszczenia komórek CD45+, należy zebrać wszystkie komórki i powtórzyć zubożenie w kroku 3.1; (iii) jeżeli nie dojdzie do zanieczyszczenia (obecne są tylko komórki CD90.2+/CD45-), należy utrzymać komórki w hodowli i przejść bezpośrednio do 4.2.7.
UWAGA: Ponieważ powtarzanie procesu zubożania za pomocą mikrogranulek zmniejszy regenerację komórek, zaleca się to tylko wtedy, gdy komórki nie muszą być używane natychmiast. - Policz komórki za pomocą błękitu trypanowego (1:1), umieść 5 × 10⁵ komórek w dwóch probówkach FACS i odwiruj przez 10 minut przy 300 × g. Odrzuć supernatant i ponownie zawieś osad w 0,5 ml buforu blokującego (PBS uzupełniony 2% BSA, 2% surowicy koziej) na 15 minut w temperaturze pokojowej.
UWAGA: Jedna probówka działa jako kontrola składająca się tylko z niebarwionych komórek, podczas gdy komórki w drugiej probówce będą barwione do analizy cytometrii przepływowej. - Wirować przez 10 minut przy stężeniu 300 × g, odrzucić supernatant i ponownie zawiesić w 99 μl buforu blokującego. Dodać 1 μg przeciwciała anty-FAP do probówki z próbką i 1 ml buforu blokującego do probówki kontrolnej. Dokładnie wymieszać i inkubować przez 15 minut w temperaturze pokojowej.
UWAGA: FAP jest markerem powierzchniowym reaktywnego zrębu guza i może być używany do identyfikacji i charakterystyki CAF. - Przemyć trzykrotnie PBS, odwirować i inkubować z odpowiednim przeciwciałem drugorzędowym sprzężonym z barwnikiem fluorescencyjnym (1 μg) w buforze blokującym przez 15 minut w temperaturze pokojowej.
- Przemyć trzykrotnie PBS i przeanalizować za pomocą cytometrii przepływowej (wykonaj kroki od 4.1.5 do 4.1.7, ustawiając odpowiedni kanał do wykrywania użytego fluoroforu). Następnie użyj komórek do eksperymentów (krok 5.2).
- (FAKULTATYWNIE) Zamrozić próbkę komórek w 1 ml 90% FBS i 10% dimetylosulfotlenku (DMSO); przechowywać w temperaturze -80 °C do dalszego wykorzystania.
- Następnego dnia po wysiewie zwizualizuj komórki pod mikroskopem optycznym, aby sprawdzić adhezję i morfologię komórek. Odessać supernatant i zastąpić go świeżą pożywką.
5. CAFy celowane przez zmodyfikowane nanocząstki ferrytyny
UWAGA: Rekombinowany wariant ludzkiego ciężkiego łańcucha ferrytyny (HFn) został użyty jako goła nanocząstka lub został sprzężony z celującymi cząsteczkami. W tym przypadku nanocząstki HFn funkcjonalizowane zmienną częścią przeciwciała anty-FAP (Fab@FAP) zostały przygotowane przez NanoBioLab na Uniwersytecie w Mediolanie-Bicocca w dwóch proporcjach molowych HFn:Fab@FAP, 1:1 i 1:5, zgodnie z wcześniej opisanym protokołem32.
- Znakowanie fluorescencyjne nanocząstek HFn
UWAGA: Zarówno gołe, jak i funkcjonalizowane nanokcie HFn są znakowane fluorescencyjnie FITC.- Rozpuść proszek FITC w 99% etanolu, aby uzyskać stężenie 2 mg/ml.
UWAGA: Ten roztwór należy przygotować na świeżo. - Inkubować 50 μl przygotowanego roztworu (200 μg FITC) na każdy 1 mg białka (tj. 100 μl HFn w stężeniu 10 mg/ml). Dodać 50 μl 1 M wodorowęglanu sodu (NaHCO3) i dostosować objętość do 500 μl za pomocą 0,1 M NaHCO3.
UWAGA: Skaluj woluminy w górę zgodnie z potrzebami eksperymentu. - Mieszaninę reakcyjną inkubować w temperaturze pokojowej, w ciemności, ciągle mieszając przez 1 godzinę.
- Usunąć nadmiar FITC ze sprzężenia przez filtrację żelową przy użyciu wirowej kolumny odsalającej (7 kDa MWCO).
- Ocenić stężenie odzyskanego znakowanego białka za pomocą spektrofotometru. Oszacuj ilości białka i barwnika, mierząc absorbancję odpowiednio przy 280 nm i przy 488 nm.
- Rozpuść proszek FITC w 99% etanolu, aby uzyskać stężenie 2 mg/ml.
- Wiązanie nanocząstek HFn z CAFs
UWAGA: Używaj CAF nie później niż z pasaży 4-5 w kulturze.- Umieścić 5 × 10⁵ komórek w każdej probówce FACS, odwirować przez 10 minut przy 300 × g i ponownie zawiesić w 0,5 ml PBS, 0,3% BSA uzupełnionego 0,1 mg/ml różnych preparatów nanocząstek (gołe HFn, HFn-Fab@FAP 1:1, HFn-Fab@FAP 1:5) uprzednio oznakowanych FITC.
UWAGA: Uruchom każdy warunek w trzech egzemplarzach. Przygotować dodatkową probówkę jako kontrolną nieznakowaną próbkę, do której nie dodaje się żadnych nanocząstek. - Inkubować przez 2 godziny w temperaturze 4 °C w ciemności, odwirować i przemyć trzykrotnie w PBS.
- Zawiesić komórki za pomocą 0,5 ml PBS, dobrze wymieszać i przeanalizować za pomocą cytometrii przepływowej. Ustaw kanały do pomiaru fluorescencji FITC.
- Po bramkowaniu na aktywnych pojedynczych komórkach uzyskaj 20 000 zdarzeń. Użyj nieznakowanej probówki kontrolnej, aby ustawić bramkę dodatniego wyniku FITC i uzyskać procent zdarzeń FITC+ (odpowiadających wiązaniu nanocząstek).
- Umieścić 5 × 10⁵ komórek w każdej probówce FACS, odwirować przez 10 minut przy 300 × g i ponownie zawiesić w 0,5 ml PBS, 0,3% BSA uzupełnionego 0,1 mg/ml różnych preparatów nanocząstek (gołe HFn, HFn-Fab@FAP 1:1, HFn-Fab@FAP 1:5) uprzednio oznakowanych FITC.
6. Analiza statystyczna i powtórzenia eksperymentalne
- zwierzęta
- Przeprowadzić trzy niezależne eksperymenty wzrostu guza i izolacji CAF, używając 8 zwierząt na pojedynczy eksperyment, jak opisano w 1.1.5. Aby zoptymalizować wydajność izolacji CAF, należy podzielić wycięte tkanki na podgrupy (n=4) i przetworzyć je, wykonując czynności opisane w sekcji 2.
- Interakcja HFn z komórkami
- Oceń interakcję funkcjonalizowanego i niefunkcjonalizowanego HFn z komórkami docelowymi i niedocelowymi (odpowiednio CAF i 4T1) pod względem procentu dodatnio wybarwionych komórek przez fluorescencyjnie znakowane nanocage. Proszę podać wyniki jako średnią ± odchylenie standardowe z trzech niezależnych eksperymentów.
- analiza statystyczna
- Aby obliczyć istotność statystyczną w eksperymentach wiązania komórek z HFn i HFn-FAP, należy użyć zwykłego jednoczynnikowego testu ANOVA.
Wyniki
In vivo konfiguracja modelu dla optymalnej izolacji CAF
Wstrzyknięcie 105 komórek 4T1-luc do tkanki tłuszczowej gruczołu piersiowego samic myszy BALB/c prowadzi do powstania mierzalnej masy guza w 5. dniu po implantacji. Wzrost guza monitorowano przez miesiąc po implantacji, mierząc jego objętość za pomocą suwmiarki oraz żywotność komórek nowotworowych za pomocą BLI. Aby wyznaczyć odpowiedni przedział czasowy do uśmiercenia zwierząt w celu izolacji CAF, poszukiwano optymalnego kompromisu pomiędzy większym rozmiarem guza i sygnałem BLI a pojawiającą się owrzodzeniem i nekrozą guza (Rycina 1). Ponieważ rdzeń nekrotyczny pojawia się 20 dni po implantacji i powiększa się w 25. i 30. dniu (co dokumentują obrazy BLI na Rycina 1C), 20. dzień wyznaczono jako punkt czasowy pozwalający zoptymalizować odzysk komórek po procesie izolacji. Nawet po ostrożnym usunięciu wszystkich widocznych obszarów nekrozy podczas pierwszych etapów obróbki guza ex vivo, na koniec dysocjacji do pojedynczych komórek stwierdzono wysoki odsetek martwych komórek (Tabela 1). Ze względu na to, że odsetek ten może mieć znaczenie, zwłaszcza wraz ze wzrostem rozmiaru guza, usuwanie martwych komórek jest zawsze niezbędne podczas pracy z modelem 4T1.
Optymalizacja procedury izolacji, hodowli i charakterystyki CAF-ów
Do wyizolowania populacji CAF-ów (CD90.2+ CD45-) z panelu zebranych żywych komórek wymagane są dwa dodatkowe przejścia: usuwanie fibroblastów niepowiązanych z nowotworem oraz wzbogacanie fibroblastów powiązanych z nowotworem (Rycina 2). Koktajl kulek do deplekcji skutecznie usuwa komórki CD45+ (stanowiące odpowiednio 67,35% i 0,69% wszystkich komórek przed i po deplekcji, Tabela 2) i był zawsze stosowany do przetwarzania jednego guza w każdej kolumnie. Jak pokazano w Tabeli 1, liczba eluowanych komórek spadła średnio z 3 × 10⁶ do 1 × 10⁵ po etapie deplekcji. Ze względu na ten gwałtowny spadek całkowitej liczby komórek, zaleca się łączenie komórek zebranych z co najmniej 2, a maksymalnie 4 guzów w jednej probówce przed przejściem do etapu wzbogacania. Dzięki temu uzyskano odpowiednią liczbę komórek do inkubacji z kulkami do fibroblastów powiązanych z nowotworem, a następnie przepuszczono je przez jedną kolumnę separacyjną, aby uzyskać końcową średnią 93% komórek CD90.2+ CD45- (Tabela 2).
Po wysianiu na płytki do hodowli tkankowej, odzyskane komórki przytwierdziły się do plastiku i wykazały dużą, wrzecionowatą morfologię typową dla fibroblastów (Rycina 3A,B), która różniła się od morfologii komórek nowotworowych 4T1 (Rycina 3D). Brak łączenia guzów po ich rozdrobieniu powoduje, że wydajność komórkowa przy użyciu mikrokuleczek z fibroblastami związanymi z guzem jest zbyt niska, aby ustanowić hodowlę. W innych przypadkach, gdy czas i temperatura inkubacji z mikrokuleczkami nie są ściśle przestrzegane, może dojść do nieswoistego wiązania. W takich sytuacjach etapy wzbogacania były mniej wydajne, a wraz z CAF CD90.2+ odzyskano wyższy procent komórek CD90.2- CD45+ oraz CD90.2- CD45- (odpowiednio 5,97 ± 1,5 i 16,75 ± 1,1) (Rycina 4 i Tabela 3). Komórki zanieczyszczające te prawdopodobnie odpowiadały za obecność w hodowli małych klonów o innej morfologii (Rycina 4B, czarne groty strzałek), które rosły szybciej niż CAF i zdominowały pierwotną hodowlę CAF (Rycina 4C). Te suboptymalne wyniki potwierdziły znaczenie stałego sprawdzania ekspresji zarówno CD90.2, jak i CD45, a także morfologii komórek na koniec procesu wzbogacania oraz podczas wzrostu komórek w hodowli.
Wykorzystanie wyizolowanych komórek do oceny potencjału nanoleków inżynieryjnych w celowaniu w CAF
Świeżo wyizolowane CAF mogą być wykorzystywane w wielu zastosowaniach, od badań podstawowych po badania farmakologiczne. Celem tej grupy jest opracowanie nanoklatek HFn, które mogą specyficznie celować w CAF. HFn funkcjonalizowano specyficznym fragmentem przeciwciała anty-FAP (HFn-FAP) przy dwóch różnych stosunkach białka do przeciwciała (niższym 1:1 oraz wyższym 1:5), a następnie przetestowano ich wiązanie z CAF. Ponieważ FAP służy jako biomarker powierzchniowy pro-tumorogennych CAF, kluczowe było sprawdzenie ekspresji FAP w wyizolowanych CAF (Rysunek 3C). Ekspresję FAP monitorowano przez 5 pasaży w hodowli, aby potwierdzić, że pierwotna hodowla CAF zachowała swoje pierwotne cechy.
Stwierdzono, że funkcjonalizacja HFn za pomocą FAP przyczynia się do znaczącego przesunięcia w stronę celowania w CAF w porównaniu do gołego HFn, a mniejsza ilość przeciwciał (1:1) była wystarczająca do zaobserwowania tego efektu (Rycina 5A). Nie zaobserwowano tego jednak w przypadku komórek guza 4T1 wykorzystanych do stworzenia modelu nowotworowego in vivo, w którym gołe HFn wykazały silniejsze wiązanie niż HFn funkcjonalizowane (Rycina 5B). Wynikało to najprawdopodobniej z braku nadekspresji FAP w komórkach 4T1 oraz preferencyjnej interakcji HFn z TfR1, który reguluje wychwyt HFn przez komórki, co było szeroko raportowane przez tę grupę27,33. Wyniki te potwierdzają użyteczność stosowania pierwotnych kultur CAF piersi do wstępnego przesiewu zdolności celowania nanocząsteczek zaprojektowanych do zwalczania mikrośrodowiska guza.
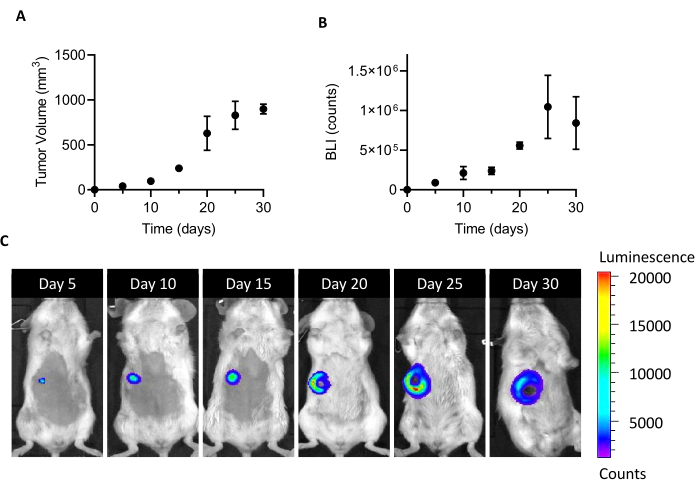
Rysunek 1: Ustanowienie modelu guza 4T1. Komórki (105 komórek/mysz) wstrzyknięto do tkanki tłuszczowej gruczołu piersiowego. Wzrost guza monitorowano w dniach 5, 10, 15, 20, 25 i 30 po implantacji (A) poprzez pomiar objętości guza suwmiarką oraz (B) za pomocą obrazowania bioluminescencyjnego. Objętości guza i BLI wyrażono odpowiednio w mm3 i liczbach impulsów (counts). Wyniki przedstawiono jako średnia ± SEM (n=6). (C) Reprezentatywne obrazy BLI uzyskane w dniach 5, 10, 15, 20, 25 i 30 po implantacji komórek potwierdzają wzrost guza do 25. dnia, kiedy wydaje się, że osiąga on plateau. W ostatnim punkcie czasowym analizy (30 dni) BLI nie wzrasta w porównaniu z 25. dniem. Od 20. dnia w centralnej części guza zaczynają pojawiać się obszary martwicy i owrzodzenia. Skala kolorów: Min = 1 194, Max = 20 462. Skróty: BLI = obrazowanie bioluminescencyjne; SEM = standardowy błąd średniej. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
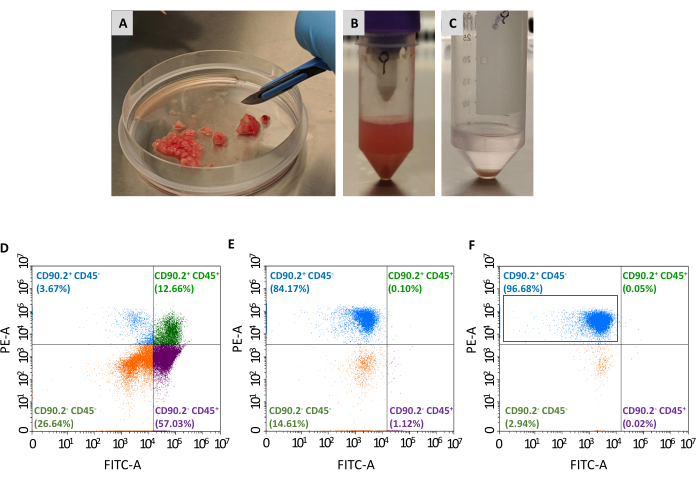
Rysunek 2: Przygotowanie próbek guza i charakterystyka cytometryczna wyizolowanych CAF. Guzy wycięto i rozdrobiono na (A) małe fragmenty o wielkości około 1–2 mm przy użyciu skalpela; (B) zawiesina pojedynczych komórek po trawieniu tkanki i mechanicznym rozbiciu wyciętego guza; (C) osad komórkowy otrzymany po lizie erytrocytów; (D) analiza cytometrii przepływowej ekspresji CD45 i CD90.2 w komórkach uzyskanych po usunięciu erytrocytów i martwych komórek, (E) po usunięciu fibroblastów niezwiązanych z nowotworem oraz (F) po wzbogaceniu o fibroblasty związane z nowotworem, gdzie większość komórek to CD90.2+ CD45- (niebieski prostokąt). Skróty: CAFs = fibroblasty związane z nowotworem; CD = cluster of differentiation; PE-A = obszar fikoerytryny; FITC-A = obszary izotiocyjanianu fluoresceiny. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
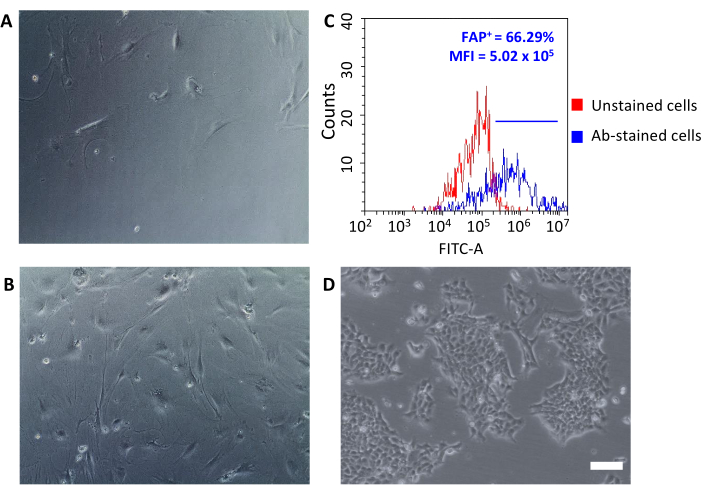
Rysunek 3: Analiza morfologiczna CAFów oraz ekspresja FAP. (A, B) Morfologię CAF-ów sprawdzano podczas wszystkich pasaży hodowli za pomocą mikroskopii optycznej (różne stopnie konfluencji w pasażu 2 i pasażu 5) i porównano z (D) komórkami nowotworowymi 4T1; paski skali = 10 µm. (C) Ekspresję białka aktywacji fibroblastów (FAP) oceniano metodą cytometrii przepływowej na koniec procesu izolacji w zebranych komórkach CD90.2+ CD45-, aby potwierdzić ich charakterystykę molekularną. Próg fluorescencji ustawiono na niebarwionych komórkach kontrolnych (wykres czerwony), aby określić średnią intensywność fluorescencji oraz odsetek komórek pozytywnych (FAP+) wśród komórek barwionych przeciwciałami (wykres niebieski). Skróty: CAFs = fibroblasty związane z nowotworem; FAP = białko aktywacji fibroblastów; CD = cluster of differentiation; MFI = średnia intensywność fluorescencji; Ab = przeciwciało; FITC-A = obszar izotiocyjanianu fluoresceiny; FAP+ = komórki FAP-dodatnie. Aby zobaczyć powiększoną wersję tego rysunku, kliknij tutaj.
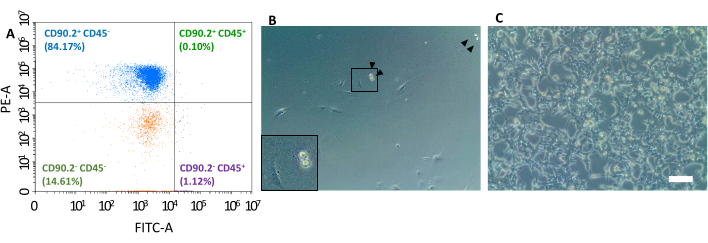
Rysunek 4: Przykład suboptymalnego procesu izolacji CAF.** (A) Ocena cytometrią przepływową po końcowym etapie izolacji wykazała obecność zanieczyszczających komórek CD90.2- CD45+ oraz CD90.2- CD45-. (B) Komórki te są widoczne jako klony o małej, okrągłej morfologii po wysianiu (czarne groty strzałek i wstawka w lewym dolnym rogu panelu), które (C) przeważyły nad CAF po trzecim pasażu w hodowli. Paski skali = 10 µm. Skróty: CAF = fibroblast związany z nowotworem; CD = cluster of differentiation; PE-A = obszar phycoerytryny; FITC-A = obszary izotiocyjanianu fluoresceiny. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
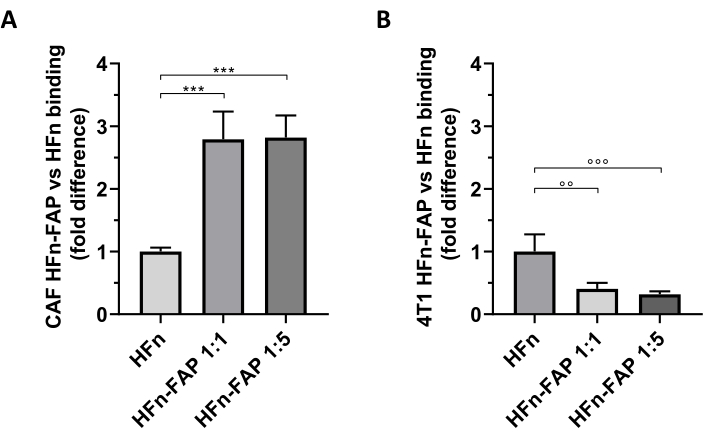
Rysunek 5: Wiązanie nanoklatek HFn na CAF i 4T1. Nanoklatki HFn zostały znakowane fluorescencyjnie FITC, funkcjonalizowane fragmentem przeciwciała anty-FAP (HFn-FAP) przy dwóch różnych stosunkach białko-przeciwciało (1:1 i 1:5) i inkubowane z (A) docelowymi CAF oraz (B) komórkami 4T1 w temperaturze 4 °C przez 2 h. Wiązanie oceniano za pomocą cytometrii przepływowej. (A) Wiązanie HFn-FAP z CAF jest znacząco zwiększone przy obu stężeniach fragmentu przeciwciała, wykazując trzykrotny wzrost w porównaniu do gołego HFn. (B) W przeciwieństwie do tego, w komórkach 4T1 zaobserwowano znacząco wyższe wiązanie gołego HFn, gdzie wiązanie nie jest wzmocnione przez rozpoznawanie FAP. Wyniki przedstawiono jako średnia ± odchylenie standardowe z trzech niezależnych eksperymentów. *** p = 0.0003; °° p = 0.0021 ; °°° p = 0.0008. Skróty: CAF = fibroblasty związane z nowotworem; FAP = białko aktywacji fibroblastów; HFn = rekombinowany wariant ciężkiego łańcucha ludzkiej ferrytyny stosowany jako goła nanocząsteczka lub koniugat; HFN-FAP = nanocząsteczki HFn funkcjonalizowane częścią zmienną przeciwciała anty-FAP, przygotowane w dwóch molowych stosunkach HFn:Fab@FAP, 1:1 i 1:5. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
| Liczba komórek (średnia ± SD) | Całkowita wydajność ekstrakcji (na pasaż) | |
| Wycięty guz (po usunięciu erytrocytów) | 1,27 x 10⁸ ± 9,81 x 10⁷ | 100% |
| Wycięty guz (po usunięciu martwych komórek) | 3,01 x 10⁶ ± 9,61 x 10⁵ | 2.38% |
| Koktajl po deplecji | 1,15 x 10⁵ ± 4,95 x 10⁴ | 0.11% (3.82%) |
| Po wzbogaceniu | 3,00 x 10⁴ ± 1,2 x 10⁴ | 0.027% (26.09%) |
Tabela 1: Całkowita liczba komórek po każdym etapie izolacji fibroblastów związanych z nowotworem.
| Rozkład komórek (%) | CD90.2+ CD45- | CD90.2+ CD45+ | CD90.2- CD45+ | CD90.2- CD45- |
| Wycięty guz (po usunięciu martwych komórek) | 1.81 ± 0.98 | 10.78 ± 4.51 | 56.57 ± 14.05 | 28.20 ± 17.57 |
| Koktajl po wyczerpaniu | 69.33 ± 16.75 | 0.14 ± 0.13 | 0.55 ± 0.63 | 39.89 ± 30.31 |
| Po wzbogaceniu | 93.14 ± 3.3 | 0.09 ± 0.1 | 0.09 ± 0.08 | 6.69 ± 3.4 |
Tabela 2: Rozkład komórek według ekspresji CD90.2 i CD45 po każdym pasażu izolacji fibroblastów związanych z rakiem.
| Rozkład komórek (%) | CD90.2+ CD45- | CD90.2+ CD45+ | CD90.2- CD45+ | CD90.2- CD45- |
| Po wzbogaceniu (bez łączenia próbek) | 75.80 ± 2.9 | 1.49 ± 0.4 | 5.97 ± 1.5 | 16.75 ± 1.1 |
Tabela 3: Ekspresja CD90.2 i CD45 komórek zebranych po suboptymalnym eksperymencie izolacji fibroblastów związanych z nowotworem.
Dyskusja
CAF stają się kluczowymi graczami w przebudowie macierzy zewnątrzkomórkowej, promowaniu progresji przerzutów i ograniczaniu dostępu leku do miejsca guza34. Jednak ze względu na ich heterogeniczność, ich role są nadal kontrowersyjne - niektóre CAF są rakotwórcze, podczas gdy niektóre inne podtypy wydają się odgrywać rolę supresyjną nowotworu. W tym kontekście, ich izolacja może być niezwykle interesująca, aby rzucić więcej światła na ich szeroko dyskutowaną rolę w progresji raka, co będzie miało ważne implikacje kliniczne12,31. Co więcej, udana ekstrakcja CAF z ludzkich i przedklinicznych mysich modeli nowotworów ułatwiłaby również opracowanie nowych leków ukierunkowanych na CAF. W artykule przedstawiono metodę skutecznego izolowania i hodowli pierwotnych CAF z syngenicznego modelu przedklinicznego raka piersi. Opierając się na doświadczeniu, trzy etapy eksperymentalne mają największy wpływ na powodzenie protokołu.
Pierwszym z nich jest szybkie działanie, aby uniknąć agregacji zawiesin komórkowych związanych z ryzykiem krzepnięcia w kolumnie i spowolnienia wypływu komórek: w rzeczywistości, gdy komórki, które przeszły przez kolumnę, były zgrupowane razem, prawdopodobieństwo nieoptymalnego procesu izolacji wzrosło, a końcowe kultury zawierały "zanieczyszczające" klony komórek. Drugi polega na łączeniu komórek z różnych nowotworów po pasażu zubożenia, aby zagwarantować wystarczającą liczbę komórek do przejścia w końcowym etapie wzbogacania. Ostatnią krytyczną kwestią jest posiewanie wyekstrahowanych komórek w dużej gęstości komórek, najprawdopodobniej zaczynając od pojedynczego dołka 24-dołkowej płytki, aby przyspieszyć wzrost komórek i ekspansję kolonii do 4-5 pasaży. Jeśli komórki zostały zasiane w niskiej gęstości, rozszerzały się na wolnej powierzchni i szybko przestawały się replikować.
W kilku badaniach opisano już metody ekstrakcji CAF zarówno pochodzenia ludzkiego, jak i mysiego, w celu zbadania ich roli w promowaniu rozwoju i inwazyjności raka. Zrobiono to w wielu typach nowotworów, w tym raku piersi, czerniaku, raku dróg żółciowych i gruczolakoraka trzustki 35,36,37,38. Jednak ze względu na brak specyficznych markerów CAF i ich niejednorodność, wyniki tych procesów są nadal nieoptymalne.
W tym przypadku wyizolowane komórki wykorzystano do walidacji zdolności nanokage HFn do kierowania na CAF funkcjonalizowanych ugrupowaniami celującymi anty-FAP. Zastosowanie pierwotnych kultur CAF było istotną zaletą, pozwalającą na walidację nanostrategii ex vivo za pomocą znacznie prostszego i bardziej opłacalnego eksperymentu wiązania niż przeprowadzanie go bezpośrednio in vivo w tej wstępnej fazie optymalizacji nanoleków.
W tym sensie badania ex vivo CAF mogą poprzedzać doświadczenia in vivo na zwierzętach, umożliwiając badania przesiewowe i selekcję najbardziej obiecujących nanocząstek w celu optymalnego ukierunkowania CAF. Prezentowany tu model CAF może być również wykorzystany do wstępnych badań skuteczności, przy ładowaniu nanocząstek aktywnymi lekami. Zwierzęta zostaną wykorzystane dopiero później do oceny biodystrybucji, farmakokinetyki i badań skuteczności.
Opracowywanych jest kilka nanoleków ukierunkowanych na CAF, takich jak nanokage ferrytyny do terapii fotodynamicznej w raku piersi oraz cząstki oparte na peptydach do dostarczania doksorubicyny w modelach raka prostaty39,40. Jednak niewiele badań koncentrowało się na izolacji CAF jako platform komórkowych do optymalizacji nanoleków.
Ten protokół ma pewne ograniczenia. Po pierwsze, jest to czasochłonny protokół, wymagający przygotowania i zakupu kilku odczynników i materiałów. Po drugie, ze względu na niedobór CAF w guzie piersi 4T1, ich wydajność jest niska. Eksperymenty z nanocząstkami powinny być planowane i przeprowadzane tak szybko, jak tylko zostanie osiągnięta wymagana liczba komórek, ponieważ pierwotne CAF ulegają starzeniu i nie mogą być utrzymywane w hodowli przez długi czas. Podsumowując, ta metoda izolacji, hodowli i charakterystyki CAF może być potężnym narzędziem przyspieszającym rozwój nowych celowanych nanoleków w walce z rakiem.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
To badanie było wspierane przez Associazione Italiana per la Ricerca sul Cancro (AIRC) w ramach projektu IG 2017-ID. 20172 – P.I. Corsi Fabio. SM docenia Centrum Badań Klinicznych Pediatrii "Romeo i Enrica Invernizzi", które popiera jej stanowisko. AB dziękuje AIRC (projekt ID. 20172) i Uniwersytetowi w Mediolanie za stypendium badawcze. Staże podoktorskie i doktoranckie LS i MS są wspierane przez Uniwersytet w Mediolanie.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| ACK Bufor Lysing | Lonza | 10-548E | Przechowywać w temperaturze od +15° do +30°C. |
| Alexa Fluor 488 kozie przeciwciało anty-ludzkie | Nauka immunologiczna | IS-20022 | Chronić przed światłem. |
| Fragment anty-FAP Fab (3F2) | Creative Biolabs | TAB-024WM-F(E) | |
| BALB/c myszy | Charles River | 028BALB/C | 7-tygodniowe samice myszy |
| Albumina surowicy bydlęcej | Sigma-Aldrich | A7906 | Przechowywać w temperaturze 2-8 stopni Celsjusza. |
| Przeciwciało CD45 | Miltenyi Biotec | 130-110-796 | Przeciwciało fluorescencyjne sprzężone z FITC; klon REA 737; Przechowywać w bezpiecznym miejscu pod wpływem światła w temperaturze 2– 8 stopni Celsjusza. |
| Przeciwciało CD90.2 | Miltenyi Biotec | 130-102-960 | Przeciwciało fluorescencyjne sprzężone z PE; klon 30-H12; Przechowywać w bezpiecznym miejscu pod wpływem światła w temperaturze 2– 8 stopni Celsjusza. |
| Sitka komórkowe 70 i mikro; m | VWR | 732-2758 | |
| CytoFLEX | Beckman Coulter | B4-R2-V0 | |
| Zestaw do usuwania martwych komórek | Miltenyi Biotec | 130-090-101 | zawiera 10 ml mikrokulek do usuwania martwych komórek; 25 ml 20 razy; Wiążący roztwór buforowy zapasowy. Przechowywać w bezpiecznym miejscu pod wpływem światła o temperaturze 2− 8 stopni Celsjusza. |
| Odczynnik do 760504 D-Luciferin | Caliper | do obrazowania in vivo | |
| DMEM Wysoka glukoza bez L-glutaminy z pirogronianem sodu | Euroklon | ECB7501L | Ciepły w 37 & stopniach; C w łaźni wodnej przed użyciem. |
| DMSO | Sigma-Aldrich | D2650 | |
| DPBS bez wapnia, bez Euroklonu magnezu | ECB4004L | Przechowywać w temperaturze pokojowej. | |
| Kwas etylenodiaminotetraoctowy (EDTA) | Sigma-Aldrich | E9884 | |
| Płodowa surowica bydlęca | Euroclone | ECS0180L Przed użyciem podgrzać w temperaturze 56 &; C przez 30 minut, aby zabić wszystkie białka dopełniacza. | |
| Izomer istothiocyjanianu fluoresceiny I (FITC) | Sigma-Aldrich | F7250 | Przechowywać chronić przed światłem w temperaturze 2– 8 stopni Celsjusza. |
| GentleMACS C Tubes | Miltenyi Biotec | 130-096-334 | Stosuje się je w połączeniu z dysocjatorem gentleMACS. |
| Dysocjator GentleMACS | Miltenyi Biotec | 130-093-235 | Dwie próbki mogą być przetwarzane równolegle. Opracowano specjalne protokoły dla różnych tkanek. |
| Kozia surowica | Euroclone | ECS0200D | |
| Ham's F12 bez L-Glutaminy | Euroclone | ECB7502L | Ciepły w 37 ° C w łaźni wodnej przed użyciem. |
| System obrazowania IVIS Lumina II | Caliper Life Sciences | Ten system obrazowania jest łatwy w użyciu zarówno do obrazowania fluorescencyjnego, jak i bioluminescencyjnego in vivo. Wyposażony w oprogramowanie Living Image do analizy | |
| kolumn LD | Miltenyi Biotec | 130-042-901 | Składa się z ferromagnetycznych kulek, zaprojektowanych do rygorystycznego zubożania niechcianych komórek. Przed użyciem ustaw wymaganą liczbę kolumn na magnetycznej jednostce separacji i zrównoważ ją buforem |
| L-Glutamina | Euroclone | ECB3000D | 200 mM Mikroskop |
| świetlny/fluorescencyjny wyposażony w kamerę | Leica Microsystems | DM IL LED Fluo/ ICC50 W CameraModuł | odwróconego mikroskopu do żywych komórek z kamerą |
| MACS MultiStand | Miltenyi Biotec | 130-042-303 | |
| Jednostka separacji MACS | Miltenyi Biotec | 130-090-976 | Przed użyciem umieść magnes na odpowiednim stojaku. |
| Rozwiązanie do przechowywania tkanek MACS | Miltenyi Biotec | 130-100-008 | |
| Kolumny MS | Miltenyi Biotec | 130-042-201 | Składa się z kulek ferromagnetycznych, przeznaczonych do pozytywnej selekcji komórek. Umieść wymaganą liczbę kolumn na magnetycznej jednostce separacji i zrównoważ ją buforem przed użyciem. |
| Środek usuwający mykoplazmę | Euroclone | ECMC210A | Rozcieńczyć w pożywce hodowlanej w stosunku 1:100. |
| NaHCO3 | Invitrogen | A10235 | |
| Spektrofotometr Nanodrop | Thermo Fisher Scientific | ND-2000C | |
| Aminokwasy endogenne | Euroklon | ECB3054D | |
| Penicylina-Streptomycyna | Euroklon | ECB3001D | |
| Rekombinowany ludzki homopolimer apoferrytyny H (HFn) | Molirom | MLR-P018 | |
| RPMI 1640 bez L-glutaminy | Euroclone | ECB9006L | ciepły w temperaturze 37 stopni; C w łaźni wodnej przed użyciem. |
| Zestaw do izolacji fibroblastów związanych z nowotworem | Miltenyi Biotec | 130-116-474 | Zawiera 1 ml koktajlu zubożającego fibroblasty niezwiązane z nowotworem, mysz; 1 ml mikrogranulek CD90.2 (fibroblastów związanych z nowotworem), mysz. Przechowywać w chronić przed światłem w temperaturze 2-8 & C. |
| Zestaw do dysocjacji nowotworów | Miltenyi Biotec | 130-096-730 | Zawiera liofilizowane enzymy (D, R, A) i bufor A; enzymy należy rozpuścić zgodnie z instrukcjami producenta, podwielokrotność i przechowywać w temperaturze -20 °C. |
| Błękit trypanowy 0,4% | Lonza | 17-942E | rozcieńczyć w stosunku 1:1 próbką zawiesiny komórek przed zliczeniem komórek |
| TrypLE select | Gibco | 12563-029 | stosować w temperaturze pokojowej |
| Trypsin-EDTA | Lonza | BE17-161E | Ciepły w 37 &stopni; C w łaźni wodnej przed użyciem |
| Kolba T75 Primo TC | Euroclone | ET7076 | |
| Zeba Spin Kolumny odsalające | Thermo Fisher Scientific | 89890 | 7K MWCO, 2 ml |
| Probówki 1,5 ml | Biosigma | CL15.002.0500 | |
| 15 ml | Euroclone | ET5015B | |
| 4T1-luc2 | Suwmiarka | Linia komórkowa raka gruczołu sutkowego myszy stabilnie transfekowana genem lucyferazy świetlika | |
| 50 ml probówki | Euroclone | ET5050B |
Bibliografia
- Quail, D. F., Joyce, J. A. Microenvironmental regulation of tumor progression and metastasis. Nature Medicine. 19 (11), 1423-1437 (2013).
- Velaei, K., Samadi, N., Barazvan, B., Soleimani Rad, J. Tumor microenvironment-mediated chemoresistance in breast cancer. Breast. 30, 92-100 (2016).
- Cheng, J. D., Weiner, L. M., et al. Tumors and their microenvironments: tilling the soil. Commentary re: A. M. Scott et al., A Phase I dose-escalation study of sibrotuzumab in patients with advanced or metastatic fibroblast activation protein-positive cancer. Clinical Cancer Research. 9 (5), 1690-1695 (2003).
- Hui, L., Chen, Y. Tumor microenvironment: Sanctuary of the devil. Cancer Letters. 368 (1), 7-13 (2015).
- Balkwill, F. R., Capasso, M., Hagemann, T. The tumor microenvironment at a glance. Journal of Cell Science. 125, 5591-5596 (2012).
- Chen, X., Song, E. Turning foes to friends: targeting cancer-associated fibroblasts. Nature Review. Drug Discovery. 18 (2), 99-115 (2019).
- Franco, O. E., Shaw, A. K., Strand, D. W., Hayward, S. W. Cancer associated fibroblasts in cancer pathogenesis. Seminars in Cell & Developmental Biology. 21 (1), 33-39 (2010).
- LeBleu, V. S., Kalluri, R. A peek into cancer-associated fibroblasts: origins, functions and translational impact. Disease Models & Mechanisms. 11, (2018).
- Li, X. -Y., Hu, S. -Q., Xiao, L. The cancer-associated fibroblasts and drug resistance. European Review for Medical and Pharmacological Sciences. 19 (11), 2112-2119 (2015).
- Luo, H., Tu, G., Liu, Z., Liu, M. Cancer-associated fibroblasts: a multifaceted driver of breast cancer progression. Cancer Letters. 361 (2), 155-163 (2015).
- Truffi, M., Sorrentino, L., Corsi, F. Fibroblasts in the tumor microenvironment. Advances in Experimental Medicine and Biology. 1234, 15-29 (2020).
- Sugimoto, H., Mundel, T. M., Kieran, M. W., Kalluri, R. Identification of fibroblast heterogeneity in the tumor microenvironment. Cancer Biology & Therapy. 5 (12), 1640-1646 (2006).
- Costa, A., et al. Fibroblast heterogeneity and immunosuppressive environment in human breast cancer. Cancer Cell. 33 (3), 463-479 (2018).
- Ishii, G., Ochiai, A., Neri, S. Phenotypic and functional heterogeneity of cancer-associated fibroblast within the tumor microenvironment. Advances Drug Delivery Reviews. 99, Part B 186-196 (2016).
- Chen, Q., et al. Remodeling the tumor microenvironment with emerging nanotherapeutics. Trends in Pharmacological Sciences. 39 (1), 59-74 (2018).
- Truffi, M., et al. Nano-strategies to target breast cancer-associated fibroblasts: rearranging the tumor microenvironment to achieve antitumor efficacy. International Journal of Molecular Sciences. 20 (6), 1263(2019).
- Tong, R., Langer, R. Nanomedicines Targeting the Tumor Microenvironment. Cancer Journal. 21 (4), 314-321 (2015).
- Kaps, L., Schuppan, D. Targeting cancer associated fibroblasts in liver fibrosis and liver cancer using nanocarriers. Cells. 9 (9), 2027(2020).
- Miao, L., et al. Targeting tumor-associated fibroblasts for therapeutic delivery in desmoplastic tumors. Cancer Research. 77 (3), 719-731 (2017).
- Kelly, T., Huang, Y., Simms, A. E., Mazur, A. Fibroblast activation protein-α: a key modulator of the microenvironment in multiple pathologies. International Review of Cell and Molecular Biology. 297, 83-116 (2012).
- Brennen, W. N., Isaacs, J. T., Denmeade, S. R. Rationale behind targeting fibroblast activation protein-expressing carcinoma-associated fibroblasts as a novel chemotherapeutic strategy. Molecular Cancer Therapeutics. 11 (2), 257-266 (2012).
- Juillerat-Jeanneret, L., Tafelmeyer, P., Golshayan, D. Fibroblast activation protein-α in fibrogenic disorders and cancer: more than a prolyl-specific peptidase. Expert Opinion on Therapeutic Targets. 21, 977-991 (2017).
- Falvo, E., et al. Antibody-drug conjugates: targeting melanoma with cisplatin encapsulated in protein-cage nanoparticles based on human ferritin. Nanoscale. 5 (24), 12278-12285 (2013).
- Truffi, M., et al. Ferritin nanocages: A biological platform for drug delivery, imaging and theranostics in cancer. Pharmacological Research. 107, 57-65 (2016).
- Cai, Y., et al. Enhanced magnetic resonance imaging and staining of cancer cells using ferrimagnetic H-ferritin nanoparticles with increasing core size. International Journal of Nanomedicine. 10, 2619-2634 (2015).
- Heger, Z., Skalickova, S., Zitka, O., Adam, V., Kizek, R. Apoferritin applications in nanomedicine. Nanomedicine. 9 (14), 2233-2245 (2014).
- Mazzucchelli, S., et al. Nanometronomic treatment of 4T1 breast cancer with nanocaged doxorubicin prevents drug resistance and circumvents cardiotoxicity. Oncotarget. 8 (5), 8383-8396 (2017).
- Yu, Q., et al. Targeting cancer-associated fibroblasts by dual-responsive lipid-albumin nanoparticles to enhance drug perfusion for pancreatic tumor therapy. Journal of Controlled Release. 321, 564-575 (2020).
- Mertens, J. C., et al. Therapeutic effects of deleting cancer-associated fibroblasts in cholangiocarcinoma. Cancer Research. 73 (2), 897-907 (2013).
- Kovács, D., et al. Core-shell nanoparticles suppress metastasis and modify the tumour-supportive activity of cancer-associated fibroblasts. Journal of Nanobiotechnology. 18, 18(2020).
- Sharon, Y., Alon, L., Glanz, S., Servais, C., Erez, N. Isolation of normal and cancer-associated fibroblasts from fresh tissues by Fluorescence Activated Cell Sorting (FACS). Journal of Visualized Experiments. (71), e4425(2013).
- Sitia, L., et al. Selective targeting of cancer-associated fibroblasts by engineered H-ferritin nanocages loaded with navitoclax. Cells. 10 (2), 328(2021).
- Bellini, M., et al. Protein nanocages for self-triggered nuclear delivery of DNA-targeted chemotherapeutics in cancer cells. Journal of Controlled Release. 196, 184-196 (2014).
- Sahai, E., et al. A framework for advancing our understanding of cancer-associated fibroblasts. Nature Reviews Cancer. 20, 174-186 (2020).
- Dvořánková, B., Lacina, L., Smetana, K. Isolation of normal fibroblasts and their cancer-associated counterparts (CAFs) for biomedical research. Methods in Molecular Biology. 1879, 393-406 (2018).
- Calvo, F., Hooper, S., Sahai, E. Isolation and immortalization of fibroblasts from different tumoral stages. Bio-protocol. 4 (7), 1097(2014).
- Sha, M., et al. Isolation of cancer-associated fibroblasts and its promotion to the progression of intrahepatic cholangiocarcinoma. Cancer Medicine. 7 (9), 4665-4677 (2018).
- Hwang, R. F., et al. Cancer-associated stromal fibroblasts promote pancreatic tumor progression. Cancer Research. 68 (3), 918-926 (2008).
- Zhen, Z., et al. Protein nanocage mediated fibroblast-activation protein targeted photoimmunotherapy to enhance cytotoxic T cell infiltration and tumor control. Nano Letters. 17 (2), 862-869 (2017).
- Ji, T., et al. Peptide assembly integration of fibroblast-targeting and cell-penetration features for enhanced antitumor drug delivery. Advances Materials. 27 (11), 1865-1873 (2015).
Przedruki i uprawnienia
