Analiza średniego kwadratu (iMSD) wyprowadzona z obrazowania jest stosowana do makropinosomów, aby podkreślić ich wewnętrzną, ewoluującą w czasie naturę pod względem właściwości strukturalnych i dynamicznych. Makropinosomy są następnie porównywane z granulkami wydzielniczymi insuliny (ISG) jako odniesienie dla struktur subkomórkowych o niezmiennych w czasie średnich właściwościach strukturalnych/dynamicznych.
Artykuł metodologiczny
Badanie właściwości strukturalnych i dynamicznych transportujących nanostruktur subkomórkowych za pomocą spektroskopii fluktuacji czasoprzestrzennej
W tym artykule
Podsumowanie
Streszczenie
Obrazowanie wywodzące się ze średniego kwadratu przemieszczenia (iMSD) jest używane do zajmowania się strukturalnymi i dynamicznymi właściwościami subkomórkowych nanostruktur, takich jak pęcherzyki biorące udział w endo/egzocytotycznym transporcie substancji rozpuszczonych i biomolekuł. iMSD opiera się na standardowym obrazowaniu poklatkowym, jest kompatybilne z dowolnym układem optycznym i nie musi skupiać się na pojedynczych obiektach, aby wyodrębnić trajektorie. Z każdego śladu iMSD oblicza się unikalny tryplet średnich parametrów strukturalnych i dynamicznych (tj. rozmiar, lokalna dyfuzyjność, współczynnik anomalny) i łączy się go w celu zbudowania "sygnatury iMSD" badanej nanostruktury.
Siła tego podejścia jest tutaj udowodniona na przykładzie makropinosomów. Pęcherzyki te ewoluują w czasie, zmieniając swoją średnią wielkość, liczbę i właściwości dynamiczne, przechodząc od wczesnych do późnych etapów transportu wewnątrzkomórkowego. Jako kontrola, granulki wydzielania insuliny (ISG) są używane jako odniesienie dla struktur subkomórkowych, które żyją w stanie stacjonarnym, w którym średnie właściwości strukturalne i dynamiczne całej populacji obiektów są niezmienne w czasie. Analiza iMSD uwypukla te szczególne cechy ilościowo i toruje drogę do podobnych zastosowań na poziomie subkomórkowym, zarówno w stanach fizjologicznych, jak i patologicznych.
Wprowadzenie
Nanostruktury subkomórkowe (np. pęcherzyki endocytarne/wydzielnicze, organelle) odgrywają kluczową rolę w regulacji sygnalizacji komórkowej1. Właściwe dostrojenie ich cech strukturalnych (np. rozmiar) i/lub dynamicznych (np. dyfuzyjności) określa, jak komórka reaguje na bodźce wewnętrzne lub zewnętrzne2,3,4. Opierając się na tych dowodach, nie jest zaskakujące, że zmiany tych cech występują w wielu stanach patologicznych. Przykłady obejmują rolę nieprawidłowo regulowanej endocytozy w nowotworach2,3, strukturalne i dynamiczne zmiany stwierdzone na poziomie ISG w komórkach β narażonych na cukrzycę typu 2 5, nieprawidłowa regulacja lizosomalnych właściwości strukturalnych i transportowych w leukodystrofii globoidalnej lub lipidozie galaktozyloceramidowej6oraz dysfunkcje w szlaku endo-lizosomalnym w chorobach neurodegeneracyjnych (np. choroba Alzheimera)7.
W tym kontekście, badacze udowodnili niedawno, że wydajność standardowych metod mikroskopii optycznej może być zwiększona poprzez odpowiednie dostrojenie rozdzielczości próbkowania przestrzennego i czasowego8. To z kolei może dostarczyć dalszych informacji na temat istotnych procesów biologicznych. W praktyce jest to możliwe dzięki algorytmowi analizy fluktuacji czasoprzestrzennych, który jednocześnie wyodrębnia średnie właściwości strukturalne i dynamiczne obiektów dyfuzyjnych bezpośrednio ze standardowego stosu obrazów mikroskopii optycznej bez konieczności wstępnej wiedzy na temat interesującego nas obiektu biologicznego i ekstrakcji trajektorii pojedynczych obiektów. Wszystkie te informacje są zawarte w jednym wyjściu metody: iMSD trace9 (szczegóły dotyczące wyprowadzania i analizy śladu iMSD znajdują się w pliku uzupełniającym 1).
Wynikowy protokół eksperymentalny składa się z kilku kroków. Po pierwsze, obrazowanie obszaru zainteresowania jest wykonywane w wysokiej rozdzielczości czasowej. Następnie ze stosu obrazów obliczane są średnie funkcje korelacji przestrzenno-czasowej. Wreszcie, dzięki dopasowaniu gaussowskiemu szeregu funkcji korelacji, średnie "prawo dyfuzji" uzyskuje się bezpośrednio z obrazowania i analizuje w celu rozpoznania trybu dyfuzji obiektu. Potencjał tej metody został już udowodniony dla różnych obiektów biologicznych, począwszy od molekuł, a skończywszy na nanocząstkach, a nawet całych organellach/strukturach subkomórkowych9,10,11,12,13,14,15.
Ten artykuł opisuje zastosowanie iMSD do makropinosomów, aby podkreślić ich wewnętrzną, nieodwracalną naturę ewolucji w czasie pod względem ich średnich (tj. na poziomie całej populacji) właściwości strukturalnych i dynamicznych. Co więcej, te pęcherzyki endocytarne są porównywane z ISG jako odniesienie dla struktur subkomórkowych w "stanie stacjonarnym", tj. stanie, w którym średnie właściwości strukturalne/dynamiczne całej populacji granulek pozostają stałe w dowolnym punkcie czasowym. Makropinocytoza definiuje serię zdarzeń zainicjowanych przez rozległą reorganizację (lub potarganie) błony plazmatycznej w celu utworzenia zewnętrznej struktury makropinocytycznej, która jest następnie internalizowana16. Powstałe makropinosomy we wczesnym stadium są bardzo podobne do fagosomów. Jednocześnie można je odróżnić od innych form pęcherzyków endocytarnych ze względu na charakterystyczne duże rozmiary, niejednorodność morfologiczną i brak struktur białkowo-płaszczowych.
Testy biochemiczne wykazały, że po internalizacji, makropinosomy stopniowo wzbogacają się o markery białkowe innych szlaków endocytarnych, co z kolei sugeruje, że ich tożsamość ciągle się zmienia podczas transportu17. Wykorzystując przeciwciała przeciwko znanym markerom szlaku endosomalnego, wykazano, że makropinosomy stopniowo przyjmują klasyczne cechy endosomalne: zmniejszają się, przekształcają się w późne struktury endocytarne (np. lizosomy) lub ostatecznie tracą swoją tożsamość poprzez pobieranie określonych markerów molekularnych za pośrednictwem błony (np. sortowanie neksyn)18,19. Ogólny scenariusz jest taki, że każdy pojedynczy makropinosom w komórce nieodwracalnie zmienia swoją strukturalną i dynamiczną (a także molekularną) tożsamość podczas transportu z błony plazmatycznej do ostatecznego losu wewnątrzkomórkowego. W rezultacie właściwości strukturalne/dynamiczne/molekularne całej populacji makropinosomów również zmieniają się wzdłuż tej samej ścieżki czasowej. Będąc wewnętrznie wrażliwą na średnie właściwości całej populacji obserwowanych obiektów, metoda iMSD ilościowo obrazuje "ewoluującą naturę" poprzez kwantyfikację kluczowych parametrów średnich, tj. lokalnej dyfuzyjności i współczynnika anomalnego (właściwości dynamiczne) oraz średniej wielkości makropinosomów (właściwości strukturalne) na dowolnym etapie ich transportu wewnątrzkomórkowego.
Dla porównania, podobne pomiary przeprowadzono na dobrze znanej strukturze zamkniętej w błonie wewnątrzkomórkowej, ISG, w modelu komórek β. Podobnie jak w przypadku makropinosomów, regulacja właściwości strukturalnych i dynamicznych ISG, od ich powstania w sieci Trans Golgiego (TGN) do egzocytozy w błonie komórkowej, ma kluczowe znaczenie dla prawidłowego wykonania funkcji ISG20. Jednak w przeciwieństwie do makropinosomów, ISG żyją w "stanie stacjonarnym", w którym w dowolnym momencie wszystkie funkcjonalne/strukturalne/molekularne etapy długości życia ISG są jednocześnie obecne w komórce, a każdy z nich jest reprezentowany przez określoną subpopulację ISG. Oznacza to, że chociaż każda pojedyncza granulka nieodwracalnie ewoluuje od biogenezy do wydzielania, oczekuje się, że średnie właściwości strukturalne/dynamiczne całej populacji granulek pozostaną stałe w dowolnym punkcie czasowym (chyba że warunki stanu stacjonarnego zostaną zmienione, na przykład, przez bodźce zewnętrzne, takie jak glukoza, cholesterol i cytokiny13). Potwierdza to analiza iMSD.
Protokół
1. Przygotowanie próbki
- Przed eksperymentem mikroskopowym subkulturuj komórki w naczyniach nadających się do zastosowań mikroskopowych.
- Umyj 10-centymetrowe naczynie poddane kulturze tkankowej z konfluentnymi komórkami HeLa lub INS 1E (insulinoma β-cell-like) dwukrotnie 0,01 M 1x PBS, dodaj 1 ml 0,05% trypsyny-EDTA (1x) i umieść w 37 °C, wilgotnym, 5% inkubatorze CO2 2 na 5 minut.
- Ponownie zawiesić oderwane komórki, dodając 9 ml kompletnego podłoża DMEM (dla komórek HeLa) lub RPMI 1640 (dla komórek INS-1E) i zebrać ostatnie 10 ml w probówkach wirówkowych.
- Wysiewać około 2 × 10⁵ komórek w każdym naczyniu o wymiarach 35 mm x 10 mm w końcowej objętości 1 ml pożywki. Inkubować komórki przez 24 godziny w temperaturze 37 °C i 5% CO2 .
- Do fluorescencyjnego znakowania lizosomów użyj LysoTracker Red DND-99.
- Rozcieńczyć roztwór podstawowy w 1 ml podgrzanego podłoża do końcowego stężenia barwnika 70 nM.
- Zastąp pożywkę z naczynia świeżą pożywką zawierającą LysoTracker. Inkubować komórki w pożywce zawierającej LysoTracker przez 20 minut w temperaturze 37 °C w atmosferze 5%CO2 i przemyć je dwukrotnie świeżą pożywką przed eksperymentem.
- Do fluorescencyjnego znakowania makropinosomów należy użyć izotiocyjanianu fluoresceiny o masie 70 kDa. Przemyć subkultury komórkowe trzykrotnie 0,01 M 1x soli fizjologicznej buforowanej fosforanem (PBS), zastąpić pożywką zawierającą dekstran (1 mg/ml) i inkubować w temperaturze 37 °C przez 30 minut. Przed przystąpieniem do eksperymentu mikroskopowego należy trzykrotnie umyć komórki świeżą pożywką.
- Aby fluorescencyjnie znakować ISG w komórkach INS-1E, należy transfekować komórki za pomocą odczynnika do transfekcji (patrz tabela materiałów) i plazmidu z zielonym białkiem fluorescencyjnym (EGFP) wzmocnionego peptydem C (EGFP) class<="xref">13 zgodnie z protokołem producenta i inkubować w temperaturze 37 °C przez 24 godziny w atmosferze 5% CO2 przed eksperymentem.
2. Akwizycja danych
- Aby mikroskop osiągnął równowagę w żądanej temperaturze i atmosferze, należy włączyć układ sterowania inkubatorem mikroskopu co najmniej 2 godziny przed eksperymentem.
UWAGA: Każda akwizycja to seria poklatkowa. - Obrazy można uzyskać za pomocą odwróconego mikroskopu konfokalnego wyposażonego w obiektyw zanurzeniowy z aperturą numeryczną (NA) 60x, 1,2x.
- Użyj lasera argonowego o długości fali 488 nm do wzbudzenia EGFP (transfekowanych komórek) i makropinosomów znakowanych fluoresceiną. Zebrać emisję fluorescencji w zakresie od 500 do 600 nm za pomocą standardowego detektora fotopowielacza.
- Użyj lasera HeNe o długości fali 543 nm, aby wzbudzić Lysotracker i zebrać jego emisję fluorescencji w zakresie od 555 do 655 nm.
- Ustaw średnicę otworu detekcyjnego na rozmiar 1 Airy. Dla każdej akwizycji zbierz serię 1000 sekwencyjnych klatek. Ustaw czas zatrzymania piksela na 2 μs/piksel, aby uzyskać czas klatki 129 ms.
UWAGA: Każda klatka składała się z 256 x 256 pikseli (16 bitów/piksel) o fizycznym wymiarze 69 nm/piksel, co odpowiada w przybliżeniu obszarowi 17 μm x 17 μm.
3. iObliczanie MSD
UWAGA: Aby poprawnie wykonać obliczenia, użyj oprogramowania zdolnego do obliczeń numerycznych i programowania skryptów. Konkretny skrypt (np. plik skryptu 'iMSD.m', patrz Plik pomocniczy 1) musi znajdować się w tym samym katalogu zawierającym serię obrazów, która ma być przetworzona. Każdy obraz z serii musi być zapisany jako osobny plik ".tif".
- Aby poprawnie zainicjować parametry instrumentalne używane do akwizycji, otwórz iMSD.m za pomocą programowego edytora tekstu i zmodyfikuj jego pierwszą sekcję w następujący sposób.
- Ustaw N jako liczbę ramek w szeregu czasowym (np. 1000 w tym protokole).
- Ustaw px_size: rozmiar piksela, wyrażony w μm (np. 0,069 w tym protokole).
- Zestaw f: rozdzielczość czasowa każdej klatki, wyrażona w sekundach (np. 0,129 w tym protokole).
- Ustaw Filtr: wejście binarne do korekcji tła, ustaw wartość na "0", aby przetwarzać obrazy RAW lub ustaw wartość na "1", aby wykonać odejmowanie tła na podstawie progu.
- Ustaw av_toll: próg korekcji tła; każdy piksel o intensywności mniejszej niż ta wartość zostanie ustawiony na 0, jeśli Filter=1.
- Ustaw bit jako liczbę całkowitą określającą intensywność próbkowania (np. 8 bitów, 16 bitów).
- Zapisz i uruchom edytowany plik skryptu iMSD.m.
- Sprawdź wykonanie skryptu.
UWAGA: Stan przetwarzania obliczeń można sprawdzić w oknie poleceń; Jeśli wystąpi jakikolwiek problem krytyczny, proces zostanie przerwany i zostanie wyświetlony komunikat ostrzegawczy pokazujący typ błędu i powiązany kod wiersza. W przeciwnym razie wykonaj kroki 3.3.1-3.3.3.- Zaimportuj stos obrazów i odejmij tło (jeśli jest to wymagane).
- Oblicz funkcję korelacji czasoprzestrzennej G(ξ,η,τ) przy użyciu metody Fouriera.
- Dopasuj funkcję korelacji czasoprzestrzennej do funkcji Gaussa 2D.
UWAGA: Na końcu procesu w oknie poleceń zostaną wyświetlone wartości wyjściowe procedur dopasowaniaσ 2(τ): raportowane są średnie, błąd i odpowiadająca im dobroć (R2) dopasowania.
- Sprawdź wyjście graficzne.
UWAGA: Krzywa iMSD i odpowiadające jej krzywe dopasowania są pokazane w trzech oddzielnych panelach, z których każdy odpowiada innemu typowi stosowanego równania dopasowania: dyfuzji Browna, dyfuzji anomalnej lub dyfuzji ograniczonej. Dla każdej krzywej wartość R2 jest podawana w legendzie wykresu. - Sprawdź tekst output.
UWAGA: Na końcu procesu tworzony jest plik ".xls" o tej samej nazwie, co oryginalny plik poklatkowy ".tif". Pierwszy arkusz zawiera wartości ξ, η, τ i σ2 obliczone dla każdego opóźnienia czasowego. Parametry wejściowe i główne obliczone wartości wyjściowe są podane w drugim arkuszu, tj. współczynnik dyfuzji, współczynnik anomalny i punkt przecięcia osi y σ2:0.
Wyniki
Ogólny schemat metody przedstawiono na Rysunku 1. Podsumowuje on główne etapy opisane w sekcji protokołu: od przygotowania próbki (Rysunek 1A), przez obrazowanie nanostruktur wewnątrzkomórkowych w technice time-lapse (Rysunek 1B), analizę fluktuacji w celu obliczenia serii czasoprzestrzennych funkcji korelacji (Rysunek 1C), aż po dopasowanie danych w celu wyznaczenia średnich właściwości strukturalnych i dynamicznych badanego obiektu (Rysunek 1D).
Kluczowym parametrem jest rozdzielczość czasowa przyjęta do obrazowania interesującego obiektu subkomórkowego. Ta wartość eksperymentalna określi próg czasowy, przy którym mierzony będzie minimalny średni przemieszczenie badanych obiektów. Jednakże preferowanym warunkiem jest ustawienie takiej rozdzielczości czasowej obrazowania, przy której badany obiekt wydaje się „nieruchomy” w obrębie przechwyconej klatki, t. j. wykazuje charakterystyczny rozmiar, który średnio nie ulega deformacji ze względu na prędkość obrazowania. Jest to technicznie możliwe, jeśli badany obiekt jest strukturą subkomórkową lub organellą otoczoną błoną (tak jak w tym przypadku). Typowo struktury subkomórkowe wykazują lokalne współczynniki dyfuzji (D, µm2/s, patrz Tabela 1), które są o kilka rzędów wielkości niższe niż współczynniki dla pojedynczych izolowanych cząsteczek w cytoplazmie (np. GFP21). Walidację można przeprowadzić poprzez sztuczne unieruchomienie badanej organelli (np. za pomocą fiksacji chemicznej). W rzeczywistości warunek ten może służyć jako punkt odniesienia do wyznaczenia rzeczywistego rozmiaru organelli w zastosowanych warunkach eksperymentalnych (np. długość fali wzbudzenia, rozmiar piksela, obiektyw).
W tym przypadku, mimo że w procedurze wykorzystano lizosomy jako organelle testowe, wyniki są ważne niezależnie od badanej struktury. Rysunek 2A przedstawia obraz utrwalonego (tzn. nieruchomego) lizosomu wraz z akwizycją wykonaną na żywych komórkach przy odpowiedniej rozdzielczości czasowej (zazwyczaj poniżej 100 ms/klatkę; np. 65 ms/klatkę w przykładzie na Rysunku 2B) oraz akwizycją wykonaną celowo przy bardzo niskiej rozdzielczości czasowej (np. 10 s/klatkę w przykładzie na Rysunku 2C). Dla każdego warunku rozmiar dyfundującego obiektu wyznacza się w następujący sposób: i) za pomocą narzędzia linii w oprogramowaniu ImageJ wyznacza się profil intensywności plamki; ii) profil intensywności jest wykreślany i interpolowany funkcją Gaussa w celu obliczenia wartości pełnej szerokości połówkowej (FWHM), która z kolei służy jako szacunkowa średnica plamki (Rysunek 2D). Zgodnie z oczekiwaniami, co pokazano na wykresie na Rysunku 2E, akwizycja przy bardzo wysokiej rozdzielczości czasowej (tzn. 65 ms/klatkę) daje średni rozmiar struktury zbliżony do uzyskanego w próbce utrwalonej, zarówno przy użyciu opisanego powyżej standardowego narzędzia, jak i poprzez wyznaczenie punktu przecięcia osi y dla iMSD. Z kolei akwizycja przy niskiej prędkości skutkuje wzrostem pozornego rozmiaru struktury ze względu na naturalną dynamikę struktury podczas obrazowania. W nieoptymalnych warunkach eksperymentalnych wyodrębnione informacje strukturalne/dynamiczne nie odzwierciedlają wiernie właściwości wewnętrznych badanego obiektu.
Po wyborze głównych parametrów eksperymentalnych można przygotować zestawy danych dla docelowych struktur wewnątrzkomórkowych. W przypadku makropinosomów, po 20 min inkubacji komórek z dekstranami 70 kDa, serie czasowe znakowanych struktur wewnątrzkomórkowych pozyskiwano w różnych punktach czasowych po traktowaniu, od 30 min do około 180 min. Co ciekawe, podczas transportu wykryto stopniową zmianę właściwości strukturalnych i dynamicznych makropinosomów (Rysunek 3; rozkłady σ02, Dm, α oraz N dla makropinosomów przedstawiono na wykresach po lewej stronie). Podczas gdy nie stwierdzono wyraźnych zmian w lokalnej dyfuzyjności (Dm) makropinosomów w trakcie transportu, zarówno charakterystyczny rozmiar (σ02), jak i ogólny tryb ruchu (α) zmieniały się w czasie.
Szczególną uwagę zwraca spadek średniego rozmiaru makropinosomów podczas ich transportu (Rycyna 3A, lewa strona), wraz z towarzyszącym temu wzrostem charakteru subdyfuzyjnego ich ruchu (tj. określonego jako spadek wartości α, Rycyna 3C, panel lewy). Dodatkowo, z każdego zarejestrowanego obrazu wyznaczono liczbę makropinosomów: wyniki przedstawione na Rycynie 3D (panel lewy) wyraźnie wykazują wzrost liczby makropinosomów w czasie. Wszystkie te wyniki są zgodne z oczekiwaniami, ponieważ makropinosomy znakowane dekstranem powinny powstawać jako izolowane, duże pęcherzyki otoczone błoną w obrębie błony plazmatycznej (zdolne również do przemieszczania się wzdłuż elementów cytoszkieletu), a następnie stopniowo łączyć się ze szlakiem endo-lizosomalnym, składającym się z dużej populacji mniejszych struktur dyfundujących w sposób losowy.
Zgodnie z wcześniejszymi przewidywaniami, wyniki dla makropinosomów są przeciwstawne do pomiarów wykonanych dla ISG (Rysunek 3, prawa kolumna). Granule insulinowe nie wykazują trendu czasowego parametrów strukturalnych/dynamicznych pochodnych z iMSD (ani ich średniej liczby w komórce) w tym samym oknie czasowym, które obserwowano dla makropinosomów. Co więcej, charakterystyczne wartości σ02, Dm oraz α znacząco różnią się od wartości dla lizosomów, które ponownie posłużyły jako punkt odniesienia. Wynik ten potwierdza przypuszczenie, sformułowane powyżej, że granule są badane w „stanie stacjonarnym”, w którym w dowolnym momencie średnie właściwości strukturalne/dynamiczne całej populacji ISG pozostają niezmienione (tj. są stałe, chyba że zmienią się warunki stanu stacjonarnego, na przykład pod wpływem bodźców zewnętrznych).
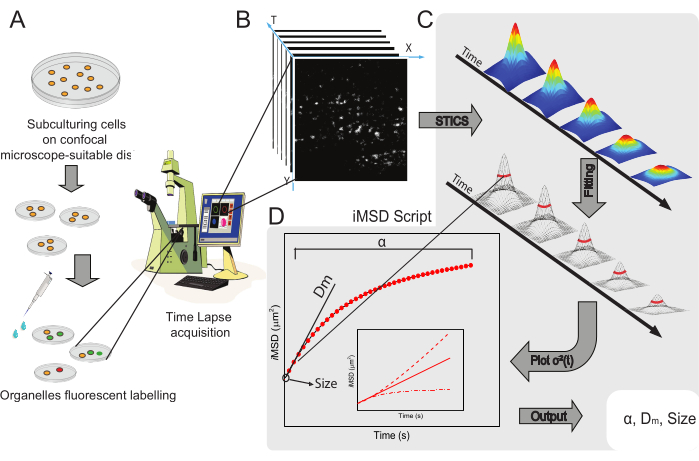
Rysunek 1: Schemat doświadczenia. (A) Komórki wysiano na szalki do hodowli komórkowych przystosowane do aplikacji mikroskopowych 24 h (48 h w przypadku eksperymentów z transfekcją) przed badaniami konfokalnymi. Następnie komórki poddano odpowiedniej obróbce zgodnie z metodą znakowania (patrz protokół), aby zbarwić interesujące organelle cytoplazmatyczne. (B) Typowa akwizycja konfokalna składa się ze stosu obrazów (time-lapse) fragmentu cytoplazmy żywej komórki, opisującego ewolucję czasową dynamiki znakowanych organelli. (C) Film time-lapse jest analizowany za pomocą specjalnie przygotowanego skryptu Matlab, który najpierw oblicza spatiotemporalną funkcję korelacji obrazu i wykonuje dopasowanie Gaussa w celu wykreślenia krzywych iMSD (D) oraz powiązanych z nimi wyekstrahowanych parametrów dopasowania opisujących parametry dynamiki strukturalnej obrazowanych organelli. Skróty: iMSD = imaging-derived mean square displacement; STICS = spatiotemporal image correlation spectroscopy; α = współczynnik dyfuzji anomalnej; Dm = lokalna dyfuzyjność; σ2(τ) = wariancja. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
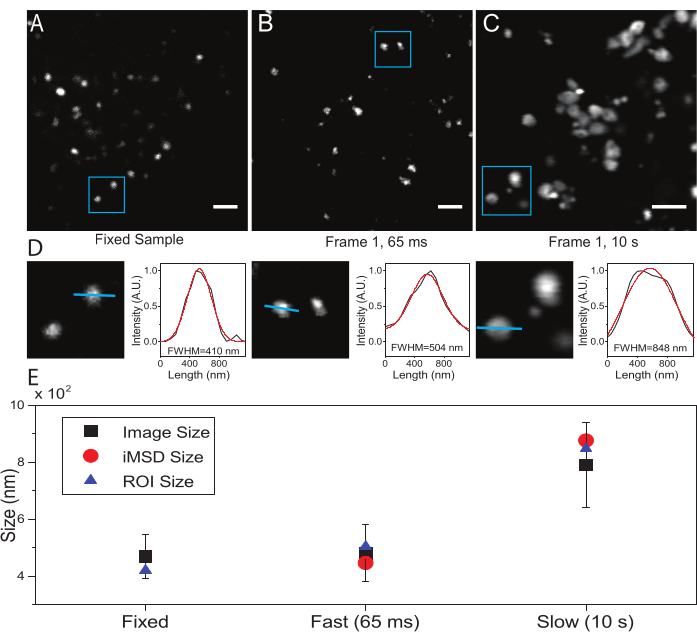
Rysunek 2: Odpowiednie parametry eksperymentalne. (A) Przykładowy obraz barwionych lizosomów w utrwalonej próbce. Pasek skali = 2 µm. (B) Pierwsza klatka stosu obrazów barwionych lizosomów w żywej komórce, pozyskana przy zastosowaniu odpowiednich parametrów. Rozdzielczość czasowa: 65 ms/frame. Pasek skali = 2 µm. (C) Pierwsza klatka stosu obrazów barwionych lizosomów w żywej komórce, pozyskana przy niskiej prędkości: widoczna jest artefaktyczna deformacja pozornej wielkości lizosomów wynikająca z ruchu organelli podczas obrazowania. Rozdzielczość czasowa: 10 s/frame. Pasek skali = 2 µm. (D) Przykład obliczania wielkości obrazowanych lizosomów w niebieskim ROI na zdjęciach (A), (B) i (C). Profil intensywności wzdłuż niebieskiej linii dopasowano do funkcji Gaussa, aby wyznaczyć FWHM, czyli szacunkową wielkość plamki. Wartości FWHM podano dla każdego dopasowania. (E) Graficzna reprezentacja wartości wielkości uzyskanych poprzez analizę obrazu opisaną w panelu (D) dla wszystkich obrazowanych lizosomów (czarny kwadrat, wartość średnia i odchylenie standardowe), dla lizosomów znajdujących się w niebieskim ROI (niebieski trójkąt) oraz wyznaczonych za pomocą analizy iMSD (czerwone koło). Rysunek pochodzi z 22. Skróty: ROI = region zainteresowania; FWHM = pełna szerokość połówki maksymalnej; iMSD = średni kwadrat przemieszczenia wyznaczony z obrazowania. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
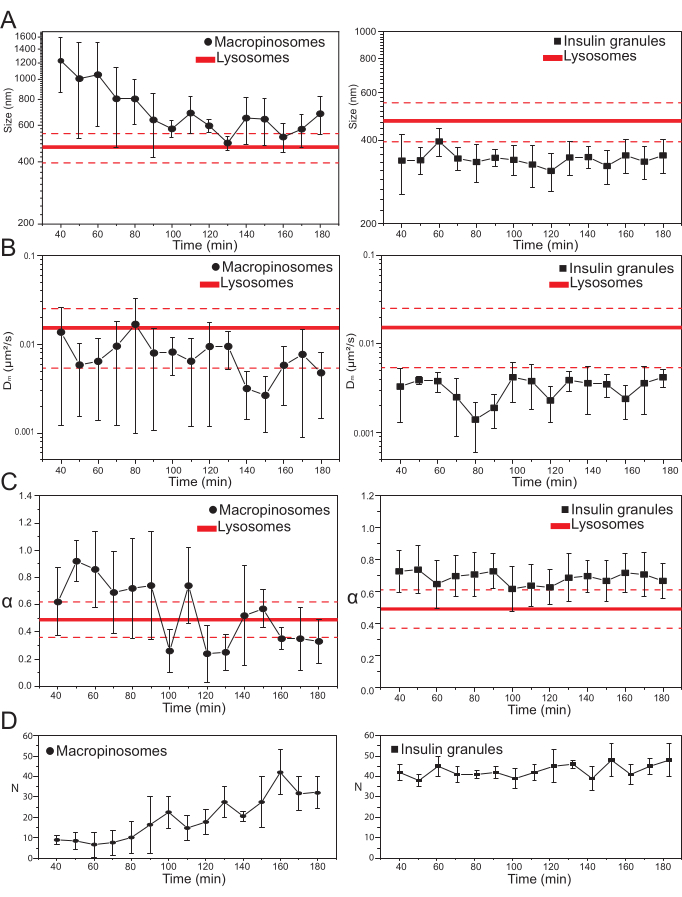
Rycina 3: Ewolucja czasowa oznakowanych organelli. (A) Wykresy wartości wielkości wyznaczonych metodą iMSD w funkcji postępu czasowego kolejnych akwizycji, przedstawione jako średnia z wartości zmierzonych w akwizycjach wykonanych w 10-minutowym oknie czasowym. Po lewej stronie postępująca redukcja średniej wielkości makropinosomów (czarne okręgi), a po prawej niezmienna w czasie wielkość wydzielniczych ziarnulek insulinowych (czarne kwadraty) w porównaniu z lizosomami, przedstawionymi jako średnia wartość wielkości (grubsza czerwona linia) ± odchylenie standardowe (przerywane czerwone linie). (B) i (C) Postęp czasowy współczynników Dm i α dla makropinosomów (lewa strona) oraz ziarnulek insulinowych (prawa strona) wyznaczonych analizą iMSD. (D) Ewolucja czasowa liczby oznakowanych makropinosomów i ziarnulek insulinowych zmierzonych w pierwszej klatce każdego zarejestrowanego filmu time-lapse. Skróty: iMSD = imaging-derived mean square displacement; α = współczynnik dyfuzji anomalnej; Dm = dyfuzyjność lokalna, N = liczba. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Organellum | Etykietowanie | Linia komórkowa | Rozmiar (nm) | Dm ( × 10-3 μm2/s) | α | N | Ref. | ||
| wczesny endosom (EE) | CellLight GFP wczesny endosom | HeLa | 395±74 | 3.0±2.4 | 1.02±0.20 | 40 | 10 | ||
| późny endosom (LE) | CellLight GFP do późnych endosomów | HeLa | 693±102 | 15.4±10.6 | 0.57±0.16 | 58 | 10 | ||
| Lizosom (LY) | LysoTracker DND-99 | HeLa | 471±76 | 15.3±9.0 | 0.49±0.13 | 143 | 10, 14 | ||
| Kawawole (CAV) | Kawoleina-EGFP | HeLa | 405±49 | 3.1±1.8 | 1.00±0.22 | 15 | 10 | ||
| Pęcherzyki powlekane klatryną (CCV) | Transferryna-Alexa 488 | HeLa | 513±62 | 16.2±9.9 | 0.48±0.17 | 33 | 10 | ||
| granula insulinowa (IG) | C-peptyd-EGFP | INS-1E | 335±56 | 3.0±1.7 | 0.70±0.14 | 107 | 11 | ||
| wczesny makropinosom (EMCR) | Dekstran fluoresceiny 70 kDa | HeLa | 979±423 | 8.3±9 | 0.79±0.27 | 36 | 10 | ||
| śródmiędzypoczątkowy makropinosom (IMCR) | Flurosecyna-dekstran 70 kDa | HeLa | 702±180 | 13.7±19.9 | 0.60±0.38 | 29 | 10 | ||
| późny makropinosom (LMCR) | Fluroresceina-dekstran 70 kDa | HeLa | 592±127 | 5.8±4.7 | 0.39±0.21 | 21 | 10 | ||
Tabela 1: Strukturalne i dynamiczne parametry wyznaczone za pomocą iMSD. Tabela przedstawia wartości rozmiaru, Dm oraz współczynnika α zmierzone dla różnych organelli, z określeniem strategii znakowania, użytej linii komórkowej oraz liczby przeanalizowanych serii obrazowania. Wartości podano jako średnia ± odchylenie standardowe. Skróty: iMSD = średni kwadrat przemieszczenia wyznaczony z obrazowania; α = współczynnik dyfuzji anomalnej; Dm = lokalna dyfuzyjność, N = liczba; GFP = zielone białko fluorescencyjne; EGFP = ulepszone zielone białko fluorescencyjne.
Plik uzupełniający 1: Szczegóły dotyczące wyprowadzania i analizy śladu iMSD. Kliknij tutaj, aby pobrać ten plik.
Plik uzupełniający 1: Prosimy kliknąć tutaj, aby pobrać ten plik.
Dyskusja
Właściwości i zalety iMSD są oczywiste w porównaniu z dostępnymi technikami pozyskiwania analogicznych informacji. W przypadku informacji strukturalnych preferowanym wyborem jest analiza za pomocą transmisyjnej mikroskopii elektronowej (TEM). Dzięki tej metodzie można uzyskać szczegóły ultrastrukturalne w rozdzielczości molekularnej, a nawet poza nią, nawet w przypadku nanostruktur subkomórkowych. Niemniej jednak swoista rozdzielczość przestrzenna TEM osiągana jest kosztem informacji w wymiarze czasowym, który jest tu interesujący. Aby to zrekompensować, szczególne zainteresowanie wzbudzają najnowsze postępy w technologiach obrazowania żywych komórek. Należą do nich nowe markery fluorescencyjne o zwiększonych parametrach (np. jasności i fotostabilności), zoptymalizowane procedury znakowania i bardziej czułe detektory. Ponadto dostępne są narzędzia analityczne do rozwiązywania problemów zarówno strukturalnych (np. "rozmiar" za pomocą analizy lokalnej spektroskopii korelacji obrazu opartej na fazorze, PLICS23, agregacja/oligomeryzacja za pomocą analizy liczbowej i jasności24), jak i dynamicznych (np. prawo dyfuzji przez śledzenie pojedynczych cząstek, tj. (SPT)25,26,27,28) parametrów w skali subkomórkowej. Metoda SPT zapewnia bezpośredni dostęp do trajektorii obiektu i jego MSD. Wadą jest jednak konieczność pomiaru niskiej gęstości sondy i bardzo jasnych etykiet oraz wielu trajektorii pojedynczych obiektów, aby spełnić kryteria statystyczne. Jeśli chodzi o rozdzielczość czasową pomiaru, nieorganiczne, fotostabilne sondy (np. kropki kwantowe lub nanocząstki metali) mogą zwiększyć wydajność SPT, ale kosztem złożonych procedur produkcyjnych i etykietowania.
W porównaniu z tymi standardami, opisana tutaj metoda iMSD wykazuje kilka kluczowych zalet. Po pierwsze, podejście to może być stosowane w połączeniu ze stosunkowo słabymi znacznikami fluorescencyjnymi, takimi jak genetycznie kodowane białka fluorescencyjne (np. zastosowanie do ISG). W ten sposób w porównaniu z SPT uzyskuje się wyższą rozdzielczość czasową (przy użyciu tej samej etykiety) ze względu na mniejszą wymaganą ilość fotonów8. Po drugie, metoda iMSD jest ograniczona jedynie rozdzielczością czasową, ale nie dyfrakcją. W rzeczywistości, pomimo zastosowanej konfiguracji optycznej ograniczonej dyfrakcją, można zmierzyć średnie przemieszczenia molekularne nawet poniżej granicy dyfrakcji, co wykazano już dla przepływów molekularnych za pomocą STICS29. Rzeczywista rozdzielczość w pomiarze przemieszczeń zależy od tego, jak dokładnie (pod względem sygnału do szumu) można zmierzyć funkcję korelacji, co wyjaśnia, dlaczego nie jest ona ograniczona dyfrakcją. Wydaje się zatem jasne, że minimalne przemieszczenie, które można zmierzyć, zależy od dyfuzyjności obiektu zainteresowania i rozdzielczości czasowej układu obrazowania.
W związku z tym ważne jest, aby wziąć pod uwagę, że zastosowanie do nanostruktur subkomórkowych, takich jak makropinosomy lub granulki insuliny, za pomocą laserowego mikroskopu skaningowego jest optymalne: dostępna prędkość skanowania jest znacznie wyższa niż dynamika obiektu zainteresowania. W takim przypadku ruch obiektów podczas akwizycji jest znikomy, a funkcję korelacji można przybliżyć za pomocą funkcji Gaussa. Wreszcie, podejście oparte na technologii iMSD można łatwo zastosować do szerokiej gamy komercyjnych konfiguracji mikroskopii optycznej opartych na skanowaniu rastrowym lub obrazowaniu szerokokątnym za pomocą kamery, bez konieczności kalibracji systemu (wymaganej tylko wtedy, gdy konieczne jest dokładne oszacowanie wielkości cząstek). Ważnym parametrem, aby metoda działała, jest odpowiednie pobieranie próbek przestrzennych. Zgodnie z ogólną zasadą, aby osiągnąć zadowalającą zbieżność algorytmu dopasowania, minimalny rozmiar obszaru zainteresowania do obrazowania powinien być co najmniej 3 razy większy niż maksymalne przemieszczenie przedmiotu zainteresowania.
Podsumowując, metoda iMSD wymaga jedynie mikroskopu wyposażonego w szybki sposób akwizycji. Struktura, która jest przedmiotem zainteresowania, może być przypisana do dowolnego genetycznie kodowanego lub organicznego fluoroforu, umożliwiając w ten sposób obrazowanie wielokanałowe. Przewiduje się, że analiza krzyżowa iMSD zostanie wykorzystana w najbliższej przyszłości do selekcji subpopulacji subkomórkowych nanostruktur i ujawnienia ich interakcji i kodyfuzji w komórce, co jest gorącym tematem w biofizyce komórkowej. Jeśli jakikolwiek szczegół zostanie utracony przez analizę iMSD, jest to z pewnością związane z dużą ilością informacji molekularnej w dynamicznych nanostrukturach subkomórkowych. Takie informacje są nieuchronnie uśredniane podczas pomiaru ze względu na słabą rozdzielczość czasową. Teoretycznie jednak nie ma ograniczeń technicznych ze względu na możliwość pobierania informacji molekularnych, pod warunkiem, że uda się osiągnąć wystarczające prędkości akwizycji8. Ze względu na ciągłe ulepszenia w zakresie szybkości/czułości detektora i technologii obrazowania, przewiduje się, że informacje o całym przedziale subkomórkowym i jego składnikach molekularnych zostaną wyodrębnione z jednego zestawu danych.
Oświadczenia
Autorzy nie mają do zadeklarowania konfliktu interesów.
Podziękowania
Ta praca otrzymała finansowanie od Europejskiej Rady ds. Badań Naukowych (ERC) w ramach Programu Badań i Innowacji Unii Europejskiej Horyzont 2020 (umowa o grant nr 866127, projekt CAPTUR3D).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 100x Penicylina-Streptomycyna-Glutamina | Gibco | 10378-016 | Pożywka komórkowa suplement |
| C-peptyd-EGFP | Plazmid | ||
| DMEM o wysokiej zawartości glukozy | Gibco | 31053028 | Pożywka komórkowa (HeLa) |
| FBS | Gibco | 10082147 | Suplement pożywki komórkowej |
| Izotiocyjanian fluoresceiny-dekstran 70 kDa | Sigma Aldrich | 46945-100MG-F | Odczynnik |
| HeLa | ATCC | CCL-61 | Linia komórkowa |
| Lipofectamina 2000 | Odczynnik TermoFisher | 11668019 | Trasfection |
| Lysotracker Red DND-99 | Gibco | L7528 | Oprogramowanie |
| Matlab | MathWork | ||
| Naczynia komórkowe odpowiednie do mikroskopu | Willco | GWSt-3522 | Szalki Petriego |
| Olympus FV1000 | Olympus Japan | Mikroskop konfokalny | |
| RPMI 1640 | Gibco | 11835063 | Podłoże komórkowe (INS-1E) |
Bibliografia
- Murphy, J. E., Padilla, B. E., Hasdemir, B., Cottrell, G. S., Bunnett, N. W. Endosomes: a legitimate platform for the signaling train. Proceedings of the National Academy of Sciences of the United States of America. 106 (42), 17615-17622 (2009).
- Mosesson, Y., Mills, G. B., Yarden, Y. Derailed endocytosis: an emerging feature of cancer. Nature Reviews Cancer. 8 (11), 835-850 (2008).
- Mellman, I., Yarden, Y. Endocytosis and cancer. Cold Spring Harbor Perspectives in Biology. 5 (12), 016949(2013).
- Di Fiore, P. P. Endocytosis, signaling and cancer, much more than meets the eye. Preface. Molecular Oncology. 3 (4), 273-279 (2009).
- Bogan, J. S., Xu, Y., Hao, M. Cholesterol accumulation increases insulin granule size and impairs membrane trafficking. Traffic. 13 (11), 1466-1480 (2012).
- Ballabio, A., Gieselmann, V. Lysosomal disorders: From storage to cellular damage. Biochimica et Biophysica Acta. 1793 (4), 684-696 (2009).
- Hu, Y. -B., Dammer, E. B., Ren, R. -J., Wang, G. The endosomal-lysosomal system: from acidification and cargo sorting to neurodegeneration. Translational Neurodegeneration. 4, 18(2015).
- Di Rienzo, C., Gratton, E., Beltram, F., Cardarelli, F. Spatiotemporal fluctuation analysis: a powerful tool for the future nanoscopy of molecular processes. Biophysical Journal. 111 (4), 679-685 (2016).
- Di Rienzo, C., Gratton, E., Beltram, F., Cardarelli, F. Fast spatiotemporal correlation spectroscopy to determine protein lateral diffusion laws in live cell membranes. Proceedings of the National Academy of Sciences of the United States of America. 110 (30), 12307-12312 (2013).
- Di Rienzo, C., Gratton, E., Beltram, F., Cardarelli, F. From fast fluorescence imaging to molecular diffusion law on live cell membranes in a commercial microscope. Journal of Visualized Experiments: JoVE. (92), e51994(2014).
- Digiacomo, L., et al. Dynamic fingerprinting of sub-cellular nanostructures by image mean square displacement analysis. Scientific Reports. 7 (1), 14836(2017).
- Durso, W., et al. Lysosome dynamic properties during neuronal stem cell differentiation studied by spatiotemporal fluctuation spectroscopy and organelle tracking. International Journal of Molecular Sciences. 21 (9), 3397(2020).
- Ferri, G., et al. Insulin secretory granules labelled with phogrin-fluorescent proteins show alterations in size, mobility and responsiveness to glucose stimulation in living β-cells. Scientific Reports. 9 (1), 2890(2019).
- Durso, W., D'Autilia, F., Amodeo, R., Marchetti, L., Cardarelli, F. Probing labeling-induced lysosome alterations in living cells by imaging-derived mean squared displacement analysis. Biochemical and Biophysical Research Communications. 503 (4), 2704-2709 (2018).
- Digiacomo, L., Digman, M. A., Gratton, E., Caracciolo, G. Development of an image Mean Square Displacement (iMSD)-based method as a novel approach to study the intracellular trafficking of nanoparticles. Acta Biomaterialia. 42, 189-198 (2016).
- Swanson, J. A., Watts, C. Macropinocytosis. Trends in Cell Biology. 5 (11), 424-428 (1995).
- Jones, A. T. Macropinocytosis: searching for an endocytic identity and role in the uptake of cell penetrating peptides. Journal of Cellular and Molecular Medicine. 11 (4), 670-684 (2007).
- Falcone, S., et al. Macropinocytosis: regulated coordination of endocytic and exocytic membrane traffic events. Journal of Cell Science. 119, Pt 22 4758-4769 (2006).
- Kerr, M. C., et al. Visualisation of macropinosome maturation by the recruitment of sorting nexins. Journal of Cell Science. 119, Pt 19 3967-3980 (2006).
- Rorsman, P., Renstrom, E. Insulin granule dynamics in pancreatic beta cells. Diabetologia. 46 (8), 1029-1045 (2003).
- Di Rienzo, C., Piazza, V., Gratton, E., Beltram, F., Cardarelli, F. Probing short-range protein Brownian motion in the cytoplasm of living cells. Nature Communications. 5 (1), 5891(2014).
- Ferri, G., et al. Time-lapse confocal imaging datasets to assess structural and dynamic properties of subcellular nanostructures. Scientific Data. 5 (1), 180191(2018).
- Scipioni, L., Gratton, E., Diaspro, A., Lanzanò, L. Phasor analysis of local ICS detects heterogeneity in size and number of intracellular vesicles. Biophysical Journal. 111 (3), 619-629 (2016).
- Digman, M. A., Dalal, R., Horwitz, A. F., Gratton, E. Mapping the number of molecules and brightness in the laser scanning microscope. Biophysical Journal. 94 (6), 2320-2332 (2008).
- Li, C. H., Bai, L., Li, D. D., Xia, S., Xu, T. Dynamic tracking and mobility analysis of single GLUT4 storage vesicle in live 3T3-L1 cells. Cell Research. 14 (6), 480-486 (2004).
- Donovan, K. W., Bretscher, A. Tracking individual secretory vesicles during exocytosis reveals an ordered and regulated process. Journal of Cell Biology. 210 (2), 181-189 (2015).
- Westphal, V., et al. Video-rate far-field optical nanoscopy dissects synaptic vesicle movement. Science. 320 (5873), 246-249 (2008).
- Tabei, S. M. A., et al. Intracellular transport of insulin granules is a subordinated random walk. Proceedings of the National Academy of Sciences of the United States of America. 110 (13), 4911-4916 (2013).
- Hebert, B., Costantino, S., Wiseman, P. W. Spatiotemporal image correlation spectroscopy (STICS) theory, verification, and application to protein velocity mapping in living CHO cells. Biophysical Journal. 88 (5), 3601-3614 (2005).
Przedruki i uprawnienia
