Dobrze scharakteryzowane części genetyczne są niezbędne do projektowania nowych obwodów genetycznych. W tym miejscu opisujemy ekonomiczną, wysokoprzepustową metodę szybkiego charakteryzowania części genetycznych. Nasza metoda zmniejsza koszty i czas dzięki połączeniu lizatów bezkomórkowych, liniowego DNA w celu uniknięcia klonowania oraz akustycznej obsługi cieczy w celu zwiększenia przepustowości i zmniejszenia objętości reakcji.
Artykuł metodologiczny
Szybka charakterystyka części genetycznych za pomocą systemów bezkomórkowych
W tym artykule
Podsumowanie
Streszczenie
Charakteryzacja i katalogowanie części genetycznych są kluczowe dla projektowania użytecznych obwodów genetycznych. Posiadanie dobrze scharakteryzowanych części pozwala na precyzyjne dostrojenie obwodów genetycznych, tak aby ich funkcja skutkowała przewidywalnymi wynikami. Wraz z rozwojem biologii syntetycznej jako dziedziny nastąpiła eksplozja obwodów genetycznych, które zostały zaimplementowane w mikroorganizmach do wykonywania funkcji związanych z wykrywaniem, zmianami metabolicznymi i obliczeniami komórkowymi. W tym miejscu pokazujemy szybką i opłacalną metodę charakteryzowania części genetycznych. Nasza metoda wykorzystuje lizat bezkomórkowy, przygotowany we własnym zakresie jako pożywka do oceny części poprzez ekspresję białka reporterowego. Matryca DNA jest przygotowywana przez amplifikację PCR przy użyciu niedrogich starterów w celu dodania części wariantowych do genu reporterowego, a matryca jest dodawana do reakcji jako liniowe DNA bez klonowania. Części, które można dodać w ten sposób, obejmują promotory, operatory, miejsca wiązania rybosomów, izolatory i terminatory. Takie podejście, w połączeniu z zastosowaniem akustycznej maszyny do obsługi cieczy i płytek 384-dołkowych, pozwala użytkownikowi na przeprowadzenie wysokoprzepustowych ocen części genetycznych w ciągu jednego dnia. Dla porównania, badania przesiewowe oparte na komórkach wymagają czasochłonnego klonowania i mają dłuższy czas testowania ze względu na etapy normalizacji hodowli i gęstości hodowli przez noc. Co więcej, praca w lizacie bezkomórkowym pozwala użytkownikowi na ściślejszą kontrolę nad warunkami ekspresji poprzez dodanie składników egzogennych i DNA w precyzyjnych stężeniach. Wyniki uzyskane z badań przesiewowych bezkomórkowych mogą być wykorzystane bezpośrednio w zastosowaniach systemów bezkomórkowych lub, w niektórych przypadkach, jako sposób przewidywania funkcji w całych komórkach.
Wprowadzenie
Głównym celem biologii syntetycznej jest opracowanie zestawów narzędzi genetycznych zawierających dobrze scharakteryzowane części, które mogą być użyte do budowy obwodów genetycznych1, które spełniają użyteczne funkcje, gdy są stosowane w mikroorganizmach lub lizatach bezkomórkowych. Obszary, w których takie obwody genetyczne zyskały na popularności, to sensing2,3,4, human performance5,6, biofuels7,8, materials production9,10 oraz obliczenia komórkowe11. Ustanowiono rejestry standaryzowanych części genetycznych12, aby katalogować nowe i istniejące części w kategorie, takie jak promotory, operatory, sekwencje kodujące i terminatory, by wymienić tylko kilka. Wysiłki takie jak konkurs iGEM (international Genetically Engineered Machines) 13 odegrały zasadniczą rolę w scharakteryzowaniu i skatalogowaniu tych części genetycznych. Opracowano wiele metod ułatwiających szybkie składanie tych części w użyteczne obwody genetyczne14,15. Opracowano nawet oprogramowanie, które automatyzuje kompozycję dobrze scharakteryzowanych części w obwody, które osiągają pożądaną funkcję16. Jednak tworzenie użytecznych obwodów genetycznych o przewidywalnych funkcjach opiera się na założeniu, że zestawy narzędzi genetycznych zawierają dobrze scharakteryzowane części genetyczne. Ze względu na konieczność tych zestawów narzędzi w kierunku rozwoju biologii syntetycznej, opisano liczne wysiłki mające na celu lepsze katalogowanie obwodów i części z odpowiednimi danymi charakteryzacyjnymi17,18,19,20,21.
Jedno podejście do charakterystyki składników genetycznych wykorzystuje systemy bezkomórkowej syntezy białek (CFPS), które odtwarzają funkcje komórkowe, takie jak transkrypcja i translacja ex vivo22. Kilka badań wykazało potencjał CFPS do prototypowania komponentów genetycznych23,24,25,26,27,28,29,30,31,32 Niezależnie od tego, czy chodzi o bezpośrednie zastosowania w systemach bezkomórkowych, czy też o przewidywanie funkcji konstruktów genetycznych w komórkach, takich jak względna aktywność części w bibliotece29, optymalizacja szlaku metabolicznego27 i obciążenie komórkowe30. Zalety prototypowania w CFPS w porównaniu z komórkami podkreślone w tych badaniach obejmują unikanie czasochłonnego klonowania, precyzyjną kontrolę nad stężeniem DNA i innych składników reakcji oraz możliwość łatwego mieszania i dopasowywania wielu konstruktów DNA. Zaleta unikania klonowania jest szczególnie widoczna w przypadku korzystania z liniowych matryc DNA, które umożliwiają tworzenie nowych konstruktów za pomocą metod in vitro, które zajmują godziny zamiast dni33. Możliwość manipulowania stężeniem konstruktów DNA i innych składników za pomocą pipetowania sprawia, że podejście to jest jeszcze bardziej atrakcyjne, umożliwiając wysokowydajne eksperymenty obsługiwane przez roboty do obsługi cieczy34,35. Chociaż odnotowano sukcesy z wykorzystaniem CFPS do prototypowania, należy zauważyć, że dopiero okaże się, w jakich kontekstach wyniki CFPS mogą wiarygodnie przewidywać funkcjonalność komórek.
Tutaj prezentujemy metodę prototypowania CFPS, która podkreśla zalety w zakresie szybkości, przepustowości i kosztów w porównaniu z tradycyjnymi metodami opartymi na komórkach. Podejście to wywodzi się z naszej poprzedniej pracy, w której użyliśmy CFPS do szybkiego scharakteryzowania biblioteki wariantów promotora T7 regulowanych przez czynnik transkrypcyjny TetR32, znacznie rozszerzając niewielką garstkę regulowanych wariantów promotora T7, które były dostępne w literaturze w tamtym czasie36,37. Od tego czasu inni jeszcze bardziej rozszerzyli zakres takich promotorów38. W naszej metodzie składanie konstruktów genetycznych jest przyspieszane przez użycie PCR do amplifikacji matrycowego DNA za pomocą starterów, które dodają warianty części genetycznych do genu reporterowego. Akustyczna obsługa cieczy w płytkach 384-dołkowych służy do zwiększenia przepustowości i zmniejszenia objętości wymaganych materiałów. Poprzednie prace wykazały udane wykorzystanie akustycznego transportu cieczy przy znacznie niższych objętościach39,40 ze zmiennością porównywalną z ręcznym pipetowaniem większych objętości41. Oprócz metody zapewniamy informacje dotyczące rozwiązywania problemów oraz ocenę potencjalnych oszczędności kosztów i czasu. Zauważ, że chociaż dołączamy tutaj protokół do produkcji lizatów bezkomórkowych oparty na Sun et al.42, wiele innych komercyjnych zestawów i protokołów43,44 również powinno działać. Podobnie, podczas gdy demonstrujemy metodę charakterystyki wariantów promotora32, inne części mogą być wymieniane przez amplifikację PCR, takie jak ryboregulatory, miejsca wiązania rybosomów (RBS), izolatory, znaczniki białkowe i terminatory. Mamy nadzieję, że ta metodologia może pomóc społeczności biologii syntetycznej w dalszym zwiększaniu liczby scharakteryzowanych części do składania przewidywalnych obwodów genetycznych o użytecznych funkcjach.
Protokół
1. Przygotowanie ekstraktu komórkowego
- Przygotowanie pożywek
- Dla pożywek 2xYT: Dodaj 16 g tryptonu, 10 g ekstraktu drożdżowego i 5 g NaCl do 900 ml wody dejonizowanej i dostosuj pH do 7,0 za pomocą 5 M NaOH. Zwiększyć objętość roztworu do 1 l za pomocą wody dejonizowanej i sterylizować w autoklawie lub filtrze. Alternatywnie kup nośniki 2xYT.
- Dla buforu S30B: Przygotuj roztwór 14 mM Mg-glutaminianu, 60 mM K-glutaminianu i 5 mM Tris w 2 l wody dejonizowanej. Użyj 2 M Tris, aby dostosować pH do 8,2, autoklaw i przechowywać w temperaturze 4 °C. Uzupełnij roztwór, dodając ditiotreitol (DTT) do końcowego stężenia 1 mM tuż przed użyciem.
- Przygotowanie komórek
- Umieść Escherichia coli BL21(DE3) Rosetta2 lub inną linię komórkową z wyboru (patrz Cole et al.44 dla niedawnego kompleksowego przeglądu) na płytce agarowej LB (Lysogeny Broth) i inkubować w temperaturze 37 °C przez 10-14 godzin.
- Użyj pojedynczej kolonii E. coli, aby zaszczepić 3 ml pożywki 2xYT w probówce hodowlanej o pojemności 10 ml. Inkubować probówkę w temperaturze 37 °C z wytrząsaniem przy 250 obr./min przez 8 godzin.
- Użyć 50 μl z 3 ml kultury do zaszczepienia 50 ml pożywki 2xYT w kolbie o pojemności 500 ml. Inkubować kolbę w temperaturze 37 °C, wytrząsając przy 250 obr./min przez 8 godzin.
- Użyć 7,5 ml z 50 ml kultury do zaszczepienia każdej z czterech 4-litrowych kolb z przegrodami zawierającymi 0,75 l pożywki 2xYT. Inkubować kolby w temperaturze 37 °C, wytrząsając z prędkością 220 obr./min, aż osiągną gęstość optyczną 2-4 przy długości fali 600 nm, po około 3-4 godzinach.
- Zebrać komórki z każdej kolby, przenosząc je do pojemników o pojemności 1 litra i odwirowując przy 5 000 x g przez 12 minut w temperaturze 4 °C. Odrzucić supernatant przez dekantację do pojemnika na odpady.
- Przemyć każdą komórkę 150 ml lodowatego buforu S30B, całkowicie ją ponownie zawieszając za pomocą pipety w celu rozbicia masy komórkowej, a następnie ponownie zebrać komórki przez odwirowanie przy 5 000 x g przez 12 minut. Wyrzucić supernatant.
- Ponownie umyj każdą osadkę komórkową w 40 ml lodowatego buforu S30B, całkowicie je ponownie zawieszając i rozbijając masę komórkową za pomocą pipety. Przenieść komórki do wstępnie zważonych probówek stożkowych o pojemności 50 ml i ponownie zebrać komórki przez odwirowanie w stężeniu 2 000 x g przez 8 minut w temperaturze 4 °C. Odrzucić supernatant przez dekantację.
- Zważyć granulki z mokrymi komórkami. Błyskawiczne zamrożenie granulek komórkowych poprzez umieszczenie probówek bezpośrednio w ciekłym azocie i przechowywanie w temperaturze -80 °C.
- Liza komórek
- Rozmrozić granulki komórek na lodzie.
- Ponownie zawiesić każdą osadkę komórkową w 1,4 ml buforu S30B na 1 g osadu komórkowego przez wirowanie.
- Lizować komórki za pomocą francuskiej komory ciśnieniowej przy ciśnieniu 640 psi w temperaturze 4 °C. Zebrać lizat w probówkach mikrowirówkowych na lodzie i dodać 3 μl 1 M DTT na 1 ml lizatu natychmiast po lizie.
UWAGA: Najlepiej jest stukać w francuski zawór spustowy małym metalowym prętem, aby utrzymać równomierne ciśnienie i uniknąć nagłych spadków ciśnienia. - Oczyścić lizat przez odwirowanie przy 30 000 x g przez 30 minut w temperaturze 4 °C i wyrzucić osad po odpipetowaniu supernatantu do nowej, lodowatej probówki do mikrowirówki, uważając, aby nie uszkodzić osadu.
- Odwirować supernatant po raz drugi przy 30 000 x g przez 30 minut w temperaturze 4 °C. Otrzymany supernatant odpipetować do lodowatej probówki do mikrowirówki. Wyrzuć granulkę.
- Inkubować supernatant w łaźni wodnej o temperaturze 37 °C przez 1 godzinę.
- Usunąć sklarowany osad przez odwirowanie w stężeniu 15 000 x g przez 15 minut w temperaturze 4 °C i przenieść powstały supernatant do lodowato zimnej probówki do mikrowirówki, uważając, aby nie rozbić osadu.
- Odwirować sklarowany nad osadem po raz drugi w temperaturze 15 000 x g przez 15 minut w temperaturze 4 °C i przenieść powstały supernatant do lodowato zimnej probówki do mikrowirówki, uważając, aby nie naruszyć pozostałej osadki.
- Rozprowadzić supernatant w podwielokrotnościach o objętości 100 μl do probówek do mikrowirówek o pojemności 1,5 ml i błyskawicznie zamrozić, umieszczając je bezpośrednio w ciekłym azocie. Przechowywać supernatant w temperaturze -80 °C.
2. Przygotowanie szablonu liniowego
- Wzór podkładu
- Wybierz sekwencję rdzenia jako szablon PCR. Dołącz co najmniej sekwencję reporterową, taką jak sfGFP (superfolder Green Fluorescent Protein), LacZ lub aptamer Spinach. Uwzględnij inne części, które zostaną zamocowane w różnych wariantach ekranowanych, takie jak terminatory, promotory lub RBS, zgodnie z projektem.
UWAGA: Włączenie terminatora nie zawsze jest wymagane do ekspresji z liniowego DNA w systemach bezkomórkowych. - W przypadku starterów skierowanych do przodu wybierz co najmniej 20 pz, które pasują do końca 5ʹ sekwencji rdzenia jako końca 3ʹ startera. Jeśli dodajesz części do końca 5′ konstruktu, zaprojektuj pozostałą część końca 5ʹ startera, aby dodać interesujące części genetyczne do sekwencji rdzenia poprzez amplifikację PCR (Rysunek 1A i Rysunek 2).
UWAGA: Ponieważ koszt starterów powyżej ~60 pz często drastycznie wzrasta, można zaprojektować wiele nakładających się starterów, aby dodać dłuższe sekwencje lub wiele części. Podczas gdy w jednej reakcji PCR można użyć wielu starterów, zaleca się wykonanie wielu rund PCR. - W przypadku starterów odwróconych należy wybrać co najmniej 20 pz, aby dopasować koniec 3′ sekwencji rdzenia jako koniec 3ʹ startera. Jeśli dodajesz części do końca 3′ konstruktu, zaprojektuj pozostałą część końca 5ʹ startera, aby dodać interesujące części genetyczne do sekwencji rdzenia poprzez amplifikację PCR (Rysunek 1A i Rysunek 2). Upewnij się, że temperatura wyżarzania podkładu odwrotnego mieści się w zakresie 5 °C od temperatury wyżarzania całego gruntu przedniego.
- Wybierz sekwencję rdzenia jako szablon PCR. Dołącz co najmniej sekwencję reporterową, taką jak sfGFP (superfolder Green Fluorescent Protein), LacZ lub aptamer Spinach. Uwzględnij inne części, które zostaną zamocowane w różnych wariantach ekranowanych, takie jak terminatory, promotory lub RBS, zgodnie z projektem.
- Liniowe wzmocnienie matrycy
- Określić liczbę reakcji PCR, które należy przeprowadzić, na podstawie liczby sekwencji rdzenia i obliczyć ilość każdego wymaganego składnika, korzystając z tabeli 1.
- Przygotować mieszankę wzorcową zgodnie z tabelą 1 i przechowywać ją na lodzie. Podwielokrotność 30 lub 40 μl (patrz tabela 1) wzorca wymieszać do określonej liczby probówek PCR i dodać 10 μl każdego zmiennego startera (tj. starterów kodujących zmianę części, patrz tabela 1) przy 5 μM do odpowiednio oznakowanych probówek PCR.
- Umieścić probówki PCR w termocyklerze i uruchomić następujący program PCR: 98 °C przez 3 min; 30 cykli po 98 °C przez 15 s, XX °C przez 20 s, 72 °C przez YY min; końcowe przedłużenie w temperaturze 72 °C przez 10 min. Następnie utrzymuj reakcję w temperaturze 4 °C.
Gdzie XX oznacza temperaturę wyżarzania składnika o niższej temperaturze wyżarzania, a YY oznacza czas wydłużenia obliczony dla długości amplikonu w oparciu o zalecenia producenta dotyczące zastosowanej polimerazy o wysokiej wierności. Zoptymalizuj te warunki zgodnie z potrzebami dla różnych podkładów i/lub szablonów. - (Opcjonalnie) Dodać 1 μl enzymu restrykcyjnego DpnI, aby strawić oryginalną matrycę. Inkubować reakcję w temperaturze 37 °C przez 1 godzinę. Wykonaj ten krok tylko wtedy, gdy oryginalna matryca to plazmidowe DNA.
- Przeanalizować 5 μl każdego produktu PCR za pomocą elektroforezy żelowej. Oddzielić produkt za pomocą 1% żelu agarozowego pod napięciem 180 V przez 20 minut. Sprawdź, czy rozmiar pasma jest prawidłowy, który będzie się różnił w zależności od wybranej sekwencji rdzeni i długości dodanych części.
- Oczyść matrycę liniową za pomocą komercyjnego zestawu do oczyszczania PCR lub preferowanej metody czyszczenia PCR. Jeśli w analizie elektroforezy żelowej występowało wiele prążków, zoptymalizuj warunki PCR lub oczyść odpowiednie prążki o masie cząsteczkowej za pomocą komercyjnego zestawu do ekstrakcji żelu zgodnie z zaleceniami producenta.
- Określ ilościowo każdą matrycę DNA za pomocą spektrofotometru. Oceń jakość matrycy DNA, sprawdzając, czy stosunek 260 nm do 280 nm wynosi około 1,8.
- (Opcjonalnie) Ponownie oddziel część matrycy DNA za pomocą 1% żelu agarozowego pod napięciem 180 V przez 20 minut i upewnij się, że wszelkie niechciane prążki zostały usunięte podczas oczyszczania matrycy.
- Oczyszczone matryce DNA należy natychmiast zużyć lub przechowywać w temperaturze -20 °C.
3. Preparat białka oczyszczonego
- Ekspresja białek
- Dla każdego białka, które ma być wyrażane, należy złożyć odpowiedni konstrukt wyrażenia. Kodon-optymalizuj gen pod kątem ekspresji w E. coli. Wstawić gen do wektora ekspresyjnego pET-22b lub innego odpowiedniego wektora ekspresyjnego za pomocą preferowanej metody składania plazmidu. Przekształć plazmid ekspresyjny w komórki ekspresyjne BL21(DE3) Rosetta2 lub inną odpowiednią linię komórkową.
- Dla każdego białka użyj pojedynczej kolonii do zaszczepienia 3 ml pożywki LB w probówce hodowlanej o pojemności 10 ml. Inkubować te probówki w temperaturze 37 °C, wytrząsając z prędkością 250 obr./min przez noc.
- Zaszczepić 2-litrową kolbę zawierającą 750 ml pożywki LB 1 ml kultury na noc. Inkubować te kolby w temperaturze 37 °C, wytrząsając z prędkością 250 obr./min, aż osiągną OD600 0,6-1,0.
- Indukować ekspresję białka przez dodanie 0,75 ml 1 M izopropylo β-D-1-tiogalaktopiranozydu (IPTG) w wodzie do każdej kolby i kontynuować inkubację tych kolb w temperaturze 37 °C z wytrząsaniem przy 250 obr./min przez 4 godziny.
- Zebrać komórki z każdej kolby, używając 1 litrowej butelki wirówkowej, przez odwirowanie przy 5 000 x g przez 12 minut. Odrzucić supernatant.
- Przenieś granulki do stożkowej probówki o pojemności 50 ml i zważ każdą granulkę. Błyskawiczne zamrożenie komórek w ciekłym azocie i przechowywanie ich w temperaturze -80 °C lub przejście do kroku 3.2.
UWAGA: Oczekuje się, że z tego kroku wyniknie 2-5 g komórek na 0,75 ml.
- Oczyszczanie białek metodą chromatografii kolumnowej z powinowactwem do niklu
- Przygotuj bufor do lizy, łącząc 50 mM Tris-Cl, 500 mM NaCl i 5 mM imidazolu. Dostosuj do pH 8,0.
- Przygotować bufor do przemywania przez połączenie 50 mM Tris-Cl, 500 mM NaCl i 25 mM imidazolu. Dostosuj do pH 8,0.
- Przygotować bufor elucyjny, łącząc 50 mM Tris-Cl, 500 mM NaCl i 250 mM imidazolu. Dostosuj do pH 8,0.
- Przygotować bufor do dializy, łącząc 50 mM NaHPO4, 100 mM NaCl i 2% DMSO. Dostosuj do pH 7,5.
- Rozmrozić granulki komórek, umieszczając probówki w wodzie o temperaturze pokojowej. Dodać 5 ml buforu do lizy na 1 g osadu komórkowego i ponownie zawiesić przez wirowanie.
- Lizować komórki za pomocą sonikacji. Oddzielić homogenat komórkowy tak, aby nie było więcej niż 30 ml na probówkę stożkową o pojemności 50 ml i trzymać każdą probówkę na lodzie. Lizuj komórki za pomocą sonikatora z sondą o średnicy 0,16 cm w 15 s rundach z 30-sekundowymi przerwami, 10 razy.
UWAGA: Unikaj pienienia, ponieważ powoduje to denaturację białka. Tworzenia się piany można uniknąć, utrzymując końcówkę sonikatora zanurzoną co najmniej w 2/3 w lizacie podczas jego pracy. Możliwe są również inne metody lizy komórek oprócz sonikacji44. - Oczyścić lizat przez odwirowanie w stężeniu 15 000 x g przez 30 minut w temperaturze 4 °C i umieścić supernatant w nowej probówce stożkowej o pojemności 50 ml.
- Dodać 1 ml żywicy kwasu niklowo-nitrylotrioctowego (Ni-NTA) na każde 5 ml supernatantu. Podzielić zawiesinę lizatu komórkowego/Ni-NTA tak, aby nie było więcej niż 36 ml na 50 ml stożkowej probówki. Inkubować w temperaturze 4 °C na rotatorze rurowym z prędkością 10 obr./min przez 1 godzinę.
- Załadować żywicę, dekantując lizat komórkowy/zawiesinę Ni-NTA do kolumny chromatograficznej o objętości 2 ml i w razie potrzeby zebrać eluant do dalszej analizy, w przeciwnym razie wyrzucić. Przemyć żywicę 10 objętościami złoża żywicy buforu do płukania.
- Zebrać białko, dodając do kolumny trzy objętości buforu elucyjnego w złożu żywicy i zagęścić objętość do 1,5 ml za pomocą koncentratora odśrodkowego z odpowiednią membraną odcinającą masę cząsteczkową dla każdego białka.
- Białko należy dializować w stosunku do 2 litrów buforu dializacyjnego w temperaturze 4 °C przez 1 godzinę. Białko należy ponownie dializować w stosunku do 2 litrów buforu dializacyjnego przez noc w temperaturze 4 °C.
- Określić ilościowo białko, korzystając z jego molowego współczynnika ekstynkcji i absorbancji przy 280 nm. Analizuj białko pod kątem czystości, oddzielając je za pomocą elektroforezy w żelu poliakrylamidowym z dodecylosiarczanem sodu (SDS-PAGE). Przechowywać białko w temperaturze -80 °C.
4. Bezkomórkowa synteza białek
- Przygotowanie mieszaniny reakcyjnej CFPS
- Przygotuj mieszankę suplementów, postępując zgodnie z krokami Przygotowanie roztworu aminokwasów, Przygotowanie roztworu energetycznego i Przygotowanie buforu w Sun et al.42. Przechowywać oddzielnie lub w połączeniu w temperaturze -80 °C w porcjach. Upewnij się, że końcowe stężenia są zgodne z opisanymi w Sun et al.42 w sekcji Eksperymentalne wykonanie reakcji TX-TL.
- Przygotuj dodatek chroniący liniowe DNA przed degradacją. Jeśli korzystasz z GamS33,45, przygotuj się, wykonując czynności opisane w sekcji 3 powyżej, lub uzyskaj od komercyjnego dostawcy; Aby zapoznać się z innymi podejściami, zapoznaj się z odpowiednią literaturą46,47,48. Alternatywnie można użyć systemu CFPS, który nie wymaga dodatków49.
- Przygotuj polimerazę T7, białka represorowe i inne dodatki, wykonując czynności opisane w sekcji 3 powyżej lub uzyskaj od komercyjnego dostawcy.
- Należy określić liczbę reakcji CFPS, które należy przeprowadzić, i obliczyć ilość każdego wymaganego składnika, korzystając z tabeli 2. Zmodyfikować stężenia składników, w tym dodawać lub usuwać składniki w razie potrzeby, i dostosować ilość wody tak, aby końcowa objętość każdej mieszaniny reakcyjnej wynosiła zawsze 10 μl. Podobnie, zmodyfikuj miks główny, aby ułatwić dozowanie innych składników poprzez akustyczne obchodzenie się z cieczą zgodnie z potrzebami (patrz sekcja Dyskusja).
- Rozmrozić wszystkie składniki na lodzie i przygotować mieszankę wzorcową, mieszając każdy składnik zgodnie z powyższymi obliczeniami. Dokładnie wymieszaj wszystkie składniki za pomocą pipety. Zwróć szczególną uwagę, aby uniknąć wytrącania się, szczególnie w przypadku mieszaniny aminokwasów. Trzymaj mieszankę wzorcową na lodzie.
- Schłodzić 384-dołkową płytkę na lodzie i rozprowadzić mieszankę wzorcową w 9 μl porcji do każdej studzienki.
UWAGA: Możliwe jest rozprowadzenie tych składników poprzez akustyczne obchodzenie się z płynem, chociaż należy zachować ostrożność, aby zapewnić prawidłowe dozowanie (patrz sekcja Dyskusja w celu rozwiązywania problemów).
- Dystrybucja dodatkowych komponentów poprzez akustyczne obchodzenie się z cieczą
- Obliczyć ilość białka represorowego (i innych opcjonalnych składników) wymaganą dla wszystkich reakcji CFPS.
- Rozmrozić białko represorowe na lodzie i rozprowadzić je na płytce źródłowej do obsługi cieczy akustycznej lub innej odpowiedniej płytce. Upewnij się, że uwzględniona jest odpowiednia ilość martwej objętości wymagana dla typu używanej płyty źródłowej.
- Rozprowadzić białko represorowe w objętości 1 μl do odpowiednich studzienek za pomocą urządzenia do obsługi cieczy. Aby uzyskać więcej informacji na temat rozwiązywania problemów z dystrybucją, zobacz sekcję Dyskusja.
- Krzywe standardowe
- Na płytce należy umieścić seryjne rozcieńczenie oczyszczonego reportera (patrz sekcja 3 w celu oczyszczania białka)41 lub odpowiedni wzorzec chemiczny50, aby umożliwić porównanie wyników z innymi badaniami i innymi laboratoriami. Należy wybrać zakres stężeń odpowiedni dla użytego reportera i oczekiwanego zakresu ekspresji eksperymentów.
- Uruchamianie reakcji CFPS
- Rozgrzej czytnik płytek do temperatury 30 °C. Ustaw czytnik płytek tak, aby odczytywał ustawienia odpowiednie dla reportera używanego w sekwencji rdzenia bez potrząsania krokami.
UWAGA: Podczas gdy tutaj używana jest 30 °C, 29 °C i 37 °C są również powszechnie używane i dobrze współpracują z tym protokołem. Inne temperatury mogą być preferowane dla alternatywnych bezkomórkowych preparatów reakcyjnych. W przypadku interwałów odczytu 10 minut jest wystarczające do osiągnięcia dobrej rozdzielczości dla prezentowanych tutaj reprezentatywnych danych; jednak inne rozdzielczości mogą być lepsze w zależności od białka reporterowego i konkretnej receptury CFPS. - (Opcjonalnie) Najpierw uruchom reakcję testową, aby ustawić odpowiednie ustawienie wzmocnienia lub czułości, aby uchwycić zmianę fluorescencji bez przepełnienia sygnału.
- Uszczelnij płytkę 384-dołkową nieprzepuszczalną, zamykaną pokrywką z tworzywa sztucznego, aby zapobiec parowaniu. Jeśli to możliwe, na przyrządzie ustaw pionowy gradient temperatury 1 °C, aby ograniczyć kondensację pary wodnej na uszczelce. Umieść płytkę 384-dołkową na uchwycie płytki i rozpocznij czytanie.
- Rozgrzej czytnik płytek do temperatury 30 °C. Ustaw czytnik płytek tak, aby odczytywał ustawienia odpowiednie dla reportera używanego w sekwencji rdzenia bez potrząsania krokami.
Wyniki
Aby zademonstrować użyteczność naszych metod, przedstawiamy wyniki opisujące wpływ bliskości sekwencji tetO względem promotora T7 na regulację ekspresji sterowanej przez polimerazę RNA T7 (T7 RNAP). Pełne wyniki i ich implikacje można znaleźć w pracy McManus et al.32. Schemat postępowania przedstawiono na Rysunku 1. Piętna matryce liniowe, różniące się jedynie odległością promotora T7 od sekwencji tetO , przygotowano poprzez amplifikację PCR reportera sfGFP z użyciem starterów zaprojektowanych w celu dodania każdego wariantu promotora (Rysunek 2), zgodnie z opisem w sekcji 2 protokołu. Składniki i reakcje CFPS przygotowano zgodnie z protokołem. Ekspresję sfGFP mierzono dla każdej matrycy przy miareczkowaniu 12 różnych stężeń białka TetR, w trzech powtórzeniach, przy użyciu akustycznego systemu dozowania cieczy. Przy 36 reakcjach CFPS na matrycę i 15 matrycach, przeprowadzono łącznie 540 reakcji dla całego zestawu kombinacji T7-tetO . Cała ocena została przeprowadzona na dwóch płytkach w dwóch czytnikach płytek. Analiza tych danych wykazała, że T7 RNAP w równym stopniu hamuje ekspresję sterowaną przez T7 aż do 13 bp w dół strumienia od początku transkryptu T7 (Rysunek 3). Wynik ten ma znaczenie dla przyszłego projektowania regulowalnych obwodów genowych sterowanych przez T7, opisując prawdopodobne okno dla skutecznej represji T7 przez inne represory. Porównanie wyników z protokołu opisanego tutaj z DNA przygotowanym metodą tradycyjnego klonowania ujawniło niewielką, ale statystycznie istotną różnicę w stopniu represji przez TetR pomiędzy tymi formatami. Założyliśmy, że nieswoiste wiązanie TetR do DNA wektora może wyjaśniać zaobserwowaną różnicę. Wyniki eksperymentalne wykazały, że dodanie liniowego DNA wektora do reakcji z liniowym DNA matrycowym zredukowało różnicę do poziomu nieistotnego statystycznie, choć nie wykluczyło to wpływu innych czynników, takich jak różnice w periodyczności helisy DNA dla formatów liniowych i kolistych, co z kolei mogłoby wpływać na wiązanie TetR. W zależności od zastosowania, użycie liniowej matrycy może wymagać dodatkowej walidacji.
Dodatkowo przedstawiamy reprezentatywne dane dotyczące potencjalnych problemów z precyzyjnym dozowaniem przy użyciu akustycznego systemu przenoszenia cieczy (Rycina 4). Do oceny dwóch metod programowania akustycznego dozownika w celu przeniesienia objętości >1 µL wykorzystano roztwór 1x soli fizjologicznej buforowanej fosforanem (PBS), pH 7.4, zawierający 0,25 mM barwnika tartrazyny. Po dozowaniu cieczy płytkę docelową zamknięto i wirowano przy 1 500 x g przez 1 min, a następnie zmierzono absorbancję przy 425 nm za pomocą czytnika płytek. Przedstawione reprezentatywne wyniki z dziewięciu eksperymentów wykazują bardziej spójne dozowanie w serii ośmiu studniek docelowych, gdy transfer 5 µL zostaje podzielony na oddzielne dozowania po 1 µL. Na podstawie tych obserwacji zaleca się, aby transfery >1 µL dzielić na wielokrotne transfery ≤1 µL. Szczegółowe informacje na temat rozwiązywania problemów w tym istotnym aspekcie protokołu znajdują się w sekcji Dyskusja.
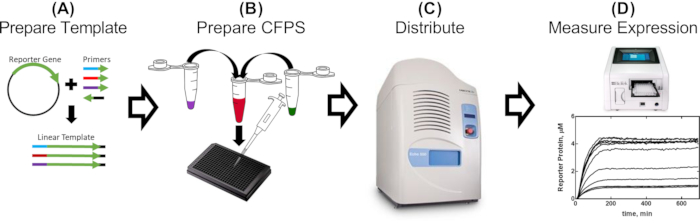
Rysunek 1: Jednodniowy schemat oceny elementów promotora w ekstrakcie bezkomórkowym. (A) Reporter jest amplifikowany metodą PCR przy użyciu starterów zawierających elementy genetyczne do oceny (2-5 h). (B) Mieszanina reakcyjna do syntezy bezkomórkowej jest przygotowywana zgodnie ze szczegółami opisanymi w protokole i przenoszona do płytki 384-dołkowej z matrycami amplifikowanymi metodą PCR (30 min). (C) Akustyczna obsługa cieczy jest wykorzystywana do rozdzielenia dodatkowych komponentów, które mogą obejmować białka represorowe, cząsteczki efektorowe oraz wszelkie inne efektory warunkowe (10 min). (D) Ekspresja białka reporterowego z każdej reakcji jest mierzona w czytniku płytek (2-16 h, w zależności od receptury CFPS i konstruktu). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
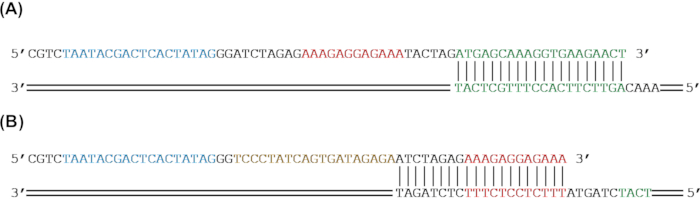
Rysunek 2: Projektowanie starterów do dodawania elementów genetycznych do genu reporterowego poprzez amplifikację PCR. (A) Gen reporterowy sfGFP (zielony) zostanie amplifikowany metodą PCR w celu dodania RBS (czerwony) oraz promotora T7 (niebieski). (B) sfGFP (zielony) oraz RBS (czerwony) zostaną amplifikowane metodą PCR w celu dodania sekwencji tetO (złota) oraz promotora T7 (niebieski). Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
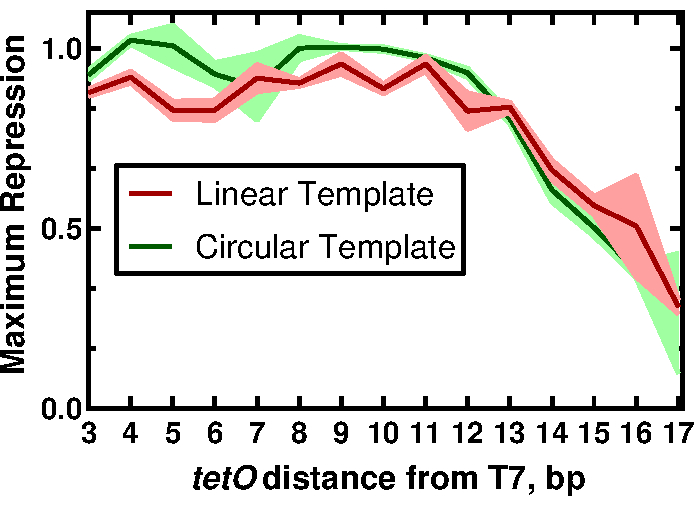
Rycina 3: Wpływ pozycji tetO na regulację ekspresji sterowanej przez T7. Znormalizowane maksymalne wartości represji dla matrycy liniowej i kolistej w funkcji pozycji tetO . Linie reprezentują średnią i odchylenia standardowe dla trzech powtórzeń. Rycina została zmodyfikowana na podstawie pracy McManus et al.32 na licencji Creative Commons CC-BY. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
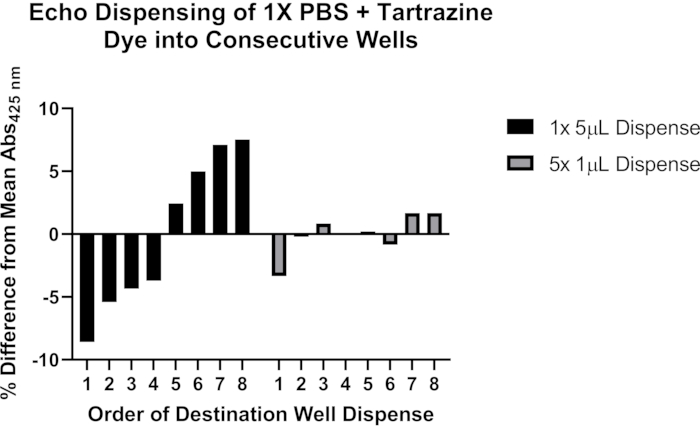
Rycina 4: Wykorzystanie barwnika tartrazyny do walidacji dozowania cieczy za pomocą akustycznego dozownika cieczy. Czarne słupki reprezentują dozowanie 5 µL roztworu tartrazyny z jednej studzienki źródłowej do każdej z ośmiu kolejnych studzienek docelowych płytki 384-dołkowej przy użyciu jednej komendy programistycznej. Szare słupki reprezentują dozowanie 1 µL z jednej studzienki źródłowej do każdej z ośmiu kolejnych studzienek docelowych przy użyciu jednej komendy programistycznej, a następnie powtórzenie tego kroku cztery razy, tak aby w każdej studzience docelowej dozowano łącznie 5 µL. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
| Nazwa komponentu | Objętość dla 1 reakcji (µL) | Objętość dla 110% liczby X reakcji (µL) |
| Premiks do PCR Q5 | 25 | |
| Woda | 4 | |
| Matryca (1–3 ng/µL) | 1 | |
| (jeśli utrwalono/unieruchomiono)1) startery bezpośredni (5 µM) | 0 lub 10 | |
| (jeśli utrwalone)1) starter odwrotny (5 µM) | 0 lub 10 | |
| Całkowita objętość Master Mixu: | 30 lub 40 | |
| (jeśli zmienna1) Starter bezpośredni (5 µM) | 0 lub 10 | |
| (jeśli zmienna1) starter odwrotny (5 µM) | 0 lub 10 |
Tabela 1: Arkusz przygotowania odczynników do reakcji PCR. Wartości w ostatniej kolumnie mogą być uzupełnione przez użytkowników w zależności od planowanej liczby reakcji. 1Primery zmienne zawierają specyficzną część, która ma zostać dodana w reakcji PCR, i mogą być primerami prawym, lewym lub obydwoma. Primery stałe nie dodają żadnej części i mogą być primerami prawym lub lewym, ale nie obydwoma jednocześnie.
| Nazwa komponentu | Objętość dla 1 reakcji (µL) | Objętość dla 110% liczby X reakcji (µL) |
| Ekstrakt komórkowy | 4.2 | |
| Mieszanina dodatków | 3.3 | |
| Białko GamS (207 µM) | 0.15 | |
| DNA matrycowe (20 nM) | 1 | |
| Polimeraza T7 (13 mg/ml) | 0.12 | |
| Woda | 0,73 (wartość ta może ulegać zmianie) | |
| Całkowita objętość Master Mixu: | 9 | |
| Białko represora: | 1 |
Tabela 2: Arkusz przygotowania odczynników do reakcji CFPS. Wartości w ostatniej kolumnie mogą zostać uzupełnione przez użytkowników w zależności od planowanej liczby reakcji.
Tabela uzupełniająca. Kliknij tutaj, aby pobrać tę tabelę.
Dyskusja
Opisane tutaj protokoły zapewniają opłacalny i szybki sposób badania przesiewowego części genetycznych poprzez ekspresję białka reporterowego przez CFPS. Dobrze scharakteryzowane części genetyczne mają kluczowe znaczenie dla projektowania przewidywalnych obwodów genetycznych o użytecznej funkcji. Metodologia ta zwiększa przepustowość i skraca czas potrzebny na badanie przesiewowe nowych części genetycznych, eliminując konieczność pracy w żywych komórkach, zachowując jednocześnie funkcjonalność, która odzwierciedla środowisko komórkowe, zachowując proces metaboliczny ekspresji białek w lizacie komórkowym. Nasz protokół można wykonać w ciągu 1 dnia po otrzymaniu starterów (~2,5-6 godzin w przypadku przygotowania reakcji, 2-16 godzin w przypadku reakcji CFPS; Rysunek 1), w porównaniu z co najmniej 3 dniami w przypadku tradycyjnego klonowania (po 1 dniu na składanie i transformację konstrukcji, weryfikację sekwencji klonów i hodowlę komórek w celu oceny). Ponadto szacujemy, że koszt jednego konstruktu przy użyciu liniowego DNA wynosi około jednej trzeciej tradycyjnego klonowania (78 USD w porównaniu z 237 USD; Tabela uzupełniająca 1) Metody. Komercyjne usługi syntezy kosztują obecnie co najmniej 4 dni robocze w zależności od rozmiaru, chociaż miałyby podobne koszty do naszej metody, gdyby fragmenty liniowe były przesiewane bezpośrednio w CFPS (78 USD w porównaniu z 91 USD); Nie zweryfikowaliśmy tego podejścia. Koszt oceny części za pomocą CFPS jest niewielki w porównaniu z generowaniem matrycowego DNA (0,05 USD / reakcja22 w porównaniu z 78 USD za szablon), chociaż należy zauważyć, że koszty uruchomienia odczynników luzem i sprzętu do lizy wynoszą co najmniej kilka tysięcy dolarów. Zastosowanie akustycznego urządzenia do obsługi cieczy tylko nieznacznie obniża koszty, umożliwiając zmniejszenie objętości do 0,5 μl40; Bardziej istotną zaletą jest skrócenie czasu przygotowania reakcji (~10 min vs. do 1 h, w zależności od liczby reakcji), zwłaszcza gdy przygotowanie dużej liczby reakcji budzi obawy o dłuższe siedzenie przygotowanej reakcji przed inkubacją.
Chociaż jest to szybkie i opłacalne, nie wiadomo jeszcze, kiedy prototypowanie CFPS odpowiednio przewiduje funkcję in vivo . Na przykład jakakolwiek reaktywność krzyżowa z genomowym DNA nie zostanie wykryta z powodu usunięcia genomu gospodarza podczas produkcji systemu CFPS. Ponadto stężenia składników mogą być o 1-2 rzędy wielkości niższe w CFPS niż w komórkach51, co może wpływać na zachowanie niektórych części w wyniku różnych warunków stłoczenia makromolekularnego. Co więcej, zdolność liniowego DNA do przewidywania funkcji in vivo może być ograniczona, na przykład, gdy ważną rolę odgrywa drugorzędowa struktura DNA. Ostatnim ograniczeniem jest to, że konstrukcje nie są weryfikowane sekwencyjnie przed testowaniem funkcji. Mogą wystąpić przypadki, w których scharakteryzowana część nie jest w rzeczywistości zgodna z zamierzoną sekwencją teoretyczną. Wszystkie te ograniczenia można złagodzić, sprawdzając poprawność podzbioru części przesiewanych tą metodą w zamierzonym zastosowaniu in vivo .
Pierwotnie opracowaliśmy tę metodologię w celu zbadania wpływu zmiany pozycji operatora na hybrydowe promotory T7-tetO 32. Przedstawiliśmy tutaj protokoły w bardziej ogólnym formacie, tak aby można je było zastosować do promotorów, operatorów, sekwencji wiążących rybosomy, izolatorów i terminatorów. Te części genetyczne można dodać do końca 5ʹ lub 3ʹ genu reporterowego metodą PCR przy użyciu starterów dla każdego projektu, eliminując potrzebę syntezy lub klonowania każdego wariantu w celu przetestowania. Otrzymane produkty PCR służą jako matrycowe DNA do oceny poprzez ekspresję białka reporterowego. W naszej pracy dostarczony tutaj protokół oczyszczania powinowactwa został wykorzystany dla TetR i GamS. Ta sama procedura może być stosowana do ekspresji i oczyszczania innych represorów, aktywatorów, polimeraz, czynników sigma i innych białek pokrewnych części genetycznej będącej przedmiotem zainteresowania, chociaż mogą być potrzebne modyfikacje dla pożądanego białka, które ulega ekspresji. Oczyszczanie i miareczkowanie tych białek w reakcjach CFPS umożliwia bardziej szczegółową charakterystykę określonej części genetycznej. Wreszcie, istnieje wiele alternatywnych protokołów CFPS, z których każdy powinien być poddany części metodologii dotyczącej przeglądu części. Na przykład w tym protokole nie uwzględniamy etapu dializy, który inni uznali za ważny dla ekspresji z natywnych promotorów bakteryjnych22. Możliwe jest również różnicowanie stężeń podstawowych składników składowych WPRyb. Zastosowanie obsługi cieczy zwiększa zdolność do testowania niezliczonych warunków poprzez zwiększenie przepustowości i zmniejszenie wymaganych materiałów34,35.
Jednym z obszarów, który może wymagać znacznego rozwiązywania problemów, jest optymalizacja akustycznego urządzenia do obsługi cieczy. Akustyczne dozowanie cieczy powinno być zoptymalizowane dla każdego przenoszonego komponentu i zdecydowanie zaleca się przeprowadzenie kontroli w celu sprawdzenia prawidłowego rozprowadzenia i odtwarzalności przed zebraniem danych. Idealny typ płytki źródłowej i ustawienie klasy cieczy będzie zależało od konkretnego dozowanego płynu i jego składników. Nie zaleca się używania płytek pokrytych aminami do dozowania DNA, ponieważ powłoka aminowa może wchodzić w interakcje z DNA. Należy również zauważyć, że zdolność do dozowania wyższych stężeń niektórych składników może zależeć od modelu akustycznej obsługi cieczy. Przenoszenie cieczy testowej można przeprowadzić poprzez dozowanie na uszczelkę z płyty foliowej w celu wizualizacji pomyślnego tworzenia się kropel; Jednak ten test dostarcza ograniczonych informacji, a kropelki z różnych ustawień mogą wydawać się identyczne. Użycie barwnika rozpuszczalnego w wodzie, takiego jak tartrazyna, może być wykorzystane do dokładniejszego sprawdzenia, czy przy danym ustawieniu lub przepływie pracy zrezygnowano z prawidłowej objętości (patrz Reprezentatywne wyniki). Optymalne programowanie transferów cieczy może również wpływać na dokładność i spójność generowanych danych; w przypadku transferów >1 μl z jednego dołka źródłowego do jednego dołka docelowego stwierdziliśmy, że sekwencyjne transfery ≤1 μl powinny być zaprogramowane w celu zmniejszenia systematycznej zmienności między studniami (ryc. 4). Wreszcie, teoretyczne i rzeczywiste objętości martwe studni źródłowej mogą się znacznie różnić w zależności od typu płytki źródłowej, ustawienia klasy cieczy i składników konkretnej cieczy; Korzystanie z funkcji Acoustic Liquid Handler Survey w celu oceny objętości odwiertu przed uruchomieniem programu może pomóc w ocenie, jak dokładnie przyrząd jest w stanie zmierzyć określoną ciecz.
Wydajność reakcji CFPS może się różnić w porównaniu z wynikami między różnymi użytkownikami, partiami materiałów, czytnikami płytek i laboratoriami41. W przypadkach, w których takie porównania są wymagane podczas prototypowania obwodów genetycznych, zalecamy włączenie reakcji kontroli wewnętrznej ze standardowymi promotorami konstytutywnymi na każdej płytce reakcyjnej, aby pomóc znormalizować wyniki w różnych konfiguracjach eksperymentalnych. Metoda przygotowania DNA może również w znacznym stopniu przyczynić się do aktywności CFPS; Zaleca się włączenie etapu wytrącania etanolu. Ponadto optymalna kompozycja reakcji może się różnić w zależności od partii ekstraktu34. Wykazano, że optymalne stężenia glutaminianu magnezu i glutaminianu potasu różnią się w szczególności w zależności od partii42 lub zastosowanego białka promotora lub białka reporterowego24. Stężenia tych składników powinny być optymalizowane poprzez badania przesiewowe w kilku stężeniach każdego składnika na konstrukt genetyczny i na preparat ekstraktu komórkowego w celu określenia optymalnych warunków ekspresji białka. Wreszcie, najlepsze praktyki zapewniające stałą wydajność reakcji CFPS obejmują dokładne mieszanie, staranne pipetowanie i spójność w przygotowaniu każdego składnika odczynnika.
Poza charakterystyką poszczególnych części, ta sama metoda może być stosowana do przesiewania kombinacji części, które tworzą złożone obwody, takie jak obwody logiczne16 lub oscylatory52,53. Metoda ta może być również stosowana do badań przesiewowych i optymalizacji bioczujników do zastosowań w diagnostyce epidemiologicznej 54,55,56,57 lub wykrywaniu zagrożeń i kwantyfikacji 3,58,59. Zastosowanie technik opartych na sztucznej inteligencji, takich jak aktywne uczeniesię 34, można również połączyć z wysokoprzepustowym charakterem tej metody, aby napędzać szybką eksplorację złożonych biologicznych przestrzeni projektowych. Docelowo przewidujemy, że to podejście będzie wspierać przyspieszony czas opracowywania nowych projektów genetycznych w biologii syntetycznej.
Oświadczenia
RMM ma udziały finansowe w Tierra Biosciences, prywatnej firmie, która wykorzystuje technologie bezkomórkowe, takie jak te opisane w tym artykule, do ekspresji białek i badań przesiewowych.
Pozostali autorzy nie mają nic do ujawnienia.
Podziękowania
Ta praca była możliwa dzięki programowi Biura Sekretarza Obrony Badania Stosowane na rzecz Rozwoju Priorytetów Nauki i Technologii. Dziękujemy Scottowi Walperowi (Naval Research Laboratory) za udostępnienie zapasu używanego sfGFP oraz Zachary'emu Sunowi i Abelowi Chiao (Tierra Biosciences) za owocne dyskusje związane z prototypowaniem systemów bezkomórkowych i powiązanym rozwiązywaniem problemów związanych z obsługą cieczy akustycznych.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 2x YT medium | Sigma-Aldrich | Y2377-250G | Alternatywa dla wytwarzania pożywki 2xYT |
| Agar | Bacto | 214010 | Do posiewu komórek |
| Kolumna chromatograficzna (średnica 5 cm) | BIO-RAD | 731-1550 | Służy do oczyszczania białek. |
| Płyta docelowa | Thermo Scientific Płytka Nunc | 142761 | Do reakcji CFPS |
| DMSO | Sigma-Aldrich | D2650 | Do buforu do dializy |
| DpnI | NEB | R0176L | Do mineralizacji matryc plazmidowych |
| DTT | Roche | 20871723 | S30 Bufor B |
| E. coli BL21(DE3) Rosetta2 | Novagen | 70954 | Linia komórkowa wykorzystywana do produkcji lizat i oczyszczone białka |
| Echo akustyczna obsługa cieczy | Labcyte | 525 | Akustyczna obsługa cieczy |
| Francuska cela ciśnieniowa | Thermo Spectronic | FA-078 | Do komórek lizujących do CFPS |
| Imidazol | Sigma-Aldrich | 56750 | Do |
| Nieprzepuszczalna plastikowa zamykana pokrywa | Thermo | 232702 | Uszczelka płytowa |
| IPTG | RPI | I56000-25.0 | Służy do indukcji białek. |
| K-Glu | Sigma-Aldrich | g1501-500G | S30 Bufor B |
| Płytka źródłowa Labcyte Echo | Labcyte | PL-05525 | Do użytku z akustycznym urządzeniem do obsługi cieczy Echo |
| Mg-Glu | Sigma-Aldrich | 49605-250G | S30 Bufor B |
| NaCl | Sigma-Aldrich | S7653-250G | Do |
| NaHPO4 | Sigma-Aldrich | 71505 | Do buforu do dializy |
| NaOH | Mallinckrodt Chemicals | 7708-10 | Do wytwarzania pożywek 2xYT. Obecnie nie jest produkowany przez Mallinckrodt. Alternatywa: Sigma-Aldrich S0899 |
| Żywica Ni-NTA | Invitrogen | R901-15 | Do produkcji oczyszczonych białek |
| PCR H2O | Ambion | AM9937 | PCR szablonów liniowych |
| Czytnik płytek | BioTek | H10 | Używany czytnik płytek |
| Q5 PCR Master Mix | NEB | M0494S | PCR szablonów liniowych |
| QIAquick Zestaw do ekstrakcji żelu | Qiagen | 28606 | PCR szablonów liniowych |
| Zestaw do oczyszczania QIAquick PCR | Qiagen | 28004 | PCR szablonów liniowych |
| Procesor ultradźwiękowy QSonica | Qsonica | Q700 | Rozbijanie komórek podczas oczyszczania białek |
| Próbnik aminokwasów RTS | biotechrabbit | BR1401801 | Zaktualizowany dostawca z Sun et al. |
| Tris | MP | 819623 | S30 Bufor B |
| Tris-Cl | Sigma-Aldrich | T5941 | Do |
| Tryptone | Fluka | T7293 | Do wytwarzania pożywki 2xYT |
| Ekstrakt drożdżowy | Bacto | 212750 | Do produkcji pożywek 2xYT |
Bibliografia
- Purnick, P. E. M., Weiss, R. The second wave of synthetic biology: from modules to systems. Nature Reviews. Molecular Cell Biology. 10 (6), 410-422 (2009).
- Saltepe, B., Kehribar, E. Ş, Su Yirmibeşoǧlu, S. S., Şafak Şeker, U. Ö Cellular biosensors with engineered genetic circuits. ACS Sensors. 3 (1), 13-26 (2018).
- Bereza-Malcolm, L. T., Mann, G., Franks, A. E. Environmental sensing of heavy metals through whole cell microbial biosensors: A synthetic biology approach. ACS Synthetic Biology. 4 (5), 535-546 (2015).
- Mimee, M., et al. An ingestible bacterial-electronic system to monitor gastrointestinal health. Science. 360 (6391), 915-918 (2018).
- Isabella, V. M., et al. Development of a synthetic live bacterial therapeutic for the human metabolic disease phenylketonuria. Nature Biotechnology. 36 (9), 857-867 (2018).
- Healy, C. P., Deans, T. L. Genetic circuits to engineer tissues with alternative functions. Journal of Biological Engineering. 13, 39(2019).
- Kaushik, A., Tiwari, S., Dev Jayant, R., Marty, A., Nair, M. Towards detection and diagnosis of Ebola virus disease at point-of-care. Biosensors and Bioelectronics. 75, 254-272 (2016).
- Jagadevan, S., et al. Recent developments in synthetic biology and metabolic engineering in microalgae towards biofuel production. Biotechnology for Biofuels. 11, 185(2018).
- Keating, K. W., Young, E. M. Synthetic biology for bio-derived structural materials. Current Opinion in Chemical Engineering. 24, 107-114 (2019).
- Smanski, M. J., et al. Synthetic biology to access and expand nature's chemical diversity. Nature Reviews Microbiology. 14 (3), 135-149 (2016).
- Xiang, Y., Dalchau, N., Wang, B. Scaling up genetic circuit design for cellular computing: advances and prospects. Natural Computing. 17 (4), 833-853 (2018).
- Galdzicki, M., Rodriguez, C., Chandran, D., Sauro, H. M., Gennari, J. H. Standard biological parts knowledgebase. PLoS One. 6 (2), 17005(2011).
- Kelwick, R., Bowater, L., Yeoman, K. H., Bowater, R. P. Promoting microbiology education through the iGEM synthetic biology competition. FEMS Microbiology Letters. 362 (16), (2015).
- Torella, J. P., et al. Unique nucleotide sequence-guided assembly of repetitive DNA parts for synthetic biology applications. Nature Protocols. 9 (9), 2075-2089 (2014).
- Halleran, A. D., Swaminathan, A., Murray, R. M. Single day construction of multigene circuits with 3G assembly. ACS Synthetic Biology. 7 (5), 1477-1480 (2018).
- Nielsen, A. K., et al. Genetic circuit design automation. Science. 352 (6281), (2016).
- Canton, B., Labno, A., Endy, D. Refinement and standardization of synthetic biological parts and devices. Nature Biotechnology. 26 (7), 787-793 (2008).
- Boehm, C. R., Bock, R. Recent advances and current challenges in synthetic biology of the plastid genetic system and metabolism. Plant Physiology. 179 (3), 794-802 (2019).
- Takahashi, M. K., et al. Characterizing and prototyping genetic networks with cell-free transcription-translation reactions. Methods. 86, 60-72 (2015).
- Chappell, J., Watters, K. E., Takahashi, M. K., Lucks, J. B. A renaissance in RNA synthetic biology: New mechanisms, applications and tools for the future. Current Opinion in Chemical Biology. 28, 47-56 (2015).
- Endy, D. Foundations for engineering biology. Nature. 438 (7067), 449-453 (2005).
- Silverman, A. D., Karim, A. S., Jewett, M. C. Cell-free gene expression: an expanded repertoire of applications. Nat. Reviews. Genetics. 21 (3), 151-170 (2020).
- Dopp, J. L., Rothstein, S. M., Mansell, T. J., Reuel, N. F. Rapid prototyping of proteins: Mail order gene fragments to assayable proteins within 24 hours. Biotechnology and Bioengineering. 116 (3), 667-676 (2019).
- Garamella, J., Marshall, R., Rustad, M., Noireaux, V. The all E. coli TX-TL toolbox 2.0: A platform for cell-free synthetic biology. ACS Synthetic Biology. 5 (4), 344-355 (2016).
- Kopniczky, M. B., et al. Cell-free protein synthesis as a prototyping platform for mammalian synthetic biology. ACS Synthetic Biology. 9 (1), 144-156 (2020).
- Kelwick, R., et al. Cell-free prototyping strategies for enhancing the sustainable production of polyhydroxyalkanoates bioplastics. Synthetic Biology. 3 (1), (2018).
- Karim, A. S., et al. In vitro prototyping and rapid optimization of biosynthetic enzymes for cell design. Nature Chemical Biology. 16 (8), 912-919 (2020).
- Takahashi, M. K., et al. Rapidly characterizing the fast dynamics of RNA genetic circuitry with cell-free Transcription-Translation (TX-TL) systems. ACS Synthetic Biology. 4 (5), 503-515 (2015).
- Chappell, J., Jensen, K., Freemont, P. S. Validation of an entirely in vitro approach for rapid prototyping of DNA regulatory elements for synthetic biology. Nucleic Acids Research. 41 (5), 3471-3481 (2013).
- Borkowski, O., et al. Cell-free prediction of protein expression costs for growing cells. Nature Communications. 9 (1), 1457(2018).
- Dudley, Q. M., Karim, A. S., Nash, C. J., Jewett, M. C. In vitro prototyping of limonene biosynthesis using cell-free protein synthesis. Metabolic Engineering. 61, 251-260 (2020).
- McManus, J. B., Emanuel, P. A., Murray, R. M., Lux, M. W. A method for cost-effective and rapid characterization of engineered T7-based transcription factors by cell-free protein synthesis reveals insights into the regulation of T7 RNA polymerase-driven expression. Archives of Biochemistry and Biophysics. 674, 108045(2019).
- Sun, Z. Z., Yeung, E., Hayes, C. A., Noireaux, V., Murray, R. M. Linear DNA for rapid prototyping of synthetic biological circuits in an escherichia coli based TX-TL cell-free system. ACS Synthetic Biology. 3 (6), 387-397 (2014).
- Borkowski, O., et al. Large scale active-learning-guided exploration for in vitro protein production optimization. Nature Communications. 11 (1), 1872(2020).
- Caschera, F., et al. High-throughput optimization cycle of a cell-free ribosome assembly and protein synthesis system. ACS Synthetic Biology. 7 (12), 2841-2853 (2018).
- Iyer, S., Karig, D. K., Norred, S. E., Simpson, M. L., Doktycz, M. J. Multi-input regulation and logic with T7 promoters in cells and cell-free systems. PLoS One. 8 (10), 78442(2013).
- Karig, D. K., Iyer, S., Simpson, M. L., Doktycz, M. J. Expression optimization and synthetic gene networks in cell-free systems. Nucleic Acids Research. 40 (8), 3763-3774 (2012).
- Jung, J. K., et al. Cell-free biosensors for rapid detection of water contaminants. Nature Biotechnology. 38 (12), 1451-1459 (2020).
- Bailey, J., Eggenstein, E., Lesnick, J. Miniaturization and rapid processing of TXTL reactions using acoustic liquid handling. Labcyte Technical Note. , 1-12 (2018).
- Marshall, R., Garamella, J., Noireaux, V., Pierson, A. High-throughput microliter-sized cell-free transcription-translation reactions for synthetic biology applications using the echo 550 liquid handler. Labcyte Application Note. , 1-6 (2018).
- Cole, S. D., et al. Quantification of interlaboratory cell-free protein synthesis variability. ACS Synthetic Biology. 8 (9), 2080-2091 (2019).
- Sun, Z. Z., et al. Protocols for implementing an Escherichia coli based TX-TL cell-free expression system for synthetic biology. Journal of Visualized Experiments: JoVE. (79), e50762(2013).
- Dopp, J. L., Tamiev, D. D., Reuel, N. F. Cell-free supplement mixtures: Elucidating the history and biochemical utility of additives used to support in vitro protein synthesis in E. coli extract. Biotechnology Advances. 37 (1), 246-258 (2019).
- Cole, S. D., Miklos, A. E., Chiao, A. C., Sun, Z. Z., Lux, M. W. Methodologies for preparation of prokaryotic extracts for cell-free expression systems. Synthetic and Systems Biotechnology. 5 (4), 252-267 (2020).
- Sitaraman, K., et al. A novel cell-free protein synthesis system. Journal of Biotechnology. 110 (3), 257-263 (2004).
- Marshall, R., Maxwell, C. S., Collins, S. P., Beisel, C. L., Noireaux, V. Short DNA containing χ sites enhances DNA stability and gene expression in E. coli cell-free transcription-translation systems. Biotechnology and Bioengineering. 114 (9), 2137-2141 (2017).
- Yim, S. S., Johns, N. I., Noireaux, V., Wang, H. H. Protecting linear DNA templates in cell-free expression systems from diverse bacteria. ACS Synthetic Biology. 9 (10), 2851-2855 (2020).
- Zhu, B., et al. Increasing cell-free gene expression yields from linear templates in Escherichia coli and Vibrio natriegens extracts by using DNA-binding proteins. Biotechnology and Bioengineering. 117 (12), 3849-3857 (2020).
- Tuckey, C., Asahara, H., Zhou, Y., Chong, S. Protein synthesis using a reconstituted cell-free system. Current Protocols in Molecular Biology. 108, 1-22 (2014).
- Hoffman, R. A., Wang, L., Bigos, M., Nolan, J. P. NIST/ISAC standardization study: Variability in assignment of intensity values to fluorescence standard beads and in cross calibration of standard beads to hard dyed beads. Cytometry. Part A. 81 (9), 785-796 (2012).
- Karzbrun, E., Shin, J., Bar-Ziv, R. H., Noireaux, V. Coarse-grained dynamics of protein synthesis in a cell-free system. Physical Review Letters. 106 (4), 048104(2011).
- Rossi, N. A., Dunlop, M. J. Making waves with synthetic oscillators. Cell Systems. 6 (4), 406-407 (2018).
- Niederholtmeyer, H., et al. Rapid cell-free forward engineering of novel genetic ring oscillators. eLife. 4, 09771(2015).
- Chang, H., Voyvodic, P. L., Structurale, C. D. B. Microbially derived biosensors for diagnosis, monitoring and epidemiology. Microbial Biotechnology. 10 (5), 1031-1035 (2017).
- Pardee, K., et al. low-cost detection of Zika virus using programmable biomolecular components. Cell. 165 (5), 1255-1266 (2016).
- Pardee, K., et al. Portable, on-demand biomolecular manufacturing. Cell. 167 (1), 248-259 (2016).
- Pardee, K., et al. Paper-based synthetic gene networks. Cell. 159 (4), 940-954 (2014).
- Liu, X., Germaine, K. J., Ryan, D., Dowling, D. N. Whole-cell fluorescent biosensors for bioavailability and biodegradation of polychlorinated biphenyls. Sensors. 10 (2), 1377-1398 (2010).
- Gautam, P., Suniti, S., Amrita, K., Madathil, D., Nair, B. A Review on Recent Advances in Biosensors for Detection of Water Contamination. International Journal of Environmental Sciences. 2 (3), 1565-1574 (2012).
Przedruki i uprawnienia
