Optogenetyczna kontrola metabolizmu mikrobiologicznego oferuje elastyczną dynamiczną kontrolę nad procesami fermentacji. Niniejszy protokół pokazuje, jak skonfigurować fermentację regulowaną niebieskim światłem do produkcji chemicznej i białkowej w różnych skalach objętościowych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Fermentacja kontrolowana światłem do produkcji mikrobiologicznej, chemicznej i białkowej
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Fabryki komórek mikrobiologicznych oferują zrównoważoną alternatywę dla produkcji chemikaliów i rekombinowanych białek z odnawialnych surowców. Jednak przeciążenie mikroorganizmu modyfikacjami genetycznymi może zmniejszyć sprawność i produktywność gospodarza. Problem ten można przezwyciężyć za pomocą kontroli dynamicznej: indukowalnej ekspresji enzymów i szlaków, zwykle przy użyciu dodatków chemicznych lub odżywczych, w celu zrównoważenia wzrostu i produkcji komórek. Optogenetyka oferuje nieinwazyjną, wysoce przestrajalną i odwracalną metodę dynamicznej regulacji ekspresji genów. W tym miejscu opisujemy, jak skonfigurować kontrolowane światłem fermentacje zmodyfikowanych Escherichia coli i Saccharomyces cerevisiae do produkcji chemikaliów lub rekombinowanych białek. Omawiamy, jak stosować światło w wybranych momentach i dawkach, aby rozdzielić wzrost i produkcję drobnoustrojów w celu poprawy kontroli fermentacji i wydajności, a także kluczowe kwestie związane z optymalizacją w celu uzyskania najlepszych wyników. Dodatkowo opisujemy, jak zaimplementować sterowanie oświetleniem w eksperymentach bioreaktorów na skalę laboratoryjną. Protokoły te ułatwiają przyjęcie kontroli optogenetycznej w zmodyfikowanych mikroorganizmach w celu poprawy wydajności fermentacji.
Wprowadzenie
Optogenetyka, polegająca na kontrolowaniu procesów biologicznych za pomocą białek reagujących na światło, oferuje nową strategię dynamicznego sterowania fermentacjami mikrobowymi w celu produkcji substancji chemicznych i białek1,2. Obciążenie wynikające z zastosowania zmodyfikowanych szlaków metabolicznych oraz toksyczność niektórych produktów pośrednich i końcowych często upośledzają wzrost komórek3. Takie stresy mogą prowadzić do słabej akumulacji biomasy i zmniejszonej wydajności3. Wyzwanie to można rozwiązać poprzez czasowy podział fermentacji na fazę wzrostu i fazę produkcji, które odpowiednio poświęcają zasoby metaboliczne na akumulację biomasy lub syntezę produktu4. Niedawno wykazaliśmy, że przejście z fazy wzrostu do fazy produkcji w tej dwufazowej fermentacji może być indukowane zmianami warunków oświetlenia5,6,7. Wysoka regulowalność, odwracalność i ortogonalność bodźców świetlnych8 oferują unikalne zalety w fermentacjach sterowanych światłem, których trudno lub nie da się odtworzyć przy użyciu induktorów chemicznych stosowanych w dynamicznym sterowaniu konwencjonalnymi fermentacjami dwufazowymi4,9,10,11.
Białko EL222 reagujące na światło niebieskie, pochodzące z Erythrobacter litoralis, zostało wykorzystane do opracowania kilku obwodów optogenetycznych dla inżynierii metabolicznej w Saccharomyces cerevisiae5,7,12,13. EL222 zawiera domenę sensora światło-tlen-napięcie (LOV), która pod wpływem aktywacji światłem niebieskim (465 nm) ulega zmianie konformacyjnej, co umożliwia wiązanie się białka z jego kognatywną sekwencją DNA (C120)13. Połączenie EL222 z wirusową domeną aktywacyjną VP16 (VP16-EL222) pozwala na uzyskanie czynnika transkrypcyjnego reagującego na światło niebieskie, który może odwracalnie aktywować ekspresję genów w S. cerevisiae7 i innych organizmach14 z syntetycznego promotora PC120. Opracowano i wykorzystano kilka obwodów opartych na EL222 do produkcji substancji chemicznych w S. cerevisiae, takich jak podstawowy system OptoEXP aktywowany światłem7, w którym geny zainteresowania są bezpośrednio eksprimowane z PC120 (Ryc. 1A). Jednakże obawy dotyczące penetracji światła przy wysokich gęstościach komórek, typowych dla fazy produkcji w fermentacjach, skłoniły nas do opracowania odwróconych obwodów indukowanych w ciemności, takich jak obwody OptoINVRT i OptoQ-INVRT (Ryc. 1B)5,7,13. Systemy te wykorzystują regulony galaktozy (GAL) lub kwasu chinowego (Q) odpowiednio z S. cerevisiae i N. crassa, kontrolując ich odpowiadające represory (GAL80 i QS) za pomocą VP16-EL222, aby represować ekspresję genów w świetle i silnie indukować ją w ciemności. Połączenie obwodów OptoEXP i OptoINVRT pozwala na dwukierunkową kontrolę ekspresji genów, umożliwiając prowadzenie fermentacji dwufazowych, w których faza wzrostu jest indukowana światłem niebieskim, a faza produkcji ciemnością (Ryc. 2A)5,7.
Wykorzystanie światła zamiast ciemności do indukcji ekspresji genów podczas fazy produkcji znacznie poszerzyłoby możliwości kontroli optogenetycznej, ale wymagałoby również pokonania ograniczeń w przenikaniu światła przy wysokich gęstościach komórek, typowych dla tej fazy fermentacji. W tym celu opracowaliśmy obwody, znane jako OptoAMP i OptoQ-AMP, które wzmacniają odpowiedź transkrypcyjną na stymulację światłem niebieskim. Obwody te wykorzystują mutanty typu dzikiego lub nadwrażliwe VP16-EL222 do kontrolowania produkcji aktywatorów transkrypcyjnych Gal4p lub QF2 odpowiednio regulonów GAL lub Q, co pozwala na uzyskanie zwiększonej wrażliwości i silniejszej ekspresji genów pod wpływem światła12,13 (Rysunek 1C). Obwody OptoAMP mogą zapewnić pełną i jednorodną indukcję światłem w bioreaktorach o pojemności 5 L przy wartościach gęstości optycznej (mierzonej przy 600 nm; OD600) wynoszących co najmniej 40, przy oświetleniu wynoszącym zaledwie ~0,35% (dawka światła 5% na tylko ~7% całkowitej powierzchni). Wykazuje to wyższy stopień wrażliwości w porównaniu do OptoEXP, który wymaga oświetlenia bliskiego 100%12. Zdolność do skutecznej indukcji ekspresji genów za pomocą światła przy wysokich gęstościach komórek otwiera nowe możliwości dynamicznego sterowania fermentacją. Obejmuje to prowadzenie fermentacji w więcej niż dwóch fazach czasowych, na przykład w fermentacjach trójfazowych, w których fazy wzrostu, indukcji i produkcji są ustanawiane według unikalnych harmonogramów oświetlenia w celu optymalizacji produkcji chemicznej (Rysunek 2B)12.
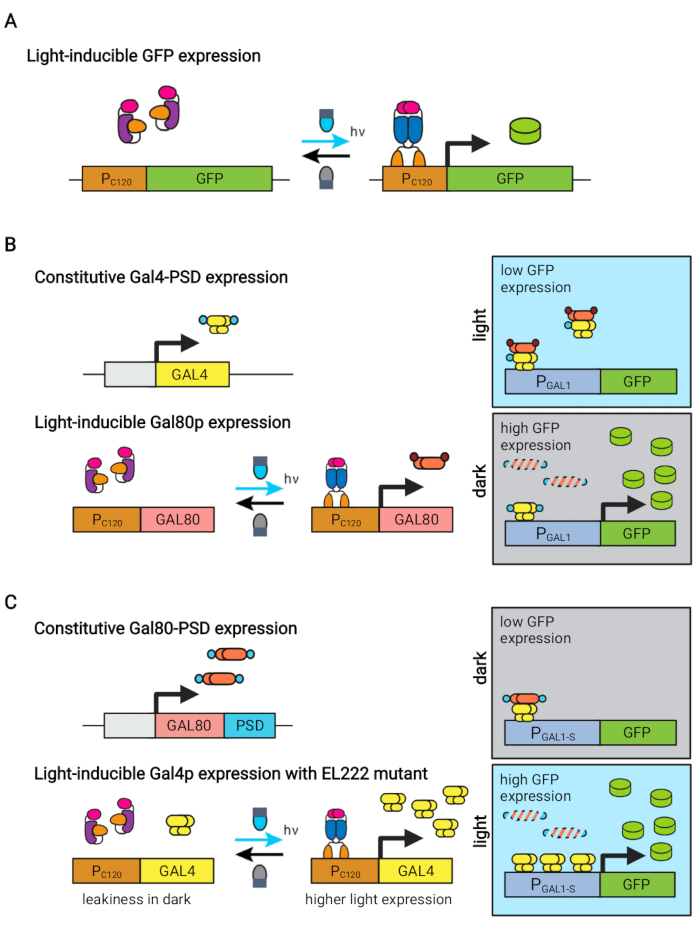
Rysunek 1: Obwody optogenetyczne do dynamicznej kontroli S. cerevisiae. Obwody OptoEXP, OptoINVRT i OptoAMP opierają się na światłoczułym systemie VP16-EL222. (A) W obwodzie OptoEXP ekspozycja na światło niebieskie powoduje zmianę konformacyjną i dimeryzację VP16-EL222, co odsłania domenę wiążącą DNA i umożliwia transkrypcję z PC120. Rysunek zmodyfikowano na podstawie pracy Zhao i wsp.7. (B) Obwody OptoINVRT wykorzystują regulony GAL (pokazane) lub Q do indukcji ekspresji w ciemności. W obwodach opartych na GAL, VP16-EL222 i GAL4 są wyrażane konstytutywnie, podczas gdy PC120 steruje ekspresją represora GAL80 (w obwodach opartych na Q, GAL4 i GAL80 zastąpiono odpowiednio QF2 i QS, a zamiast promotora GAL użyto syntetycznego promotora zawierającego sekwencję QUAS). W świetle białko Gal80p zapobiega aktywacji genu zainteresowania z PGAL1. W ciemności GAL80 nie jest wyrażany i ulega szybkiej degradacji dzięki połączeniu go z konstytutywną domeną degronu (mała brązowa domena), co umożliwia aktywację PGAL1 przez Gal4p. Rysunek zmodyfikowano na podstawie pracy Zhao i wsp.5. (C) Obwody OptoAMP również wykorzystują VP16-EL222 do kontroli regulonów GAL (pokazanych) lub Q. W tych obwodach represor GAL80 (lub QS) jest wyrażany konstytutywnie i połączony z fotoczułym degronem (mała niebieska domena), co zapewnia silną represję w ciemności. PC120 i nadwrażliwy mutant VP16-EL222 kontrolują ekspresję GAL4 (lub QF2) za pomocą światła, co silnie aktywuje PGAL1 (lub promotor zawierający QUAS) w świetle. Obwody pochodne od GAL mogą wykorzystywać zmodyfikowane formy PGAL1, takie jak PGAL1-M lub PGAL1-S, które wykazują zwiększoną aktywność, a także promotory typu dzikiego kontrolowane przez regulon GAL (PGAL1, PGAL10, PGAL2, PGAL7). Rysunek zmodyfikowano na podstawie pracy Zhao i wsp.12. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
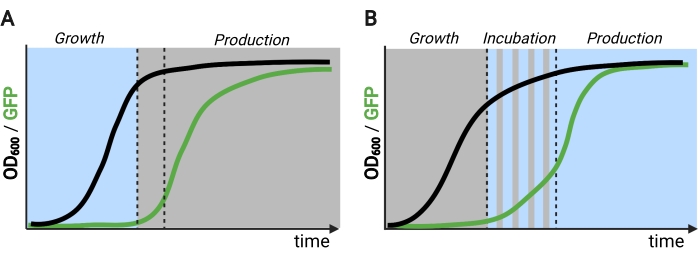
Rysunek 2: Fermentacje dwu- i trójfazowe w czasie. (A) Fermentacje dwufazowe prowadzone w układach odwróconych składają się z fazy wzrostu napędzanej światłem oraz ciemnej fazy produkcji. W fazie wzrostu następuje akumulacja biomasy, podczas gdy szlak produkcji pozostaje stłumiony. Po osiągnięciu pożądanej wartości OD600, komórki są przenoszone do ciemności w celu adaptacji metabolicznej przed resuspensją w świeżej pożywce na potrzeby fazy produkcji. (B) W procesie trójfazowym fazy wzrostu, inkubacji i produkcji są zdefiniowane przez unikalne harmonogramy oświetlenia, które mogą składać się z ciemnego okresu wzrostu, pulsacyjnej inkubacji oraz w pełni oświetlonej fazy produkcji. Rysunek stworzony za pomocą Biorender. Proszę kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Obwody optogenetyczne opracowano również w celu dynamicznej kontroli produkcji związków chemicznych i białek w E. coli. Obwody OptoLAC kontrolują bakteryjny represor LacI za pomocą światłoczułego obwodu pDawn, który opiera się na dwuskładnikowym systemie YF1/FixJ6 (Rysunek 3). Podobnie jak w przypadku OptoINVRT5, obwody OptoLAC są zaprojektowane tak, aby represować ekspresję genów w świetle i indukować ją w ciemności. Poziomy ekspresji uzyskiwane za pomocą obwodów OptoLAC mogą być porównywalne lub wyższe niż te osiągane przy standardowej indukcji izopropyl-β-D-1-tiogalaktopiranozydem (IPTG), co pozwala zachować siłę indukcji chemicznej przy jednoczesnym zapewnieniu lepszej regulacji i odwracalności6. W związku z tym obwody OptoLAC umożliwiają skuteczną kontrolę optogenetyczną w inżynierii metabolicznej E. coli.

Rysunek 3: Obwody OptoLAC do dynamicznej kontroli E. coli. Obwody OptoLAC adaptują system pDawn oraz operon lac, aby uzyskać aktywację w ciemności i represję w świetle. W ciemności YF1 fosforyluje FixJ, który następnie aktywuje promotor PFixK2 do ekspresji represora cI. Represor cI zapobiega ekspresji represora lacI z promotora PR, co umożliwia transkrypcję genu zainteresowania z promotora zawierającego lacO. I odwrotnie, niebieskie światło zmniejsza aktywność netto kinazy YF1, odwracając fosforylację FixJ i tym samym ekspresję cI, co znosi represję ekspresji lacI i zapobiega ekspresji z promotora zawierającego lacO. Rysunek został zmodyfikowany na podstawie pracy Lalwani i wsp.6. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Opisujemy tutaj podstawowe protokoły sterowanych światłem fermentacji S. cerevisiae oraz E. coli w celu produkcji związków chemicznych lub białek. W przypadku drożdży i bakterii skupiamy się najpierw na fermentacjach z fazą wzrostu sterowaną światłem oraz fazą produkcji indukowaną ciemnością, możliwą dzięki obwodom OptoINVRT i OptoLAC. Następnie opisujemy protokół trójfazowej (wzrost, indukcja, produkcja) fermentacji sterowanej światłem, możliwej dzięki obwodom OptoAMP. Ponadto opisujemy sposób skalowania optogenetycznie sterowanych fermentacji z mikropłytek do bioreaktorów w skali laboratoryjnej. Za pomocą tego protokołu dążymy do zapewnienia kompletnego i łatwego do powtórzenia przewodnika po przeprowadzaniu sterowanych światłem fermentacji w celu produkcji związków chemicznych lub białek.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Produkcja chemiczna kontrolowana światłem przy użyciu obwodu S. cerevisiae OptoINVRT7
- Konstrukcja szczepu
- Uzyskaj szczep z his3 auksotrofią, ponieważ ten marker jest niezbędny dla większości istniejących plazmidów OptoINVRT 5. Jeśli szukasz regulacji optogenetycznej genu, który jest natywny dla S. cerevisiae, skonstruuj szczep, w którym usunięta jest dowolna endogenna kopia genu.
- Zlinearyzuj plazmid zawierający obwód OptoINVRT7, taki jak EZ-L4395, i zintegruj go z his3-locus szczepu auksotroficznego przy użyciu standardowych metod transformacji octanu litu15. W przypadku korzystania z plazmidu EZ-L439, który zawiera składniki tłumiące PGAL1 w świetle i aktywujące go w ciemności, należy dokonać linearyzacji w miejscu ograniczenia PmeI.
- Po przemianie odwirować komórki przy 150 x g przez 1 minutę i delikatnie ponownie zawiesić w 200 μl świeżej pożywki syntetycznej z kroplą histydyny (SC-His).
- Umieść całą objętość komórek na płytkach agarowych SC-His i inkubuj w temperaturze 30 °C przez 2-3 dni, aż pojawią się kolonie.
- Przygotuj kompetentne komórki z tego szczepu przy użyciu standardowych protokołów transformacji octanu litu i przekształć je za plazmidem zawierającym gen(y), który ma być kontrolowany optogenetycznie za promotorem PGAL1-M lub PGAL1-S5.
UWAGA: Użycie plazmidu, który integruje się w δ-miejscach (YARCdelta5) i wybiera za pomocą Zeocin, pozwala na stabilną integrację z wieloma kopiami7,16,17,18. - Po przetworzeniu odwirować kulturę o sile 150 x g przez 1 minutę i delikatnie ponownie zawiesić w 200 μl świeżej pożywki SC.
UWAGA: Promotor PGAL1-M jest syntetyczną wersją promotora PGAL1 z usuniętymi miejscami represji Mig1p, podczas gdy PGAL1-S jest zmodyfikowaną wersją PGAL1-M, która ma dodatkowe miejsca wiązania aktywatora Gal4p. Zwykły promotor PGAL1 może być używany do kontrolowania wyrażenia; Jednak siła ekspresji będzie niższa niż w przypadku tych zaprojektowanych promotorów. - Umieść całą objętość komórek na płytce agarowej z dekstrozą peptonową (YPD) z ekstraktem drożdżowym, jeśli integrujesz się z miejscami δ, lub na płytce SC, jeśli przekształcasz się z plazmidem zawierającym marker selekcyjny. Inkubować w temperaturze 30 °C przez 16 godzin w stałym niebieskim świetle, aby utrzymać optogenetycznie kontrolowany gen w stanie stłumionym.
UWAGA: W przypadku niektórych szczepów, kolonie mogą rosnąć szybciej, gdy są inkubowane w impulsach światła niebieskiego (np. 1 s wł./79 s wyłączone, 5 s włączone/75 s wyłączone, 10 s włączone/70 s wyłączone itp.), a nie w stałym oświetleniu, które należy określić eksperymentalnie dla każdego szczepu, jeśli to konieczne. - Użyj dowolnego źródła światła o długości fali 465 nm i umieść panel LED ~40 cm nad płytką tak, aby natężenie światła wynosiło ~80-110 μmol/m2/s. Zmierz natężenie za pomocą miernika kwantowego (patrz Tabela materiałów).
- W przypadku integracji z miejscami δ utwórz replikę płytki na płytkach YPD zawierających zakres stężeń zeocyny od 400 μg/ml do 1,200 μg/ml, aby wybrać dla różnych numerów kopii całkowania5,7,12,16,17,18. Inkubować płytki replik w temperaturze 30 °C w stałym lub pulsacyjnym niebieskim świetle przez 2-3 dni, aż pojawią się kolonie.
- Wstępna selekcja najlepszych rodzin
- Wybierz osiem kolonii z każdej płytki i użyj ich do zaszczepienia 1 ml pożywki SC-His uzupełnionej 2% glukozą w indywidualnych dołkach 24-dołkowej płytki. Hodować na 24-dołkowych płytkach pod komórkami przez noc (16-20 godzin) w temperaturze 30 °C z prędkością 200 obr./min (średnica orbity 19 mm) wytrząsając się przy stałym oświetleniu światłem niebieskim.
- Następnego ranka rozcieńczyć każdą kulturę w 1 ml świeżej pożywki SC-His z 2% glukozą do wartości OD600 w zakresie 0,01-0,3 i hodować na 24-dołkowych płytkach pod stałym lub pulsacyjnym światłem w temperaturze 30 °C z 200 obr./min, wytrząsając, aż osiągną gęstość komórek między 2 a 9 wartościami OD600 (Rysunek 4A). Ilość czasu potrzebna na tę fazę wzrostu będzie zależeć od odmiany.
- Inkubować płytki w ciemności przez 4 godziny w temperaturze 30 °C, wstrząsając prędkością 200 obr./min, wyłączając panel świetlny i owijając płytki folią aluminiową.
UWAGA: Ten etap pozwala komórkom metabolicznie przejść do fazy produkcji przed ponownym zawieszeniem w pożywce produkcyjnej. - Aby rozpocząć fazę produkcji, należy odwirować kultury na 24-dołkowej płytce o sile 234 x g przez 5 minut i ponownie zawiesić komórki w 1 ml świeżej pożywki SC z 2% glukozą. Uszczelnij płytki, aby zapobiec parowaniu pożądanego produktu, za pomocą sterylnej taśmy uszczelniającej do mikropłytek.
- Fermentować zamknięte płytki w ciemności przez 48 godzin w temperaturze 30 °C z wytrząsaniem przy 200 obr./min. Upewnij się, że talerze są owinięte folią aluminiową, aby zapobiec ekspozycji na światło.
UWAGA: Owijanie talerzy folią nie ogranicza dostępności tlenu ani gazów podczas fermentacji; Jednak sterylna taśma uszczelniająca ogranicza przenoszenie gazów. W taśmie można zrobić małe otwory, aby w razie potrzeby wprowadzić tlen.
- Zbiór i analiza
- Aby zebrać fermentacje, odwirować płytki przez 5 minut przy 234 x g i przenieść 800 μl supernatantu do probówek mikrowirówek o pojemności 1,5 ml.
- W zależności od interesującej substancji chemicznej należy przeprowadzić analizę przy użyciu wysokosprawnej chromatografii cieczowej (HPLC), chromatografii gazowej ze spektrometrią mas (GC-MS) lub innej metody analitycznej przy użyciu techniki przygotowania próbki najlepiej dopasowanej do zastosowanego instrumentu.
2. Produkcja białek kontrolowana światłem za pomocą systemu E. coli OptoLAC
- Konstrukcja szczepu
- Transformacja elektrokompetentna BL21 DE3 ΔlacI ΔlacI-DE3 z plazmidem zawierającym obwód OptoLAC1B lub OptoLAC2B6 i plazmidem, który wyraża rekombinowane białko będące przedmiotem zainteresowania z promotora PT719.
- Po przekształceniu odzyskuj komórki przez 1 godzinę w 1 ml super optymalnego bulionu z represją kataboliczną (SOC; 2% trypton, 0,5% ekstraktu drożdżowego, 10 mM NaCl, 2,5 mM KCl, 10 mM MgCl2, 10 mM MgSO4, 20 mM glukozy) w temperaturze 37 °C z rotacją lub wstrząsaniem.
UWAGA: Plazmid zawierający białko będące przedmiotem zainteresowania musi być zgodny z plazmidem OptoLAC (tj. inny marker oporności i początek replikacji) i nie może zawierać kopii lacI. - Odwirować komórki przy 4845 x g przez 3 minuty i zagęścić osad w 200 μl pożywki bulionu lizogennego (LB). Umieść całe skoncentrowane komórki na płytce agarowej LB z odpowiednimi antybiotykami i hoduj w temperaturze 37 °C przez noc w ciągłym niebieskim świetle, aby utrzymać stłumioną ekspresję białka.
- Wstępne badanie przesiewowe w celu weryfikacji ekspresji
- Weź trzy pojedyncze kolonie i użyj ich do zaszczepienia 1 ml pożywki LB odpowiednimi antybiotykami w pojedynczych dołkach 24-dołkowej płytki. Rośnie przez noc (16-20 h) w temperaturze 37 °C z prędkością 200 obr./min, wstrząsając przy stałym oświetleniu światłem niebieskim (Rysunek 4A).
- Następnego dnia użyj 1,5 μl kultury do zmierzenia OD600 w spektrofotometrze z pomiarem mikroobjętości. Rozcieńczyć kultury na 1 ml świeżego LB na płytkach 24-dołkowych do wartości OD600 w zakresie 0,01-0,1.
- Hoduj kultury w temperaturze 37 °C z prędkością 200 obr./min, wytrząsając w niebieskim świetle przez 2-3 godziny. Począwszy od drugiej godziny, wykonuj pomiary OD600 co 15 minut, aby upewnić się, że kultury nie przerosną zakresu OD600 0,1-1,5.
- Gdy kultury osiągną pożądaną średnicę zewnętrzną600, wyłącz panel świetlny i zawiń płytkę w folię aluminiową, aby rozpocząć fazę produkcji. Przechowywać płytkę w ciemności przez 8 godzin (37 °C), 20 godzin (30 °C) lub 48 godzin (18 °C), wstrząsając 200 obr./min.
- Zmierz i zapisz końcową wartość OD600 dla każdej kultury.
- Zbiór i analiza
- Przenieś 800 μl każdej kultury do probówki mikrowirówkowej o pojemności 1,5 ml i wiruj przez 5 minut przy 17 000 x g.
- Zawiesić osad komórkowy w 200 μl buforu do sporządzania zawiesiny (Tris 50 mM, pH 8,0, NaCl 300 mM).
UWAGA: Stężenie NaCl można dostosować w oparciu o analizowane białko rekombinowane. - Dodać 50 μl 6 do próbek dodecylosiarczanu sodu (SDS) (Tris 375 mM, pH 6,8, SDS 9%, glicerol 50%, błękit bromofenolowy 0,03%, DTT 9%). Inkubować w temperaturze 100 °C przez 10 minut z wytrząsaniem z prędkością 700 obr./min w termomikserze.
- Załaduj ~3-20 μL kultury w 12% żelu SDS-PAGE. Przyjmując jako wskazówkę końcowy pomiar OD600, załadować w przybliżeniu taką samą ilość białka dla każdej próbki (co odpowiada 10 μl próbki odpowiadającej końcowej wartości OD600 wynoszącej 1). Użyj zasilacza, aby uruchomić elektroforezę pod napięciem 100 V, aż żel zostanie całkowicie rozwiązany.
- Zabarwić żel roztworem błękitu brylantowego Coomassie G-250, podgrzewając przez 30-40 s w kuchence mikrofalowej, a następnie inkubując na rotatorze platformowym przez co najmniej 15 minut.
- Dwukrotnie spłucz wodą dejonizowaną i odplamiaj na rotatorze platformy przez co najmniej 30 minut (lub przez noc), dodając dwie chusteczki czyszczące zawiązane w węzeł, aby pomóc wchłonąć plamę. Gotuj żel w wystarczającej ilości wody w kuchence mikrofalowej przez 15 minut, aby przyspieszyć proces odbarwiania.
3. Fermentacja trójfazowa z wykorzystaniem systemu OptoAMP S. cerevisiae
- Konstrukcja szczepu
- Uzyskaj szczep z markerem auksotroficznym his3, ponieważ ten marker jest niezbędny do korzystania z istniejących plazmidów OptoAMP5. Jeśli szukasz regulacji optogenetycznej genu, który jest natywny dla S. cerevisiae, skonstruuj szczep, w którym endogenna kopia tego genu jest usunięta.
- Zlinearyzuj plazmid zawierający obwód OptoAMP4, taki jak EZ-L58012, i zintegruj go z locus his3 szczepu auksotroficznego przy użyciu standardowych metod transformacji octanu litu15. W przypadku korzystania z EZ-L580 należy zlinearyzować plazmid w miejscu restrykcji PmeI.
- Po przemianie odwirować komórki przy sile 150 x g przez 1 minutę i delikatnie ponownie zawiesić w 200 μl świeżej pożywki SC-His.
- Pokryć całą objętość komórek na pożywce selektywnej (SC-His-agar) i inkubować w temperaturze 30 °C przez 2-3 dni, aż pojawią się kolonie.
- Przygotuj kompetentne komórki z tego szczepu i przekształć je za plazmidem zawierającym gen(y), który ma być kontrolowany optogenetycznie za promotorem PGAL1-S12.
UWAGA: Użycie plazmidu, który integruje się w δ miejscach i selekcjonuje za pomocą Zeocyny, pozwala na stabilną integrację i selekcję wielu kopii. - Po przekształceniu odwirować kulturę przy sile 150 x g przez 1 minutę i delikatnie ponownie zawiesić w 200 μl świeżej pożywki SC.
UWAGA: Promotor PGAL1-S jest syntetyczną wersją promotora PGAL1, w której miejsca represji Mig1p są usuwane i dodawane są dodatkowe miejsca wiązania aktywatora Gal4p. Można użyć zwykłego promotora PGAL1; Jednak siła ekspresji będzie niższa niż w tym zaprojektowanym promotorze. - Umieścić całą objętość komórek na płytce agarowej YPD lub SC-dropout i inkubować w temperaturze 30 °C przez 16 godzin w ciemności (owinięte folią aluminiową). Inkubacja w ciemności utrzymuje gen kontrolowany optogenetycznie w stanie stłumienia, co pozwala komórkom skierować swoje zasoby metaboliczne na wzrost komórek, a nie na produkcję chemiczną.
- W przypadku integracji z miejscami δ, replikuj płytkę na płytkach YPD zawierających zakres stężeń zeocyny, aby wybrać dla różnych numerów kopii całkowania. Inkubować płytki w temperaturze 30 °C w ciemności (owinięte folią aluminiową) przez 2-3 dni, aż pojawią się kolonie.
- Wstępna selekcja najlepszych rodzin
- Wybierz osiem kolonii z każdej płytki i użyj ich do zaszczepienia 1 ml pożywki SC-His z 2% glukozą w indywidualnych dołkach 24-dołkowej płytki. Hoduj komórki przez noc (16-20 godzin) w ciemności w temperaturze 30 °C z potrząsaniem 200 obr./min.
- Następnego ranka rozcieńczyć każdą kulturę w 1 ml świeżej pożywki SC-His z 2% glukozą do 0,1 OD600 i rosnąć w ciemności w temperaturze 30 °C z prędkością 200 obr./min, wstrząsając, aż osiągną OD600 równe 3. Zawiń talerze w folię aluminiową, aby zapobiec ekspozycji na światło. Ilość czasu potrzebna na tę fazę wzrostu będzie zależeć od odmiany.
- Aby rozpocząć fazę indukcji, należy inkubować płytki w świetle pulsacyjnym (na przykład 5 s włączenia/95 s wyłączenia) przez 12 godzin w temperaturze 30 °C z wytrząsaniem 200 obr./min. Użyj dowolnego źródła światła o długości fali 465 nm i umieść panel LED nad płytką tak, aby natężenie światła wynosiło ~80-110 μmol/m2/s dla uzyskania optymalnych rezultatów (Rysunek 4A).
UWAGA: Optymalny czas trwania impulsu świetlnego dla tej inkubacji będzie się różnić w zależności od wytwarzanej substancji chemicznej. Zaleca się wyświetlanie różnych harmonogramów oświetlenia od 0,1% (np. 1 s na 999 s wyłączonych) do 100% (pełne światło). - Aby rozpocząć fazę produkcji, należy odwirować kultury o sile 234 x g przez 5 minut i ponownie zawiesić w świeżej pożywce SC-His z 2% glukozą. Uszczelnij płytki, aby zapobiec parowaniu pożądanego produktu, za pomocą sterylnej taśmy uszczelniającej do mikropłytek.
- Fermentować szczelnie zamknięte płytki w świetle przez 48 godzin w temperaturze 30 °C z wytrząsaniem przy 200 obr./min. Na tym etapie zoptymalizuj harmonogram oświetlenia, ponieważ niektóre chemikalia korzystają z pulsacyjnej fazy produkcji, a nie z pełnego światła.
- Zbiór i analiza
- Zebrać wyniki fermentacji, odwirowując płytki przez 5 minut przy 234 x g i przenosząc 800 μl supernatantu do probówek mikrowirówek o pojemności 1,5 ml.
- W zależności od interesującej substancji chemicznej należy przeprowadzić analizę przy użyciu HPLC, GC-MS lub innej metody analitycznej przy użyciu techniki przygotowania próbki najlepiej dopasowanej do używanego instrumentu.
4. Produkcja chemiczna (mewalonianu) z E. coli w bioreaktorze sterowanym światłem
- Wstępna inokulacja i konfiguracja bioreaktora
- Zaszczepić kolonię szczepu E. coli zmodyfikowanego przy użyciu kontrolowanej światłem produkcji chemicznej w 5 ml minimalnych soli M9 (3,37 mM Na2HPO4, 2,2 mM KH2PO4, 0,855 mM NaCl, 0,935 mM NH4Cl) uzupełnionych 0,2% w/v casaminokwasami, 5% w/v glukozy i mieszaniną metali śladowych20 (0,0084 g/L EDTA, 0,0025 g/L CoCl2, 0,015 g/L MnCl2, 0,0015 g/L CuCl2, 0,003 g/L H3BO3, 0,0025 g/L Na2MoO4, 0,008 g/L ZnCl2, 0,06 g/L cytrynian Fe(III), 0,0045 g/L tiamina, 1,3 g/L MgSO4) w stożkowej probówce o pojemności 50 ml.
- Hoduj kulturę przez noc w temperaturze 30 °C z prędkością 200 obr./min, wstrząsając przy niebieskim oświetleniu.
- Ustaw płytę czołową zbiornika bioreaktora, upewniając się, że zainstalowane są następujące porty: wkładka do sondy termicznej; sonda tlenu rozpuszczonego (DO); rozpylacz gazu - podłączyć do źródła powietrza przez filtr 0,2 μm; wirnik; skraplacz gazu - podłączyć do filtra 0,2 μm; przewód chłodzący (x2); przewody zasilające (x2) - jeden do dodawania mediów, jeden do kontroli pH; przewód do pobierania próbek - upewnić się, że sięga do dna zbiornika; pusty port; Sonda pH - przed instalacją skalibruj sondę z wzorcami pH = 4 i pH = 7, albo autoklaw z resztą naczynia, albo wysterylizuj 95% etanolem i asepcie włóż przed ustawieniem.
- Napełnij naczynie 1 litrem przefiltrowanej wody, zamocuj płytę głowicy i dokręć, upewniając się, że O-ring dobrze przylega i uszczelnia.
- Zakryj wszelkie otwory w reaktorze folią aluminiową.
- Przygotuj trzy paski rurki: jeden do usuwania wody, jeden do wprowadzania paszy i jeden do kontroli pH. Przykryj końce folią aluminiową i zawiń wszystkie rurki w folię aluminiową.
UWAGA: NH4OH, który jest używany do regulacji pH, nie przepływa płynnie w rurkach silikonowych, co może prowadzić do niedokładnych prędkości przepływu i nadmiernej podstawifikacji kultury. Aby uniknąć tego problemu, należy używać biokompatybilnych przewodów pompy (BPT) do zasilania NH4OH. - Autoklaw w bioreaktorze i rurkach, używając 30-minutowego cyklu cieczy.
- Usuń materiały z autoklawu. Gdy ostygnie na tyle, aby można było go obsługiwać, podłącz wirnik, sondy pH i DO, źródło powietrza, wlot i wylot skraplacza oraz wlot i wylot chłodzenia do stacji sterującej.
- Włóż sondę termiczną i przykryj naczynie płaszczem grzewczym. Przymocuj kurtkę w kierunku górnej części naczynia, aby uniknąć blokowania kultury przed ekspozycją na światło.
- Podłączyć jedną ze sterylnych probówek do przewodu do pobierania próbek i zabezpieczyć przez pompę do pobierania próbek. Umieść drugi koniec tak, aby spływał do pustego pojemnika, który może pomieścić co najmniej 1 l. Spuść wodę z wnętrza naczynia.
- Podłącz kolejną sterylną rurkę do jednego z przewodów zasilających i zabezpiecz przez jedną z pomp zasilających. Podłącz drugi koniec rurki do butelki z podłożem M9. Wprowadzić pożywkę do reaktora.
- Podłącz kolejną sterylną rurkę do jednego z przewodów zasilających i zabezpiecz przez jedną z pomp zasilających. Podłącz drugi koniec rurki do butelki zawierającej 28%-30% NH4OH,
UWAGA: NH4OH jest. Pracuj pod wyciągiem podczas przenoszenia do butelki do karmienia i upewnij się, że butelka do karmienia jest umieszczona w dodatkowym zbiorniku. - Umieść trzy panele świetlne w trójkątnej formacji w odległości ~20 cm od reaktora, sprawdzając, czy natężenie światła na powierzchni naczynia osiąga ~80-110 μmol/m2/s z każdej strony (Rysunek 4B).
- Następnego dnia włącz system bioreaktora i agregat chłodniczy. Ustawić nastawę temperatury reaktora na 37 °C, wartość zadaną pH na 7,0, a mieszanie na 200 obr./min. Płaszcz grzewczy powinien się włączyć.
- Skalibruj sondę DO, najpierw czekając, aż pomiary temperatury i DO staną się stałe (będzie to 100% wartość zadana). Następnie odłącz sondę od systemu (będzie to nastawa 0%). Powtarzaj, aż pomiar DO ustabilizuje się na poziomie 100%, gdy sonda jest podłączona, a następnie ustaw nastawę DO na 20%.
- Produkcja chemiczna kontrolowana światłem
- Zaszczepić bioreaktor do początkowego OD600 0,001-0,1. Włącz panele świetlne, aby zainicjować wzrost.
- Po 3 godzinach rozpocząć pobieranie próbek z linii pobierania próbek w celu wykonania pomiarów OD600, aby uniknąć przerostu optymalnej gęstości komórek indukcji (ρs). Po osiągnięciu optymalnego ρs (optymalna wartość dla produkcji mewalonianu wynosi 0,17), wyłącz panele świetlne, przykryj reaktor folią aluminiową i owiń konfigurację czarną tkaniną, aby rozpocząć ciemną fazę produkcji.
- Dodać 50 μl środka przeciwpieniącego, 8 godzin po przełączeniu w ciemność. Odkręć pusty port i odpipetuj płyn przeciwpieniący bezpośrednio do reaktora.
- Za pomocą portu pobierania próbek można okresowo pobierać próbki do analizy metodą HPLC lub GC.
- Demontaż i analiza
- Po zakończeniu eksperymentu wyłącz system. Ostrożnie odkręć sondy DO i pH i umyj je wodą z mydłem. Odkręć głowicę i umyj ją wodą z mydłem za pomocą szczotki.
- Przenieść kulturę do pustego pojemnika i dodać wybielacz do końcowego stężenia 10% v/v. Umieścić w dygestorii i usunąć po 30 minutach.
- Umyj naczynie reaktora wodą z mydłem za pomocą szczotki.
- Przygotuj próbki do analizy w oparciu o interesujący Cię produkt. Do produkcji mewalonianu należy zmieszać 560 μl kultury ze 140 μl 0,5 M HCl i wirować z dużą prędkością przez 1 min. To przekształca mewalonian w (±)-mewalonolakton.
UWAGA: HCl stanowi zagrożenie dla zdrowia. Z odpowiednimi środkami ochrony osobistej należy obchodzić się z odpowiednimi środkami ochrony osobistej i upewnić się, że probówki z próbkami są prawidłowo zakryte przed wirowaniem. - Wirować przy 17 000 x g przez 45 minut w temperaturze 4 °C. Przenieść 250 μl supernatantu do fiolki HPLC.
- W przypadku mewalonianu próbki należy analizować przy użyciu kolumny jonowymiennej z kwasami organicznymi. Określ ilościowo produkcję za pomocą detektora indeksu refrakcji (RID), porównując obszary pików z wzorcem (±)-mewalonolaktonu.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Optogenetyczna regulacja metabolizmu drobnoustrojów została z sukcesem wdrożona w celu produkcji wielu produktów, w tym biopaliw, chemikaliów masowych, białek i produktów naturalnych5,6,7,12,13. Większość tych procesów jest zaprojektowana tak, aby wzrost komórek zachodził w świetle (kiedy niska gęstość komórek stwarza minimalne problemy z penetracją światła), ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Kontrola dynamiczna jest od dawna stosowana w celu poprawy wydajności inżynierii metabolicznej i produkcji białek rekombinowanych4. Zmiany w ekspresji enzymatycznej są najczęściej realizowane za pomocą induktorów chemicznych, takich jak IPTG21, galaktoza22 i tetracyklina23, ale są również pośredniczone przy użyciu warunków procesu, takich jak temperatura i pH. Optogenetyczna kontrola ekspresji genów eliminuje potrzebę zmian pa...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy złożyli wnioski patentowe na obwody i metody optogenetyczne opisane w niniejszym artykule.
Podziękowania
Te badania były wspierane przez Departament Energii Stanów Zjednoczonych, Biuro Nauki, Biuro Badań Biologicznych i Środowiskowych Nagroda Numer DE-SC0019363, Nagroda NSF CAREER CBET-1751840, The Pew Charitable Trusts, oraz Camille Dreyfus Teacher-Scholar Award.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Kontrolowana światłem produkcja chemiczna przy użyciu S. cerevisiae | |||
| 24-well culture plate | USA Scientific | CC7672-7524 | |
| Agar w proszku | Thermo Fisher Scientific | 303991049 | |
| Folia aluminiowa | Reynolds | B004NG90YO | |
| BioSpectrometer z μ Kuweta | Eppendorf | 6135000923 | |
| Niebieski panel LED | HQRP | 884667106091218 | |
| EZ-L439 OptoINVRT7 Plazmid | Nie dotyczy | Nie | dotyczy Patrz Referencja 1 |
| Glukoza | Thermo Fisher Scientific | 501879892 (G8270-5KG) | |
| Mikrowirówka | Thermo Fisher Scientific | 75002403 | |
| Probówki | do mikrowirówekUSA Scientific | 1615-5510 | |
| Wytrząsarka orbitalna | Yamato Scientific America | SOU-300 | |
| Szalka Petriego | Celltreat | 229656 | |
| PmeI | New England Biolabs | R0560L | |
| Miernik kwantowy | Apogee Instruments | MQ-510 | |
| Replika urządzenia do galwanizacji | Thomas Scientific | F37848-0000 | |
| Repliki podkładek galwanicznych | Sunrise Science Products | 3005-012 | |
| SC-His w proszku | Sunrise Science Products | 1303-030 | |
| SC Kompletny proszek | Sunrise Science Products | 1459-100 | |
| Sterylna folia uszczelniająca | Excel Scientific | STR-SEAL-PLT | |
| Płytki agarowe YPD | VWR | 100217-054 | |
| Zeocin | Thermo Fisher Scientific | R25005 | |
| Kontrolowana światłem produkcja białka przy użyciu E. coli | |||
| 6X SDS Sample Buffer | Cepham Life Sciences | 10502 | |
| 12% żele białkowe z akryloamidu | Thermo Fisher Scientific | NP0341BOX | |
| 24-dołkowa płytka hodowlana | USA Scientific | CC7672-7524 | |
| Folia aluminiowa | Reynolds | B004NG90YO | |
| BioSpectrometer z μ kuweta | Eppendorf | 6135000923 | |
| Niebieski panel LED | HQRP | 884667106091218 | |
| Coomassie Brilliant Blue G-250 | Thermo Fisher Scientific | 20279 | |
| Komórka do elektroforezy | Bio-Rad | 1658004 | |
| Zasilacz do elektroforezy | Bio-Rad | 1645050 | |
| LB bulion (Miller) | Fisher Scientific | ||
| Mikrowirówka | Thermo Fisher Scientific | 75002403 | |
| Probówki do mikrowirówek | USA Scientific | 1615-5510 | |
| NaCl | Thomas Scientific | SX0425-1 | |
| Plazmidy OptoLAC | N/A | /A | Patrz odniesienie 2 |
| Wytrząsarka orbitalna | Yamato Scientific America | SOU-300 | |
| Petriego | Celltreat | 229656 | |
| Miernik kwantowy | Apogee Instruments | MQ-510 | |
| SOC medium | Thermo Fisher Scientific | 15544034 | |
| Thermomixer | Eppendorf | 5382000015 | |
| Tris base | Fisher Scientific | BP1521 | |
| Fermentacja trójfazowa przy użyciu S. cerevisiae | |||
| co protokół "Produkcja chemiczna kontrolowana światłem przy użyciu S. cerevisiae" oraz następujące: | |||
| EZ-L580 OptoAMP4 Plazmid | N/A | N/A | Patrz odniesienie 10 |
| Produkcja chemiczna w bioreaktorze sterowanym światłem | |||
| Folia aluminiowa | Reynolds | B004NG90YO | |
| Bioreaktor przeciwpieniący | Sigma-Aldrich | A8311 | |
| ze stacją kontrolną | Eppendorf | B120110001 | |
| BioSpectrometer z μ kuweta | Eppendorf | 6135000923 | |
| Bleach | VWR Scientific | 89501-620 (CS) | |
| Niebieski panel LED | HQRP | 884667106091218 | |
| rurka BPT | Fisher Scientific | 14-170-15 | |
| Glukoza | Thermo Fisher Scientific | 501879892 (G8270-5KG) | |
| Kwas solny (HCl) | Fisher Scientific | 7647-01-0 | |
| M9 Sole minimalne | Thermo Fisher Scientific | A1374401 | |
| Mikrowirówka | Thermo Fisher Scientific | 75002403 | |
| Probówki do mikrowirówek | USA Scientific | 1615-5510 | |
| Roztwór NH4OH | Sigma-Aldrich | I0503-1VL | |
| Wytrząsarka orbitalna | Yamato Scientific America | SOU-300 | |
| Miernik kwantowy | Apogee Instruments | MQ-510 | |
| SC Kompletny proszek | Sunrise Science Products | 1459-100 |
Bibliografia
- Figueroa, D., Rojas, V., Romero, A., Larrondo, L. F., Salinas, F. The rise and shine of yeast optogenetics. Yeast. 38 (2), 131-146 (2021).
- Pouzet, S., et al. The promise of optogenetics for bioproduction: Dynamic control strategies and scale-up instruments. Bioengineering. 7 (4), 151(2020).
- Venayak, N., Anesiadis, N., Cluett, W. R., Mahadevan, R. Engineering metabolism through dynamic control. Current Opinion in Biotechnology. 34, 142-152 (2015).
- Lalwani, M. A., Zhao, E. M., Avalos, J. L. Current and future modalities of dynamic control in metabolic engineering. Current Opinion in Biotechnology. 52, 56-65 (2018).
- Zhao, E. M., et al. Design and characterization of rapid optogenetic circuits for dynamic control in yeast metabolic engineering. ACS Synthetic Biology. 9 (12), 3254-3266 (2020).
- Lalwani, M. A., et al. Optogenetic control of the lac operon for bacterial chemical and protein production. Nature Chemical Biology. 17 (1), 71-79 (2021).
- Zhao, E. M., et al. Optogenetic regulation of engineered cellular metabolism for microbial chemical production. Nature. 555 (7698), 683-687 (2018).
- Baumschlager, A., Khammash, M. Synthetic biological approaches for optogenetics and tools for transcriptional light-control in bacteria. Advanced Biology. 5 (5), 2000256(2021).
- Dvorak, P., et al. Exacerbation of substrate toxicity by IPTG in Escherichia coli BL21(DE3) carrying a synthetic metabolic pathway. Microbial Cell Factories. 14, 201(2015).
- Hartline, C. J., Schmitz, A. C., Han, Y., Zhang, F. Dynamic control in metabolic engineering: Theories, tools, and applications. Metabolic Engineering. 63, 126-140 (2021).
- Ni, C., Dinh, C. V., Prather, K. L. J. Dynamic control of metabolism. Annual Review of Chemical and Biomolecular Engineering. 12, 519-560 (2021).
- Zhao, E. M., et al. Optogenetic amplification circuits for light-induced metabolic control. ACS Synthetic Biology. 10 (5), 1143-1154 (2021).
- Lalwani, M. A., Zhao, E. M., Wegner, S. A., Avalos, J. L. The Neurospora crassa Inducible Q System Enables Simultaneous Optogenetic Amplification and Inversion in Saccharomyces cerevisiae for Bidirectional Control of Gene Expression. ACS Synthetic Biology. 10 (8), 2060-2075 (2021).
- Motta-Mena, L. B., et al. An optogenetic gene expression system with rapid activation and deactivation kinetics. Nature Chemical Biology. 10 (3), 196-202 (2014).
- Gietz, R. D., Woods, R. A. Transformation of yeast by lithium acetate/single-stranded carrier DNA/polyethylene glycol method. Methods in Enzymology. 350, 87-96 (2002).
- Marx, H., Mecklenbräuker, A., Gasser, B., Sauer, M., Mattanovich, D. Directed gene copy number amplification in Pichia pastoris by vector integration into the ribosomal DNA locus. FEMS Yeast Research. 9 (8), 1260-1270 (2009).
- Nordén, K., et al. Increasing gene dosage greatly enhances recombinant expression of aquaporins in Pichia pastoris. BMC Biotechnology. 11, 47(2011).
- Zhao, E. M., et al. Light-based control of metabolic flux through assembly of synthetic organelles. Nature Chemical Biology. 15 (6), 589-597 (2019).
- Dowee, W. J., Miller, J. F., Ragsdale, C. W. High efficiency transformation of E. coli by high voltage electroporation. Nucleic Acids Research. 16 (13), 6127-6145 (1988).
- Zhou, K., Edgar, S., Stephanopoulos, G. Engineering microbes to synthesize plant isoprenoids. Methods in Enzymology. 575, 225-245 (2016).
- Arfman, N., Worrell, V., Ingram, L. O. Use of the tac promoter and lacI(q) for the controlled expression of Zymomonas mobilis fermentative genes in Escherichia coli and Zymomonas mobilis. Journal of Bacteriology. 174 (22), 7370-7378 (1992).
- Steen, E. J., et al. Metabolic engineering of Saccharomyces cerevisiae for the production of n-butanol. Microbial Cell Factories. 7 (1), 1-8 (2008).
- Tan, S. Z., Manchester, S., Prather, K. L. J. Controlling central carbon metabolism for improved pathway yields in Saccharomyces cerevisiae. ACS Synthetic Biology. 5 (2), 116-124 (2015).
- Jayaraman, P., et al. Blue light-mediated transcriptional activation and repression of gene expression in bacteria. Nucleic Acids Research. 44 (14), 6994(2016).
- Fernandez-Rodriguez, J., Moser, F., Song, M., Voigt, C. A. Engineering RGB color vision into Escherichia coli. Nature Chemical Biology. 13 (7), 706-708 (2017).
- Ding, Q., et al. Light-powered Escherichia coli cell division for chemical production. Nature Communications. 11 (1), 1-14 (2020).
- Senoo, S., Tandar, S. T., Kitamura, S., Toya, Y., Shimizu, H. Light-inducible flux control of triosephosphate isomerase on glycolysis in Escherichia coli. Biotechnology and Bioengineering. 116 (12), 3292-3300 (2019).
- Ramakrishnan, P., Tabor, J. J. Repurposing synechocystis PCC6803 UirS-UirR as a UV-violet/green photoreversible transcriptional regulatory tool in E. Coli. ACS Synthetic Biology. 5 (7), 733-740 (2016).
- Tabor, J. J., Levskaya, A., Voigt, C. A. Multichromatic control of gene expression in escherichia coli. Journal of Molecular Biology. 405 (2), 315-324 (2011).
- Stewart, C. J., McClean, M. N. Design and implementation of an automated illuminating, culturing, and sampling system for microbial optogenetic applications. Journal of Visualized Experiments:JoVE. (120), e54894(2017).
- Grødem, E. O. S., Sweeney, K., McClean, M. N. Automated calibration of optoPlate LEDs to reduce light dose variation in optogenetic experiments. BioTechniques. 69 (4), 313-316 (2020).
- Gerhardt, K. P., et al. An open-hardware platform for optogenetics and photobiology. Scientific Reports. 6, (2016).
- Bugaj, L. J., Lim, W. A. High-throughput multicolor optogenetics in microwell plates. Nature Protocols. 14 (7), 2205-2228 (2019).
- Steel, H., Habgood, R., Kelly, C., Papachristodoulou, A. In situ characterisation and manipulation of biological systems with Chi.Bio. PLoS Biology. 18 (7), (2020).
- Carrasco-López, C., García-Echauri, S. A., Kichuk, T., Avalos, J. L. Optogenetics and biosensors set the stage for metabolic cybergenetics. Current Opinion in Biotechnology. 65, 296-309 (2020).
- Milias-Argeitis, A., Rullan, M., Aoki, S. K., Buchmann, P., Khammash, M. Automated optogenetic feedback control for precise and robust regulation of gene expression and cell growth. Nature Communications. 7 (1), 1-11 (2016).
- Melendez, J., et al. Real-time optogenetic control of intracellular protein concentration in microbial cell cultures. Integrative Biology: Quantitative Biosciences From Nano to Macro. 6 (3), 366-372 (2014).
- Milias-Argeitis, A., et al. In silico feedback for in vivo regulation of a gene expression circuit. Nature Biotechnology. 29 (12), 1114-1116 (2011).
- Castillo-Hair, S. M., Baerman, E. A., Fujita, M., Igoshin, O. A., Tabor, J. J. Optogenetic control of Bacillus subtilis gene expression. Nature Communications. 10 (1), 1-11 (2019).
- Xia, A., et al. Optogenetic modification of pseudomonas aeruginosa enables controllable twitching motility and host infection. ACS Synthetic Biology. 10 (3), 531-541 (2021).
- Pu, L., Yang, S., Xia, A., Jin, F. Optogenetics manipulation enables prevention of biofilm formation of engineered pseudomonas aeruginosa on surfaces. ACS Synthetic Biology. 7 (1), 200-208 (2018).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
