Ten protokół opisuje proces metabolicznego znakowania starzejących się i niedzielących się komórek za pomocą pulsacyjnego SILAC, nieukierunkowaną analizę spektrometrii mas i uproszczone obliczanie okresów półtrwania białek.
Artykuł metodologiczny
Pomiar szybkości obrotu białek w starzejących się i niedzielących się hodowanych komórkach z etykietowaniem metabolicznym i spektrometrią mas
W tym artykule
Podsumowanie
Streszczenie
Coraz więcej dowodów wykazało, że nagromadzenie komórek starczych w ośrodkowym układzie nerwowym przyczynia się do zaburzeń neurodegeneracyjnych, takich jak choroby Alzheimera i Parkinsona. Starzenie się komórek to stan trwałego zatrzymania cyklu komórkowego, który zwykle występuje w odpowiedzi na narażenie na stresy subletalne. Jednak, podobnie jak inne niedzielące się komórki, komórki starcze pozostają aktywne metabolicznie i wykonują wiele funkcji, które wymagają unikalnych wymagań transkrypcyjnych i translacyjnych oraz rozległych zmian w wewnątrzkomórkowych i wydzielanych proteomach. Zrozumienie, w jaki sposób tempo syntezy i rozpadu białek zmienia się podczas starzenia, może rzucić światło na mechanizmy leżące u podstaw starzenia się komórek i znaleźć potencjalne możliwości terapeutyczne w chorobach zaostrzanych przez komórki starcze. W artykule opisano metodę oceny okresów półtrwania białek w skali proteomu w komórkach niedzielących się przy użyciu pulsacyjnego znakowania stabilnych izotopów przez aminokwasy w hodowli komórkowej (pSILAC) w połączeniu ze spektrometrią mas. pSILAC polega na metabolicznym znakowaniu komórek stabilnymi ciężkimi wersjami aminokwasów zawierającymi ciężkie izotopy. W połączeniu z nowoczesnymi metodami spektrometrii mas, pSILAC umożliwia pomiar obrotu setek lub tysięcy białek w złożonych mieszaninach. Po znakowaniu metabolicznym można określić dynamikę obrotu białek na podstawie względnego wzbogacenia ciężkich izotopów w peptydy wykryte za pomocą spektrometrii mas. W tym protokole opisano przebieg pracy generowania starzejących się kultur fibroblastów i podobnie zatrzymanych fibroblastów w stanie spoczynku, a także uproszczony, jednopunktowy przebieg czasowy znakowania pSILAC, który maksymalizuje pokrycie przewidywanych szybkości obrotu białek. Ponadto przedstawiono proces analizy danych ze spektrometrii mas pSILAC i przyjaznego dla użytkownika obliczania szybkości degradacji białek za pomocą arkuszy kalkulacyjnych. Zastosowanie tego protokołu można rozszerzyć poza komórki starcze na wszelkie niedzielące się hodowane komórki, takie jak neurony.
Wprowadzenie
Starzenie się zostało po raz pierwszy zidentyfikowane jako stan nieokreślonego zatrzymania wzrostu, wykazywany przez hodowane komórki pierwotne po osiągnięciu wyczerpania replikacyjnego1. Od tego czasu wykazano, że starzenie się może wystąpić w odpowiedzi na liczne uszkodzenia komórkowe, w tym między innymi stresy genotoksyczne, mitochondrialne i onkogenne2. Podczas gdy starzenie się pełni kilka fizjologicznie ważnych ról, takich jak tłumienie guza i gojenie się ran, akumulacja komórek starczych podczas starzenia się wiąże się z wieloma szkodliwymi skutkami dla zdrowia3, w tym kilka schorzeń neurodegeneracyjnych4,5,6. Starzenie się komórek występuje w wielu typach komórek mózgowych, w tym w neuronach7,8,9,10, astrocytes11, microglia12 i prekursory oligodendrocytów13, i przyczynia się do neurodegeneracji i dysfunkcji poznawczych. Wykazano, że oligomery beta amyloidu, jedna z cech charakterystycznych choroby Alzheimera14, przyspieszają starzenie się neuronów13,15,16. Zwiększona częstość występowania komórek starczych jest również związana z chorobą Parkinsona17, zwłaszcza wynikającą ze stresorów środowiskowych11,18. Co ważne, selektywna eliminacja komórek starczych w modelach przedklinicznych wydłuża życie i łagodzi wiele chorób związanych z wiekiem3,5,12 i poprawia deficyty poznawcze8,11,12,13. Komórki starcze stały się zatem obiecującymi celami terapeutycznymi w leczeniu wielu schorzeń związanych z wiekiem.
Wiele szkodliwych skutków komórek starczych jest spowodowanych przez fenotyp wydzielniczy związany ze starzeniem się (SASP), złożoną mieszaninę bioaktywnych cząsteczek wydzielanych przez komórki starcze, które mogą powodować miejscowe zapalenie, angiogenezę, zniszczenie macierzy zewnątrzkomórkowej i rozprzestrzenianie się starzenia w otaczających tkankach19,20,21. SASP stanowi również interesujące biologiczne zjawisko starzenia się, ponieważ wymaga znacznego wysiłku transkrypcyjnego i translacyjnego podczas stanu zatrzymania cyklu komórkowego. W rzeczywistości wykazano, że komórki starcze wykazują zmniejszenie biogenezy rybosomów22,23,24, co powinno zmniejszyć syntezę białek. Zamiast tego starzejące się komórki silnie translują niektóre białka, w szczególności czynniki SASP, i wpływają na metabolizm otaczających tkanek25. W związku z tym istnieje duże zainteresowanie zrozumieniem, w jaki sposób starzejące się komórki poddawane trwałemu zatrzymaniu cyklu komórkowego nadal utrzymują homeostazę białek, a jednocześnie silnie eksprymują czynniki SASP i inne wybrane białka.
Ta metoda opisuje, jak używać spektrometrii mas i znakowania izotopów stabilnych impulsowo przez aminokwasy w hodowli komórkowej (pSILAC) do globalnego pomiaru okresów półtrwania białek w komórkach starczych w skali całego proteomu. W tradycyjnym SILAC hodowane komórki są całkowicie znakowane metabolicznie ciężkimi i lekkimi nieradioaktywnymi izotopami aminokwasów w celu dalszej analizy obfitości białek. Metoda ta została wcześniej zastosowana do kompleksowej i ilościowej oceny zmian liczebności w SASP hodowanych fibroblastów26. W pSILAC komórki są podobnie znakowane metabolicznie impulsem ciężkiego izotopu, który następuje po wstępnym znakowaniu lekkim izotopem, a następnie zbierane w jednym lub więcej odstępach czasu. Tempo włączania ciężkiego izotopu w odniesieniu do wcześniej istniejącego lekkiego izotopu jest następnie wykorzystywane do obliczenia względnych szybkości wymiany białek. Ogólnie rzecz biorąc, izotopy argininy i lizyny są używane, ponieważ trypsyna rozszczepia te pozostałości; W związku z tym wszystkie peptydy ze standardowego trawienia będą potencjalnie zawierać ciężką etykietę. Pary peptydów, które różnią się tylko obecnością lub brakiem ciężkiej lizyny lub argininy, są chemicznie identyczne i można je różnicować i oznaczać ilościowo za pomocą spektrometru mas. Po analizie spektrometrii mas peptydy można zidentyfikować jako nowo zsyntetyzowane lub istniejące wcześniej na podstawie obecności lub braku znacznika izotopowego w wynikowej identyfikacji peptydów. Tempo obrotu białkami można następnie określić, dopasowując stosunek ciężkich (13 C-15N) do lekkich (12 C-14N) peptydów dla danego białka do modeli kinetycznych dla wykładniczego wzrostu lub rozpadu27,28. pSILAC został wykorzystany w kilku porównaniach wskaźników obrotu białkami29,30,31,32 i jest obecnie najbardziej wszechstronną i wysokoprzepustową metodą pomiaru okresów półtrwania białek.
Ten protokół szczegółowo opisuje przygotowanie komórek starczych równolegle z podobnie zatrzymanymi komórkami w stanie spoczynku w hodowli, a następnie znakowanie metaboliczne za pomocą pSILAC. Komórki są następnie zbierane, homogenizowane w lizaty i przetwarzane w celu akwizycji i analizy spektrometrii mas. Dane uzyskane ze spektrometrii mas są następnie wykorzystywane do określenia okresów półtrwania białka przy użyciu uproszczonej metody ilościowej wykorzystującej pojedynczy punkt czasowy i obliczenia okresu półtrwania wykonywane w arkuszu kalkulacyjnym. Korzystając z tego podejścia, szacunki okresów półtrwania białek można mierzyć w sposób kompleksowy i ilościowy, który jest bardziej autentyczny dla niezakłóconych warunków komórkowych niż protokoły wykorzystujące blokery syntezy lub obrotu białek.
Protokół
1. Przygotowanie komórek w stanie spoczynku i komórek starzejących się w wyniku ekspozycji na promieniowanie jonizujące (IR)
UWAGA: Starzenie się i spoczynek komórkowy mogą być indukowane za pomocą wielu metod, jak szczegółowo opisano w innym miejscu33,34,35. Bodźce używane do wywoływania starzenia się i spoczynku mogą zależeć od typu komórki będącej przedmiotem zainteresowania i badanej kwestii biologicznej. Ogniwa użyte w tym badaniu są dostępne na rynku.
- Rozmrozić ludzkie diploidalne fibroblasty IMR-90 (~1 x 10⁶ komórek) z kriowialnego i umieścić je w 20 ml DMEM uzupełnionym 10% płodową surowicą bydlęcą (FBS) (Tabela 1) na płytce o średnicy 150 mm.
- Hodować komórki w fizjologicznych warunkach tlenowych (3%O2, 5% CO2, 37 °C) i rozmnażać kultury w 10% pożywkach zawierających FBS, aż do ustalenia wystarczającej liczby powtórzeń dla komórek cisescent i starczych (zaleca się co najmniej 3-5 powtórzeń na warunek).
UWAGA: Hodowla komórek przy fizjologicznym (3%) tlenie jest idealna dla pierwotnych ludzkich komórek fibroblastów, ale odpowiednie warunki hodowli dla innych typów komórek mogą się różnić i powinny być określane indywidualnie dla każdego przypadku. - Generuj komórki starcze, wystawiając proliferujące komórki na 15 grejów (Gy) promieniowania jonizującego (IR).
UWAGA: Intensywność ekspozycji na promieniowanie może się różnić w zależności od typu ogniwa. Podczas gdy 15 Gy jest tutaj używane, 10 Gy jest również powszechnie stosowaną dawką promieniowania dla fibroblastów; inne komórki, takie jak monocyty, mogą wymagać dawki tak niskiej, jak 5 Gy. Dawkę określa się na ogół empirycznie, ważąc żywotność w stosunku do indukcji starzenia.- Wystaw komórki na zbiegu 40%-60% na podczerwień w mediach zawierających 10% FBS.
- Po ekspozycji na podczerwień zmień na świeże nośniki zawierające 10% FBS.
- Zmieniaj pożywkę (20 ml, zawierającą 10% FBS) co 2 dni przez 8 dni.
UWAGA: Komórki są wystawione na działanie promieni czerwonych przy niższym zbiegu, ponieważ komórki poddane działaniu promieniowania podczerwonego rozszerzają się w hodowli, zanim przestaną rosnąć. W tym eksperymencie komórki nie były podzielonymi komórkami podczas ustalania się starzenia i chociaż stawały się bardziej zlewne, nadal wykazywały markery komórek starczych podczas zbiorów. W fibroblastach fenotyp starczy rozwija się w ciągu 7-10 dni.
- Wygeneruj spoczynkowe komórki kontrolne, zmieniając pożywkę na posianych komórkach proliferacyjnych na pożywkę zawierającą 0,2% FBS (głód surowicy) (Tabela 1).
- Kontynuuj hodowlę komórek, które zostaną użyte do kontroli spoczynku w pożywce zawierającej 10% FBS, do 4 dnia po wystawieniu komórek starczych na działanie promieni podczerwonych, dzieląc się w razie potrzeby.
- W 4 dniu po IR zmień pożywkę komórek w stanie spoczynku na 20 ml pożywki zawierającej 0,2% FBS (Tabela 1) i kontynuuj wzrost przez kolejne 6 dni, zmieniając pożywkę co 2 dni.
UWAGA: Nawet w pożywkach zawierających 0,2% FBS, fibroblasty będą nadal nieco rosły i mogą wydawać się zlewające się pod koniec zbiorów. Z reguły staraj się zbierać komórki w stanie spoczynku, gdy osiągną zbieg podobny do tego, jaki mają hodowle komórek starczych.
2. Etykietowanie komórek do pulsacyjnego SILAC i zbiór lizatów
- Zmień pożywkę zarówno na komórkach starczych, jak i w stanie spoczynku (12 płytek) na SILAC Light (Tabela 1) i rosnąć przez 2 dni.
UWAGA: To oznakowanie pomaga zredukować szumy tła, ponieważ naturalna obfitość wynosi 13C i 15N. Ten krok można pominąć w warunkach ograniczenia odczynników, ale spowoduje to lekkie przeszacowanie syntezy nowych białek. - Zastąp pożywkę SILAC DMEM (Tabela 1) do znakowania metabolicznego.
UWAGA: Pożywki SILAC DMEM są specjalnie opracowane tak, aby zawierały czysto lekkie lub ciężkie izotopy argininy i lizyny do znakowania metabolicznego. Nie wolno ich zastępować standardowymi preparatami DMEM w podetapach 2.2.1 lub 2.2.2.- W przypadku trzech płytek starzejących się i trzech płytek spoczynkowych zastąp pożywkę 30 ml SILAC Light (Tabela 1) i hoduj przez 3 dni bez zmiany pożywki.
- W przypadku co najmniej trzech płytek starzejących się i trzech płytek spoczynkowych, zastąp pożywkę 30 ml SILAC Heavy (Tabela 1) i hoduj przez 3 dni bez zmiany pożywki.
UWAGA: W tym momencie istnieje możliwość natychmiastowego zebrania komórek oznaczonych światłem, zamiast znakowania ich przez dodatkowe 3 dni. Dla pojedynczego punktu czasowego lepiej jest oznaczać ciężkie i lekkie komórki przez ten sam okres, jak ma to miejsce w tym protokole, aby zminimalizować efekty wsadowe.
- Oderwać komórki od płytek hodowlanych, dodając 5 ml wstępnie podgrzanego odczynnika trypsyny do każdej szalki i inkubując przez 5 minut w temperaturze 37 °C.
- Zawiesić oderwane komórki w 5 ml tej samej pożywki, która została użyta do hodowli (SILAC Light lub SILAC Heavy) do całkowitej objętości 10 ml.
- Zbierz komórki w celu ekstrakcji lizatów i walidacji markerów starzenia.
- Dla każdej zawiesiny podwielokrotność komórek 0,6 x 10⁶ komórek rozmieścić w naczyniu 6-dołkowym (dwie szalki, jedną dla komórek z hodowli SILAC Light i jedną dla ciężkich komórek z hodowli SILAC) i umieścić w temperaturze 37 °C do inkubacji przez noc><. UWAGA: Płytki te (podkrok 2.5.1) będą używane do wykrywania związanej ze starzeniem się aktywności β-galaktozydazy (SA-βGal) (krok 3.1).
- Dla każdej zawiesiny podsycić 1 x 10,6 komórek do probówki do mikrowirówki i wirować w wirówce stołowej z pełną prędkością przez 1 minutę. Usunąć supernatant i ponownie zawiesić osad w 1 ml fenolu; na tym etapie RNA może być w pełni oczyszczone zgodnie z opisem w instrukcji dostawcy fenolu lub przechowywane przez długi czas w temperaturze -80 °C.
UWAGA: Fenol jest i należy się z nim obchodzić wyłącznie w kapturze, rękawiczkach i fartuchu laboratoryjnym.
UWAGA: Wyekstrahowany RNA zostanie wykorzystany do wykrywania mRNA kodujących czynniki SASP za pomocą odwrotnej transkrypcji (RT), a następnie analizy ilościowej (q) PCR (RT-qPCR) w czasie rzeczywistym (krok 3.2). Innym wiarygodnym testem indukcji starzenia jest test na włączenie 5-etynylodihydroksyurydyny (EdU), który wskazuje na obecność komórek proliferujących. Brak proliferacji można wykorzystać do potwierdzenia spoczynku i starzenia się. - Przenieść pozostałe komórki do lodu i odwirować w temperaturze 300 x g i temperaturze 4 °C.
- Usunąć sklarowany osad i przemyć komórki dwukrotnie w 1 ml zimnego PBS w celu usunięcia pożywki/trypsyny i egzogennego zanieczyszczenia białkowego z płodowej surowicy bydlęcej z pożywki.
- Ponownie odkręć komórki, usuń supernatant i przystąp do lizy.
- Zawiesić osady komórkowe w 150 μl świeżo przygotowanego 8 M buforu do lizy wodorowęglanu amonu o pojemności 8 M i 50 mM (Tabela 1) i mieszać pipetując w górę i w dół.
- Sonikować lizaty w sonikatorze wodnym przez 2,5 minuty przy 30 s włączaniu/wyłączaniu przy średniej mocy w temperaturze 4 °C.
- Przenieść lizaty do wstępnie podgrzanego bloku grzewczego o temperaturze 95 °C i denaturować przez 4 minuty.
- Odwirować lizaty; lizaty mogą być teraz przechowywane w temperaturze -80 °C lub natychmiast wykorzystane do oznaczania ilościowego.
- Przygotować 30 μl zapasu rozcieńczeń 1:10 dla każdego lizatu w buforze do lizy .
- Zmierz stężenie białka za pomocą zestawu do oznaczania BCA przy użyciu krzywej wzorcowej przygotowanej w 1/10x buforze do lizy rozcieńczonym w ddH2O. Lizaty można teraz przechowywać w temperaturze -80 °C w nieskończoność.
3. Walidacja starzenia się za pomocą związanej ze starzeniem aktywności β-galaktozydazy (SA-βGal) i analiza RT-qPCR mRNA związanych ze starzeniem
UWAGA: Materiał wyjściowy do tych kroków jest zbierany podczas kroku 2.5
- Zaczynając od 6-dołkowych płytek, które zostały ustawione w podkroku 2.5.1, przeanalizuj komórki pod kątem aktywności SA-βGal za pomocą zestawu do barwienia β-galaktozydazą Senescence zgodnie z protokołem producenta. Wizualizacja barwienia w jasnym polu z włączonym kolorem, zgodnie z wcześniejszym opisem36.
UWAGA: SA-βGal określa się ilościowo, porównując procent komórek dodatnich (widoczny niebieski kolor) w warunkach kontroli starzejącej się i spoczynkowej. Co najmniej 70% komórek powinno być SA-βGal-dodatnich, aby pomyślnie potwierdzić starzenie się. Spoczynkowe komórki kontrolne powinny być mniej niż 10% dodatnie dla SA-βGal. - Wyodrębnij RNA z zawiesiny fenolowej (podkrok 2.5.2) i przeanalizuj za pomocą RT-qPCR pod kątem zwiększonych poziomów mRNA kodujących czynniki SASP (IL6, CXCL8, IL1B), markery cyklu komórkowego (CDKN2A/p16, CDKN1A/p21) i inne wskaźniki starzenia (utrata LMNB1 i PCNA).
UWAGA: RNA jest niestabilne i dlatego należy obchodzić się z nim za pomocą sprzętu wolnego od RNaz, świeżych rękawiczek i na lodzie, chyba że w protokole zaznaczono inaczej.- Zaczynając od zawiesiny fenolowej, dodać 200 μl chloroformu na 1 ml fenolu i odwirowywać w temperaturze 12 000 x g przez 15 minut w temperaturze 4 °C.
- Ostrożnie usunąć fazę wodną i dodać 1:1 objętość izopropanolu, 15 μg współstrącacza glikogenu, a następnie inkubować w temperaturze 4 °C przez 10 minut w celu wytrącenia RNA.
- Po inkubacji osadzać RNA przez odwirowanie przy 12 000 x g przez 20 minut w temperaturze 4 °C, a następnie przemywać w 75% EtOH równym 1 objętości użytego fenolu. Zawiesić RNA w 50 μl wody destylowanej wolnej od nukleaz; RNA może być przechowywane w temperaturze -80 °C przez czas nieokreślony.
- Do próbek RNA dodać 38 μl wody destylowanej bez nukleaz, 10 μl 10x buforu reakcyjnego DNAzy i 2 μl DNazy I, a następnie wymieszać.
UWAGA: Najlepszą praktyką jest wygenerowanie wspólnej mieszaniny wszystkich odczynników w podetapie 3.2.3 pomnożonej przez liczbę próbek do poddania działaniu w celu równego rozprowadzenia do próbek. - Inkubować próbki RNA poddane działaniu DNazy I w temperaturze 37 °C przez 30 minut.
- Usunąć DNazę z próbek, używając 1 objętości mieszaniny fenolu/chloroformu/alkoholu izoamylowego (25:24:1) poprzez wirowanie i wirowanie z maksymalną prędkością w wirówce stołowej przez 5 minut; RNA zostanie zawarte w fazie wodnej.
- Powtórzyć podetapy 3.2.2 i 3.2.3 w celu wytrącenia RNA. Zawiesić w 20 μl wody destylowanej wolnej od nukleaz; RNA może być przechowywane w temperaturze -80 °C przez czas nieokreślony.
- Wygenerować cDNA z oczyszczonego RNA przez inkubację 0,5-1,0 μg oczyszczonego RNA z 200 U odwrotnej transkryptazy, 100 losowymi starterami pMol i 10 mM mieszaniny dNTP w 1x buforze reakcyjnym dostarczonym z odwrotną transkryptazą; inkubować przez 10 minut w temperaturze 25 °C, następnie przez 30 minut w temperaturze 50 °C, z końcowym etapem inaktywacji w temperaturze 85 °C przez 5 minut.
- Analizuj cDNA z etapu RT (podkrok 3.2.3) z komórek kontrolnych w stanie spoczynku i starzejących się za pomocą ilościowej analizy PCR w czasie rzeczywistym (q) w celu oceny poziomu markerów mRNA, o których wiadomo, że są zwiększone (mRNA CDKN2A/p16, CDKN1A/p21, IL1B, IL6 i CXCL8) lub zmniejszone (mRNA LMNB1 i PCNA) wraz ze starzeniem się, jak opisano w innym miejscu. mRNA ACTB, kodujące białko porządkowe β-aktynę, jest często dobrym mRNA do normalizacji różnic w materiale wejściowym. Stosowane podkłady podano w tabeli 2.
UWAGA: Względna analiza RT-qPCR zależy od założeń o równej skuteczności wiązania między docelowymi parami starterów a referencyjną parą starterów. Te założenia powinny zostać przetestowane dla nowych zestawów starterów, jak opisano w innym miejscu37. Ponadto markery referencyjne powinny być stałe między porównywanymi typami komórek, a kilka dodatkowych opcji dla komórek starczych zostało wcześniej zidentyfikowanych38.
4. Trawienie trypsyny w roztworze
UWAGA: Od tego momentu kluczowe jest używanie, rozpuszczalników i chemikaliów klasy spektrometrii mas, aby zapobiec zakłóceniom powodowanym przez zanieczyszczenia podczas analizy spektrometrii mas. Wszystkie powinny składać się ze składników odpowiednich do analizy metodą tandemowej spektrometrii mas metodą chromatografii cieczowej, w tym wody i acetonitrylu. Zapoznaj się z tabelą materiałów, aby uzyskać listę odpowiednich chemikaliów i rozpuszczalników.
- Porcjować 50 μg każdej próbki białka do nowych probówek i doprowadzić do równych objętości za pomocą buforu do lizy.
- Do każdej próbki dodać DTT do końcowego stężenia 20 mM w celu redukcji wiązań dwusiarczkowych.
- Próbki inkubować w temperaturze 37 °C przez 30 minut z wytrząsaniem, a następnie pozostawić próbki do ostygnięcia w temperaturze pokojowej (RT, ~10 min).
- Dodać jodoacetamid do końcowego stężenia 40 mM, aby nieodwracalnie alkilować grupy sulfhydrylowe, które zostały zredukowane w poprzednim etapie. Próbki należy inkubować w temperaturze pokojowej w ciemności przez 30 minut.
- Rozcieńczyć każdą próbkę do objętości mocznika poniżej 1 M buforem złożonym z 50 mM wodorowęglanu amonu. Sprawdzić, czy pH wynosi około 8, pipetując niewielką ilość próbki na paskach pH.
- Dodać 1 μg trypsyny do każdej próbki, aby uzyskać 50 μg białka wyjściowego lub w stosunku 1:50 trypsyna do białka masowo, w przypadku trawienia innej ilości białka. Na przykład 3 μg trypsyny zostanie dodane do trawienia 150 μg białka.
- Próbki należy inkubować przez noc w temperaturze 37 °C z wytrząsaniem w celu strawienia białek do postaci peptydów.
- Dodać kwas mrówkowy do 1% objętości każdej próbki, aby ugasić trawienie białka.
UWAGA: W tym miejscu eksperyment można wstrzymać. Zamrozić próbki w temperaturze -80 °C i w razie potrzeby przejść do następnego etapu w późniejszym terminie.
5. Oczyszczanie próbki za pomocą ekstrakcji do fazy stałej (SPE)
UWAGA: Ten protokół ekstrakcji do fazy stałej wymaga wkładów do ekstrakcji fazy stałej i konfiguracji kolektora próżniowego. Inne równoważne protokoły ekstrakcji do fazy stałej (SPE) mogą być przeprowadzone według uznania badacza przed analizą spektrometrii mas.
- Przygotuj się do SPE, umieszczając wkłady ekstrakcyjne do fazy stałej na kolektorze próżniowym, używając jednego wkładu ekstrakcyjnego na każdą próbkę.
UWAGA: Zapoznaj się z wytycznymi producenta dotyczącymi ilości sorbentu, która ma być użyta w protokole SPE. W przypadku 50 μg próbek peptydów zaleca się stosowanie wkładów sorbentowych 10 mg. - Kondycjonować każdy wkład SPE, dodając 800 μl buforu elucyjnego SPE (Tabela 1) i użyć odsysania próżniowego, aby przeciągnąć rozpuszczalnik przez wkład.
- Powtórz krok 5.2.
- Zrównoważyć każdy wkład, dodając 800 μl buforu do płukania SPE (Tabela 1) i użyć odsysania próżniowego, aby przeciągnąć bufor przez wkłady.
- Powtórz krok 5.4 jeszcze dwa razy, w sumie trzy razy.
- Załaduj próbki peptydów do wkładów SPE i użyj odsysania próżniowego, aby pobrać próbki przez wkłady.
UWAGA: W tym momencie peptydy są wiązane z sorbentem wewnątrz wkładów. - Umyj każdy wkład buforem SPE Wash Buffer i użyj odsysania próżniowego, aby przeciągnąć bufor przez wkłady.
- Powtórz krok 5.7 jeszcze dwa razy, co daje w sumie trzy prania.
- Przed etapem elucji należy ułożyć probówki zbiorcze w kolektorze próżniowym pod każdym wkładem, ostrożnie upewniając się o wyrównaniu między probówkami zbiorczymi a wkładami.
- Aby wymyć peptydy, dodaj 800 μl buforu elucyjnego SPE do każdego wkładu i eluuj peptydy do probówek zbiorczych z odsysaniem próżniowym.
- Powtórzyć krok 5.10 z 400 μl buforu elucyjnego SPE.
- Wyjąć próbki peptydów z kolektora próżniowego i całkowicie wysuszyć w koncentratorze próżniowym (suszenie trwa około 3 godzin).
UWAGA: W tym miejscu eksperyment można wstrzymać. Próbki należy zamrozić w temperaturze -80 °C i w razie potrzeby kontynuować w późniejszym terminie.
6. Analiza spektrometrii mas zależnej od danych (DDA)
- Zawiesić próbki peptydów w stężeniu 400 ng/μl w buforze złożonym z 0,2% kwasu mrówkowego w wodzie.
- Aby pomóc w ponownym rozpuszczeniu peptydów, należy wirować próbki przez 5 minut. Następnie, sonikować próbki przez 5 minut w sonikatorze w łaźni wodnej.
- Osadzać wszelkie nierozpuszczalne substancje przez odwirowywanie próbek o masie 15 000 x g przez 15 minut w temperaturze 4 °C. Przenieść supernatanty peptydowe do fiolek ze stwardnieniem rozsianym.
- Do każdej próbki należy dodać wybrane wzorce peptydów z indeksowanym czasem retencji (iRT) w stężeniu 1:30 iRT:próbka objętościowo.
- Przesłać próbki do analizy proteomicznej przy użyciu analizy tandemowej spektrometrii mas chromatografii cieczowej (LC-MS/MS).
- Należy użyć ustawień LC-MS/MS zalecanych do analizy nieukierunkowanej przez urządzenie do spektrometrii mas. Przykładowe ustawienia do analizy są pokazane w Rysunek 3, skonfigurowany do analizy na spektrometrze masowym Orbitrap sprzężonym z systemem chromatografii nanocieczowej w trybie nano-przepływowym. Poniżej znajduje się przykładowy protokół.
- Załadować 1 μg (5 μl) każdej próbki do kolumny pułapki (1 cm długości x 100 μm średnicy) i przemyć ją rozpuszczalnikiem (tabela 1) przy natężeniu przepływu 10 μl/min przez 5 minut.
- Załadować próbki do kolumny analitycznej (50 cm długości x 100 μm średnicy) o natężeniu przepływu 400 nL/min.
- Eluować peptydy w ciągu 90-minutowego gradientu liniowego za pomocą rozpuszczalnika organicznego (0,2% kwasu mrówkowego i 99,8% acetonitrylu) i rozpuszczalnika nieorganicznego (0,2% kwasu mrówkowego w 99,8% wody), w zakresie od 5% do 35% rozpuszczalnika organicznego.
- Pozyskiwanie danych spektrometrii mas w trybie zależnym od danych z ciągłym cyklem skanów pomiarowych MS1 (rozdzielczość 60 000, cel 3e6 AGC, maksymalny czas akumulacji 100 ms i zakres masy 400-1 600 m/z), a następnie 20 zależnych od danych skanów MS2 (rozdzielczość 15 000, cel 1e5 AGC, maksymalny czas wstrzykiwania 25 ms i okna izolacji o szerokości 1,6 m/z) z fragmentacją HCD (znormalizowana energia zderzenia 27%).
- Po pobraniu wszystkich próbek przez MS zaimportuj surowe pliki spektrometrii mas do narzędzia do analizy proteomicznej spektrometrii mas w celu identyfikacji i kwantyfikacji obszarów pików peptydowych.
UWAGA: Do identyfikacji peptydów i białek w tym eksperymencie użyto narzędzia do przeszukiwania bazy danych Mascot z recenzowaną bazą danych sekwencji ludzkiego proteomu UniProt (Proteome ID: UP000005640). W Mascot zostały określone następujące parametry wyszukiwania:- Ocena ilościowa: SILAC K+8 R+10 [MD] Enzym: Trypsyna/p Stała modyfikacja: karbamidometyl (C)
- Zmienne modyfikacje: acetyl (białko N-term), Gln->pyro-Glu (N-term Q), utlenianie (M), etykieta: 13C(6)15N(2) (K), etykieta: 13C(6)15N(4) (R)
- Tolerancja masy peptydu: 10 ppm
- Tolerancja masy fragmentu: 0,08 Da
- Maksymalna liczba pominiętych dekoltów: 2
- Wszystkie nieokreślone parametry były domyślne
- Określ ilościowo obszary pików peptydów dla ciężkich i lekkich peptydów w oprogramowaniu do oceny ilościowej proteomu. Do ilościowego określenia powierzchni pików w tym eksperymencie użyto darmowej platformy oprogramowania Skyline o otwartym kodzie źródłowym39,40. Eksportuj obszary pików ciężkich i lekkich peptydów w celu oszacowania okresów półtrwania białek.
7. Obliczanie okresów półtrwania białka
- Otwórz skoroszyt analizy SILAC (Tabela 3) do pierwszego arkusza o nazwie 1) Surowe dane i wklej identyfikatory UniProt ID, nazwy genów, obszary ciężkich pików i obszary lekkich pików do wskazanych kolumn (SH = Senescent-Heavy, SL = Senescent-Light, CH = Control (spoczynkowy)-Ciężki, CL = Control (spoczynkowy)-Lekki).
- Otwórz arkusze 2-4 i upewnij się, że kolumny UniProt ID i Gene odpowiadają liczbie białek zidentyfikowanych na podstawie analizy (eksperymenty te zidentyfikowały 841 białek). Pozostałe kolumny zostaną automatycznie wypełnione danymi po ich przeciągnięciu w celu zakrycia zidentyfikowanych białek.
- Otwórz czwarty arkusz o nazwie 4) Analiza i usuń wiersze, w których kolumny G i H wskazują, że próbka jest poza zakresem; Zachowaj wiersze, które czytają się w zakresie. Wykres wulkanu w piątym arkuszu zostanie automatycznie wypełniony.
Wyniki
Niniejszy protokół opisuje metodę globalnego porównywania okresów półtrwania białek w komórkach senescentnych oraz niedzielących się, spoczynkowych komórkach kontrolnych z wykorzystaniem techniki pSILAC i minimalnej liczby punktów czasowych. Protokół szczegółowo opisuje generowanie kultur komórek senescentnych i spoczynkowych, znakowanie metaboliczne komórek stabilnymi izotopami argininy i lizyny przez 3 dni, ilościowe oznaczanie względnej zawartości ciężkich i lekkich izotopów peptydów za pomocą spektrometrii mas oraz prosty i dostępny sposób obliczania okresów półtrwania białek przy użyciu formuł w arkuszu kalkulacyjnym (Rysunek 1). Metoda ta jest wysoce elastyczna i może zostać dostosowana do wielu typów komórek oraz różnych warunków.
W ramach generowania komórek senescencyjnych dla niniejszego protokołu zastosowano dwie metody walidacji starzenia: wizualizację komórek wykazujących aktywność SA-βGal za pomocą mikroskopii oraz analizę poziomu markerów senescencyjnych określonego za pomocą RT-qPCR. Pomiar markerów senescencyjnych powinien wykazać wyraźne różnice między komórkami w stanie spoczynku (quiescent) a komórkami senescencyjnymi, aby porównanie tych dwóch populacji komórek mogło zostać uznane za wiarygodne. W testie aktywności SA-βGal komórki senescencyjne powinny być niebieskie, podczas gdy kontrolne komórki w stanie spoczynku nie wykazują zabarwienia lub jest ono bardzo słabe (Rycina 2A). Analizę tę można przeprowadzić ilościowo, obliczając odsetek pozytywnych, zabarwionych na niebiesko komórek w stosunku do całkowitej liczby komórek, a następnie porównując procentowy wskaźnik pozytywnych wyników między kontrolnymi komórkami w stanie spoczynku a komórkami senescencyjnymi. Ważne jest, aby protokół ten był wykonywany w tym samym czasie dla porównania obu stanów komórkowych; aktywność SA-βGal zależy od pH roztworu barwiącego, w związku z czym wyniki mogą znacznie różnić się między poszczególnymi analizami i powinny być traktowane jako pomiar jakościowy.
Analiza RT-qPCR markerów starzenia wykaże wysokie poziomy mRNA kodujących czynniki SASP (IL6, CXCL8, IL1B) oraz inhibitory cyklu komórkowego (CDKN2A/p16, CDKN1A/p21) w większości modeli starzenia. Chociaż można spodziewać się pewnych różnic w zależności od typu komórek, warunków hodowli i induktora starzenia41,42, większość komórek starzejących się wykazuje poziomy mRNA IL6, CXCL8 oraz CDKN1A/p21 ponad pięciokrotnie wyższe w porównaniu z komórkami kontrolnymi w stanie spoczynku; przeciwnie, poziomy mRNA LMNB1 i PCNA, kodujących markery proliferacji, powinny być niskie lub nieobecne w komórkach starzejących się w porównaniu z komórkami w stanie spoczynku (Rycina 2B). Podsumowując, istotny odsetek pozytywnych wyników testu SA-βGal oraz oczekiwana ekspresja panelu markerów mRNA związanych ze starzeniem są wystarczające, aby potwierdzić indukcję starzenia w eksperymencie.
Przygotowanie próbek białek do analizy spektrometrią mas składa się z trawienia w roztworze (2 dni) oraz ekstrakcji w fazie stałej (4-6 h). W celu przeprowadzenia niecelowanej analizy proteomicznej, uzyskane peptydy poddaje się analizie LC-MS/MS z wykorzystaniem akwizycji zależnej od danych (DDA). W instrumentach Orbitrap metodę DDA można zdefiniować w edytorze metod oprogramowania instrumentu do spektrometrii mas. Ustawienia spektrometru masy zastosowane w tej badaniu przedstawiono na Rysunku 3A. Ustawienia chromatografii cieczowej mogą być również określane w edytorze metod. W niniejszym badaniu zastosowano 90-minutowy gradient liniowy z rosnącym udziałem fazy organicznej (acetonitrylu) (Rysunek 3B). Po pomyślnej akwizycji całkowity prąd jonowy (TIC) powinien wykazywać intensywny sygnał podczas etapu gradientu liniowego metody (Rysunek 3C). Niniejszy protokół opisuje przykładową procedurę na instrumencie Orbitrap, jednak obliczenia okresów półtrwania białek można przeprowadzić na danych uzyskanych z dowolnego spektrometru masy pracującego w trybie DDA, który jest dostępny w kilku typach instrumentów (np. Orbitraps i instrumenty czasu przelotu) oraz u różnych dostawców. Ustawienia akwizycji będą specyficzne dla typu i konfiguracji użytego instrumentu, dlatego zaleca się korzystanie z ustawień sugerowanych przez pracownię spektrometrii mas. Metoda ta jest również kompatybilna z metodami nie-DDA (SRM, PRM, DIA), pod warunkiem, że z surowych plików danych można wyodrębnić ilościowe pola powierzchni pików chromatograficznych dla pików ciężkich i lekkich i wprowadzić je do formuł w arkuszu kalkulacyjnym.
Surowe pliki ze spektrometrii mas zostają przeszukane przy użyciu jednego z wielu dostępnych narzędzi do przeszukiwania baz danych proteomicznych w celu identyfikacji peptydów i białek. W niniejszym badaniu wykorzystano na przykład wyszukiwarkę Mascot43. Aby uzyskać pola powierzchni pików chromatograficznych do ilościowego oznaczenia peptydów ciężkich i lekkich, wyniki wyszukiwania w bazie danych są importowane do oprogramowania proteomicznego umożliwiającego wyznaczenie pól powierzchni pików chromatograficznych, takiego jak Skyline39,40. Analiza ekstrahowanych chromatogramów jonowych peptydów (Rysunek 4) pozwoli określić względną proporcję sygnałów peptydów ciężkich i lekkich. Niższa proporcja sygnału peptydów ciężkich w stosunku do sygnału peptydów lekkich w komórkach senescentnych wskazuje na wolniejszą szybkość obrotu białek (Rysunek 4A), natomiast wyższy sygnał peptydów ciężkich w stosunku do lekkich wskazuje na szybszą szybkość obrotu białek (Rysunek 4B). Próbki nieznakowane powinny wykazywać niewielki lub brak sygnału peptydów ciężkich. Każdy widoczny sygnał peptydów ciężkich w próbkach nieznakowanych jest uznawany za szum tła i zostanie odjęty podczas końcowych obliczeń. Ilościowe oznaczenia pól powierzchni pików chromatograficznych dla peptydów lekkich i ciężkich dla wszystkich warunków traktowania i znakowania muszą zostać wyeksportowane do późniejszego obliczenia szybkości obrotu białek i analizy statystycznej.
Dzięki zastosowaniu analizy z pojedynczego punktu czasowego wyznaczanie okresów półtrwania białek jest proste i może być wygodnie przeprowadzane w arkuszach kalkulacyjnych. W Tabeli 3 obliczono okresy półtrwania dla 695 białek zidentyfikowanych w analizie spektrometrii mas. Na podstawie zawartości ciężkich i lekkich izotopów na poziomie białek dla każdego białka w próbkach (dane wejściowe dla arkusza 1) Raw Data), w arkuszu zatytułowanym 2) Ratio H | H + L automatycznie obliczany jest procent izotopu ciężkiego (określany jako stosunek, R). Na tym etapie wartość R z próbek znakowanych ciężko jest normalizowana poprzez odjęcie wartości R z próbek nieznakowanych, w celu uzyskania końcowego R dla powtórzeń w stanie spoczynku oraz w stanie starzenia. Ponieważ próbki nieznakowane nie powinny zawierać egzogennie dodanego izotopu ciężkiego, są one wykorzystywane do wyeliminowania sygnału tła. Na podstawie R, wartość kdeg (szybkość wymiany) jest obliczana zgodnie z następującym wzorem:
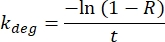
Okres półtrwania (H, w dniach) jest wyznaczany dla każdego białka w kontroli spoczynkowej oraz w trzech powtórzeniach dla komórek senescencyjnych (arkusz zatytułowany 3) Half-Life (days)) przy użyciu następującego wzoru:

Okresy półtrwania są następnie uśredniane dla trzech powtórzeń komórek w stanie spoczynku oraz komórek senescencyjnych, aby wyznaczyć średni okres półtrwania dla każdego białka w obu grupach, a także wartość p. Obliczone okresy półtrwania są następnie filtrowane pod kątem wartości ujemnych, co zdarza się, gdy sygnał ciężki z komórek znakowanych lekko (tło) jest większy niż sygnał ciężki z komórek znakowanych ciężko. W wyniku tego filtrowania, z 841 zidentyfikowanych białek, 707 białek z poprawnymi okresami półtrwania zostało uwzględnionych w zaprezentowanych tutaj wynikach.
Okres półtrwania raportuje się następnie jako stosunek log2 komórek starzejących się do komórek kontrolnych w stanie spoczynku (log2FC) i przedstawia na wykresie wulkanicznym (Rycina 5). Na przykład, analizując 5) Arkusz analizy (Analysis sheet), można zauważyć, że białko receptora trombiny układu krzepnięcia II (F2R) ma okres półtrwania w komórkach w stanie spoczynku wynoszący 0,51 dnia (kolumna B) oraz okres półtrwania w komórkach starzejących się wynoszący 1,07 dnia (kolumna C), co daje log2FC na poziomie ~1,06 (kolumna D) przy wartości p wynoszącej 0,001.
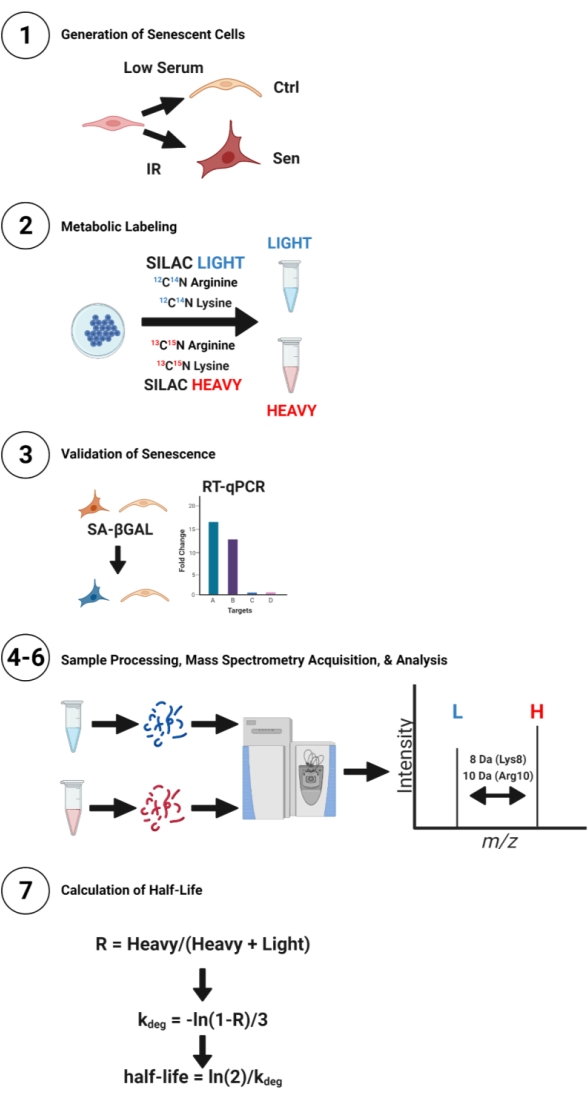
Rysunek 1: Schemat procedury pSILAC dla komórek senescentnych i komórek kontrolnych w stanie spoczynku. Ludzkie fibroblasty IMR-90 zostały wykorzystane do przygotowania kultur komórkowych w stanie spoczynku (niska zawartość surowicy) lub senescentnych (IR) w celu porównania okresów półtrwania białek. Następnie komórki znakowano przez 3 dni w pożywkach SILAC Light lub SILAC Heavy z izotopową argininą i lizyną. Z komórek wyekstrahowano lizaty, które następnie poddano trawieniu, odsoleniu i analizie za pomocą spektrometrii mas. Piki izotopowe peptydów ciężkich i lekkich odpowiadają odpowiednio peptydom nowo zsyntetyzowanym oraz istniejącym wcześniej. Okresy półtrwania obliczono przy użyciu równania dla rozpadu wykładniczego. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
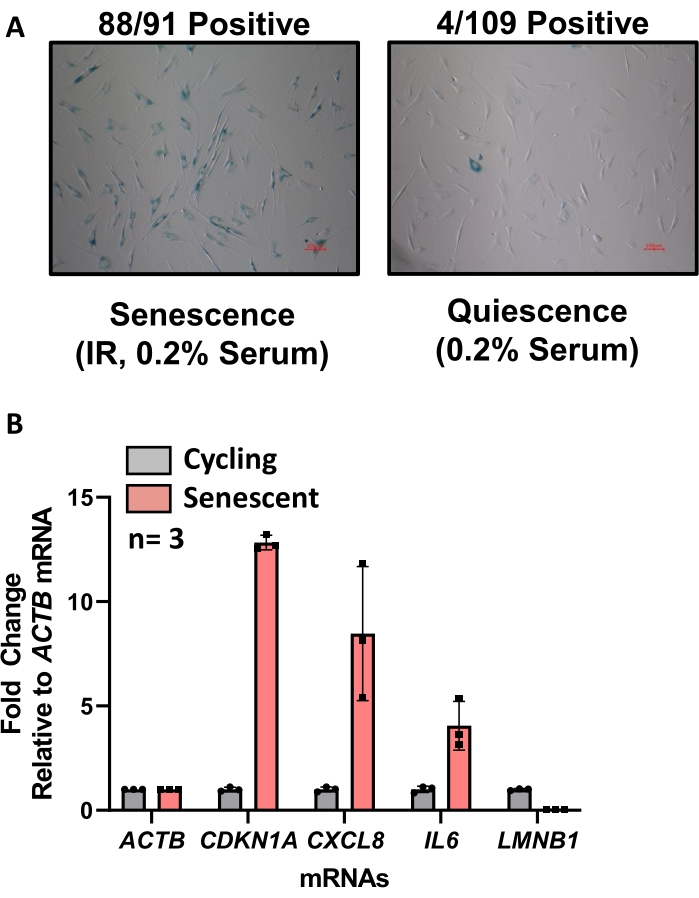
Rycina 2: Walidacja fenotypów starzenia za pomocą analiz SA-βGal i RT-qPCR. (A) Komórki starzejące się i spoczywające zostają przesiane w momencie zbioru do płytki 6-dołkowej i poddane barwieniu na SA-βGal przy użyciu zestawu do barwienia SA-βGal. Niebieski kolor w obrębie ciała komórki wskazuje na starzenie. Obrazy wykonano w jasnym polu w kolorze przy powiększeniu 10x, marker rozmiaru zaznaczono na czerwono. (B) Analiza RT-qPCR porównująca komórki starzejące się (czerwone) i komórki w cyklu (szare) z niezależnego eksperymentu. Wzrost poziomów mRNA CDKN1A/p21, CXCL8 oraz IL6 świadczy o starzeniu, podobnie jak spadek poziomu mRNA LMNB1. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
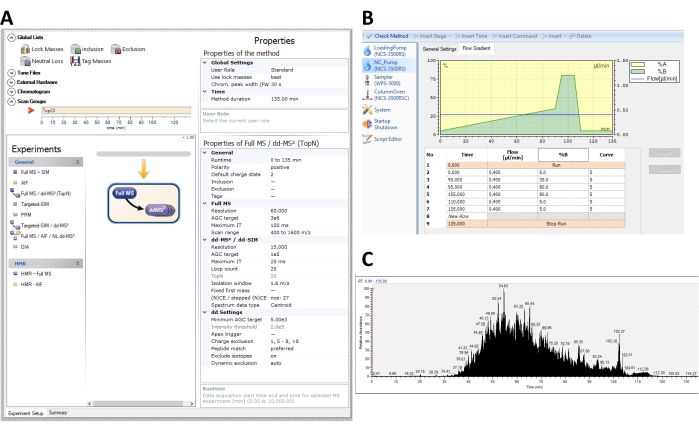
Rycina 3: Reprezentatywne metody skanowania dla akwizycji zależnej od danych (DDA) i gradient chromatografii cieczowej dla kultur pSILAC na spektrometrze mas Q-Exactive HF orbitrap. (A) Zalecane ustawienia przyrządu w oprogramowaniu dla analizy zależnej od danych lizatów całokomórkowych z eksperymentu pSILAC. (B) Przykład ustawień metody gradientu przepływu w chromatografii cieczowej. Peptydy są eluowane w ciągu 90-minutowego gradientu liniowego od 5% do 35% buforu B (0,2% kwasu mrówkowego i 99,8% acetonitrylu), a następnie następuje 10-minutowe płukanie 80% buforem B oraz 25-minutowa równoważenie 5% buforem B. (C) Reprezentatywny całkowity chromatogram jonowy (TIC) z akwizycji spektrometrii mas peptydów fibroblastów IMR-90 uzyskany przy określonych ustawieniach. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
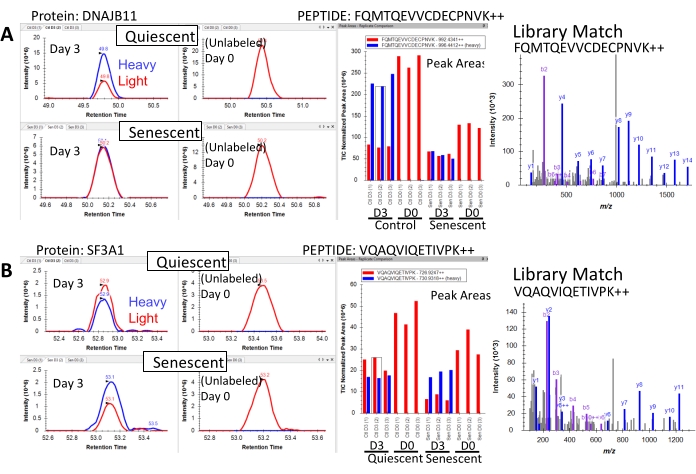
Rycina 4: Reprezentatywne chromatogramy wyekstrahowanych jonów peptydów o zmienionym obrocie podczas starzenia. (A) Powierzchnie pików chromatograficznych peptydu FQMTQEVVCDECPNVK++ z białka DnaJ homolog subfamily B member 11 (DNAJB11) w komórkach starzejących się i niestarzejących się. Po 3 dniach SILAC komórki starzejące się wbudowują mniej ciężkiego izotopu w ten peptyd w porównaniu z komórkami spoczynkowymi (niestarzejącymi się), co objawia się zmniejszeniem powierzchni piku peptydu zawierającego ciężki izotop (kolor niebieski) w stosunku do peptydu lekkiego (kolor czerwony), co wskazuje na zmniejszony obrót tego peptydu w komórkach starzejących się. (B) Powierzchnie pików chromatograficznych peptydu VQAQVIQETIVPK++ z białka Splicing Factor 3a Subunit 1 (SF3A1) w komórkach starzejących się i niestarzejących się. Po 3 dniach SILAC komórki starzejące się wbudowują większą proporcję ciężkiego izotopu w ten peptyd w porównaniu z komórkami spoczynkowymi (niestarzejącymi się), co objawia się zwiększeniem powierzchni piku peptydu zawierającego ciężki izotop (kolor niebieski) w stosunku do peptydu lekkiego (kolor czerwony), co wskazuje na zwiększony obrót tego peptydu w komórkach starzejących się. Warunki nieoznakowane (Dzień 0) nie wykazują wbudowania ciężkiego izotopu dla obu peptydów, zgodnie z oczekiwaniami. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
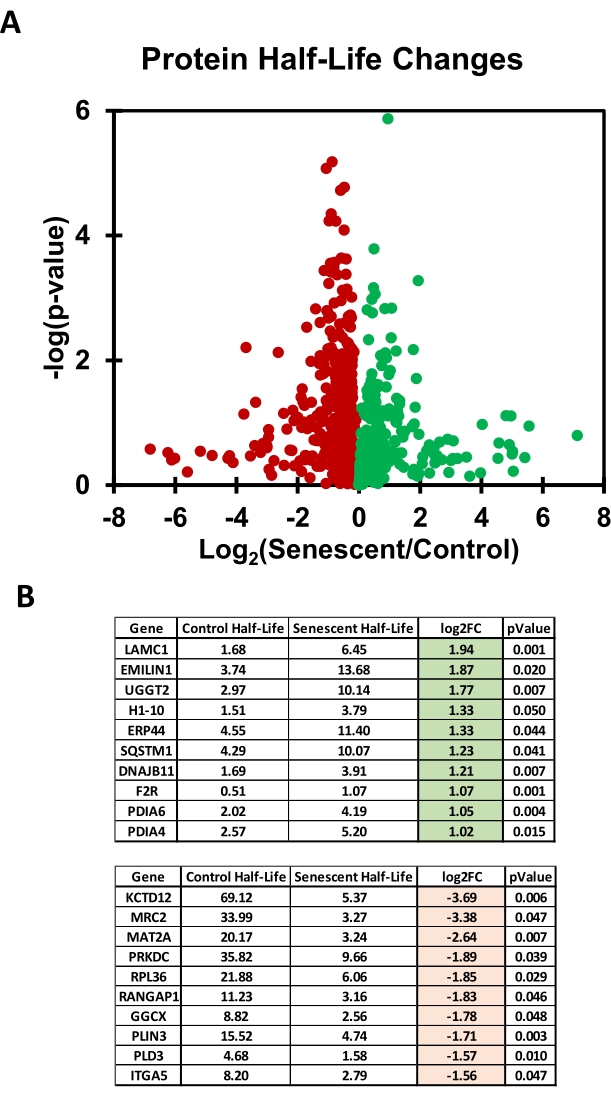
Rycina 5: Porównanie czasów półtrwania białek w komórkach senescentnych i spoczywających wyznaczonych na podstawie znakowania pSILAC. (A) Wykres wulkaniczny przedstawiający stosunek log2 komórek senescentnych / kontrolnych (spoczywających) dla każdego z 695 zidentyfikowanych białek; w tym doświadczeniu pożywki do znakowania lekkiego (Light) i ciężkiego (Heavy) nie zawierały glukozy ani czerwieni fenolowej. (B) Tabele przedstawiające 10 białek z największym wzrostem lub spadkiem czasu półtrwania w komórkach spoczywających w porównaniu z komórkami senescentnymi (odpowiednio po lewej i prawej stronie). Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
Tabela 1: Pożywki i bufory użyte w tym protokole. Kliknij tutaj, aby pobrać tę tabelę.
Tabela 2: Startery RT-qPCR użyte w niniejszym protokole. Kliknij tutaj, aby pobrać tę tabelę.
Tabela 3: Arkusz analizy SILAC do obliczania okresów półtrwania białek, krotności zmian i testów t. Aby pobrać tę tabelę, kliknij tutaj.
Dyskusja
pSILAC to potężna technika, która umożliwia globalną kwantyfikację tempa obrotu białek w wielu warunkach komórkowych. Niniejszy artykuł szczegółowo opisuje zastosowanie pSILAC do porównywania globalnych okresów półtrwania białek między komórkami starszymi i spoczynkowymi, w tym instrukcje dotyczące przygotowania komórek starczych i spoczynkowych, znakowania i zbierania SILAC, a ostatecznie analizy przy użyciu spektrometrii mas DDA. Dodatkowo opisano dwuetapowy test do walidacji fenotypu starzenia przy użyciu analizy SA-βGal i RT-qPCR panelu mRNA kodujących białka związane ze starzeniem się. Oprócz walidacji starzenia się za pomocą dwóch opisanych podejść, trzecią walidację starzenia można przeprowadzić po analizie spektrometrii mas, szukając zmian w znanych markerach starzenia się między komórkami starczymi i spokojnymi na poziomie proteomicznym. Białka związane ze starzeniem się, które mają być podwyższone, obejmują między innymi p16, p21 i BCL2, opisane gdzie indziej44,45. W opisanym powyżej protokole promieniowanie jonizujące zostało wykorzystane do indukcji starzenia się i głodu surowicy dla komórek w stanie spoczynku. W przypadku indukcji starzenia dostępnych jest wiele opcji i istnieje między nimi znaczna niejednorodność 41,42,46. Obecnie nie ma metody starzenia, która byłaby uważana za "najbardziej fizjologiczną", więc wybór induktora starczego opiera się w dużej mierze na kontekście eksperymentu. Jednak eksperymenty mające na celu stwierdzenie ogólnego zjawiska starzenia się zaleca się stosowanie co najmniej dwóch różnych induktorów starzenia. Omówienie zakresu paradygmatów starzenia wykracza poza zakres tego artykułu, ale niektóre powszechne metody wywoływania starzenia się obejmują wyzwalanie uszkodzeń DNA (IR, doksorubicyna, wyczerpanie replikacyjne), ekspresję białek onkogennych (HRAS, BRAF) i zakłócanie funkcji mitochondriów2.
Oprócz wyboru induktora starzenia, równie ważną kwestią jest wybór komórek kontrolnych. Starzejące się komórki są z definicji pod wpływem nieokreślonego zatrzymania wzrostu, dlatego często wybiera się porównanie z innymi komórkami zatrzymanymi wzrostu. W przypadku pSILAC komórki zatrzymane w cyklu komórkowym są na ogół preferowane, ponieważ nie replikują się, a zatem są łatwiejsze do wykorzystania do obliczeń okresu półtrwania białka47. Ponieważ jednak hodowane komórki często zachowują niektóre dzielące się komórki, ważne jest, aby metody stosowane do wywoływania zatrzymania cyklu komórkowego dawały jak najbardziej jednorodną odpowiedź, aby zminimalizować błąd komórek, które wciąż się rozmnażają. Obliczenie szybkości degradacji białek dla komórek cyklicznych przy użyciu pSILAC wymaga dodatkowych obliczeń w celu skompensowania szybkości, z jaką białko jest rozcieńczane do komórek potomnych27. Jednak samo spoczynkowe zatrzymanie wzrostu nie jest pozbawione komplikacji. Istnieją dwie ogólne metody zatrzymania cyklu komórkowego: deprywacja surowicy i hamowanie kontaktu48. Nie wszystkie komórki można uspokoić poprzez hamowanie kontaktowe, chociaż wykazano, że niektóre fibroblasty wykazują stan spoczynku po kilku dniach hodowli49. W tej metodzie wykorzystano deprywację surowicy, ponieważ jest ona częściej stosowana do porównań komórek starczych, chociaż wymaga, aby komórka starcza była podobnie pozbawiona surowicy w celu uzyskania dokładnych porównań. Surowica aktywuje kompleks mTOR, a zatem deprywacja surowicy ma kilka dalszych skutków dla komórki, oprócz zatrzymania cyklu komórkowego50. W szczególności wykazano, że komórki starcze wykazują obniżony SASP po deprywacji surowicy lub zahamowaniu mTOR51,52.
Kolejną ważną kwestią, którą należy wziąć pod uwagę w pSILAC, jest liczba punktów czasowych do przetestowania. Protokół ten zbierał komórki w jednym punkcie czasowym (3 dni lekkiego lub ciężkiego znakowania), co znacznie upraszcza wynikową analizę. Wybór punktu czasowego powinien być oparty na celu eksperymentu. W przypadku analizy globalnej oczekuje się, że 3 dni przechwycą większość białek, chociaż okresy półtrwania dla białek krótkożyciowych, które całkowicie obracają się w ciągu 3 dni (cały sygnał świetlny zostaje utracony) nie mogą być zmierzone w tym punkcie czasowym. I odwrotnie, długożyciowe białka z bardzo małym obrotem w ciągu 3 dni są również trudne do ilościowego określenia i często wydają się mieć bardzo długie okresy półtrwania (w ciągu tygodni), które zazwyczaj są tylko konsekwencją bardzo małej akumulacji ciężkiego sygnału. Ze względu na nieliniową zależność w stosunku ciężkich i lekkich sygnałów peptydowych w stosunku do procentu nowo zsyntetyzowanego białka w krótszych i dłuższych punktach czasowych, ilościowe określanie okresów półtrwania można poprawić, dodając dodatkowe punkty czasowe znakowania. W przypadku względnych porównań między dwoma stanami komórek, tak jak w tym protokole, przybliżony okres półtrwania może być wystarczający, ale można użyć dodatkowych punktów czasowych w celu poprawy dokładności ilościowej.
Protokół ten opisuje, jak przeprowadzić nieukierunkowaną analizę obrotu białek opartą na DDA. Jednak obliczenia obrotu białkami można ogólnie zastosować do dowolnego schematu pozyskiwania, który jest w stanie wyprowadzić względną obfitość ciężkich i lekkich par peptydów. Na przykład metody oparte na MS2, takie jak akwizycja niezależna od danych (DIA/SWATH), mogą być również z powodzeniem stosowane do obliczania wskaźników obrotu53. Ponadto oprzyrządowanie i potoki oprogramowania inne niż opisane w tym protokole mogą być używane do przeprowadzania analizy DDA, identyfikacji białek i kwantyfikacji białek. W przypadku korzystania z platform oprogramowania do kwantyfikacji białek, takich jak Skyline, do wyodrębniania obszarów pików peptydowych, zaleca się ręczne sprawdzenie wyekstrahowanych chromatogramów jonowych w przestrzeni roboczej dokumentu, zidentyfikowanie pików, które zostały błędnie zintegrowane, oraz pików nieilościowych i odpowiednie dobranie dokumentu. Obszerna kolekcja samouczków jest dostępna online dla Skyline (skyline.ms).
pSILAC stanowi jedną z najbardziej idealnych metod globalnej kwantyfikacji okresów półtrwania białek w hodowanych komórkach ze względu na lepszą multipleksację (pokrycie proteomem) i przepustowość. Podczas gdy pSILAC nie zapewnia bezpośrednich szybkości syntezy lub degradacji, ponieważ zmiana sygnału lekkiego i ciężkiego jest spowodowana konfluencją czynników, pSILAC jest bardzo przydatny do porównań między warunkami i różnymi typami komórek. Metody niskoprzepustowe często dzielą się na dwa typy: 1) traktowanie komórek cykloheksymidem w celu zablokowania syntezy białek i zbioru w odstępach czasu po dodaniu w celu monitorowania rozpadu lub 2) traktowanie komórek inhibitorem rozpadu białka i zbieranie w odstępach czasu po dodaniu w celu monitorowania akumulacji białka, wnioskując w ten sposób o tempie rozpadu białka. Ograniczeniem obu metod jest to, że takie zabiegi nieuchronnie spowodują znaczne zmiany w fizjologii komórki. W przeciwieństwie do tego, pSILAC nie wymaga znaczącej interwencji i teoretycznie nie ma wykrywalnego wpływu na fizjologię komórki, ponieważ aminokwasy izotopowe różnią się tylko jednym neutronem od swoich nieizotopowych odpowiedników. Tak więc opisana tutaj metoda dla pSILAC stanowi prosty protokół globalnego pomiaru najbardziej fizjologicznych okresów półtrwania białek w komórkach niedzielących się.
Zmiany w obrocie białek mają ścisły związek ze starzeniem się, chorobami związanymi z wiekiem, neurodegeneracją i długowiecznością54,55. Protokół ten opisuje metodę badania tych zależności za pomocą znakowania stabilnymi izotopami aminokwasów w hodowli komórkowej w celu pomiaru szybkości obrotu białek w komórkach starzejących się. Istnieje jednak wiele analogicznych metod przeprowadzania badań w kontekście starzenia się i neurodegeneracji in vivo na całych organizmach, takich jak myszy. Rzeczywiście, badania te podkreśliły znaczenie pomiaru wskaźników obrotu białkami w kontekście chorób związanych z wiekiem 56,57,58,59.
W tym badaniu białka rybosomalne i białka znajdujące się w retikulum endoplazmatycznym wyróżniały się jako dwie kategorie białek o odpowiednio skróconym i wydłużonym okresie półtrwania w komórkach starczych. Chociaż do wyciągnięcia ostatecznych wniosków wymagana jest dalsza analiza poziomów w stanie ustalonym, wyniki te sugerują, że komórki starcze mogą w unikalny sposób regulować translację poprzez skrócenie okresu półtrwania białek rybosomalnych. Idąc dalej, zastosowanie metod znakowania stabilnymi izotopami do badania związku między starzeniem się komórek a neurodegeneracją in vivo w modelach mysich będzie obiecującym rozszerzeniem podejścia do znakowania izotopów opisanego w tym protokole.
Oświadczenia
Autorzy nie ujawnili żadnych informacji.
Podziękowania
Ta praca była wspierana przez National Institutes of Health (NIH) i Intramural Research Program (IRP), National Institute on Aging (NIA). N.B. był wspierany przez Longevity Impetus Grants oraz Office of Dietary Supplements (ODS) Scholars Program. Rysunek 1 został stworzony za pomocą BioRender.com.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Acetonitryl (klasa LC-MS) | Grainger | AH015 | |
| Wodorowęglan amonu | Millipore-Sigma | 9830 | |
| Antybiotyk-Antybiotyk Przeciwgrzybiczy (100x) | Zestaw | ||
| ThermoFisher | 23227 | ||
| Ditiotreotol (DTT) | Sigma | D9779 | |
| DMEM, wysoka zawartość glukozy, HEPES | ThermoFisher | 12430112 | |
| dNTP Mix | ThermoFisher | R0191 | |
| Płodowa surowica bydlęca, certyfikowana, inaktywowana termicznie | ThermoFisher | 10082147 | |
| Kwas mrówkowy | Sigma | 27001 | |
| Gammacel 40 Exactor | Najlepszy Theratronics | Namiennik cezowy do komórek | |
| GlycoBlue | ThermoFisher | AM2238 | |
| Jodoacetamid (IAA) | Sigma | I1149 | Światłoczułe |
| pierwotne fibroblasty płuc IMR-90 ATCC | CCL-186 | ||
| iRT Kit (indeksowany czas retencji) | Biognosys | Ki-3002-2 | Indeksowane standardy peptydowe czasu retencji |
| Isopropanol | ThermoFisher | 423835000 | |
| Mascot | Matrix Science | Mascot Daemon 2.8 | Proteomiczne oprogramowanie do przeszukiwania baz danych |
| Maxima Odwrotna transkrypcja (200 U/µ L) | ThermoFisher | EP0742 | |
| MEM Roztwór aminokwasów endogennych (100x) | ThermoFisher | 11140050 | |
| Nano LC System | ThermoFisher | ULTIM3000RSLCNANO | |
| Oasis HLB Ekstrakcja do fazy stałej Cartirdges | Waters | 186000383 | |
| Orbitrap Spektrometr masowy | ThermoFisher | Q Exactive HF Orbitrap | |
| Fenol/chloroform/alkohol izoamylowy (25:24:1), 100 mM EDTA, pH 8,0 | ThermoFisher | 327110025 | |
| sól fizjologiczna buforowana fosforanem (PBS) | ThermoFisher | 10010023 | |
| Pierce SILAC Zestaw do oznaczania ilościowego białek (trypsyna) -DMEM | ThermoFisher | A33972 | |
| System do PCR w czasie rzeczywistym QuantStudio 6 | ThermoFisher | ||
| Losowy podkład | heksamerowyThermoFisher | SO142 | |
| Zestaw do barwienia starzenia i beta-galaktozydazy | Sygnalizacja komórkowa | 9860 | |
| Skyline | Uniwersytet Waszyngtoński, | Skyline-Daily v21.2.1.424 | Darmowe i otwarte oprogramowanie proteomiczne typu qantiative. Dostępne w www.skyline.ms |
| Kąpiel wodna Sonicator | Branson | CPX-952-516R | |
| Odczynnik trizolowy | ThermoFisher | 15596018 | Określany w tekście jako fenol; niebezpieczny |
| TRYPle Express | ThermoFisher | 12605010 | |
| Trypsyna (stopień sekwencjonowania) | Promega | V5113 | |
| TURBO Dnaza (2U/ uL) | ThermoFisher | AM2238 | |
| Mocznik | ThermoFisher | 29700 | |
| Woda (klasa LC-MS) | Grainger | AH365 |
Bibliografia
- Hayflick, L. The cell biology of aging. Journal of Investigative Dermatology. 73 (1), 8-14 (1979).
- Gorgoulis, V., et al. Cellular senescence: Defining a path forward. Cell. 179 (4), 813-827 (2019).
- Borghesan, M., Hoogaars, W. M. H., Varela-Eirin, M., Talma, N., Demaria, M. A senescence-centric view of aging: Implications for longevity and disease. Trends in Cell Biology. 30 (10), 777-791 (2020).
- Martinez-Cue, C., Rueda, N. Cellular senescence in neurodegenerative diseases. Frontiers in Cellular Neuroscience. 14, 16(2020).
- Wissler Gerdes, E. O., et al. Cellular senescence in aging and age-related diseases: Implications for neurodegenerative diseases. International Review of Neurobiology. 155, 203-234 (2020).
- Baker, D. J., Petersen, R. C. Cellular senescence in brain aging and neurodegenerative diseases: evidence and perspectives. Journal of Clinical Investigation. 128 (4), 1208-1216 (2018).
- Musi, N., et al. Tau protein aggregation is associated with cellular senescence in the brain. Aging Cell. 17 (6), 12840(2018).
- Ogrodnik, M., et al. Obesity-induced cellular senescence drives anxiety and impairs neurogenesis. Cell Metabolism. 29 (5), 1061-1077 (2019).
- Chow, H. M., et al. Age-related hyperinsulinemia leads to insulin resistance in neurons and cell-cycle-induced senescence. Nature Neuroscience. 22 (11), 1806-1819 (2019).
- Dehkordi, S. K., et al. Profiling senescent cells in human brains reveals neurons with CDKN2D/p19 and tau neuropathology. Nature Aging. 1, 1107-1116 (2021).
- Chinta, S. J., et al. Cellular senescence is induced by the environmental neurotoxin paraquat and contributes to neuropathology linked to Parkinson's disease. Cell Reports. 22 (4), 930-940 (2018).
- Bussian, T. J., et al. Clearance of senescent glial cells prevents tau-dependent pathology and cognitive decline. Nature. 562 (7728), 578-582 (2018).
- Zhang, P., et al. Senolytic therapy alleviates Abeta-associated oligodendrocyte progenitor cell senescence and cognitive deficits in an Alzheimer's disease model. Nature Neuroscience. 22 (5), 719-728 (2019).
- Selkoe, D. J., Hardy, J. The amyloid hypothesis of Alzheimer's disease at 25 years. EMBO Molecular Medicine. 8 (6), 595-608 (2016).
- Wei, Z., et al. Amyloid beta protein aggravates neuronal senescence and cognitive deficits in 5xfad mouse model of Alzheimer's disease. Chinese Medical Journal (England). 129 (15), 1835-1844 (2016).
- He, N., et al. Amyloid-beta(1-42) oligomer accelerates senescence in adult hippocampal neural stem/progenitor cells via formylpeptide receptor 2. Cell Death & Disease. 4 (11), 924(2013).
- van Dijk, K. D., et al. Changes in endolysosomal enzyme activities in cerebrospinal fluid of patients with Parkinson's disease. Movement Disorders: Offical Journal of Movement Disorder Society. 28 (6), 747-754 (2013).
- Chinta, S. J., et al. Environmental stress, ageing and glial cell senescence: a novel mechanistic link to Parkinson's disease. Journal of Internal Medicine. 273 (5), 429-436 (2013).
- Coppe, J. P., et al. Senescence-associated secretory phenotypes reveal cell-nonautonomous functions of oncogenic RAS and the p53 tumor suppressor. PLoS Biology. 6 (12), 2853-2868 (2008).
- Coppe, J. P., Desprez, P. Y., Krtolica, A., Campisi, J. The senescence-associated secretory phenotype: the dark side of tumor suppression. Annual Review of Patholology. 5, 99-118 (2010).
- Acosta, J. C., et al. A complex secretory program orchestrated by the inflammasome controls paracrine senescence. Nature Cell Biology. 15 (8), 978-990 (2013).
- Payea, M. J., Anerillas, C., Tharakan, R., Gorospe, M. Translational control during cellular senescence. Molecular and Cellular Biology. 41 (2), 00512(2021).
- Nishimura, K., et al. Perturbation of ribosome biogenesis drives cells into senescence through 5S RNP-mediated p53 activation. Cell Reports. 10 (8), 1310-1323 (2015).
- Lessard, F., et al. Senescence-associated ribosome biogenesis defects contributes to cell cycle arrest through the Rb pathway. Nature Cell Biology. 20 (7), 789-799 (2018).
- Xu, M., et al. Senolytics improve physical function and increase lifespan in old age. Nature Medicine. 24 (8), 1246-1256 (2018).
- Wiley, C. D., et al. SILAC Analysis reveals increased secretion of hemostasis-related factors by senescent cells. Cell Reports. 28 (13), 3329-3337 (2019).
- Schwanhausser, B., et al. Global quantification of mammalian gene expression control. Nature. 473 (7347), 337-342 (2011).
- Doherty, M. K., Hammond, D. E., Clague, M. J., Gaskell, S. J., Beynon, R. J. Turnover of the human proteome: determination of protein intracellular stability by dynamic SILAC. Journal of Proteome Research. 8 (1), 104-112 (2009).
- Riba, A., et al. Protein synthesis rates and ribosome occupancies reveal determinants of translation elongation rates. Proceedings of the National Academy of Sciences of the United States of America. 116 (30), 15023-15032 (2019).
- Mathieson, T., et al. Systematic analysis of protein turnover in primary cells. Nature Communications. 9 (1), 689(2018).
- Liu, T. Y., et al. Time-resolved proteomics extends ribosome profiling-based measurements of protein synthesis dynamics. Cell Systems. 4 (6), 636-644 (2017).
- Welle, K. A., et al. Time-resolved analysis of proteome dynamics by tandem mass tags and stable isotope labeling in cell culture (TMT-SILAC) hyperplexing. Molecular & Cellular Proteomics: MCP. 15 (12), 3551-3563 (2016).
- Neri, F., Basisty, N., Desprez, P. Y., Campisi, J., Schilling, B. Quantitative proteomic analysis of the senescence-associated secretory phenotype by data-independent acquisition. Current Protocols. 1 (2), 32(2021).
- Hernandez-Segura, A., Brandenburg, S., Demaria, M. Induction and validation of cellular senescence in primary human cells. Journal of Visualized Experiments: JoVE. (136), e57782(2018).
- Noren Hooten, N., Evans, M. K. Techniques to Induce and quantify cellular senescence. Journal of Visualized Experiments: JoVE. (123), e55533(2017).
- Debacq-Chainiaux, F., Erusalimsky, J. D., Campisi, J., Toussaint, O. Protocols to detect senescence-associated beta-galactosidase (SA-βgal) activity, a biomarker of senescent cells in culture and in vivo. Nature Protocols. 4 (12), 1798-1806 (2009).
- Livak, K. J., Schmittgen, T. D. Analysis of relative gene expression data using real-time quantitative PCR and the 2(-Delta Delta C(T)) Method. Methods. 25 (4), 402-408 (2001).
- Hernandez-Segura, A., Rubingh, R., Demaria, M. Identification of stable senescence-associated reference genes. Aging Cell. 18 (2), 12911(2019).
- MacLean, B., et al. Skyline: an open source document editor for creating and analyzing targeted proteomics experiments. Bioinformatics. 26 (7), 966-968 (2010).
- Pino, L. K., et al. The Skyline ecosystem: Informatics for quantitative mass spectrometry proteomics. Mass Spectrometry Reviews. 39 (3), 229-244 (2020).
- Casella, G., et al. Transcriptome signature of cellular senescence. Nucleic Acids Research. 47 (14), 7294-7305 (2019).
- Basisty, N., et al. A proteomic atlas of senescence-associated secretomes for aging biomarker development. PLoS Biology. 18 (1), 3000599(2020).
- Perkins, D. N., Pappin, D. J., Creasy, D. M., Cottrell, J. S. Probability-based protein identification by searching sequence databases using mass spectrometry data. Electrophoresis. 20 (18), 3551-3567 (1999).
- Hernandez-Segura, A., Nehme, J., Demaria, M. Hallmarks of cellular senescence. Trends in Cell Biology. 28 (6), 436-453 (2018).
- Kohli, J., et al. Algorithmic assessment of cellular senescence in experimental and clinical specimens. Nature Protocols. 16 (5), 2471-2498 (2021).
- Hernandez-Segura, A., et al. Unmasking transcriptional heterogeneity in senescent cells. Current Biology: CB. 27 (17), 2652-2660 (2017).
- Swovick, K., et al. Interspecies differences in proteome turnover kinetics are correlated with life spans and energetic demands. Molecular & Cellular Proteomics: MCP. 20, 100041(2021).
- Marescal, O., Cheeseman, I. M. Cellular mechanisms and regulation of quiescence. Developmental Cell. 55 (3), 259-271 (2020).
- Lacorazza, H. D. Cellular Quiescence. , Springer, Humana Press. New York. (2018).
- Saxton, R. A., Sabatini, D. M. mTOR signaling in growth, metabolism, and disease. Cell. 168 (6), 960-976 (2017).
- Herranz, N., et al. mTOR regulates MAPKAPK2 translation to control the senescence-associated secretory phenotype. Nature Cell Biology. 17 (9), 1205-1217 (2015).
- Laberge, R. M., et al. MTOR regulates the pro-tumorigenic senescence-associated secretory phenotype by promoting IL1A translation. Nature Cell Biology. 17 (8), 1049-1061 (2015).
- Pino, L. K., Baeza, J., Lauman, R., Schilling, B., Garcia, B. A. Improved SILAC quantification with data-independent acquisition to investigate Bortezomib-induced protein degradation. Journal of Proteome Research. 20 (4), 1918-1927 (2021).
- Basisty, N., Meyer, J. G., Schilling, B. Protein turnover in aging and longevity. Proteomics. 18 (5-6), 1700108(2018).
- Basisty, N., Holtz, A., Schilling, B. Accumulation of "Old Proteins" and the critical need for MS-based protein turnover measurements in aging and longevity. Proteomics. 20 (5-6), 1800403(2020).
- Basisty, N., et al. Mitochondrial-targeted catalase is good for the old mouse proteome, but not for the young: 'reverse' antagonistic pleiotropy. Aging Cell. 15 (4), 634-645 (2016).
- Dai, D. F., et al. Altered proteome turnover and remodeling by short-term caloric restriction or rapamycin rejuvenate the aging heart. Aging Cell. 13 (3), 529-539 (2014).
- Karunadharma, P. P., et al. Subacute calorie restriction and rapamycin discordantly alter mouse liver proteome homeostasis and reverse aging effects. Aging Cell. 14 (4), 547-557 (2015).
- Basisty, N. B., et al. Stable isotope labeling reveals novel insights into ubiquitin-mediated protein aggregation with age, calorie restriction, and rapamycin treatment. The Journals of Gerontology. Series A, Biological Sciences and Medical Sciences. 73 (5), 561-570 (2018).
Przedruki i uprawnienia
