Ten protokół opisuje proces różnicowania ludzkich indukowanych pluripotencjalnych komórek macierzystych (iPSC) w komórki podobne do mikrogleju do eksperymentów in vitro. Dołączamy również szczegółową procedurę generowania ludzkich synaptosomów z dolnych neuronów ruchowych pochodzących z iPSC, które można wykorzystać jako substrat do testów fagocytozy in vitro przy użyciu systemów obrazowania żywych komórek.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Ludzkie komórki podobne do mikrogleju: różnicowanie z indukowanymi pluripotencjalnymi komórkami macierzystymi i test fagocytozy żywych komórek in vitro przy użyciu ludzkich synaptosomów
W tym artykule
Podsumowanie
Streszczenie
Mikroglej to rezydujące komórki odpornościowe pochodzenia mieloidalnego, które utrzymują homeostazę w mikrośrodowisku mózgu i stały się kluczowym graczem w wielu chorobach neurologicznych. Badanie ludzkiego mikrogleju w zdrowiu i chorobie stanowi wyzwanie ze względu na niezwykle ograniczoną podaż komórek ludzkich. Indukowane pluripotencjalne komórki macierzyste (iPSC) pochodzące od ludzi mogą być wykorzystane do obejścia tej bariery. W tym miejscu pokazano, jak różnicować ludzkie iPSC w komórki podobne do mikrogleju (iMG) do eksperymentów in vitro. Te iMG wykazują oczekiwane i fizjologiczne właściwości mikrogleju, w tym morfologię podobną do mikrogleju, ekspresję odpowiednich markerów i aktywną fagocytozę. Ponadto dostarczono dokumentację dotyczącą izolowania i znakowania substratów synaptosomów pochodzących z ludzkich dolnych neuronów ruchowych pochodzących z iPSC (i3LMNs). Test obrazowania podłużnego na żywych komórkach służy do monitorowania pochłaniania ludzkich synaptosomów znakowanych barwnikiem wrażliwym na pH, co pozwala na badanie zdolności fagocytarnej iMG. Opisane w niniejszym dokumencie protokoły mają szerokie zastosowanie w różnych dziedzinach, które badają biologię ludzkiego mikrogleju i jego wpływ na choroby.
Wprowadzenie
Mikroglej są rezydującymi komórkami odpornościowymi w ośrodkowym układzie nerwowym (OUN) i odgrywają kluczową rolę w rozwoju OUN. Mikroglej jest również ważny w dorosłym mózgu dla utrzymania homeostazy i aktywnego reagowania na urazy i procesy chorobowe. Skumulowane dowody wskazują, że mikroglej jest kluczowym czynnikiem przyczyniającym się do patogenezy wielu chorób neurorozwojowych i neurodegeneracyjnych1,2. Chociaż obecna wiedza na temat biologii mikrogleju pochodzi głównie z modeli mysich, ostatnie badania wyjaśniły ważne różnice między mikroglejem mysim a ludzkim, podkreślając potrzebę opracowania technologii do badania genetyki i funkcji biologicznych ludzkiego mikrogleju3,4. Izolacja mikrogleju z wypreparowanej tkanki pierwotnej może poważnie zmodyfikować właściwości mikrogleju5, potencjalnie zakłócając wyniki uzyskane dla takich komórek. Ogólnym celem tej metody jest różnicowanie ludzkich iPSC na iMG, a tym samym zapewnienie systemu hodowli komórkowych do badania ludzkiego mikrogleju w warunkach podstawowych. Ponadto w niniejszym dokumencie uwzględniono test fagocytozy przy użyciu w pełni ludzkiego systemu modelowego jako środek do badania funkcjonalności iMG, zarówno jako środek kontroli jakości, jak i do oceny dysfunkcji iMG w kontekście choroby.
Ostatnio w literaturze pojawiło się wiele protokołów odróżniania mikrogleju od iPSC6,7,8,9,10. Potencjalne wady niektórych protokołów obejmują wydłużone lub długie okresy różnicowania, dodanie wielu czynników wzrostu i/lub złożone procedury eksperymentalne6,9,10. W tym miejscu zademonstrowano "przyjazną dla użytkownika" metodę różnicowania, która podsumowuje aspekty ontogenezy mikrogleju poprzez różnicowanie iPSC w komórki prekursorowe zwane prymitywnymi prekursorami makrofagów (PMPs)7,11. Pakiety PMP są generowane zgodnie z wcześniejszym opisem, z pewnymi optymalizacjami przedstawionymi w12. PMP naśladują niezależne od MYB makrofagi pochodzące z woreczka żółtkowego, które powodują powstawanie mikrogleju podczas rozwoju embrionalnego, atakując mózg przed zamknięciem bariery krew-mózg13. Aby ostatecznie rozróżnić PMP na iMG, zastosowaliśmy szybką i uproszczoną metodę monokultury opartą na protokołach Haenselera i wsp. oraz Brownjohna i wsp., z pewnymi modyfikacjami w celu wygenerowania wydajnej metody różnicowania mikrogleju, w której iMG silnie wyrażają markery wzbogacone w mikroglej7,8. Ta metoda różnicowania może być odtworzona w laboratoriach posiadających doświadczenie w hodowli iPSC i mających cele badawcze mające na celu zbadanie biologii mikrogleju przy użyciu systemu modelowego dla człowieka.
Mikroglej pochodzący z iPSC stanowi biologicznie istotne źródło ludzkiego mikrogleju do eksperymentów in vitro i jest ważnym narzędziem do badania kanonicznych funkcji mikrogleju, w tym fagocytozy. Mikroglej to profesjonalne fagocyty mózgu i OUN, w których usuwają resztki komórek, zagregowane białka i zdegradowaną mielinę14. Mikroglej funkcjonuje również w przebudowie synaps poprzez pochłanianie synaps oraz w obronie przed zewnętrznymi infekcjami poprzez fagocytozę patogenów15,16. W tym protokole fagocytoza przez iMG jest oceniana przy użyciu ludzkich synaptosomów jako materiału do pochłonięcia iMG. W tym celu opisano opis izolowania synaptosomów pochodzących z ludzkich i3LMN. Ludzkie synaptosomy pochodzące z i3LMN są znakowane barwnikiem wrażliwym na pH, który pozwala na ilościowe określenie synaptosomów zlokalizowanych w przedziałach kwasowych podczas przetwarzania i degradacji fagosomów in vitro. Pokazano test fagocytozy przy użyciu mikroskopii żywych komórek do monitorowania dynamicznego procesu pochłaniania mikrogleju w czasie rzeczywistym. Ten funkcjonalny test stanowi podstawę do zbadania możliwych defektów fagocytozy mikrogleju w zdrowiu i chorobie przy użyciu kompletnego systemu ludzkiego.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
UWAGA: Wszystkie odczynniki użyte w tym protokole muszą być sterylne, a wszystkie etapy muszą być wykonywane w komorze z laminarnym przepływem powietrza w warunkach sterylnych. Wszystkie linie iPSC, a także pożywki do utrzymania i różnicowania, są opisane w Tabeli materiałów. Metoda różnicowania mikrogleju przedstawiona poniżej opiera się na wcześniej opublikowanych protokołach7,8,12 z nowymi modyfikacjami opisanymi w niniejszym opracowaniu.
1. Różnicowanie mikrogleju
UWAGA: Przegląd protokołu został przedstawiony na Rysunku 1.
- Hodowla indukowanych pluripotencjalnych komórek macierzystych (iPSC)
UWAGA: Dalsze szczegóły opisujące techniki hodowli iPSC można znaleźć w innym miejscu17.- Rozmrażanie i utrzymanie
- Przygotować pożywkę do iPSC, rozdzielić ją na alykwooty i przechowywać w temperaturze -20 °C do 6 miesięcy. Rozmrażać alykwooty przez noc w temperaturze 4 °C i używać ich przez maksymalnie 1 tydzień. Przed użyciem pozostawić pożywki w temperaturze pokojowej przez co najmniej 1 h.
- Pokryć dołki płytki 6-dołkowej, dodając 1 mL lamininy 521 w stężeniu 10 µg/mL rozcieńczonej w DPBS zawierającym wapń i magnez18. Przechowywać płytki w inkubatorze w temperaturze 37 °C i 5% CO2 przez co najmniej 2 h lub najlepiej przez noc. Po rozcieńczeniu przechowywać lamininę w temperaturze 4 °C przez 3 miesiące.
- Przygotować roztwór stokowy inhibitora kinazy Rho Y27632 (inhibitor ROCK) o stężeniu 10 mM poprzez rozcieńczenie w wodzie sterylnej. Przygotować jednorazowe alykwooty roztworu inhibitora ROCK i przechowywać je w temperaturze -20 °C do 1 roku.
- Przygotować 0,5 mM EDTA poprzez rozcieńczenie roztworu stokowego 0,5 M EDTA w DPBS.
- Aby rozmrozić fiolkę z zamrożonymi iPSC, umieścić fiolkę w łaźni wodnej w temperaturze 37 °C, aż zostanie w większości rozmrożona. Natychmiast przenieść zawartość fiolki do probówki stożkowej 15 mL zawierającej 4 mL pożywki do iPSC. Wirować przy 500 × g przez 1 min.
- Odssać nadsącz i resuspenderować komórki, dodając powoli przy ściance probówki 1 mL pożywki do iPSC zawierającej 10 µM inhibitora ROCK, aby uniknąć zniszczenia kolonii.
- Dodać 1,5 mL pożywki do iPSC zawierającej 10 µM inhibitora ROCK do każdego z pokrytych dołków i przenieść resuspenderowane kolonie kropla po kropli do dołków zawierających pożywkę.
UWAGA: Do utrzymania hodowli należy użyć 5-7 kropli z etapu 1.1.1.6, ale należy dostosować optymalną gęstość wysiewu dla każdej linii iPSC. - Równomiernie rozprowadzić komórki w dołkach, ręcznie poruszając płytką na boki oraz przód-tył. Umieścić komórki w inkubatorze w temperaturze 37 °C i 5% CO2. Następnego dnia całkowicie wymienić pożywkę, dodając świeżą pożywkę do iPSC bez inhibitora ROCK.
- W celu utrzymania hodowli zmieniać pożywkę codziennie, aż komórki osiągną 80% konfluencji.
UWAGA: Komórki można utrzymywać bez zmiany pożywki przez 2 dni, jeśli stosowana pożywka do iPSC pozwala na elastyczny harmonogram dokarmiania. Zaleca się ograniczyć to do jednego razu na pasaż i tylko wtedy, gdy konfluencja komórek jest mniejsza niż 50%.
- Pasażowanie
- Odssać pożywkę i przemyć komórki 1 mL DPBS (bez wapnia i magnezu).
- Aby odkleić komórki, dodać 1 mL 0,5 mM EDTA i inkubować przez 2-3 min w temperaturze pokojowej, aż brzegi kolonii komórkowych oderwą się od powierzchni dołka. Ponownie przemyć komórki DPBS i dodać 1 mL pożywki do iPSC.
- Rozdzielić kolonie komórkowe, delikatnie zeskrobując je za pomocą scrapera do komórek. Zeskrobać każdy obszar dołka tylko raz, aby uniknąć uszkodzenia kolonii.
UWAGA: Alternatywne metody odklejania kolonii z dołka można znaleźć w innym miejscu17. - Za pomocą końcówki do pipety 1 mL zebrać komórki i przenieść je kropla po kropli w stosunku 1:6 (komórki do pożywki) do wcześniej pokrytych dołków (zgodnie z etapem 1.1.1.2) zawierających 1,5 mL pożywki do iPSC.
- Rozmrażanie i utrzymanie
- Różnicowanie iPSC do komórek podobnych do mikrogleju (iMGs)
UWAGA: Małe cząsteczki i czynniki wzrostu rozpuszcza się w sterylnie filtrowanej 0,1% albuminie surowicy bydlęcej w DPBS do stężenia stokowego 1000 razy wyższego niż stężenie końcowe. Zaleca się różnicowanie iPSC do iMG w trakcie wczesnych pasaży. Zaleca się rutynowe kariotypowanie linii iPSC.- Przygotowanie standardowego roztworu do pokrywania
- Rozmrozić roztwór stokowy odczynnika do pokrywania macierzą zewnątrzkomórkową na lodzie w temperaturze 4 °C przez noc.
- Wychłodzić probówki do mikrocentryfugi i końcówki do pipet filtrujących w temperaturze 4 °C.
- Odmiarkować 250 µL stężonego odczynnika do pokrywania macierzą zewnątrzkomórkową do każdej probówki i natychmiast umieścić na lodzie. Przechowywać alykwooty w temperaturze -20 °C.
- Aby przygotować roztwór do pokrywania, rozmrozić jeden z alykwootów odczynnika do pokrywania macierzą zewnątrzkomórkową na lodzie w temperaturze 4 °C przez noc.
- Dodać 50 mL lodowatej pożywki DMEM-F12 zoptymalizowanej pod kątem wzrostu ludzkich embrionalnych i indukowanych pluripotencjalnych komórek macierzystych (zwanej dalej DMEM-F12) do wcześniej schłodzonej probówki stożkowej i trzymać na lodzie.
- Schłodzić końcówkę do pipety 1 mL, pobierając i wypuszczając lodowate DMEM-F12 kilkakrotnie, a następnie natychmiast użyć końcówki do przeniesienia 250 µL odczynnika do pokrywania macierzą zewnątrzkomórkową do probówki stożkowej zawierającej pożywkę DMEM-F12.
UWAGA: Standardowy roztwór do pokrywania można przechowywać przez 2 tygodnie w temperaturze 4 °C.
- Tworzenie ciał embroidalnych (EB)
- Przygotować pożywkę EB, którą można przechowywać w temperaturze 4 °C do 4 dni.
- Gdy iPSC osiągną 80% konfluencji, rozdzielić kolonie poprzez przemycie 1 mL DPBS i dodanie 1 mL odczynnika dysocjującego przez 2 min w temperaturze 37 °C. Oddzielić kolonie za pomocą scrapera do komórek, zeskrobując je kilkakrotnie w celu utworzenia zawiesiny pojedynczych komórek. Zebrać komórki i przenieść wszystko do probówki stożkowej 15 mL zawierającej 9 mL DPBS.
- Wirować komórki przy 500 × g przez 1 min, usunąć nadsącz i resuspenderować komórki w 1 mL pożywki EB. Pobrać 10 µL komórek i rozcieńczyć 1:1 błękitem trypanu. Policzyć komórki za pomocą hemacytometru i na podstawie liczby komórek rozcieńczyć zapas komórek do końcowego rozcieńczenia 10 000 komórek na 100 µL. Do wysiewu komórek dodać 100 µL rozcieńczonych komórek na dołek do płytki 96-dołkowej o niskiej adhezji i okrągłym dnie.
UWAGA: Zazwyczaj z każdego 80% konfluencyjnego dołka iPSC można uzyskać 48 dołków płytki 96-dołkowej. - Wirować płytkę przy 125 × g przez 3 min i inkubować w temperaturze 37 °C i 5% CO2 przez 4 dni. W 2. dniu przeprowadzić częściową wymianę pożywki, używając pipety wielokanałowej do delikatnego zebrania 50 µL starej pożywki, a następnie dodania 50 µL świeżej pożywki EB.
UWAGA: W 4. dniu iPSC utworzą sferyczne struktury komórkowe zwane EB, jak opisano w sekcji wyników. Proces różnicowania EB można w razie potrzeby przedłużyć do 7 dni.
- Generowanie prymitywnych prekursorów makrofagów (PMPs)
- Przygotować podstawową pożywkę PMP, przefiltrować sterylnie i przechowywać w temperaturze 4 °C do 1 miesiąca.
- Pokryć dołki płytki 6-dołkowej, dodając 1 mL lodowatego roztworu pokrywającego Matrigel i inkubować w temperaturze 37 °C i 5% CO2 przez co najmniej 2 h lub najlepiej przez noc.
- W 4. dniu różnicowania EB przenieść EB do dołków pokrytych Matrigelem, zbierając EB za pomocą końcówek do pipety 1 mL (używając pipety). Pipetować w górę i w dół raz lub dwa razy, aby oddzielić EB z dołka. Trzymać płytkę 6-dołkową pod kątem, aby EB osiadły przy krawędzi dołka.
UWAGA: W każdym pokrytym dołku można wysiać dziewięć lub dziesięć EB. - Gdy wszystkie EB osiadną, delikatnie odprowadzić i usunąć starą pożywkę za pomocą końcówki do pipety 1 mL, utrzymując EB przy krawędzi dołka. Dodać 3 mL świeżo przygotowanej pełnej pożywki PMP do każdego dołka. Równomiernie rozprowadzić komórki w dołkach, ręcznie poruszając płytką na boki oraz przód-tył. Umieścić płytkę w inkubatorze w temperaturze 37 °C i 5% CO2.
- Nie niepokoić płytki przez 7 dni, aby umożliwić przyleganie EB do dna dołka. Po tym czasie przeprowadzić częściową wymianę pożywki, używając pełnej pożywki PMP.
UWAGA: Na tym etapie większość EB powinna przylegać do płytki. Wszelkie pływające EB można usunąć. - Po 5-7 dniach sprawdzić EB pod mikroskopem w polu jasnym przy powiększeniu 4x, aby upewnić się, że przylegają do dna dołków. Zmienić pożywkę zgodnie z opisem w 1.2.3.5. W 21. dniu przeprowadzić całkowitą wymianę pożywki na 3 mL pełnej pożywki PMP.
UWAGA: Na tym etapie mogą być widoczne progenitorowe komórki mieloidalne pływające w pożywce. Komórki te należy usunąć podczas wymiany pożywki. - W 28. dniu szukać w nadsączu okrągłych komórek zwanych PMP i zebrać pożywkę zawierającą PMP za pomocą pipety 10 mL i automatycznego pipetora. Należy uważać, aby nie niepokoić EB. Przenieść PMP wraz z pożywką do probówki stożkowej 15 mL i postępować zgodnie z opisem w etapie 1.2.4.
UWAGA: Zazwyczaj PMP z tej samej linii iPSC można zebrać z pięciu dołków płytki 6-dołkowej i połączyć w jednej probówce stożkowej 15 mL. - Dodać 3 mL świeżej pełnej pożywki PMP do dalszego utrzymania EB. Ponieważ PMP stale wyłaniają się z EB przez ponad 3 miesiące, zbierać je co 4-7 dni (nie dopuścić do zmiany koloru pożywki na żółty), zgodnie z opisem w etapach 1.2.3.7 i 1.2.3.8.
UWAGA: Choć PMP można zbierać przez kilka miesięcy, ich fenotyp może z czasem ulec zmianie.
- Różnicowanie do iMGs
- Przygotować podstawową pożywkę iMG (Tabela materiałów), przefiltrować sterylnie i przechowywać w temperaturze 4 °C do 3 tygodni.
- Po zebraniu PMP do probówki stożkowej 15 mL, wirować je przy 200 × g przez 4 min. Odssać nadsącz i resuspenderować PMP za pomocą 1-2 mL podstawowej pożywki iMG. Policzyć komórki za pomocą hemacytometru, pobierając mały alykwoot i rozcieńczając go 1:1 błękitem trypanu.
UWAGA: Zazwyczaj co tydzień otrzymuje się 0,5-1,5 × 10⁶ PMP, w zależności od linii iPSC i wieku hodowli EB. - Pozostałe komórki ponownie wirować przy 200 × g przez 4 min. Rozcieńczyć PMP do pożądanego stężenia w taki sposób, aby komórki zostały wysiane z gęstością ~105/cm2 na płytkach traktowanych do hodowli komórkowej, używając świeżo przygotowanej pełnej pożywki iMG. Przeprowadzać częściową wymianę pożywki przy użyciu świeżo przygotowanej pełnej pożywki iMG co 3-4 dni przez okres 10-12 dni, aby umożliwić różnicowanie terminalne.
UWAGA: Na tym etapie komórki powinny nabrać morfologii podobnej do mikrogleju. Aby potwierdzić przeznaczenie PMP na los mikrogleju, przeprowadza się analizę immunofluorescencyjną w celu potwierdzenia ekspresji markerów wzbogaconych w mikrogleju, takich jak receptor purynergiczny P2RY12 i białko transbłonowe 119 (TMEM119)9. - Aby zachować zdrowie i żywotność komórek, wszystkie eksperymenty należy przeprowadzić między 10. a 12. dniem różnicowania iMG.
- Przygotowanie standardowego roztworu do pokrywania
2. Analiza fagocytozy z wykorzystaniem ludzkich synaptosomów pochodzących z neuronów ruchowych
- Różnicowanie dolnych neuronów ruchowych pochodzących z iPSC zapośredniczone przez czynniki transkrypcyjne (i3dolne motoneurony (LMNs)
UWAGA: Do procesu różnicowania, opisanego wcześniej, wykorzystano linię WTC11 ze stabilną insercją indukowalnej kasety czynnika transkrypcyjnego hNIL zawierającej czynniki transkrypcyjne neurogeninę-2 (NGN2), islet-1 (ISL1) oraz białko domeny homeoboks LIM 3 (LHX3) w locus bezpiecznej przystani CLYBL.17Linię iPSC utrzymywano zgodnie z opisem w kroku 1.1.1, lecz z zastosowaniem warunków powlekania opisanych w kroku 1.2.1. Do hodowli iPSC przeznaczonych do różnicowania neuronalnego można użyć dowolnego odczynnika do powlekania macierzą zewnątrzkomórkową, ponieważ laminina 521 nie jest wymagana. Wszystkie pożywki przed użyciem wyrównuje się do temperatury otoczenia przez co najmniej 1 h.- Szalki 10 cm pokryć 5 ml standardowego roztworu do powlekania zgodnie z opisem w kroku 1.2.1.
UWAGA: W tym przypadku na jedną dyferencjację wykorzystano 3–4 szalki o średnicy 10 cm. - Przygotuj Podłoże bazowe do indukcji, przefiltruj sterylnie i przechowuj w temperaturze 4 °C do 3 tygodni.
- Przygotuj Pożywka do neuronów, przefiltrować sterylnie i przechowywać w temperaturze 4 °C przez okres do 2 tygodni.
- Bufor boranowy przygotować poprzez zmieszanie 100 mM kwasu borowego, 25 mM tetraboranu sodu i 75 mM chlorku sodu w wodzie sterylnej. Dostosować pH do wartości 8,5, a następnie przefiltrować roztwór przez filtr sterylny.
- Po osiągnięciu przez iPSC 80% konfluencji należy przemyć komórki DPBS, a następnie odłączyć kolonie poprzez dodanie 0,5 mM EDTA.
UWAGA: Dla każdej szalki 10 cm zazwyczaj wystarczają dwa dołki. - Inkubować komórki przez 4–5 min w temperaturze pokojowej. Usunąć EDTA i dodać 3 ml pożywki DMEM/F12 z HEPES do każdego dołka.
- Zeskrob komórki za pomocą skrobaka do komórek (cell lifter), a następnie użyj pipety 10 ml, aby zebrać komórki z dna dołka, delikatnie aspirując i wydmuchując ciecz 2-3 razy.
- Zebrać komórki do 15 ml probówki stożkowej i odwirować przy 300 × g przez 3 min.
- Resuspenduj komórki w 3 ml pożywka do iPSC zawierający 10 µM inhibitor ROCK, a następnie policzyć je przy użyciu hemocytometru.
- Płytka 1,5 × 10⁶ iPSC w uprzednio powleczonej szalce 10 cm z 12 ml pożywka do iPSC zawierający 10 µM inhibitor ROCK
- Następnego dnia usunąć medium i przemyć komórki DPBS. Dodać 12 ml świeżo przygotowanego Pełna pożywka indukcyjna aby indukować ekspresję czynników transkrypcyjnych.
- W drugim dniu pokryj szalki 10 cm 5 ml roztworu do powlekania neuronów, przygotowanego z równych objętości 0,1 mg/ml poli-D-lizyny i 1 mg/ml poli-L-ornityny rozpuszczonych w buforze boranowym. Inkubuj przez noc w 37 °C i 5% CO22.
- W dniu 3. przemyć powlekane szalki wodą sterylną (3x), całkowicie odessać wodę i pozostawić szalki do wyschnięcia, przechylając płytki i pozostawiając je częściowo odsłonięte w komorze z laminarnym przepływem powietrza przez co najmniej 1 h w temperaturze otoczenia.
- Po całkowitym wyschnięciu szalek pokryć je 6 ml Pożywka indukcyjna kompletna uzupełniony o 15 µg/mL lamininy i 40 µM BrdU przez co najmniej 1 h w temperaturze 37 °C oraz 5% CO22.
UWAGA: Zaleca się zastosowanie BrdU w celu wyeliminowania komórek aktywnych mitotycznie, co pozwoli zwiększyć czystość kultur neuronalnych. Wpływ BrdU na kondycję neuronów jest minimalny. - Komórki różnicujące należy traktować odczynnikiem do dysocjacji w ilości 3 ml na płytkę 10 cm i inkubować przez 3–4 min w temperaturze otoczenia.
- Do płytki, bez usuwania odczynnika do dysocjacji, dodać 6 ml DPBS, a następnie 4-5 razy pipetować zawiesinę komórkową za pomocą pipety 10 ml w celu dysocjacji komórek.
- Zebrać zawiesinę komórkową i przepuścić ją przez 40 µm sitko do oddzielania komórek do probówki stożkowej o pojemności 50 ml. Dodać 1 ml Podstawowa pożywka indukcyjna w celu wypłukania sitka.
- Odwiruj komórki przy 300 × g przez 5 min. Odessać medium i resuspendować komórki w 3 ml Kompletna pożywka indukcyjna zawierający 40 µM BrdU.
- Policz komórki za pomocą hemocytometru. Wysiej około 2,5 × 10⁶ komórek na szalkę 10 cm do uprzednio pokrytych szalek poprzez rozcieńczenie komórek w 6 ml Pełne podłoże indukcyjne zawierający 40 µM BrdU bez usuwania roztworu do powlekania dodanego w kroku 2.1.14.
- W dniu 4. należy odessać pożywkę, przemyć komórki raz DPBS i dodać świeżą Kompletne pożywka indukcyjna zawierający 40 µM BrdU.
- W 6. dniu odessać pożywkę, przemyć komórki raz przy użyciu DPBS i dodać Pożywka dla neuronów uzupełniony o 1 µg/mL lamininy.
- W 9. dniu wymienić 1/3rd pożywki poprzez zastąpienie jej nową Pożywka do neuronów uzupełniony o 1 µg/mL lamininy.
- Utrzymać i3LMN przez dodatkowe 25 dni, wykonując połowiczne wymiany pożywki za pomocą Pożywka dla neuronów uzupełnione świeżym 1 µg/mL lamininy co 3–4 dni.
UWAGA: W tym punkcie czasowym i3Motoneurony (LMN) powinny wykazywać morfologię neuronalną z długimi wypustkami. Neurony wykazują również tendencję do tworzenia skupisk lub klastrów komórek. Bardziej szczegółowy opis sposobu walidacji różnicowania i3Dolne motoneurony można znaleźć również w innych miejscach17.
- Szalki 10 cm pokryć 5 ml standardowego roztworu do powlekania zgodnie z opisem w kroku 1.2.1.
- Oczyszczanie i znakowanie synaptosomów
UWAGA: Należy zachować warunki sterylności i przeprowadzić wszystkie etapy pracy w komorze z laminarnym przepływem powietrza.- Przemyć3 LMN-y dwukrotnie za pomocą DPBS.
- Dodać 2 ml schłodzonego do temperatury lodowej odczynnika do lizy komórek służącego do izolacji synaptosomów, inkubować w lodzie przez 2 min, a następnie energicznie zebrać neurony za pomocą skrobaka.
- Przenieś lizat do kilku probówek typu microtubes o pojemności 2 ml (~1,5 ml lizatu na probówkę) i odwiruj przy 1200 × g przez 10 min w temperaturze 4 °C.
UWAGA: Przez cały czas trwania tej procedury należy przechowywać probówki w lodzie. - Zebrać nadsącz (odrzucić osad) i odwirować przy 15 000 × g przez 20 min w temperaturze 4 °CZapisz i resuspenduj pellet zawierający synaptosomy w objętości 5% DMSO w DPBS zbliżonej do objętości pierwotnego lizatu.
UWAGA: Synaptosomy można natychmiast oznakować fluoforem lub przechowywać w temperaturze -80 °C do przyszłego użycia. - Wykonaj oznaczenie białka metodą kwasu bicinchoninovego (BCA) dla wszystkich probówek, aby ocenić całkowitą wydajność białka w preparacie synaptosomów.
UWAGA: Można zastosować inne testy do pomiaru stężenia białka. Całkowita wydajność białka uzyskana z różnych preparatów została uwzględniona w Tabela 1 jako referencję. Zaleca się przeprowadzenie analizy western blot preparatu synaptosomów w celu potwierdzenia obecności białek presynaptycznych i postsynaptycznych. W niniejszym przypadku do analizy western blot wybrano marker presynaptyczny, synaptofizynę (SYP), oraz marker postsynaptyczny, białko gęstości postsynaptycznej 95 (PSD95), zgodnie z wcześniej opisaną procedurą19. - Przygotować 100 mM roztwór wodorowęglanu sodu w wodzie, dostosować pH do wartości 8,5 i przefiltrować sterylnie.
- Rozpuścić 1 mg liofilizowanego proszku zastosowanego barwnika pH-czułego w 150 µL DMSO. Przygotować jednorazowe alikwoty i przechowywać je w temperaturze -80 °C.
- Odwiruj synaptosomy przy 15 000 × g przez 5 min w temperaturze 4 °C.
- Rozcieńczyć do 1 mg synaptosomów w 100 µL roztworu wodorowęglanu sodu o stężeniu 100 mM.
- Aby oznakować synaptosomy, należy dodać 1 µL zrekonstytuowanego barwnika wrażliwego na pH na 1 mg synaptosomów, a następnie należy osłonić naczynie reakcyjne folią aluminiową, aby uniknąć ekspozycji na światło. Próbkę należy mieszać w temperaturze pokojowej przez 2 h przy użyciu wytrząsarki do probówek.
- Do probówki należy dodać 1 ml DPBS, a następnie odwirować oznakowane synaptosomy z prędkością 15 000 × g przez 5 min w temperaturze 4 °C.
- Usunąć nadsącz i przeprowadzić cztery kolejne etapy płukania zgodnie z opisem w kroku 2.2.11.
- Po ostatnim przemyciu i wirowaniu należy usunąć jak najwięcej nadsączu, nie naruszając osadu, a następnie resuspender oznakowane synaptosomy w DPBS z dodatkiem 5% DMSO, stosując objętość odpowiadającą pożądanemu stężeniu (0.7 µg/µL (użyte w tym przypadku). Przygotować jednorazowe alikwoty i przechowywać w temperaturze -80 °CNależy unikać naświetlania oznakowanych synaptosomów.
- Analiza fagocytozy w żywych komórkach
- Płytka 20-30 × 104 PMP do płytek 96-dołkowych w 100 µL z pełna pożywka iMG i kontynuować proces różnicowania przez 10 dni, zgodnie z instrukcją w punkcie 1.2.4.
- W dniu przeprowadzenia analizy przygotować roztwór do barwienia jąder komórkowych, dodając 1 kroplę barwnika do jąder komórkowych dla żywych komórek do 2 ml podłoże podstawowe iMG.
- Usuń 40 µL pożywki na studzienkę płytki 96-dołkowej i dodać 10 µL roztworu do barwienia jąder za pomocą pipety wielokanałowej. Inkubować płytkę w 37 °C oraz 5% CO22 przez 2 h.
- Odmrozić oznakowane synaptosomy na lodzie i delikatnie poddać sonikacji w sonicatorze kąpielowym przez 1 min. Natychmiast przenieść synaptosomy z powrotem na lód. Rozcieńczyć oznakowane synaptosomy w pełna pożywka iMG w stosunku 1 µL synaptosomów na 50 µL pożywki.
UWAGA: Stężenie synaptosomów zależy od rodzaju analizy i może wymagać optymalizacji. Aby utrzymać stosunkowo niski odsetek (tj. 0,1% lub mniej) DMSO w medium, zaleca się nie dodawać więcej niż 2 µL synaptosomów na dołek. - Jako kontrolę negatywną część dołków należy poddać wstępnej obróbce cytochalasyną D, aby zahamować polimeryzację aktyny, a tym samym fagocytozę. Przygotować roztwór 60 µM cytochalasyna D w kompletna pożywka iMGDodaj 10 µL tego roztworu do każdej studzienki do uzyskania stężenia końcowego wynoszącego 10 µM i inkubować w temperaturze 37 °C oraz 5% CO22 przez 30 min.
- Wyjmij płytkę z inkubatora i inkubuj w temperaturze 10 °C przez 10 min. Przechowywać płytkę w lodzie, a następnie dodać 50 µL pożywki zawierającej synaptosomy przygotowane zgodnie z opisem w kroku 2.3.4.
- Wiruj płytkę z prędkością 270 × g przez 3 min w temperaturze 10 °C i przechowywać płytkę w lodzie do momentu pozyskania obrazów.
- Pozyskiwanie i analiza obrazów
- Włóż płytkę do czytnika do obrazowania żywych komórek i wybierz do analizy odpowiednie studzienki.
- Wybierz a 20x obiektyw
- Dostosuj ogniskowanie, dioda emitująca światło (LED) intensywność, czas integracjii wzmocnienie z pole jasne i niebieski kanały (4',6-diamidyno-2-fenyloindolu [DAPI]). Fluorescencja synaptosomów w punkcie początkowym powinna być pomijalna. Aby skupić się na czerwony kanał (RFP), używając kanału w świetle przechodzącym jako referencji. Czas integracji i wzmocnienie mogą różnić się w zależności od eksperymentu; dla kanału czerwonego należy zastosować następujące ustawienia początkowe: LED: 4, czas integracji: 250i wzmocnienie: 5.
- Wybierz liczbę pojedynczych pól do pozyskania w montażu na każdą studzienkę (pozyskanie 16 płytek w/przy środek dołkaco pozwala na obrazowanie około 5% całkowitej powierzchni dołka). Ustawić temperatura do 37 °C oraz pożądany odstęp czasu do obrazowania.
UWAGA: W niniejszym badaniu obrazy pozyskiwano co 1–2 h przez maksymalnie 16 h. - Otwórz oprogramowanie do analizy.
- Otwórz eksperyment zawierający obrazy. Kliknij w Redukcja danych ikona.
- W menu wybierz Szycie obrazów pod Przetwarzanie obrazów aby utworzyć kompletny obraz z 4 x 4 pojedynczych kafelków w montażu z parametrami opisanymi w Tabela 2.
- Po utworzeniu zszytych obrazów należy zdefiniować próg intensywności używając kanałów DAPI i RFP dla tych obrazów. Otwórz obraz i kliknij w Analizujpod Analizawybierz Analiza komórkowa, oraz pod Kanał detekcjiwybierz obraz zszyty w kanale DAPI lub RFP. Przejdź do Maska pierwotna i zliczanie zakładkę i ustanowić wartość progowa i rozmiar obiektu wartości, które prawidłowo zaznaczają jądra komórkowe w kanale DAPI lub sygnał synaptosomów w kanale RFP. Powtarzaj proces na różnych obrazach, aż do optymalizacji parametrów, które można zastosować do całego eksperymentu.
UWAGA: Sugerowane wartości można znaleźć w Tabela 2. - Aby policzyć liczbę jąder, przejdź do Redukcja danych menu, a w sekcji Analiza obrazuwybierz Analiza komórkowa. Przejdź do Maska pierwotna i zliczanie karta i poniżej Kanał, wybierz zszyty obraz DAPI obrazy i parametry opisane w Tabela 2.
- Przejdź do Obliczone wskaźniki przejdź do karty i wybierz Liczenie komórek. Aby uzyskać pole powierzchni sygnału synaptosomów, przejdź do Redukcja danych menu i podmenu Analizawybierz Analiza komórkowa.
- Przejdź do Maska pierwotna i zliczanie zakładka i poniżej Kanałwybierz Szycie RFP obrazy i parametry szczegółowo opisane w Tabela 2.
- Przejdź do Obliczone metryki przejdź do karty i wybierz Suma obszarów obiektówW the Redukcja danych karta, kliknij w Proszę podać tekst źródłowy do przetłumaczenia. i pozwolić oprogramowaniu przeanalizować wszystkie pozyskane obrazy.
- Eksportuj Suma powierzchni obiektów i Liczenie komórek wartości dla każdego punktu czasowego. Podzielić Suma powierzchni obiektów przez Liczenie komórek aby obliczyć znormalizowaną powierzchnię dla każdego punktu czasowego. W przypadku porównywania wielu metod leczenia lub genotypów, należy obliczyć indeks fagocytozy za pomocą równania (1):
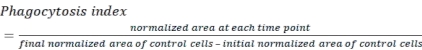 (1)
- Zapisz wyniki i zintegruj dane.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Aby wygenerować iMG zgodnie z niniejszym protokołem, ważne jest rozpoczęcie procesu od niezróżnicowanych iPSC wykazujących zwartą morfologię kolonii z wyraźnie zarysowanymi krawędziami (Rycyna 2A). Dysocjowane iPSC utrzymywane zgodnie z opisem w sekcji dotyczącej tworzenia EB będą tworzyć sferyczne agregaty, zwane EB, których rozmiar będzie wzrastać do 4. dnia różnicowania (Rycyna 2B). Po zebraniu EB i wysianiu ich w odpowiednich warunkach do generowania PMP, pr...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Opisany tutaj protokół różnicowania zapewnia skuteczną metodę uzyskiwania komórek podobnych do mikrogleju pochodzących z iPSC w ciągu ~6-8 tygodni o wysokiej czystości i wystarczającej wydajności do przeprowadzenia eksperymentów immunofluorescencyjnych i innych testów, które wymagają większej liczby komórek. Protokół ten pozwolił uzyskać do 1 × 10⁶ iMG w ciągu 1 tygodnia, co pozwala na ekstrakcję białek i RNA oraz odpowiednie dalsze analizy (np. RNASeq, qRT-PCR, western blot, spektrometria mas). To powiedziaws...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają do zadeklarowania konfliktu interesów.
Podziękowania
Autorzy dziękują Michaelowi Wardowi za dostarczenie linii iPSC WTC11 hNIL do różnicowania neuronów ruchowych oraz Jackson Laboratories za dostarczenie linii B03 iPSC klonu KOLF2.1J WT używanej do różnicowania mikrogleju. Dziękujemy również Dorothy Schafer za jej wsparcie podczas wdrażania protokołów, Anthony'emu Giampetruzziemu i Johnowi Landersowi za pomoc w systemie obrazowania żywych komórek, a także Haydenowi Gaddowi za jego wkład techniczny podczas poprawek oraz Jonathanowi Jungowi za współpracę w tym badaniu. Praca ta była wspierana przez Dan and Diane Riccio Fund for Neuroscience z UMASS Chan Medical School oraz Angel Fund, Inc.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Przeciwciała do analizy immunofluorescencyjnej | |||
| anti-IBA1 przeciwciało królika | Wako Chemical USA | NC9288364 | 1:350 rozcieńczenie |
| anty-P2RY12 przeciwciało królika | Sigma-Aldrich | HPA014518 | rozcieńczenie 1:50 |
| przeciwciało anty-TMEM119 królika | Sigma-Aldrich | HPA051870 | rozcieńczenie |
| 1:100Przeciwciała do analizy Western blot | |||
| -β-tubulina przeciwciało królika | Abcam | ab6046 | 1:500 rozcieńczenie |
| anty-synaptofizyny (SYP) przeciwciało królika | Abclonal | A6344 | 1:1,000 rozcieńczenie |
| anty-PSD95 mysie przeciwciało | Millipore | MAB1596 | 1:500 rozcieńczenie |
| boranowy bufor Składniki | |||
| Kwas borowy (100 mM) | Sigma | B6768 | |
| Wodorowęglan sodu (NaHCO3) BioXtra | Sigma-Aldrich | S6297-250G | |
| Chlorek sodu (75 mM) | Sigma | S7653 | |
| Tetraboran sodu (25 mM) | Sigma | 221732 | |
| Materiały do hodowli komórkowych | |||
| 6-dołkowe płytki | Greiner Bio-One | 657160 | |
| 40 μ m Sitka do komórek | Falcon | 352340 | |
| 100 mm x 20 mm Hodowla tkankowa | CELLTREAT | 229620 | |
| Podnośnik komórek, podwójny koniec, płaskie ostrze i Wąskie ostrze, sterylne | CELLTREAT | 229305 | |
| 96-dołkowa płytka o niskiej przyczepności | Corning | 7007 | |
| Primaria 24-dołkowa wielodołkowa płytka do hodowli komórkowej z płaskim dnem i zmodyfikowaną powierzchnią | Corning | 353847, | |
| Primaria 6-well Cell Clear Flat Bottom Zmodyfikowana powierzchniowo płytka hodowlana Multiwell | Corning | 353846 | |
| Primaria 96-dołkowa przezroczysta płaska Dolna mikropłytka | Corning | 353872 | |
| Odczynniki do dysocjacji komórek | |||
| Accutase | Odczynniki | 25058CI | stosowane do różnicowania dolnych neuronów ruchowych |
| Odczynnik TrypLE | Technologies | 12-605-010 | odczynniki dysocjacyjne stosowane do różnicowania mikrogleju |
| UltraPure 0,5 M EDTA, pH 8,0 | Odczynniki do | ||
| Coating do hodowli komórkowych | |||
| Matrigel GFR Matryca membranowa | Corning™ | 354230 | Określany jako odczynnik do powlekania macierzy zewnątrzkomórkowej |
| CellAdhere Laminin-521 | Technologia STEMCELL | 77004 | Określany jako laminina 521 |
| Poli-D-lizyna | Sigma | P7405 | Rozpuszcza się do 0,1 mg / ml w buforze boranowym |
| Poly-L-Ornityna | Sigma | P3655 | Rozpuścić do 1 mg/ml w buforze boranowym |
| Składniki pożywki iPSC | |||
| mTeSR Plus Kit | STEMCELL Technology | 100-0276 | Do przygotowania pożywki iPSC wymieszać składniki do 1x |
| Składniki podłoża EB | |||
| BMP-4 | Fisher Scientific | PHC9534 | stężenie końcowe 50 ng/mL |
| iPSC media | stężenie końcowe 1x | ||
| Inhibitor ROCK Y27632 | Fisher Scientific | BD 562822 | stężenie końcowe 10 &mikro; M |
| SCF | PeproTech | 300-07 | stężenie końcowe 20 ng/ml |
| VEGF | PeproTech | 100-20A | stężenie końcowe 50 ng/mL |
| Składniki podłoża bazowego PMP | |||
| GlutaMAX | Gibco | 35050061 | stężenie końcowe 1x |
| Penicylina-Streptomycyna (10 000 U/mL) | Gibco | 15140122 | stężenie końcowe 100 U/mL |
| X-VIVO 15 | Lonza | 12001-988 | stężenie końcowe 1x |
| Składniki pożywki kompletnej PMP | |||
| 55 mM 2-merkaptoetanol | Gibco | 21985023 | stężenie końcowe 55 &mikro; M |
| IL-3 | PeproTech | 200-03 | stężenie końcowe 25 ng/mL |
| M-CSF | PeproTech | 300-25 | stężenie końcowe 100 ng/mL |
| PMP podłoże bazowe | stężenie końcowe 1x | ||
| Składniki podłoża bazowego iMG | |||
| Advanced DMEM/F12 | Gibco | 12634010 | stężenie końcowe 1x |
| GlutaMAX | Gibco | 35050061 | stężenie końcowe 1x |
| suplement N2, 100x | Gibco | 17502-048 | stężenie końcowe 1x |
| Penicylina-Streptomycyna (10 000 U/mL) | Gibco | 15140122 | stężenie końcowe 100 U/mL |
| Składniki pożywki complete iMG | |||
| 55 mM 2-merkaptoetanol | Gibco | 21985023 | stężenie końcowe 55 &mikro; M |
| IL-34 | PeproTech lub Biologend | 200-34 lub 577904 | stężenie końcowe 100 ng/mL |
| iMG podłoże bazowe | stężenie końcowe 1x | ||
| M-CSF | PeproTech | 300-25 | stężenie końcowe 5 ng/mL |
| TGF-β | PeproTech | 100-21 | stężenie końcowe 50 ng/mL |
| Składniki indukcyjnej pożywki bazowej | |||
| DMEM/F12 z HEPES | Gibco | 11330032 | stężenie końcowe 1x |
| GlutaMAX | Gibco | 35050061 | stężenie końcowe 1x |
| suplement N2, 100x | Gibco | 17502-048 | final koncentracja 1x |
| Aminokwasy endogenne (NEAA), 100x | Gibco | 11140050 | stężenie końcowe 1x |
| Składniki kompletnego podłoża indukcyjnego | |||
| Compound E | Calbiochem | 565790 | stężenie końcowe 0,2 μ M i rozpuścić odczynnik podstawowy do 2 mM w etanolu 1:1 i DMSO |
| Doksycyklina | Sigma | D9891 | stężenie końcowe 2 μ g/ml i rozpuścić odczynnik podstawowy do 2 mg/ml w DPBS |
| em>Indukcyjne podłoże bazowe | stężenie końcowe 1x | ||
| inhibitor ROCK Y27632 | Fisher Scientific | BD 562822 | stężenie końcowe 10 μ M |
| Składniki Neuron media | |||
| B-27 Plus System hodowli neuronów | Gibco | A3653401 | stężenie końcowe 1x do pożywki i suplementacji |
| GlutaMAX | Gibco | 35050061 | stężenie końcowe 1x |
| suplement N2, 100x | Gibco | 17502-048 | stężenie końcowe 1x |
| Aminokwasy endogenne (NEAA), 100x | Gibco | 11140050 | stężenie końcowe 1x |
| iPSC linie użyte w tym badaniu | |||
| KOLF2.1J: WT klon B03 | The Jackson Laboratories | ||
| WTC11 hNIL | National Institute of Health | ||
| Synaptosome | |||
| Zestaw do oznaczania białek BCA | Thermo Scientific Pierce | 23227 | |
| dimetylosulfotlenek (DMSO) | Sigma | D2650 | |
| Syn-PER Odczynnik do ekstrakcji białek synaptycznych | Thermo Scientific | 87793 | Określany jako odczynnik do lizy komórek do izolacji synaptosomów |
| < silny> barwniki do testu fagocytozy< / silny> | |||
| Odczynnik NucBlue Live Ready | Invitrogen | R37605 | |
| pHrodo Red, ester sukcynimidylowy | ThermoFisher Scientific | P36600 | Określany jako barwnik wrażliwy na pH |
| < silny > Inne odczynniki do hodowli komórkowych< / silny> | |||
| Trypan Blue, 0,4% roztwór | AMRESCO INC | K940-100ML | |
| Albumina surowicy bydlęcej (BSA) | Sigma | 22144-77-0 | |
| BrdU | Sigma | B9285 | Rozpuścić do 40 mM w sterylnej wodzie |
| Cytochalazyna D | Sigma | stężenie końcowe 10 i mikro; M | |
| DPBS z wapniem i magnezem | Corning | 21-030-CV | |
| DPBS bez wapnia i magnezu | Corning | 21-031-CV | Określany jako DPBS |
| KnockOut DMEM/F-12 | Gibco | 12660012 | Określany jako DMEM-F12 zoptymalizowany pod kątem wzrostu ludzkich embrionalnych i indukowanych pluripotencjalnych komórek macierzystych |
| Białko myszy Laminin, naturalne | 23017015 Gibco | Określane jako laminina | |
| Oprogramowanie i sprzęt | |||
| Wirówka | Eppendorf | Model 5810R | |
| Cytacja 5 obrazowanie żywych komórek czytnik | Biotek | ||
| Gen5 Microplate Reader and Imager Software | Biotek | wersja 3.03 | |
| Multi-Therm | Heat-Shake Benchmark | określa się jako wytrząsarkę rurową | |
| Sonikator wodny | Elma | Mode Transsonic 310 |
Bibliografia
- Heider, J., Vogel, S., Volkmer, H., Breitmeyer, R. Human iPSC-derived glia as a tool for neuropsychiatric research and drug development. International Journal of Molecular Sciences. 22 (19), 10254(2021).
- Muzio, L., Viotti, A., Martino, G. Microglia in neuroinflammation and neurodegeneration: from understanding to therapy. Frontiers in Neuroscience. 15, 742065(2021).
- Galatro, T. F., et al. Transcriptomic analysis of purified human cortical microglia reveals age-associated changes. Nature Neuroscience. 20 (8), 1162-1171 (2017).
- Gosselin, D., et al. An environment-dependent transcriptional network specifies human microglia identity. Science. 356 (6344), (2017).
- Haimon, Z., et al. Re-evaluating microglia expression profiles using RiboTag and cell isolation strategies. Nature Immunology. 19 (6), 636-644 (2018).
- Abud, E. M., et al. iPSC-derived human microglia-like cells to study neurological diseases. Neuron. 94 (2), 278-293 (2017).
- Brownjohn, P. W., et al. Functional studies of missense TREM2 mutations in human stem cell-derived microglia. Stem Cell Reports. 10 (4), 1294-1307 (2018).
- Haenseler, W., et al. A highly efficient human pluripotent stem cell microglia model displays a neuronal-co-culture-specific expression profile and inflammatory response. Stem Cell Reports. 8 (6), 1727-1742 (2017).
- McQuade, A., et al. Development and validation of a simplified method to generate human microglia from pluripotent stem cells. Molecular Neurodegeneration. 13 (1), 1-13 (2018).
- Muffat, J., et al. Efficient derivation of microglia-like cells from human pluripotent stem cells. Nature Medicine. 22 (11), 1358-1367 (2016).
- Haenseler, W., Rajendran, L. Concise review: modeling neurodegenerative diseases with human pluripotent stem cell-derived microglia. Stem Cells. 37 (6), 724-730 (2019).
- Wilgenburg, B. v, Browne, C., Vowles, J., Cowley, S. A. Efficient, long term production of monocyte-derived macrophages from human pluripotent stem cells under partly-defined and fully-defined conditions. PloS One. 8 (8), 71098(2013).
- Hoeffel, G., Ginhoux, F. Ontogeny of tissue-resident macrophages. Frontiers in Immunology. 6, 486(2015).
- Janda, E., Boi, L., Carta, A. R. Microglial phagocytosis and its regulation: a therapeutic target in Parkinson's disease. Frontiers in Molecular Neuroscience. 11, 144(2018).
- Schafer, D. P., Stevens, B. Microglia function in central nervous system development and plasticity. Cold Spring Harbor Perspectives in Biology. 7 (10), 020545(2015).
- Nau, R., Ribes, S., Djukic, M., Eiffert, H. Strategies to increase the activity of microglia as efficient protectors of the brain against infections. Frontiers in Cellular Neuroscience. 8, 138(2014).
- Fernandopulle, M. S., et al. Transcription factor-mediated differentiation of human iPSCs into neurons. Current Protocols in Cell Biology. 79 (1), 51(2018).
- Gutbier, S., et al. Large-scale production of human IPSC-derived macrophages for drug screening. International Journal of Molecular Sciences. 21 (13), 4808(2020).
- Sellgren, C., et al. Patient-specific models of microglia-mediated engulfment of synapses and neural progenitors. Molecular Psychiatry. 22 (2), 170-177 (2017).
- Schmidt, E. J., et al. ALS-linked PFN1 variants exhibit loss and gain of functions in the context of formin-induced actin polymerization. Proceedings of the National Academy of Sciences of the United States of America. 118 (23), (2021).
- Miksa, M., Komura, H., Wu, R., Shah, K. G., Wang, P. A novel method to determine the engulfment of apoptotic cells by macrophages using pHrodo succinimidyl ester. Journal of Immunological Methods. 342 (1-2), 71-77 (2009).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
