Biologia międzymięśniowej tkanki tłuszczowej (IMAT) jest w dużej mierze niezbadana ze względu na ograniczoną dostępność tkanek ludzkich. W tym miejscu przedstawiamy szczegółowy protokół izolacji jąder i przygotowania biblioteki zamrożonego ludzkiego IMAT do sekwencjonowania RNA pojedynczych jąder w celu identyfikacji składu komórkowego tego unikalnego magazynu tłuszczu.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Izolacja jąder z ludzkiej międzymięśniowej tkanki tłuszczowej i sekwencjonowanie RNA pojedynczych jąder w dół
W tym artykule
Podsumowanie
Streszczenie
Międzymięśniowa tkanka tłuszczowa (IMAT) to stosunkowo słabo zbadany magazyn tkanki tłuszczowej znajdujący się pomiędzy włóknami mięśniowymi. Zawartość IMAT wzrasta wraz z wiekiem i BMI i jest związana z chorobami metabolicznymi i zwyrodnieniowymi mięśni; jednak poważnie brakuje zrozumienia właściwości biologicznych IMAT i jego interakcji z otaczającymi włóknami mięśniowymi. W ostatnich latach sekwencjonowanie RNA pojedynczej komórki i jąder dostarczyło nam atlasów specyficznych dla typu komórki kilku tkanek ludzkich. Jednak skład komórkowy ludzkiego IMAT pozostaje w dużej mierze niezbadany ze względu na nieodłączne wyzwania związane z jego dostępnością z biopsji pobranej u ludzi. Oprócz ograniczonej ilości pobranej tkanki, przetwarzanie ludzkiego IMAT jest skomplikowane ze względu na jego bliskość do tkanki mięśni szkieletowych i powięzi. Obciążony lipidami charakter adipocytów sprawia, że jest on niezgodny z izolacją pojedynczych komórek. W związku z tym sekwencjonowanie RNA pojedynczych jąder jest optymalne do uzyskania wielowymiarowej transkryptomiki w rozdzielczości pojedynczej komórki i zapewnia potencjał do odkrycia biologii tego magazynu, w tym dokładnego składu komórkowego IMAT. W niniejszej pracy przedstawiono szczegółowy protokół izolacji jąder i przygotowania biblioteki zamrożonego ludzkiego IMAT do sekwencjonowania RNA pojedynczych jąder. Protokół ten pozwala na profilowanie tysięcy jąder przy użyciu podejścia kropelkowego, zapewniając w ten sposób możliwość wykrywania rzadkich i mało obfitych typów komórek.
Wprowadzenie
Tkanka tłuszczowa wewnątrzmięśniowa (IMAT) jest ektopowym depotem tłuszczowym znajdującym się pomiędzy włóknami mięśniowymi i wokół nich1. Jak szczegółowo opisano w niedawnym przeglądzie Goodpaster i wsp., IMAT można wykryć za pomocą wysokorozdzielczej tomografii komputerowej (CT) oraz obrazowania rezonansem magnetycznym (MRI) (Rycina 1A,B) i występuje ona wokół oraz wewnątrz włókien mięśniowych w całym organizmie1. Ilość IMAT znacznie różni się między osobnikami i jest zależna od BMI, wieku, płci, rasy oraz siedzącego trybu życia2,3,4. Co więcej, odkładanie się IMAT jest powszechnie obserwowane w stanach patologicznych związanych z degeneracją mięśni5, a liczne badania udokumentowały zwiększoną masę IMAT u osób z otyłością, cukrzycą typu 2, zespołem metabolicznym i insulinoopornością6,7,8,9. Niemniej jednak, właściwości komórkowe i biologiczne IMAT są dopiero na początku procesu odkrywania. Ograniczona dostępność oraz zmienność lokalizacji i zawartości IMAT w całym organizmie utrudniały pobieranie próbek z tego unikalnego depotu tłuszczowego2. Ponadto próbki są łatwo „zanieczyszczane” mięśniami szkieletowymi (SM) podczas pobierania, co sprawia, że rozróżnienie wkładu biologicznego różnych tkanek jest trudne do ustalenia (Rycina 1C). W związku z tym sekwencjonowanie RNA pojedynczych jąder (snRNA-seq), które zyskało znaczną uwagę w ciągu ostatniej dekady, stanowi idealną metodologię pozwalającą na oddzielenie wzorców ekspresji genów pochodzących z IMAT i SM z rozdzielczością pojedynczej komórki. Co więcej, izolacja jąder jest szczególnie użyteczna w przypadku tkanki tłuszczowej ze względu na duże, wypełnione lipidami adipocyty, których nie da się rozdzielić do zawiesiny pojedynczych komórek bez naruszenia integralności komórek. Wreszcie, technologia ta daje potencjał do odkrycia nowych markerów adipocytów specyficznych dla IMAT i ujawnienia składu oraz obecności różnych populacji komórek progenitorowych, a także do badania zmienności składu komórkowego w warunkach patologicznych i normalnych.
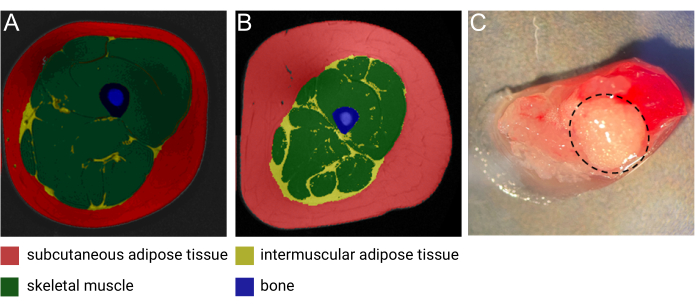
Rycina 1: Obrazy IMAT. Reprezentatywny obraz rezonansu magnetycznego (MRI) IMAT u (A) szczupłej kobiety w średnim wieku oraz (B) mężczyzny w średnim wieku z otyłością. Kolor czerwony: tkanka tłuszczowa podskórna, żółty: tkanka tłuszczowa śródmięśniowa, zielony: mięsień szkieletowy, niebieski: kość. Obraz courtesy of Heather Cornnell, AdventHealth Translational Research Institute. (C) Świeża próbka tkanki z IMAT (otoczona przerywaną czarną linią). Obraz courtesy of Meghan Hopf, AdventHealth Translational Research Institute oraz Bryan Bergman, University of Colorado. Rycina została zmodyfikowana za zgodą Goodpaster i wsp.1. Aby zobaczyć powiększoną wersję tej ryciny, kliknij tutaj.
W przemyśle hodowlanym opublikowano szereg badań dotyczących marmurkowatości mięsa (w szczególności IMAT) u świń, kurczaków i bydła z wykorzystaniem sekwencjonowania pojedynczych komórek (sc) oraz jąder komórkowych (snRNA-seq)10. Badania te zidentyfikowały kilka subpopulacji adipocytów oraz markery potencjalnych komórek progenitorowych IMAT11,12,13; jednak nie wiadomo, czy skład komórkowy ten przekłada się na ludzką tkankę IMAT. Z naszej wiedzy tylko jedna praca analizowała heterogeniczność komórkową ludzkiego mięśnia z naciekiem tłuszczowym, pobranego od pacjentów płci męskiej z chorobą zwyrodnieniową stawu biodrowego, przy użyciu snRNA-seq14. Badacze zgłosili obecność niewielkiej populacji adipocytów oraz kilku subpopulacji fibro-adipogennych komórek progenitorowych (FAP) w obrębie licznej populacji jąder mięśniowych14. Nasze badanie jest pierwszym, w którym opracowano metodę bezpośredniej analizy składu komórkowego IMAT, wypreparowanego manualnie z ludzkiego mięśnia, z wykorzystaniem snRNA-seq.
Co ważne, protokoły snRNA-seq wymagają dostosowania do badanej tkanki, ponieważ ilość dostępnego materiału oraz właściwości fizyczne konkretnej tkanki determinują optymalne etapy przetwarzania. Wydajność tkankowa w przypadku IMAT jest zazwyczaj niewielka i często nie przekracza 50 mg, nawet przy wykonywaniu biopsji pod kontrolą USG. W związku z tym prawidłowe przetwarzanie tej rzadkiej tkanki jest niezbędne. Wierzymy, że niniejszy protokół będzie stanowił cenny zasób dla badaczy zajmujących się ludzkim IMAT.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Próbka wykorzystana w tym protokole stanowiła część badania Study of Muscle, Mobility, and Aging (SOMMA)15, które zostało zatwierdzone przez komisję Institutional Review Board Western IRB-Copernicus Group (WCG) i przeprowadzone zgodnie z Deklaracją Helsińską. Uczestnicy wyrazili pisemną świadomą zgodę na udział w badaniu.
UWAGA: Niniejszy protokół został zaadaptowany z wcześniejszego protokołu wykorzystującego 100 mg ludzkiej tkanki tłuszczowej podskórnej z okolic brzucha na platformie opartej na nanodołkach16. Obecny protokół został zoptymalizowany dla 50 mg ludzkiej IMAT i przygotowania biblioteki przy użyciu platformy opartej na kropelkach. Może być wymagana dalsza optymalizacja tego protokołu w celu izolacji jąder z nie-ludzkiej IMAT lub innych depotów tłuszczowych.
1. Przygotowanie buforów i odczynników (Tabela 1 i Tabela 2)
UWAGA: Bufor należy przygotować na świeżo w dniu eksperymentu i nie używać ponownie.
- Wstępnie schłodzić wirówkę do 4 °C.
- Przygotować bufor do homogenizacji oraz medium do izolacji jąder.
- Przygotować dwa pojemniki z lodem i wstępnie schłodzić 2 x 15 mL probówki stożkowe.
- Wymieszać wszystkie odczynniki do buforu do homogenizacji (HB) w probówce stożkowej 15 mL w kolejności wymienionej w Tabeli 1. Przechowywać w lodzie. Wymieszać za pomocą wierzchołka (vortex).
- Wymieszać wszystkie odczynniki do medium do izolacji jąder (NIM) w probówce stożkowej 15 mL zgodnie z listą w Tabeli 2. Przechowywać w lodzie. Wymieszać za pomocą wierzchołka (vortex).
- Przygotować 10% Triton-X, dodając 100 µL Triton X-100 do 900 µL wody wolnej od nukleaz. Wymieszać za pomocą wierzchołka (vortex), aby zapewnić odpowiednie połączenie składników. Przechowywać w temperaturze pokojowej (RT).
| Odczynnik | Objętość (μL) | Stężenie końcowe (mM) | |
| 1x | 2x | ||
| 1 M MgCl22 | 10 | 20 | 5 |
| Bufor Tris 1 M, pH 8,0 | 20 | 40 | 10 |
| 2 M KCl | 25 | 50 | 25 |
| 1,5 M sacharoza (-4oC) | 334 | 668 | 250 |
| 1 mM DTT | 2 | 4 | 0.001 (~1 µM) |
| inhibitor proteaz 100x | 20 | 40 | 1x |
| Superasin 20 U/µL | 40 | 80 | 0,4 U/µL |
| Woda wolna od nukleaz | 1549 | 3098 | - |
| Objętość całkowita | 2000 | 4000 | - |
Tabela 1: Bufor do homogenizacji (HB). Przechowywać w lodzie. Mieszać za pomocą wortexa.
| Odczynnik | Objętość (μL) | Stężenie końcowe (mM) | |
| 1x | 2x | ||
| EDTA | 0.4 | 0.8 | 0.1 |
| Inhibitor RNazy Ribolock (40U/µL) | 40 | 80 | 0.8 U/µL |
| 1% BSA-PBS (-/-) | 1959.6 | 3919.2 | - |
| Objętość całkowita | 2000 | 4000 | - |
Tabela 2: Medium do izolacji jąder (NIM). Przechowywać w lodzie. Mieszać za pomocą wortexa.
2. Pulweryzacja zamrożonej tkanki ( Rysunek 2A)
- Przygotuj stanowisko do homogenizacji.
- Napełnij pojemnik ciekłym azotem (LN2).
OSTROŻNIE: podczas pracy z LN2 zawsze należy nosić gogle i rękawice kriogeniczne. - Przygotuj 2 moździerze, 1 tłuczek, 1 szpatułkę mikro-czerpak, 1 szklany homogenizator Dounce oraz 1 stalowy tłuczek do automatycznego homogenizatora.
- Uruchom automatyczny homogenizator.
- Wypełnij zlew lodu i schłodź w nim szklany homogenizator.
- Napełnij pojemnik ciekłym azotem (LN2).
- Wypełnij 2 moździerze (zawierające tłuczek i szpatułkę) LN2, aby schłodzić narzędzia. Odczekaj do odparowania LN2 i powtórz czynność.
- Podczas chłodzenia narzędzi, dodaj 1 mL buforu HB do szklanego homogenizatora.
- Wypełnij oba moździerze LN2 po raz ostatni i wsyp 50 mg próbki IMAT do jednego z moździerzy.
- Rozdrobnij IMAT za pomocą tłuczka, delikatnie naciskając na fragment tkanki, aby rozbić go na małe kawałki. Upewnij się, że wszystkie fragmenty zostały sproszkowane.
- LN2 będzie powoli odparowywać podczas rozdrabniania tkanki. Gdy tkanka zostanie odpowiednio sproszkowana, a w moździerzu pozostanie jeszcze ¼ - ½ objętości LN2, przechyl moździerz w stronę krawędzi, aby zebrać sproszkowaną tkankę przy brzegu. Pozostaw LN2 do całkowitego odparowania.
- Natychmiast po odparowaniu resztek LN2, przełóż sproszkowaną tkankę do szklanego homogenizatora zawierającego 1 mL HB.
3. Homogenizacja sproszkowanej tkanki
- Zhomogenizować sproszkowaną tkankę za pomocą automatycznego homogenizatora typu dounce. Przesuwać szklany tłuczek w górę i w dół stalowego pestle, wykonując 10 ruchów w kierunku przednim, a następnie 10 ruchów w kierunku odwrotnym.
- Upewnić się, że po homogenizacji roztwór jest mętny i nie zawiera widocznych fragmentów tkanki. Ze względu na zanieczyszczenie tkanką mięśniową często oczekiwany jest jasnoróżowy kolor.
- Przenieść homogenizat do schłodzonej wcześniej probówki low-bind o pojemności 1,7 mL, umieszczonej w lodzie.
- Użyć 400 µL buforu HB do wypłukania homogenizatora, aby upewnić się, że cały materiał został przeniesiony, a następnie dodać go do probówki.
UWAGA: Jednocześnie można przetworzyć dwie próbki. W tym celu należy podwoić ilość HB oraz NIM. Sproszkować i zhomogenizować jedną próbkę tkanki, a bezpośrednio po niej sproszkować i zhomogenizować drugą próbkę tkanki, aby móc przeprowadzić etapy izolacji i oczyszczania równolegle.
4. Izolacja i oczyszczanie jąder komórkowych (Rysunek 2B)
- Dodaj 14 µL Triton-X (10%) do homogenatu, aby uzyskać stężenie 0,1%.
- Przechowuj probówkę na lodzie i w ciemności przez 10-15 min, mieszając na wirówce vortex co 3 min.
- Namocz jedno sitko komórkowe 100 µm i jedno sitko komórkowe 40 µm (na próbkę), używając 100 µL RT DPBS dla każdego z nich w stożkowej probówce 50 mL.
- Przefiltruj homogenat przez sitko komórkowe 100 µm.
- Wypłucz probówkę 1,7 mL za pomocą 400 µL HB i przefiltruj przez sitko komórkowe 100 µm.
- Następnie przefiltruj roztwór przez sitko komórkowe 40 µm.
- Przenieś równą ilość roztworu do dwóch schłodzonych wcześniej probówek 1,7 mL typu low-bind, co odpowiada ok. 900 µL w każdej probówce.
- Wiruj probówki przez 10 min przy 2700 x g w temperaturze 4 °C. Po wirowaniu powinien być widoczny mały pellet.
- Usuń i odrzuć górną warstwę lipidową oraz pozostały supernatant, pozostawiając ok. 50 µL roztworu w pierwszej probówce.
- Powtórz czynność dla drugiej probówki.
- Dokładnie resuspenduj pellet w pierwszej probówce, delikatnie pipetując w górę i w dół 20 razy, a następnie przenieś do nowej probówki 1,7 mL typu low-bind. Unikaj tworzenia pęcherzyków powietrza.
- Powtórz tę procedurę dla drugiej probówki i przenieś zresuspendowany roztwór do tej samej probówki.
- Dodaj 500 µL NIM i wymieszaj poprzez pipetowanie.
- Wirowuj probówkę z przeciwwagą przy 1000 x g przez 10 min w temperaturze 4 °C.
- Usuń supernatant, pozostawiając ok. 50 µL, i delikatnie pipetuj w górę i w dół, aż pellet zostanie zresuspendowany. Opcjonalnie przenieś zresuspendowany pellet do nowej, czystej probówki, jeśli na ściankach probówki pozostały resztki lipidów.
- Dodaj 200 µL NIM i wymieszaj poprzez pipetowanie.
5. Barwienie i liczenie jąder komórkowych (Rycina 2C oraz Rycina 3)
UWAGA: Aby ułatwić zliczanie, należy skonfigurować protokół „zliczania jąder” w automatycznym liczniku komórek, ponieważ regulacja kanałów jasnego pola oraz DAPI może znacząco wpłynąć na wynik zliczania. Dostrój kanały w taki sposób, aby rejestrowane były tylko jądra, a nie zanieczyszczenia. Upewnij się, że kanał jasnego pola oznacza jedynie „obiekty”, które posiadają również barwienie DAPI.
- Dodać 1 kroplę roztworu do barwienia żywych komórek i pozostawić w ciemności, w lodzie, na 15 min.
- Przefiltrować roztwór przez sitko komórkowe 30 µm.
- Wymieszać roztwór jąder metodą pipetowania i nanieść 10 µL roztworu na szkiełko z komorą do liczenia komórek.
- Policzyć jądra za pomocą automatycznego licznika komórek.
UWAGA: Optymalne stężenie wynosi 1000 jąder/µL, co odpowiada 1,0 x 10⁶/mL.- Upewnić się, że nie występują skupiska jąder, ponieważ mogłyby one zapchać chip do generowania kropel z pojedynczymi jądrami (Rysunek 3).
- Jeśli stężenie jąder jest zbyt niskie, odwirować roztwór przy 1000 x g przez 10 min w 4 °C w celu uzyskania osadu, usunąć nadsącz i resuspender w mniejszej objętości.
- Jeśli w roztworze znajduje się dużo zanieczyszczeń (debris), resuspender roztwór jąder w większej objętości NIM (np. 1 mL) i ponownie przefiltrować przez sitko komórkowe 30 µm. Następnie odwirować przy 1000 x g przez 10 min w 4 °C i resuspender w odpowiedniej objętości w zależności od stężenia jąder.
- Po uzyskaniu odpowiedniego stężenia jąder przejść bezpośrednio do pierwszego etapu przygotowania biblioteki.
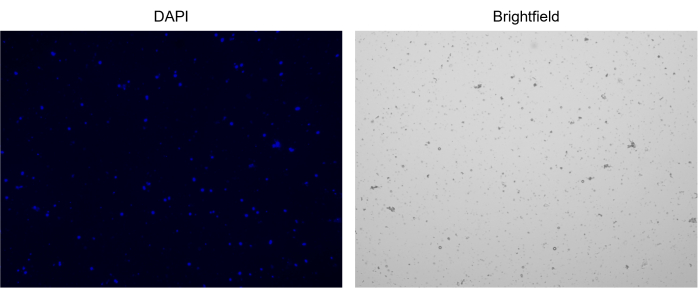
Rysunek 3: Barwienie wyizolowanych jąder. Obraz z licznika komórek przedstawiający jądra zabarwione NucBlue/DAPI (obraz po lewej) oraz odpowiadający mu obraz w polu jasnym (obraz po prawej). Na obrazie w polu jasnym widoczna jest obecność niewielkiej ilości zanieczyszczeń. Użyty tutaj automatyczny licznik komórek nie posiada opcji dodawania pasków skali. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
6. Przygotowanie biblioteki i parametry sekwencjonowania
- Należy zapoznać się z dokładnym protokołem przygotowania bibliotek z wykorzystaniem metody kropelkowej dla pojedynczych jąder komórkowych, dostępnym na stronie internetowej dostawcy17.
- Należy dążyć do odzyskania docelowo 10 000 jąder. Jednak w przypadku próbek o wysokim poziomie zanieczyszczeń lub zawierających kruche jądra, należy spodziewać się uzyskania mniejszej liczby odzyskanych jąder.
- Aby umożliwić równoległe przetwarzanie większej liczby próbek, próbki można przechowywać w temperaturze 4°C do 72 h po wykonaniu kroku 2.3. protokołu przygotowania bibliotek. W tym celu należy przetwarzać dwie próbki do kroku 2.3. przez dwa kolejne dni, a w trzecim dniu przetworzyć wszystkie 4 próbki wspólnie, zaczynając od kroku 3. protokołu przygotowania bibliotek.
- Parametry sekwencjonowania: Sekwencjonowanie należy przeprowadzić na platformie sekwencyjnej, dążąc do uzyskania 50 000 odczytów par końcowych (paired-end reads) na jądro.
UWAGA: Dane przedstawione w niniejszym protokole zostały zsekwencjonowane na platformie NovaSeq 6000, przy założeniu 50 000 odczytów par końcowych na jądro.
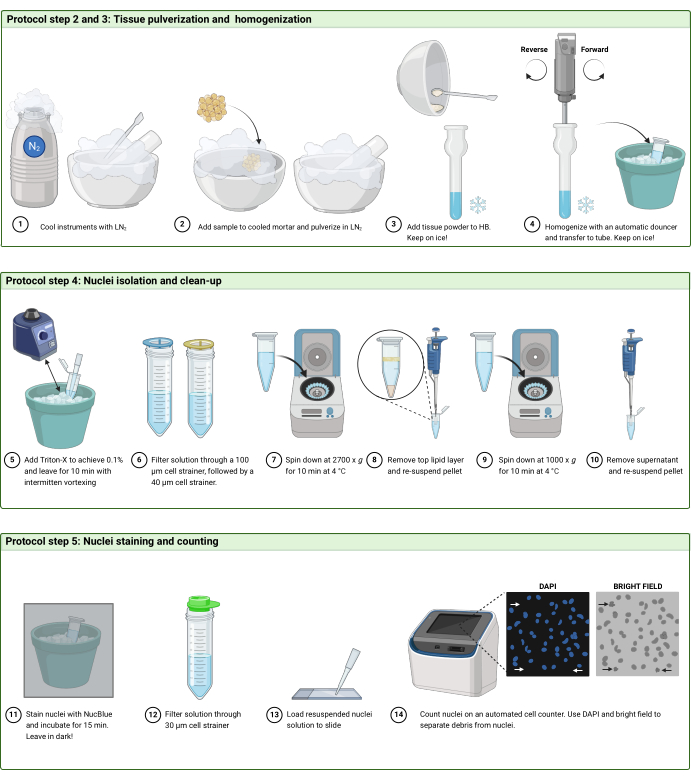
Rysunek 2: Schemat procedury. Schematyczne przedstawienie przebiegu pracy w (A) krokach 2 i 3, (B) kroku 4 oraz (C) kroku 5 protokołu. Rysunek został przygotowany przy użyciu BioRender.com. Kliknij tutaj, aby zobaczyć powiększoną wersję tego rysunku.
7. Przetwarzanie i analiza danych
UWAGA: W niniejszym protokole krótko przedstawiono niektóre z zalecanych programów i pakietów R wykorzystywanych do przetwarzania uzyskanych danych z sekwencjonowania, koncentrując się na etapach następujących po wstępnym przetwarzaniu (Tabela 3). Niniejsze badanie dostarcza ogólnych wskaźników kontroli jakości (QC) oraz przykładu przybliżonej i rzutowanej projekcji jednostajnej rozmaitości (UMAP) w Rycina 4Jednak szczegółowy opis analizy bioinformatycznej wykracza poza zakres niniejszego protokołu. W związku z tym czytelnicy mogą zapoznać się z niedawnym przeglądem najlepszych praktyk w analizie pojedynczych komórek autorstwa Heumos i wsp.18.
- Wstępne przetwarzanie danych z sekwencjonowania
- Zmapuj odczyty z pojedynczych jąder do ludzkiego genomu referencyjnego GRCh38.
- Uwzględnij odczyty intronowe w zliczaniu.
- Przeprowadź kontrolę jakości (QC) i filtrowanie danych przy użyciu pakietu Seurat R19.
- Oblicz wskaźnik złożoności komórek, dzieląc log(10) liczby wykrytych genów przez log(10) liczby wykrytych odczytów.
- Przedstaw najważniejsze metryki QC na histogramach lub wykresach skrzypcowych, w tym liczbę genów wykrytych na jądro, procent odczytów mitochondrialnych oraz wskaźnik złożoności komórek.
- Odrzuć jądra z liczbą genów mniejszą niż 200 lub większą niż 10 000 na jądro, odsetkiem odczytów mitochondrialnych przekraczającym 10% oraz wskaźnikiem złożoności poniżej 0.8.
- Znormalizuj dane i przeprowadź redukcję wymiarowości.
- Użyj funkcji SCTransform z pakietu Seurat , aby znormalizować dane przy użyciu 2000 cech zmiennych.
- Pogrupuj dane (klasteryzacja), korzystając z następujących funkcji pakietu Seurat R: RunPCA, FindNeighbors, FindClusters oraz RunUMAP.
- Wygeneruj wykres UMAP, aby zwizualizować klastry danych.
- Odrzuć przewidywane dublety przy użyciu pakietu DoubletFinder R 20 i przeprowadź ponowną klasteryzację danych.
- Adnotuj klastry, korzystając ze znanych markerów genowych typów komórek spodziewanych w tkance (podejście nadzorowane) lub na podstawie 5 genów o największej różnicy w ekspresji pomiędzy klastrami (podejście nienadzorowane).
- Użyj narzędzia decontX21 , aby określić stopień kontaminacji tłem RNA (ambient RNA) i skorygować macierz ekspresji genów pod kątem tego zjawiska.
- Uwzględnij surową macierz genów jako tło.
- Zapisz obiekt Seurat do przyszłej analizy danych.
UWAGA: Kod do analizy QC i klasteryzacji znajduje się w Pliku uzupełniającym 1.
| Oprogramowanie/pakiety R wykorzystane w przepływie danych | Alternatywne oprogramowanie/pakiety | Etap przetwarzania |
| CellRanger | STARsolo, kallisto | Przycinanie, wyrównywanie, mapowanie |
| Seurat | SingleCellExperiment, Cellranger | Kontrola jakości, analiza i eksploracja danych |
| DoubletFinder | scds, scdblFinder, Scrublet | Wykrywanie dubletów |
| DecontX | SoupX, CellBender | Korekta RNA tła |
Tabela 3: Oprogramowanie/narzędzia do przepływu danych.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Niniejszy schemat pracy został opracowany w celu przeprowadzenia obróbki zamrożonych próbek ludzkiej tkanki IMAT w celu uzyskania profili ekspresji genów w rozdzielczości pojedynczych jąder, co umożliwia identyfikację typów komórek. W niniejszej procedurze zaprezentowano jedną reprezentatywną próbkę IMAT pochodzącą od uczestnika badania SOMMA.
Pierwszym krokiem każdej analizy danych snRNA-seq jest ocena jakości danych w celu zidentyfikowania jąder o niskiej jakości, które potencjalnie powinny ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Praca z IMAT wiąże się z kilkoma nieodłącznymi wyzwaniami. Oprócz ograniczonej dostępności, wydajność materiału próbki jest często bardzo rzadka, a "zanieczyszczenie" mięśni szkieletowych jest prawie niemożliwe do uniknięcia. Aby uzyskać próbkę najlepszej jakości, należy przeniknąć do powięzi mięśniowej podczas wprowadzania igły do biopsji (aby upewnić się, że nie pobiera się podskórnej tkanki tłuszczowej) i usunąć jak najwięcej tkanki mięśniowej poprzez wypreparowanie próbki pod mikroskopem natychmiast po pobraniu, a na...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy nie mają nic do ujawnienia.
Podziękowania
Autorzy chcieliby podziękować Bryanowi Bergmanowi, doktorowi z University of Colorado za dostarczenie obrazu biopsji IMAT na rysunku 1C z badania MoTrIMAT (R01AG077956). Jesteśmy wdzięczni za to, że Badanie Mięśni, Mobilność i Starzenie się dostarczyło próbkę IMAT, z której dane są pokazane w sekcji reprezentatywnych wyników. National Institute on Aging (NIA) sfinansował badanie mięśni, mobilności i starzenia się (SOMMA; R01AG059416) oraz jego badania pomocnicze SOMMA AT (R01AG066474) i SOMMA Knee OA (R01AG070647). Wsparcie infrastruktury badawczej zostało częściowo sfinansowane przez NIA Claude D. Pepper Older American Independence Centers na Uniwersytecie w Pittsburghu (P30AG024827) i Wake Forest University (P30AG021332) oraz Instytuty Nauk Klinicznych i Translacyjnych, finansowane przez National Center for Advancing Translational Science, na Uniwersytecie Wake Forest (UL1 0TR001420).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| 0,2 &mikro; Filtry strzykawkowe M Corning | Rurki Millipore Sigma | CLS431229 | |
| 1,7 ml DNA LoBind | Eppendorf | 22431021 | probówki o niskim poziomie wiązania |
| 10% Tween 20 | Bio-Rad | 1662404 | |
| 100x inhibitor proteazy | Thermo Fisher Scientific | 78437 | |
| 10X Separator magnetyczny | 10X Genomics | 230003 | |
| 10X Adapter Vortex | 10X Genomics | ||
| Probówki kanoniczne 15 ml | Sarstedt | 6,25,54,502 | |
| 2100 Bioanalizator | Agilent | G2939BA | |
| 50 ml | Sarstedt | 6,25,47,254 | |
| Zestaw akcesoriów CellRanger | Genomics | N/A | |
| Chromium iX | 10X Genomics | PN1000323 | |
| Chromium iX Controller | 10X Genomics | PN1000326 | |
| Chromium Next GEM Chip G Zestaw jednoogniwowy | 10X Genomics | PN1000127 | |
| Chromium Next GEM Jednokomórkowy 3-calowy zestaw kulek żelowych v3.1 | 10X Genomics | PN1000129 | |
| Chromium Next GEM Zestaw jednokomórkowy GEM v3.1 | 10X Genomics | PN1000130 | |
| Countess 3 Automatyczny licznik komórek | Thermo Fisher Scientific | AMQAX2000 | Automatyczny licznik komórek |
| Szkiełka komory zliczania komórek Countess | Thermo Fisher Scientific | C10228 | |
| DoubletFinder | R | N/A | |
| DPBS (bez wapnia, bez magnezu) | Thermo Fisher Scientific | 14190144 | |
| DTT | Thermo Fisher Scientific | R0861 | |
| Zestaw podwójnego indeksu TT Zestaw A, 96 rxns | 10X Genomics | PN1000215 | |
| Dynabeads MyOne SILANE | 10X Genomics | PN2000048 | |
| Falcon 100 µ m Sitko do komórek | Corning Life Science | 352360 | |
| Falcon 40 µ m Sitko komórkowe | Corning Life Science | 352340 | |
| Gliceryna (glicerol), 50% (v/v) Roztwór wodny | Ricca Chemical Company | 3290-32 | |
| KCL | Thermo Fisher Scientific | AM9640G | |
| Library Zestaw konstrukcyjny v3.1 | 10X Genomics | PN1000196 | |
| MACS SmartStrainers (30µ m) | Miltenyi Biotec | 130-098-458 | |
| Mastercycler Nexus Gradient Termocykler | Eppendorf | 6331000017 | |
| MgCl2 | Ambion | AM9530G | |
| Moździerz i pestel | Logistyka opieki zdrowotnej | 14075 | |
| Odczynnik do sond NucBlue Live Ready | Thermo Fisher Scientific | R37605 | |
| Woda wolna od nukleaz (nie poddawana działaniu DEPC) | Thermo Fisher Scientific | AM9930 | |
| Probumin Albumina surowicy bydlęcej bez kwasów tłuszczowych, proszek | Sigma-Aldrich | 820024 | |
| Qiagen Bufor EB | Qiagen | 19086 | |
| Inhibitor RNAzy ryboloku | Thermo Fisher Scientific | EO0382 | |
| Seurat | R | Nie dotyczy Sacharozy | |
| Sigma-Aldrich | S0389 | ||
| SUPERasin 20 U/µ L | Thermo Fisher Scientific | AM2695 | |
| ThermoMixer C | Eppendorf | ||
| Homogenizator tkankowy | Glass-Col | 099C K54 | |
| Tris bufor pH 8,0 | Thermo Fisher Scientific | AM9855G | |
| Triton X-100 | Thermo Fisher Scientific | AC327372500 | |
| UltraPure 0,5M EDTA pH 8,0 | Gibco | 15575020 |
Bibliografia
- Goodpaster, B. H., Bergman, B. C., Brennan, A. M., Sparks, L. M. Intermuscular adipose tissue in metabolic disease. Nat Rev Endocrinol. 19 (5), 285-298 (2023).
- Sparks, L. M., Goodpaster, B. H., Bergman, B. C. The metabolic significance of intermuscular adipose tissue: Is IMAT a friend or a foe to metabolic health. Diabetes. 70 (11), 2457-2467 (2021).
- Gallagher, D., et al. Adipose tissue in muscle: A novel depot similar in size to visceral adipose tissue. Am J Clin Nutr. 81 (4), 903-910 (2005).
- Manini, T. M., et al. Reduced physical activity increases intermuscular adipose tissue in healthy young adults. Am J Clin Nutr. 85 (2), 377-384 (2007).
- Addison, O., Marcus, R. L., LaStayo, P. C., Ryan, A. S. Intermuscular fat: A review of the consequences and causes. Int J Endocrinol. 2014, 309570(2014).
- Goodpaster, B. H., et al. Obesity, regional body fat distribution, and the metabolic syndrome in older men and women. Arch Intern Med. 165 (7), 777-783 (2005).
- Goodpaster, B. H., Thaete, F. L., Kelley, D. E. Thigh adipose tissue distribution is associated with insulin resistance in obesity and in type 2 diabetes mellitus. Am J Clin Nutr. 71 (4), 885-892 (2000).
- Goodpaster, B. H., et al. Association between regional adipose tissue distribution and both type 2 diabetes and impaired glucose tolerance in elderly men. Diabetes Care. 26 (2), 372-379 (2003).
- Sachs, S., et al. Intermuscular adipose tissue directly modulates skeletal muscle insulin sensitivity in humans. Am J Physiol Endocrinol Metab. 316 (5), E866-E879 (2019).
- Ford, H., Liu, Q., Fu, X., Strieder-Barboza, C. White adipose tissue heterogeneity in the single-cell era: From mice and humans to cattle. Biology (Basel). 12 (10), 1289(2023).
- Wang, L., et al. Single-nucleus and bulk RNA sequencing reveal cellular and transcriptional mechanisms underlying lipid dynamics in high marbled pork. NPJ Sci Food. 7 (1), 23(2023).
- Li, J., et al. Identification of diverse cell populations in skeletal muscles and biomarkers for intramuscular fat of chicken by single-cell RNA sequencing. BMC Genomics. 21 (1), 752(2020).
- Lyu, P., Qi, Y., Tu, Z. J., Jiang, H. Single-cell RNA sequencing reveals heterogeneity of cultured bovine satellite cells. Front Genet. 12, 742077(2021).
- Fitzgerald, G., et al. MME+ fibro-adipogenic progenitors are the dominant adipogenic population during fatty infiltration in human skeletal muscle. Commun Biol. 6 (1), 111(2023).
- Cummings, S. R., et al. The study of muscle, mobility and aging (SOMMA): A unique cohort study about the cellular biology of aging and age-related loss of mobility. J Gerontol A Biol Sci Med Sci. 78 (11), 2083-2093 (2023).
- Whytock, K. L., et al. Isolation of nuclei from frozen human subcutaneous adipose tissue for full-length single-nuclei transcriptional profiling. STAR Protoc. 4 (1), 102054(2023).
- 10x Genomics. Chromium Single Cell 3' Reagent Kits User Guide (v3.1 Chemistry Dual Index), Document Number CG000315 RevE. , Available from: https://cdn.10xgenomics.com/image/upload/v1668017706/support-documents/CG000315_ChromiumNextGEMSingleCell3-_GeneExpression_v3.1_DualIndex__RevE.pdf (2022).
- Heumos, L., et al. Best practices for single-cell analysis across modalities. Nat Rev Genet. 24 (1), 550-572 (2023).
- Hao, Y., et al. Dictionary learning for integrative, multimodal and scalable single-cell analysis. Nat Biotechnol. 42 (2), 293-304 (2023).
- McGinnis, C. S., Murrow, L. M., Gartner, Z. J. DoubletFinder: Doublet detection in single-cell RNA sequencing data using artificial nearest neighbors. Cell Syst. 8 (4), 329-337 (2019).
- Yang, S., et al. Decontamination of ambient RNA in single-cell RNA-seq with DecontX. Genome Biol. 21 (2), 57(2020).
- Common considerations for quality control filters for single cell RNA-seq data. 10X Genomics. , Available from: https://www.10xgenomics.com/analysis-guides/common-considerations-for-quality-control-filters-for-single-cell-rna-seq-data (2022).
- Luecken, M. D., Theis, F. J. Current best practices in single-cell RNA-seq analysis: a tutorial. Mol Syst Biol. 15 (6), e8746(2019).
- Emont, M. P., et al. A single-cell atlas of human and mouse white adipose tissue. Nature. 603 (7903), 926-933 (2022).
- Hildreth, A. D., et al. Single-cell sequencing of human white adipose tissue identifies new cell states in health and obesity. Nat Immunol. 22 (5), 639-653 (2021).
- Whytock, K. L., et al. Single cell full-length transcriptome of human subcutaneous adipose tissue reveals unique and heterogeneous cell populations. iScience. 25 (8), 104772(2022).
- Probst, V., et al. Benchmarking full-length transcript single cell mRNA sequencing protocols. BMC Genomics. 23 (1), 860(2022).
- CG000148 Rev A Technical Note - Resolving cell types as a function of read depth and cell number. Technical note. 10X Genomics. , Available from: https://assets.ctfassets.net/an68im79xiti/6gDArDPBTOg4IIkYEO2Sis/803be2286bb a5ca67f353e6baf68d276/CG000148_10x_Technical _Note_Resolving_Cell_Types_as_Function_of_ Read_Depth_Cell_Number_RevA.pdf (2018).
- Gupta, A., et al. Characterization of transcript enrichment and detection bias in single-nucleus RNA-seq for mapping of distinct human adipocyte lineages. Genome Res. 32 (2), 242-257 (2022).
- Bakken, T. E., et al. Single-nucleus and single-cell transcriptomes compared in matched cortical cell types. PLoS One. 13 (12), e0209648(2018).
- Wu, H., Kirita, Y., Donnelly, E. L., Humphreys, B. D. Advantages of single-nucleus over single-cell RNA sequencing of adult kidney: Rare cell types and novel cell states revealed in fibrosis. J Am Soc Nephrol. 30 (1), 23-32 (2019).
- Kim, N., Kang, H., Jo, A., Yoo, S. -A., Lee, H. -O. Perspectives on single-nucleus RNA sequencing in different cell types and tissues. J Pathol Transl Med. 57 (1), 52-59 (2023).
- Avila Cobos, F., Alquicira-Hernandez, J., Powell, J. E., Mestdagh, P., De Preter, K. Benchmarking of cell type deconvolution pipelines for transcriptomics data. Nat Commun. 11 (1), 5650(2020).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
