Szczegółowy protokół jest dostępny dla użycia technologii CRISPR/Cas9 w celu osiągnięcia wysoce efektywnego docelowego wkręcania dużych, multicistronicznych konstruktów w pierwotnych ludzkich limfocytach T za pośrednictwem homologii (HMEJ) szlaku naprawy DNA. Limfocyty T zmodyfikowane za pomocą tego protokołu adaptowalnego do cGMP utrzymują doskonałą ekspansję komórek, cytotoksyczność i produkcję cytokin.
Artykuł metodologiczny
Inżynieria niewirusowa pierwotnych ludzkich limfocytów T poprzez ukierunkowaną integrację dużych matryc DNA za pośrednictwem homologii
W tym artykule
Podsumowanie
Streszczenie
Wiele obecnych adaptacyjnych terapii komórkowych opiera się na wektorach lenti- lub retrowirusowych do inżynierii limfocytów T do ekspresji chimerycznego receptora antygenowego (CAR) lub egzogennego receptora limfocytów T (TCR) w celu celowania w specyficzny antygen związany z nowotworem. Zależność od wektorów wirusowych do produkcji terapeutycznych limfocytów T znacznie wydłuża czas, koszty i złożoność produkcji, jednocześnie ograniczając translację nowych terapii, szczególnie w środowisku akademickim. Przedstawiono proces wydajnej inżynierii niewirusowej limfocytów T z wykorzystaniem CRISPR/Cas9 i łączenia końcówek za pośrednictwem homologii w celu osiągnięcia ukierunkowanej integracji dużego, multicistronicznego ładunku DNA. Podejście to pozwoliło osiągnąć częstość integracji porównywalną z wektorami wirusowymi, a jednocześnie uzyskać wysoce funkcjonalne limfocyty T zdolne do silnej skuteczności przeciwnowotworowej zarówno in vitro, jak i in vivo. Warto zauważyć, że metodę tę można szybko dostosować do obecnych dobrych praktyk wytwarzania (cGMP) i zwiększyć skalę kliniczną, zapewniając krótkoterminową opcję wytwarzania terapeutycznych limfocytów T do wykorzystania w badaniach klinicznych.
Wprowadzenie
T limfocyty są kluczowym składnikiem adaptacyjnego układu odpornościowego, posiadającym bezpośrednią zdolność cytolityczną do modulowania odpowiedzi immunologicznej poprzez produkcję cytokin, licencjonowanie limfocytów B i komórek dendrytycznych oraz tworzenie pamięci immunologicznej1. Odgrywają kluczową rolę w rozwoju układu odpornościowego, homeostazie i nadzorze, ochronie przed patogenami oraz profilaktyce i obronie przed rakiem, a także w alergii i autoimmunizacji1. Limfocyty T posiadają ogromną różnorodność receptorów limfocytów T (TCR), które są generowane w wyniku rekombinacji V(D)J, umożliwiając limfocytom T rozpoznawanie szerokiej gamy antygenów i skuteczne odpowiedzi immunologiczne przeciwko różnym patogenom1,2. Limfocyty T można ogólnie podzielić na dwie kategorie: limfocyty T CD4, znane również jako limfocyty T pomocnicze, które przede wszystkim pomagają innym komórkom odpornościowym, takim jak limfocyty B, w koordynowaniu odpowiedzi immunologicznej, oraz limfocyty T CD8 lub cytotoksyczne limfocyty T, które bezpośrednio zabijają zakażone lub rakowe komórki, rozpoznając określone antygeny prezentowane na ich powierzchni1.
Rozwój chimerycznych receptorów antygenowych (CAR) doprowadził do ogromnego wzrostu zainteresowania inżynierią genomu limfocytów T w immunoterapiach. CAR to zmodyfikowane białka, które łączą domeny wiążące antygen pochodzące od przeciwciał z domenami sygnalizacyjnymi limfocytów T, umożliwiając limfocytom T identyfikację i celowanie w komórki, które wyrażają specyficzny epitop rozpoznawany przez część przeciwciała klasy CAR3. Receptory te były wykorzystywane w różnych immunoterapiach, w tym w chorobach zakaźnych i autoimmunizacji, ale technologia jest najbardziej zaawansowana w immunoterapiach nowotworów.
Komórki CAR-T odniosły ogromny sukces w leczeniu białaczek i chłoniaków, ale wykazały ograniczoną skuteczność w leczeniu guzów litych4,5. Doprowadziło to do fali dalszych prac rozwojowych mających na celu poprawę skuteczności komórek CAR-T we wskazaniach do stosowania w guzach litych. Opracowano wiele podejść, w tym uzbrajanie cytokin, nokaut genu punktu kontrolnego, dominujące receptory ujemne, receptory chemokin, ekspresja wielu CAR w jednej komórce, modyfikacja CAR w celu wzmocnienia sygnalizacji wewnątrzkomórkowej oraz integracja z wcześniej określonymi loci, np. locus TRAC, w celu wykorzystania mechanizmów regulacyjnych gospodarza w celu zapobiegania wyczerpaniu6,7,8. Wiele z tych podejść wymaga albo większego ładunku genetycznego, albo integracji specyficznej dla danego miejsca. Alternatywne podejścia obejmują również stosowanie transgenicznych TCR, aby umożliwić limfocytom T celowanie w wewnątrzkomórkowe neoantygeny9,10. Ma to jednak istotną wadę polegającą na tym, że wymaga, aby TCR był specyficzny zarówno dla epitopu neoantygenu, jak i cząsteczki HLA, co ogranicza stosowanie ewentualnego produktu terapeutycznego do pacjentów wykazujących ekspresję pokrewnego HLA. Co więcej, wiele nowotworów zmienia lub zmniejsza ekspresję HLA w odpowiedzi na immunoterapię, znacznie zmniejszając skuteczność limfocytów T eksprymujących transgeniczne TCRs11.
Większość terapii komórkowych CAR-T lub TCR-T w badaniach klinicznych jest wytwarzana przy użyciu wektorów retrowirusowych, takich jak lentiwirus lub gammaretrowirus, osiągając wysoką częstotliwość integracji z ładunkiem o umiarkowanych rozmiarach. Jednak wektory wirusowe cierpią z powodu długich terminów produkcji ze względu na obecne wymagania dobrych praktyk produkcyjnych (cGMP) i niespecyficzne profile integracji, które stwarzają ryzyko mutagenezy insercyjnej12,13. Co więcej, wyprodukowanie transgenicznego retrowirusa przy wysokich mianach może być trudne, jeśli ładunek przekracza 5 kb14. Inne wektory, takie jak te pochodzące z rekombinowanego wirusa związanego z adenowirusem (rAAV), nie integrują się naturalnie, ale mogą transportować matrycę dawcy DNA do jądra i mogą być używane w połączeniu z CRISPR/Cas9 w celu ułatwienia tradycyjnej inżynierii genomu za pośrednictwem rekombinacji kierowanej homologią (HDR). Jednak wirusy te mają również długie i skomplikowane procesy produkcyjne i są ograniczone rozmiarem ładunku (<4,7 kb) oraz koniecznością uwzględnienia długich ramion homologicznych (500-1000 pz)15,16,17,18.
Inżynieria genomu niewirusowego przy użyciu transpozonów lub kombinacji ukierunkowanych nukleaz i matrycy dawcy DNA została zgłoszona w pierwotnych ludzkich limfocytach8,19,20. Jednak podejścia te są ograniczone przez toksyczną odpowiedź na nagie cząsteczki DNA w cytoplazmie po rozpoznaniu przez cytoplazmatyczne czujniki DNA wyrażone w limfocytach21. Podjęto próby użycia małocząsteczkowych inhibitorów tych szlaków wykrywania DNA podczas transfekcji, ale nadmiarowość tych szlaków może skomplikować ich użycie w protokołach cGMP22. Warto zauważyć, że wektory transpozonów, takie jak Sleeping Beauty, PiggyBac i Tc Buster, pozwalają na integrację dużych ładunków genetycznych z wysoką wydajnością, ale mają niespecyficzny profil integracji23,24. Niewirusowa, ukierunkowana integracja transgenu przy użyciu plazmidowych, liniowych lub jednoniciowych matryc DNA w połączeniu z ukierunkowaną nukleazą dla HDR jest atrakcyjną alternatywą, ale została ograniczona przez słabą wydajność, zwłaszcza w przypadku coraz większych ładunków genetycznych, z mniej niż 10% wydajnością zgłaszaną przy użyciu ładunku powyżej 1,5 kb8,19.
Tutaj prezentujemy krok po kroku protokół dla niewirusowego, pośredniczącego w homologii łączenia końców (HMEJ) dużych ładunków DNA w pierwotnych ludzkich limfocytach T, jak opisano w Webber, Johnson i wsp.25. HMEJ wykorzystuje krótkie ramiona homologiczne 48 pz otoczone miejscami docelowymi gRNA Cas9, aby umożliwić wysoce efektywną integrację dużych ładunków DNA w porównaniu z tradycyjnym HDR. Jedną z metod zmniejszenia cytotoksyczności plazmidowego DNA w pierwotnych limfocytach T jest zastosowanie plazmidów o zminimalizowanym szkielecie, takich jak minicircles lub nanoplazmidy25. Minikręgi to zminiaturyzowane wektory plazmidowe wytwarzane przez wycięcie genu genu oporności na antybiotyki i pochodzenia antybiotyków poprzez rekombinację po amplifikacji plazmidu; Wykazano, że poprawiają one inżynierię niewirusową limfocytów T i zmniejszają toksyczność komórek23,24. Nanoplazmidy mają również zmniejszony ogólny rozmiar, osiągnięty dzięki zastosowaniu minimalnego początku replikacji i nietradycyjnego markera selekcji26. Z naszego doświadczenia wynika, że platformy wektorowe minicircle i nanoplazmidów oferują porównywalną poprawę wydajności i zmniejszoną toksyczność w porównaniu z tradycyjnymi plazmidami25.
Tutaj prezentujemy szczegółowy protokół synergizujący czasową optymalizację dostarczania odczynników i składu odczynników, a także wykorzystanie HMEJ i CRISPR/Cas9 do osiągnięcia wysokiej skuteczności, specyficznej dla miejsca inżynierii genomu pierwotnych ludzkich limfocytów T z dużymi (>6,3 kb), multicistronicznymi matrycami DNA do wykorzystania w immunoterapiach i wielu innych zastosowaniach25. Osiągamy wyższą integrację z ramionami homologii HMEJ i 48 bp niż z tradycyjnymi ramionami homologii HR przy użyciu ramion homologii 1 kb, szczególnie z ładunkami genetycznymi >1,5 kb25,27. Co ważne, limfocyty T zmodyfikowane za pomocą naprawy HMEJ zachowują doskonałą ekspansję komórek, cytotoksyczność i produkcję cytokin, zachowując jednocześnie niewyczerpany fenotyp25. Protokół ten można łatwo dostosować do standardów cGMP i jest skalowalny do klinicznie istotnej liczby komórek, umożliwiając szybkie przejście do przyszłego wykorzystania w różnych badaniach klinicznych25.
Protokół
Wszystkie eksperymenty zostały przeprowadzone z zastosowaniem uniwersalnych środków ostrożności dla patogenów przenoszonych przez krew, z użyciem sterylnej/aseptycznej techniki, środków ochrony osobistej i odpowiedniego sprzętu o poziomie bezpieczeństwa biologicznego 2 (BSL2). Wszystkie opisane tutaj eksperymenty zostały zatwierdzone przez Instytucjonalny Komitet Bezpieczeństwa Biologicznego (IBC) na Uniwersytecie w Minnesocie. Szczegółowe informacje na temat odczynników i sprzętu użytego w tym badaniu są wymienione w Tabeli materiałów.
1. Przygotowanie mediów
- Przygotuj suplementy dla kompletnych pożywek z limfocytów T (TCM).
- Rekombinowaną ludzką IL-2 rozpuścić do stężenia 12000 j.m./ml przez dodanie wysterylizowanego przez filtr 100 mM kwasu octowego i dobrze wymieszać przez pipetowanie. Następnie rozcieńczyć do stężenia 6000 j.m./ml sterylizowaną przez filtr 0,2% albuminą surowicy bydlęcej (BSA) w 1x roztworze soli fizjologicznej buforowanej fosforanem (1x PBS) i dobrze wymieszać pipetując, aby uzyskać roztwór do przedłużonego przechowywania.
- Rekombinowaną ludzką IL-7 należy rozpuścić w stężeniu 200 ng/μl w sterylnej wodzie i dobrze wymieszać pipetując. Następnie rozcieńczyć do stężenia 100 ng/μl za pomocą wysterylizowanego przez filtr 0,2% BSA w PBS i dobrze wymieszać przez pipetowanie, aby uzyskać roztwór do przedłużonego przechowywania.
- Rekombinowaną ludzką IL-15 należy rozpuścić w stężeniu 200 ng/μl w sterylnej wodzie i dobrze wymieszać przez pipetowanie. Następnie należy rozcieńczyć do stężenia 100 ng/μL za pomocą wysterylizowanego przez filtr 0,2% BSA w PBS i dobrze wymieszać przez pipetowanie, aby uzyskać roztwór do przedłużonego przechowywania.
UWAGA: Każdą cytokinę należy przechowywać w małych porcjach w temperaturze od -20 °C do -80 °C przez okres do sześciu miesięcy i unikać powtarzających się cykli zamrażania/rozmrażania.
- Przygotuj nośnik TCM.
- Przygotuj podłoże podstawowe, dodając 2,6% suplementu do ekspansji komórek T i 2,5% zamiennika surowicy komórek odpornościowych do podłoża podstawowego do ekspansji komórek T. Szczegółowe informacje można znaleźć w tabeli materiałów.
- Przygotuj TCM, dodając 1% L-glutaminy, 1% penicyliny/streptomycyny, 10 mM N-acetylo-L-cysteiny, 300 IU / ml rekombinowanej ludzkiej IL-2, 5 ng / ml rekombinowanej ludzkiej IL-7 i 5 ng / ml rekombinowanej ludzkiej IL-15 do podłoża podstawowego.
- Sterylizuj TCM, przepuszczając pożywkę przez filtr 0,22 μm do sterylnej butelki z pożywką.
- Przechowywać TCM w temperaturze 4 °C przez okres do 2 tygodni.
- Przygotuj podłoże podstawowe, dodając 2,6% suplementu do ekspansji komórek T i 2,5% zamiennika surowicy komórek odpornościowych do podłoża podstawowego do ekspansji komórek T. Szczegółowe informacje można znaleźć w tabeli materiałów.
- Przygotuj nośnik odzyskiwania.
- Przygotuj podłoże podstawowe, dodając 2,6% suplementu do ekspansji komórek T i 2,5% zamiennika surowicy komórek odpornościowych do podłoża podstawowego do ekspansji komórek T.
- Przygotuj pożywkę regeneracyjną, dodając 1% L-glutaminy, 10 mM N-acetylo-L-cysteiny, 300 IU / ml rekombinowanej ludzkiej IL-2, 5 ng / ml rekombinowanej ludzkiej IL-7, 5 ng / ml rekombinowanej ludzkiej IL-15 do podłoża podstawowego i 1 μg/ml DNazy.
UWAGA: Nie dodawaj penicyliny/streptomycyny do pożywki regeneracyjnej, ponieważ może to zmniejszyć regenerację komórek po elektroporacji. - Wysterylizuj pożywkę odzyskiwania, przepuszczając pożywkę przez filtr 0,22 μm do wysterylizowanej pożywki.
- Utrzymuj pożywkę odzyskiwania w temperaturze 4 °C przez okres do 2 tygodni.
- Przygotuj pożywkę regeneracyjną, dodając 1% L-glutaminy, 10 mM N-acetylo-L-cysteiny, 300 IU / ml rekombinowanej ludzkiej IL-2, 5 ng / ml rekombinowanej ludzkiej IL-7, 5 ng / ml rekombinowanej ludzkiej IL-15 do podłoża podstawowego i 1 μg/ml DNazy.
- Przygotuj podłoże podstawowe, dodając 2,6% suplementu do ekspansji komórek T i 2,5% zamiennika surowicy komórek odpornościowych do podłoża podstawowego do ekspansji komórek T.
2. Wybór strony i projekt szablonu
- Określ genomową lokalizację docelową dla knock-in.
UWAGA: Lokalizacja "bezpiecznej przystani", taka jak AAVS1, może być użyta, jeśli pożądany jest minimalny wpływ na komórkę docelową. Miejsce docelowe, które zakłóca ekspresję genu, może być wykorzystane do jednoczesnego wyeliminowania docelowego genu i wbicia w konstrukt będący przedmiotem zainteresowania w jednym kroku. Miejsce docelowe i dawca zaprojektowane do integracji w ramce z endogennym genem mogą być wykorzystane do tworzenia fuzji genów lub w połączeniu z sekwencją pomijania rybosomalnego 2A w celu umieszczenia konstruktu pod kontrolą transkrypcyjną endogennego promotora (Figura 1). - Zaprojektuj szablon ładunku w taki sposób, aby kaseta ekspresyjna była otoczona ramionami homologii 48 pz pasującymi do miejsca integracji i otoczona linearyzacją miejsc docelowych gRNA.
UWAGA: Linearyzujące plazmidy gRNA może być uniwersalnym gRNA28 (UgRNA) (GGGAGGCGUUCGGGCCACAG) zaprojektowanym do celowania w sekwencję (GGGAGGCGTTCGGGCCACAG) nieznalezioną w ludzkim lub mysim genomie25, lub genomową docelową sekwencją gRNA, tak że pojedynczy gRNA może ciąć w genomowym miejscu knock-in, a także linearyzować matrycę ładunku (Rysunek 1). Zarówno nanoplazmidy, jak i miniokręgi mogą być używane jako wektory dla szablonu ładunku. Standardowe plazmidy mogą być używane zamiast nanoplazmidów lub miniokręgów dla niektórych przekształconych linii, ale spowodują zmniejszenie knock-in i ekspansji komórek w bardziej wrażliwych komórkach pierwotnych, takich jak limfocyty T.
3. Izolacja i aktywacja limfocytów T
- Uzyskaj limfocyty T od komercyjnego dostawcy lub wyizoluj limfocyty T z PBMC za pomocą sortowania immunomagnetycznego18.
- Określ liczbę limfocytów T niezbędnych do eksperymentu, a następnie rozmroź, umyj i ponownie zawieś limfocyty T w stężeniu 1 × 10⁶ komórek na ml w TCM. Dodaj 1 ml tej mieszanki do dołków na płytce 24-dołkowej.
- Odwiruj kulki aktywujące limfocyty T, aby ponownie zawiesić koraliki i dodaj koraliki w stosunku 2: 1 kulki: komórka do każdej studzienki. Inkubować te komórki przez 36 godzin w inkubatorze o temperaturze 37 °C i 5% CO2 przed rozpoczęciem inżynierii limfocytów T.
UWAGA: Czas inkubacji krótszy lub większy niż 36 godzin po aktywacji zmniejszy wydajność, żywotność i ekspansję komórek po inżynierii25.
- Odwiruj kulki aktywujące limfocyty T, aby ponownie zawiesić koraliki i dodaj koraliki w stosunku 2: 1 kulki: komórka do każdej studzienki. Inkubować te komórki przez 36 godzin w inkubatorze o temperaturze 37 °C i 5% CO2 przed rozpoczęciem inżynierii limfocytów T.
4. Inżynieria limfocytów T
- Określ warunki eksperymentalne wymagane do ukończenia eksperymentu, w tym kontrole eksperymentalne.
UWAGA: Ważne jest, aby uwzględnić warunek tylko plazmidu jako kontrolę ekspresji episomalnej. Jako kontrolę ujemną można również zastosować stan elektroporacji z chemicznie zmodyfikowanym miejscem docelowym gRNA28 i/lub mRNA Cas9 przy braku dawcy plazmidu. - Przygotuj płytkę regeneracyjną.
- Dla każdego warunku doświadczalnego, w tym kontroli doświadczalnej, dodać 300 μl pożywki regeneracyjnej do dołka na 24-dołkowej płytce do hodowli tkankowej i ogrzać płytkę w inkubatorze o temperaturze 37 °C i 5% CO2 .
UWAGA: Patrz Tabela 1, aby zapoznać się z alternatywnymi numerami komórek, woluminem odzyskiwania i warunkami.
- Dla każdego warunku doświadczalnego, w tym kontroli doświadczalnej, dodać 300 μl pożywki regeneracyjnej do dołka na 24-dołkowej płytce do hodowli tkankowej i ogrzać płytkę w inkubatorze o temperaturze 37 °C i 5% CO2 .
- Przygotuj limfocyty T.
- Zbierz stymulowaną mieszaninę limfocytów T / kulek aktywujących limfocyty T, policz żywe komórki i ponownie zawieś limfocyty T / kulki aktywujące limfocyty T w stężeniu 1-5 × 10⁶ komórek / ml w pożywce TCM w probówce do mikrowirówki o pojemności 1,5 ml.
- Umieść probówkę do mikrowirówki w magnesie (patrz Tabela Materiałów) i pozwól jej inkubować przez 3 minuty.
UWAGA: Usunięcie kulek jest wymagane, jeśli do aktywacji limfocytów T używane są kulki aktywujące limfocyty T. Usuwanie kulek może nie być konieczne, jeśli stosowana jest alternatywna metoda aktywacji. - Po inkubacji i bez wyjmowania z magnesu, przenieś pożywkę i limfocyty T do nowej probówki. Ta probówka zawiera stymulowane limfocyty T z usuniętymi kulkami aktywującymi limfocyty T. Przelicz limfocyty T i umieść je w stożkowych probówkach o pojemności 14 ml lub 50 ml. Uzupełnij probówkę 1× PBS i utrzymuj komórki w inkubatorze o temperaturze 37 °C i 5% CO2 do momentu przygotowania do wirowania.
- Przygotuj mieszankę limfocytów T.
- Określ potrzebną ilość buforu Master Mix (82% roztworu ogniwa pierwotnego i 18% suplementu), mnożąc liczbę warunków elektroporacji plus jeden (n + 1). (np. planowane 6 warunków elektroporacji + 1 = 7,7 × 18 μl na warunek = 126 μl buforu Master Mix).
UWAGA: Objętości te są specyficzne dla systemu elektroporacji 4D używanego w tym badaniu (patrz Tabela materiałów). Inne systemy elektroporacji będą wymagały różnych objętości i stężeń. Objętość roztworu komórki pierwotnej = Całkowita objętość buforu Master Mix potrzebna × 0,82 i objętość suplementu = Całkowita objętość potrzebnego buforu Master Mix x 0,18. (np. 0,82 × 126 μl = 103,32 μl pierwotnego roztworu komórkowego i 0,18 × 126 μl = 22,68 μl). - Wymieszaj ze sobą roztwór komórek pierwotnych i suplement, aby uzyskać bufor Master Mix.
- Odwirować limfocyty T w 1x PBS przez 10 minut w temperaturze 200 × g (w temperaturze pokojowej) i odessać supernatant.
- Zawiesić limfocyty T w buforze Master Mix w stężeniu 1 ×10 6 komórek na 18 μl buforu Master Mix.
- Określ potrzebną ilość buforu Master Mix (82% roztworu ogniwa pierwotnego i 18% suplementu), mnożąc liczbę warunków elektroporacji plus jeden (n + 1). (np. planowane 6 warunków elektroporacji + 1 = 7,7 × 18 μl na warunek = 126 μl buforu Master Mix).
- Przygotuj odczynniki.
- Korzystając ze stężeń roztworów podstawowych, należy określić objętość plazmidu HMEJ, gRNA miejsca docelowego, linearyzacji plazmidu gRNA (UgRNA) i mRNA Cas9 potrzebnego do osiągnięcia wskazanej masy na elektroporację (tabela 2).
- Dodaj odczynniki do studzienki 96-dołkowej płytki na lodzie dla każdego warunku.
- Przygotuj mieszankę do elektroporacji.
- W razie potrzeby dodać 18 μl mieszanki limfocytów T do każdego dołka płytki 96-dołkowej.
- W razie potrzeby dodać dodatkowy bufor Master Mix Buffer, aby upewnić się, że wszystkie warunki elektroporacji mają końcową całkowitą objętość 22 μl.
UWAGA: Objętość 22 μl obejmuje 10% nadwyżki objętości, aby uwzględnić potencjalne straty w pipetowaniu.
- Wykonaj elektroporację.
- Włącz sprzęt i załaduj program.
- Określ liczbę potrzebnych kuwet i otwórz wymaganą liczbę kuwet. Zaznacz jeden koniec kuwety i nakrętkę, a następnie zdejmij nasadkę z kuwety.
UWAGA: W każdej kuwecie znajduje się 16 dołków na 20 μl reakcji. - Delikatnie odpipetować 20 μl mieszanki do elektroporacji z dołków płytki 96-dołkowej 1-2 razy w górę i w dół i załadować do kuwet.
- Zakryj kuwetę, używając oznaczenia wykonanego w kroku 4.7.2, aby uniknąć zakładania nasadki do tyłu. Postukaj w kuwetę 3-5 razy, aby usunąć potencjalne pęcherzyki powietrza, a następnie umieść sprzęt i naelektryzuj kuwetę.
- Delikatnie wyjmij kuwetę z urządzenia, umieść ją w okapie i pozwól ogniwom odpocząć przez 15 minut w temperaturze pokojowej.
- Po reszcie pobrać 80 μl podgrzanej pożywki regeneracyjnej z płytki regeneracyjnej i dodać do każdej próbki (dodać z boku kuwety, a nie bezpośrednio do komórek), bardzo delikatnie pipetować raz w górę i w dół, a następnie przenieść całkowitą objętość 100 μl z powrotem na płytkę odzyskiwania.
UWAGA: Ogniwa są bardzo delikatne po elektroporacji. Delikatne obchodzenie się z nim jest niezwykle ważne. - Inkubować komórki w temperaturze 37 °C i 5% CO2 przez 30 minut.
- Dodaj TCM, aby rozcieńczyć komórki do stężenia 1 ×10 6 komórek/ml. Następnego dnia należy wymienić połowę pożywki, a następnie co 3-4 dni na TCM o stężeniach 2× cytokin na czas trwania eksperymentu.
- Po rozcieńczeniu do 1 × 10⁶ komórek/ml ponownie stymuluj komórki, dodając kulki aktywujące limfocyty T w stosunku 0,5:1 kulek: komórka do każdej studzienki.
UWAGA: Komórki mogą szybko się rozszerzać. Może być konieczne wykonanie połówkowej wymiany pożywki, a komórki mogą wymagać przeniesienia do większych studzienek. - W dniu 3 usuń kulki aktywujące limfocyty T.
- Po pożądanym czasie wzrostu zbierz komórki.
UWAGA: Jeśli w kuwecie znajdują się nieużywane studzienki, zużyte studzienki można oznaczyć, a całą kuwetę można umieścić w stożku o pojemności 50 ml i przechowywać w temperaturze 4 °C do wykorzystania w przyszłości.
Wyniki
Tutaj duży (>6,3 kb) multicistronowa matryca, nazwana konstruktem „Giant Minicircle”, została zintegrowana z TRAC locus w pierwotnych ludzkich limfocytach T z wykorzystaniem edycji CRISPR/Cas9; specyficzne dla TRAC gRNA (TCTCTCAGCTGGTACACGGC), UgRNA oraz nanoplazmid HMEJ (Rycina 2A) z warunkiem braku TRACspecyficzne gRNA, uniwersalne gRNA oraz mRNA Cas9 użyte jako kontrola negatywna. Próbki zawierające konstrukt Giant Minicircle, TRACspecyficzne gRNA, uniwersalne gRNA oraz mRNA Cas9 wykazały średni poziom knock-in na poziomie 23,35% podczas pomiaru ekspresji GFP (23,5% ± 5,247), podczas gdy w kontroli negatywnej nie stwierdzono ekspresji GFP (Rycina 2B). Nie odnotowano istotnych różnic w krotności ekspansji (Rycina 2C) oraz żywotność (Rysunek 2D) pomiędzy warunkami eksperymentalnymi. Wyniki te wykazują wysoką wydajność knock-inu bardzo dużej matrycy przy zachowaniu doskonałej żywotności i ekspansji komórek.

Rysunek 1: Schematyczna reprezentacja projektu konstruktu HMEJ.Prosimy kliknąć tutaj, aby wyświetlić powiększoną wersję tego rysunku.
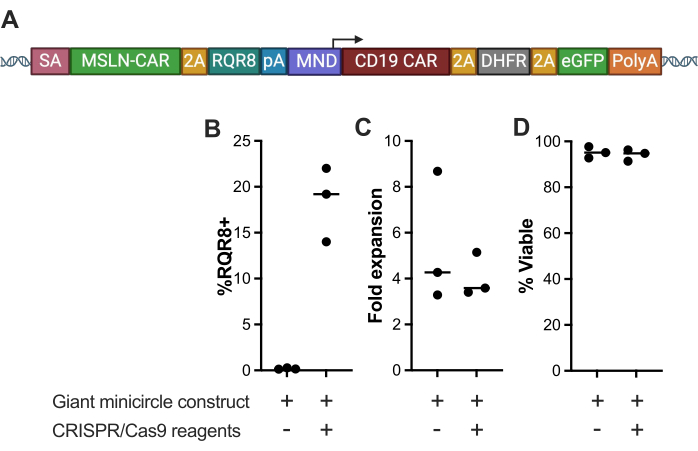
Rysunek 2: Charakterystyka limfocytów T elektroporowanych konstruktem typu giant minicircle. (A) Schematyczna reprezentacja konstruktu Giant Minicircle, dużego (>6.3 kb) szablonu multicistronicznego kodującego anty-mezotelinowy CAR oraz RQR8 pod promotorem TRAC z łącznikiem GSG, anty-CD19 CAR, a także muteinę DHFR i eGFP pod promotorem MND. (B) Procent ekspresji RQR8, (C) krotność ekspansji oraz (D) żywotność limfocytów T dziewięć dni po elektroporacji konstruktem Giant Minicircle i odczynnikami CRISPR-Cas9, w porównaniu z kontrolą negatywną elektroporowaną konstruktem Giant Minicircle bez odczynników CRISPR-Cas9. (***p < 0.001). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
| Rozmiar płytki | Objętość kuwety | Liczba komórek na dołek | Objętość pożywki regeneracyjnej | Objętość 1x TCM z NAC | Całkowita objętość końcowa |
| płytka 24-dołkowa | 22/22 µL | 1-3 x 10⁶ | 300 µL | 680 µL | 1 ml |
| płytka 6-dołkowa | 100/110 µL | 4-20 x 106 | 1 mL | 2,9 ml | 4 ml |
| płytka G-Rex z 24 dołkami | 20-110 µL | 1-20 x 106 | 400 µL | 5,6 ml | 6 ml |
Tabela 1: Stężenia komórek dla kuwet i płytek do odzyskiwania.
| Rozmiar kuwety | Plazmid matrycowy | gRNA miejsca docelowego | Linearyzacja plazmidu gRNA | mRNA Cas9 |
| 20 µL | 1-2 µg (1 µg) | 1-3 µg (1 µg) | 1-3 µg (1 µg) | 1-3 µg (1.5 µg) |
| 100 µL | 5-10 µg (5 µg) | 5-15 µg (5 µg) | 5-15 µg (5 µg) | 5-15 µg (5 µg) |
Tabela 2: Ilość wymaganych odczynników CRISPR/Cas9 i matrycy DNA.
Dyskusja
Wraz z rozwojem adoptywnej terapii komórkowej (ACT) rośnie zapotrzebowanie na skuteczne, niewirusowe metody inżynierii komórek odpornościowych bez wysokich kosztów i złożoności związanych z wektorami wirusowymi. Kluczowym celem w tym obszarze jest osiągnięcie integracji specyficznej dla danego miejsca, co poprawi spójność, bezpieczeństwo i funkcjonalność inżynieryjnych produktów komórkowych. Podczas gdy ostatnie badania wykazały udaną niewirusową integrację małych konstruktów genetycznych, takich jak geny reporterowe i pojedyncze sekwencje CAR lub TCR29, istnieje potrzeba rozszerzenia tych metod na większe, wielogenowe kasety ekspresyjne. Te większe kasety są niezbędne do wzmocnienia funkcji komórek odpornościowych, takich jak dodanie receptorów chemokiny lub opancerzenie cytokin, poprawy swoistości (np. systemy bramek logicznych) lub zwiększenia bezpieczeństwa za pomocą wyłączników awaryjnych. W tym celu staraliśmy się opracować podejścia niewirusowe, które byłyby w stanie skutecznie zintegrować większe ładunki genetyczne25 w zależności od miejsca.
W całym protokole składa się z kilku krytycznych kroków. Aby zminimalizować toksyczność, wymagany jest wysokiej jakości, czysty nanoplazmid lub minicircle. W tym badaniu najlepiej wypadły komercyjnie przygotowane plazmidy. 36-godzinny okres między aktywacją limfocytów T a elektroporacją ma również kluczowe znaczenie dla uzyskania idealnych wyników. Ważne jest również, aby zminimalizować obsługę i manipulację ogniwami bezpośrednio po elektroporacji, podczas gdy ogniwa wracają do zdrowia. Ważne jest również, aby po elektroporacji ponownie dodać nowe kulki aktywujące limfocyty T do hodowli, aby osiągnąć najlepszą możliwą częstotliwość integracji ładunku i ekspansję komórek.
W protokole, jak opisano tutaj, zastosowano dostępny na rynku system elektroporacji (patrz Tabela materiałów). Inne systemy elektroporacji również mogą być odpowiednie, ale prawdopodobnie będą wymagały optymalizacji warunków elektroporacji specyficznych dla urządzenia i być może obsługi ogniw po elektroporacji.
Istnieje kilka ograniczeń w inżynierii ludzkich limfocytów T za pośrednictwem HMEJ. Protokół może działać z plazmidem, ale optymalne wyniki wymagają użycia nanoplazmidów lub minikręgów do dostarczania ładunków, które nie są tak łatwe do wyprodukowania jak standardowe plazmidy. Co więcej, mimo że wykazano udaną integrację bardzo dużej, multicistronicznej kasety, prawdopodobnie istnieje górna granica ładunku, przy której częstotliwość integracji genów zacznie spadać.
Badanie to przedstawia HMEJ jako potężną i wydajną metodę inżynierii genomu niewirusowego do produkcji zmodyfikowanych limfocytów T, szczególnie w kontekście immunoterapii nowotworów. Pokonując ograniczenia tradycyjnych wektorów wirusowych, podejście to oferuje opłacalną, skalowalną i bezpieczniejszą alternatywę dla generowania genetycznie zmodyfikowanych limfocytów T o zwiększonej funkcjonalności. Możliwość precyzyjnej integracji dużych, wielogenowych kaset otwiera nowe możliwości inżynierii komórek odpornościowych w celu leczenia szerokiego zakresu chorób, w tym nowotworów, chorób zakaźnych i zaburzeń autoimmunologicznych. Co więcej, kompatybilność metody HMEJ z klinicznymi procesami produkcyjnymi zapewnia jej praktyczne zastosowanie w rzeczywistych warunkach terapeutycznych, torując drogę dla bardziej dostępnych i skutecznych terapii komórkowych w najbliższej przyszłości.
Oświadczenia
B.R.W. i B.S.M. są głównymi badaczami sponsorowanych umów badawczych finansowanych przez Intima Biosciences w celu wsparcia prac nad tym manuskryptem. Złożono wnioski patentowe obejmujące metody i podejścia opisane w tym manuskrypcie.
Podziękowania
B.R.W. dziękuje za finansowanie z Office of Discovery and Translation, NIH przyznaje R21CA237789, R21AI163731, P01CA254849, P50CA136393, U54CA268069, R01AI146009, DOD przyznaje HT9425-24-1-1005, HT9425-24-1-1002, HT9425-24-1-0231 oraz, Children's Cancer Research Fund, Fanconi Anemia Research Fund, oraz Randy Shaver Cancer and Community Fund. B.S.M. uznaje finansowanie z Office of Discovery and Translation, NIH przyznaje R01AI146009, R01AI161017, P01CA254849, P50CA136393, U24OD026641, U54CA232561, P30CA077598, U54 CA268069, Departament Obrony przyznaje HT9425-24-1-1005, HT9425-24-1-1002, HT9425-24-1-0231 oraz Children's Cancer Research Fund, Fanconi Anemia Research Fund oraz Randy Shaver Cancer and Community Fund.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Kwas octowy | Millipore Sigma | A6283 | |
| 1x DPBS, bez wapnia, bez magnezu | Thermo Fisher Scientific | 14190144 | |
| 2,5% CTS Zamiennik surowicy komórek odpornościowych | Thermo Fisher Scientific | A2596101 | |
| Amaxa P3 Pierwotna komórka 4D-Nukleofactor X Zestaw L | Lonza | V4XP-3024 | |
| Amaxa P3 Komórka pierwotna 4D-Nucleofactor X Zestaw S | Lonza | V4XP-3032 | |
| Albumina surowicy bydlęcej | Thermo Fisher Scientific | 15561020 | |
| Chemicznie modyfikowany przewodnik RNA | Zintegrowane technologie DNA | na | niestandardowy projekt |
| CleanCap Cas9 mRNA | Trilink | L-7206 | |
| CTS OpTmizer T cell Expansion Media SFM + OpTmizer Suplement do ekspansji komórek T | Thermo Fisher Scientific | A1048501 | |
| Technologie komórek macierzystych | DNazy I | 07900 | |
| Dynabeads Ludzki aktywator T CD3/CD28 | Thermo Fisher Scientific | 11141D | |
| DynaMag-2 | Thermo Fisher Scientific | 12321D | |
| Człowiek IL15 | PeproTech | 200-15 | |
| Człowiek IL2 | PeproTech | 200-02 | |
| Human IL7 | PeproTech | 200-07 | |
| L-Glutamina | Thermo Scientific | ||
| Lonza 4D nucelofector Rdzeń | Lonza | AAF-1003B | |
| Lonza 4D nucelofector X Unit | Lonza | AAF-1003X | |
| Minicircle | System Biosciences | MN910A-1 | Niestandardowy projekt |
| N-acetylo-L-cysteiny | MiliporeSigma | A9165 | |
| Nanoplazmid | Aldevron | na | zamówienie |
| Penicylina/Streptomycyna | Thermo Fisher Scientific | 15-140-122 |
Bibliografia
- Sun, L., Su, Y., Jiao, A., Wang, X., Zhang, B. T cells in health and disease. Signal Transduct Target Ther. 8 (1), 235(2023).
- Takahama, Y. Journey through the thymus: stromal guides for T-cell development and selection. Nature reviews. Immunology. 6 (2), 127-135 (2006).
- Dotti, G., Gottschalk, S., Savoldo, B., Brenner, M. K. Design and development of therapies using chimeric antigen receptor-expressing T cells. Immunol Rev. 257 (1), 107-126 (2014).
- DeRenzo, C., Gottschalk, S. Genetic modification strategies to enhance CAR T cell persistence for patients with solid tumors. Front Immunol. 10, 218(2019).
- Liu, X., et al. A chimeric switch-receptor targeting PD1 augments the efficacy of second-generation CAR T cells in advanced solid tumors. Cancer Res. 76 (6), 1578-1590 (2016).
- Yeku, O. O., Purdon, T. J., Koneru, M., Spriggs, D., Brentjens, R. J. Armored CAR T cells enhance anti-tumor efficacy and overcome the tumor microenvironment. Sci Rep. 7 (1), 10541(2017).
- Schober, K., et al. Orthotopic replacement of T-cell receptor α- and β-chains with preservation of near-physiological T-cell function. Nat Biomed Eng. 3 (12), 974-984 (2019).
- Roth, T. L., et al. Reprogramming human T cell function and specificity with non-viral genome targeting. Nature. 559 (7714), 405-409 (2018).
- Chandran, S. S., Klebanoff, C. A. T cell receptor-based cancer immunotherapy: Emerging efficacy and pathways of resistance. Immunol Rev. 290 (1), 127-147 (2019).
- Rosenberg, S. A., Restifo, N. P. Adoptive cell transfer as personalized immunotherapy for human cancer. Science (New York, N.Y.). 348 (6230), 62-68 (2015).
- Campoli, M., Ferrone, S. HLA antigen and NK cell activating ligand expression in malignant cells: a story of loss or acquisition. Semin Immunopathol. 33 (4), 321-334 (2011).
- Walther, W., Stein, U. Viral vectors for gene transfer: a review of their use in the treatment of human diseases. Drugs. 60 (2), 249-271 (2000).
- Bulcha, J. T., Wang, Y., Ma, H., Tai, P. W. L., Gao, G. Viral vector platforms within the gene therapy landscape. Signal Transduct Target Ther. 6 (1), 53(2021).
- Kumar, M., Keller, B., Makalou, N., Sutton, R. E. Systematic determination of the packaging limit of lentiviral vectors. Hum Gene Ther. 12 (15), 1893-1905 (2001).
- Samulski, R. J., Muzyczka, N. AAV-mediated gene therapy for research and therapeutic purposes. Annu Rev Virol. 1 (1), 427-451 (2014).
- Wang, D., Tai, P. W. L., Gao, G. Adeno-associated virus vector as a platform for gene therapy delivery. Nature reviews. Drug Discov. 18 (5), 358-378 (2019).
- Pomeroy, E. J., et al. a genetically engineered primary human natural killer cell platform for cancer immunotherapy. Mol Ther. 28 (1), 52-63 (2020).
- Johnson, M. J., Laoharawee, K., Lahr, W. S., Webber, B. R., Moriarity, B. S. Engineering of primary human B cells with CRISPR/Cas9 targeted nuclease. Sci Rep. 8 (1), 12144(2018).
- Nguyen, D. N., et al. Polymer-stabilized Cas9 nanoparticles and modified repair templates increase genome editing efficiency. Nat Biotechnol. 38 (1), 44-49 (2020).
- Lock, D., et al. Automated, scaled, transposon-based production of CAR T cells. J Immunother Cancer. 10 (9), e005189(2022).
- Semenova, N., et al. Multiple cytosolic DNA sensors bind plasmid DNA after transfection. Nucleic Acids Res. 47 (19), 10235-10246 (2019).
- Wimberger, S., et al. Simultaneous inhibition of DNA-PK and Polϴ improves integration efficiency and precision of genome editing. Nat Comm. 14 (1), 4761(2023).
- Monjezi, R., et al. Enhanced CAR T-cell engineering using non-viral Sleeping Beauty transposition from minicircle vectors. Leukemia. 31 (1), 186-194 (2017).
- Kay, M. A., He, C. -Y., Chen, Z. -Y. A robust system for production of minicircle DNA vectors. Nat Biotechnol. 28 (12), 1287-1289 (2010).
- Webber, B. R., et al. Cas9-induced targeted integration of large DNA payloads in primary human T cells via homology-mediated end-joining DNA repair. Nat Biomed Eng. 8, 1553-1570 (2024).
- Williams, J. A., Paez, P. A. Improving cell and gene therapy safety and performance using next-generation Nanoplasmid vectors. Mol Ther Nucleic Acids. 32, 494-503 (2023).
- Wierson, W. A., et al. Efficient targeted integration directed by short homology in zebrafish and mammalian cells. eLife. 9, 53968(2020).
- Hendel, A., et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 33 (9), 985-989 (2015).
- Moretti, A., et al. The past, present, and future of non-viral CAR T cells. Front Immunol. 13, 867013(2022).
Przedruki i uprawnienia
