Niniejszy przegląd ma na celu zbadanie mechanistycznej roli przejściowego potencjału receptorowego ankyryny 1 (TRPA1) w patogenezie CIPN oraz ocenę jej potencjału jako terapeutycznego celu dla interwencji immunomodulacyjnej i przeciwzapalnej.
Artykuł przeglądowy
TRPA1 w neuropatii obwodowej wywołanej chemioterapią: obiecujący cel immunomodulacji i terapii przeciwzapalnej
W tym artykule
Podsumowanie
Streszczenie
Neuropatia obwodowa wywołana chemioterapią (CIPN) to powszechny i poważny stan kliniczny, który występuje, gdy chemioterapeut uszkadza układ nerwowy obwodowy, a zwykle charakteryzuje się nieprawidłowym bólem w kończynach dystalnych oraz zwiększoną wrażliwością na bodźce gorące i zimne. Jednak dostępnych jest niewiele klinicznych metod leczenia CIPN, dlatego kluczowe jest zidentyfikowanie skutecznych metod leczenia. Ankyrina receptora przejściowego 1 (TRPA1), receptor uszkodzający, może być aktywowana przez stres oksydacyjny, mediatory zapalne oraz warunki hipotermii podczas patogenezy i postępu CIPN. TRPA1 moduluje dalszy szlak zapalny i sprzyja uwalnianiu czynników zapalnych oraz neuropeptydów, co prowadzi do nieprawidłowej regulacji odporności, a to z kolei prowadzi do neurogennej odpowiedzi zapalnej i sygnalizacji bólu. W tym badaniu badana jest rola TRPA1 w patogenezie, zweryfikowana jest możliwość ukierunkowania TRPA1 w leczenie CIPN poprzez hamowanie neurozapalenia oraz rozważane są perspektywy wykorzystania antagonistów TRPA1 i naturalnych ziół do klinicznego leczenia.
Wprowadzenie
Rak pozostaje jednym z głównych globalnych wyzwań zdrowia publicznego1. Chociaż chemioterapia odgrywa kluczową rolę w poprawie przeżywalności w raku, często towarzyszą jej poważne skutki niepożądane, wśród których CIPN jest jednym z najczęstszych i najbardziej złożonych powikłań. CIPN klinicznie charakteryzuje się symetrycznym bólem, parestezją oraz nieprawidłową wrażliwością na zimno lub ciepło w kończynach dalszych2, a niektórzy pacjenci mogą również doświadczać zaburzeń koordynacji motoryki drobnej3. Zgłaszana częstość występowania CIPN jest bardzo zróżnicowana, waha się od około 50% do 90%, a około 30%-40% przypadków może przechodzić w przewlekłe powikłania neurologiczne2, co znacząco obniża jakość życia pacjentów i przestrzeganie terapii. Ryzyko rozwoju CIPN zależy od wielu czynników, w tym od sposobu podawania (dawka jednorazowa, dawka kumulatywna lub czas trwania leczenia), leków towarzyszących, wieku, anemii, wyższego wskaźnika masy ciała (BMI) oraz wcześniejszej neuropatii 2,4,5. Leki przeciwnowotworowe, o których wykazuje się wywoływanie różnego stopnia neurotoksyczności, obejmują związki na bazie platyny, takany, alkaloidy vinca, inhibitory proteasomów (takie jak bortezomib), leki epigenetyczne lub immunomodulujące (takie jak talidomid i lenalidomid) oraz inhibitory mikrotubul (takie jak eribulina)6.
Obecnie opcje farmakologiczne dotyczące zarządzania CIPN pozostają ograniczone. Amerykańskie Towarzystwo Onkologii Klinicznej (ASCO) zaleca duloksetynę jako jedyną interwencję farmakologiczną opartą na dowodach dla leczenia CIPN. Badania kliniczne wykazały, że duloksetyna jest skuteczna w łagodzeniu bólu związanego z CIPN, a jej korzyści terapeutyczne są najbardziej widoczne w neuropatii wywołanej przez chemioterapeuty na bazie platyny, szczególnie oksalplatynę (OXA), podczas gdy skuteczność w CIPN wywołanym innymi środkami, takimi jak taksany i alkaloidy vinka, wydaje się być bardziej zróżnicowana w poszczególnych badaniach7. Pomimo wykazanej skuteczności przeciwbólowej, ogólne korzyści kliniczne duloksetyny są umiarkowane, ponieważ przede wszystkim łagodzi objawy, a nie zapobiega CIPN lub cofa podstawowe zmiany patologiczne. Ponadto, chociaż duloksetyna jest zazwyczaj dobrze tolerowana, leczenie może wiązać się z łagodnymi lub umiarkowanymi skutkami niepożądanymi, takimi jak zmęczenie, bezsenność i nudności, co może ograniczać długoterminowe stosowanie u niektórych pacjentów. Inne powszechnie stosowane leki, takie jak gabapentyna i pregabalina, są stosowane w leczeniu objawów, ale wykazały niespójne lub niezadowalające efekty terapeutyczne w CIPN 8,9. Dlatego nadal pilnie potrzebne jest opracowanie skuteczniejszych strategii profilaktycznych oraz identyfikacja nowych celów terapeutycznych dla CIPN.
W ostatnich latach, wraz z pogłębianiem się wiedzy o patogenezie CIPN, liczne mechanizmy, takie jak reakcja zapalna, stres oksydacyjny oraz zmiany w plastyczności nerwowej, stopniowo przyciągają coraz większą uwagę 10,11,12. Wśród nich stres oksydacyjny i neurozapalenie są uważane za kluczowe czynniki inicjacji i postępu uszkodzeń neuronalnych w CIPN. Co ważne, kanał TRPA1, kanał jonowy wrażliwy na redoks obficie eksprimowany w neuronach czuciowych, stał się kluczowym mediatorem molekularnym łączącym stres oksydacyjny i sygnalizację zapalną z nadmierną pobudliwością neuronów i nadwrażliwością na ból13,14. W odróżnieniu od TRPV1, który głównie wyczuwa toksyczne ciepło, oraz TRPM8, wykrywającego bodźce zimne, TRPA1 charakteryzuje się wysoką wrażliwością na różne metabolity oksydacyjne i elektrofilowe, takie jak 4-hydroksynonenal (4-HNE)15. Aktywacja TRPA1 zazwyczaj wiąże się z kowalencyjną modyfikacją krytycznych reszt cysteiny16, co jest unikalnym mechanizmem, który stawia TRPA1 jako kluczowy molekularny most łączący stres oksydacyjny i peroksydacyjny wywołany chemioterapią z rozwojem nadwrażliwości na ból. Ponadto kilka badań na zwierzętach wykazało funkcjonalne zaangażowanie TRPA1 w bólu neuropatycznym wywołanym chemioterapią. W szczególności w modelach neuropatii indukowanej OXA genetyczna ablacja lub farmakologiczna blokada TRPA1 znacząco łagodzi allodynię zimną i mechaniczną, co wskazuje na kluczowy wkład TRPA1 w patogenezę CIPN17,18.
Konkretnie, TRPA1 to kanał jonowy wrażliwy na redoks, silnie eksprysowany w neuronach notyceptywnych obwodowych. Środki chemioterapeutyczne często wywołują zaburzenia funkcji mitochondriów, stres oksydacyjny oraz peroksydację lipidów w neuronach, prowadząc do nadmiernego gromadzenia reaktywnych form tlenu (ROS) oraz produktów peroksydacji lipidów, takich jak 4-HNE. Te reaktywne cząsteczki mogą kowalencyjnie modyfikować kluczowe reszty cysteinowe TRPA1 lub zmieniać próg aktywacji, co skutkuje otwarciem kanałów, napływem Ca²⁺ oraz depolaryzacją neuronów, wzmacniając tym samym transmisję bólu i sygnalizację zapalną 19,20,21. Wcześniejsze badania wykazały, że TRPA1 jest wrażliwy na zimno i może być aktywowany przez endogenne mediatory zapalne, co przyczynia się do rozwoju nadwrażliwości na ból wywołany zimnem22. Ponadto wykazano, że TRPA1 działa jako mechanoczuły kanał jonowy, którego aktywność jest modulowana przez stan komórkowy redoks, uczestnicząc w nieprawidłowym bólu mechanicznym i nadwrażliwości22,23. Poza neuronami, TRPA1 jest również wyrażany w wielu typach komórek odpornościowych, gdzie jego aktywacja moduluje uwalnianie cytokin i kaskady zapalne, dodatkowo wzmacniając obwodowe neurozapalenie24. Łącznie wrażliwość na zimno, mechanoczułość i redoks-responsywność TRPA1 ustanawiają wyraźny mechanistyczny związek między stresem oksydacyjnym wywołanym chemioterapią a wynikającymi z tego procesami patologicznymi bólowymi, przyczyniając się tym samym do inicjacji i utrzymania CIPN. W związku z tym celowanie w TRPA1 w celu przerwania błędnego koła stresu oksydacyjnego i toksyczności neurozapalnej może stanowić obiecującą strategię terapeutyczną w leczeniu bólu neuropatycznego wywołanego chemioterapią. W istniejących badaniach strategie interwencji skierowane na TRPA1 zostały zweryfikowane w wielu systemach modelowych. In vitro, hodowle neuronów DRG połączone z obrazowaniem wapnia są powszechnie stosowane do weryfikacji wpływu aktywacji TRPA1na pobudliwość neuronów wywołaną chemioterapią. In vivo CIPN jest zazwyczaj indukowane u gryzoni za pomocą OXA, paklitakselu lub bortezomibu, po czym następuje farmakologiczna lub genetyczna hamowanie TRPA1 oraz kolejne oceny behawioralne, takie jak nadwrażliwość na zimno i mechaniczna 17,26,27. Na poziomie terapeutycznym antagoniści TRPA1 wykazali skuteczność w łagodzeniu bólu neuropatycznego w modelach przedklinicznych28,29. Łącznie te wyniki stanowią solidną podstawę eksperymentalną dla badań translacyjnych ukierunkowanych na TRPA1 jako strategię terapeutyczną dla CIPN.
Obecne badania już ujawniły możliwy związek między TRPA1 a CIPN. Jednak badania te koncentrowały się głównie na bezpośrednim wpływie TRPA1 na transmisję sygnałów bólowych oraz jego lokalnej roli w odpowiedzi zapalnej. Jednak wciąż brakuje systematycznych badań i dogłębnych analiz mechanizmów, dzięki którym TRPA1 moduluje odpowiedzi immunologiczne, aby wpłynąć na ogólny proces patologiczny CIPN. Dlatego niniejszy artykuł omawia potencjalne mechanizmy działania CIPN, ze szczególnym uwzględnieniem roli TRPA1 w patogenezie. Obecny stan badań nad antagonistami TRPA1 i ziołami naturalnymi został również podsumowany, aby potwierdzić możliwość hamowania TRPA1 w celu wywołania przeciwzapalnych efektów immunologicznych w leczeniu CIPN. Innowacją tego artykułu jest systematyczne badanie roli TRPA1 w patogenezie CIPN z perspektywy immunoregulatorów, przezwyciężając wcześniejsze ograniczenia badawcze skupiające się wyłącznie na jego wpływie na komórki nerwowe lub lokalne stany zapalne. Ponadto zapewnia nowe cele i wsparcie teoretyczne dla rozwoju leków do leczenia CIPN, o dużym znaczeniu naukowym i zastosowaniu klinicznym.
Przegląd i perspektywa
1. Potencjalne mechanizmy CIPN
Patomechanizm CIPN jest złożony i wiąże się z dysfunkcją mitochondriów wywołaną lekami chemioterapeutycznymi, stresem oksydacyjnym, zaburzeniami układu odpornościowego, zaburzeniami kanału jonowego, uszkodzeniem neuronów korzenia grzbietowego (DRG) oraz zaburzeniami cytoszkieletu neuronalnego 2,30,31,32,33,34,35,36,37, 38,39,40,41,42. Tabela 1 przedstawia przegląd specyficznych mechanizmów patogennych zaangażowanych w CIPN.
- Dysfunkcja mitochondrialna i stres oksydacyjny
Środki chemioterapeutyczne wywołują zmiany morfologiczne mitochondriów, zaburzenia bioenergetyczne oraz nadmierną produkcję ROS, prowadząc do uszkodzeń strukturalnych mitochondriów, upośledzenia funkcji oraz stresu oksydacyjnego12,43. Te zdarzenia aktywują komórki odpornościowe, podnoszą poziom cytokin prozapalnych i uruchamiają szlaki sygnalizacji zapalnej, co ostatecznie przyczynia się do rozwoju CIPN. Konkretnie, chemioterapeuty na bazie platyny tworzą aducje platynowo-DNA, które kumulują się w DRG, gdzie wiążą się z jądrowym DNA (nDNA) i mitochondrialnym (mtDNA). Sprzyja to sieciowaniu, zmienia strukturę i syntezę DNA jądrowego, indukuje uszkodzenia DNA/mitochondriów, zwiększa produkcję ROS, aktywuje kanały receptorów uszkodzeń oraz indukuje apoptozę neuronów. Istnieją również dowody na to, że OXA wywołuje ból neuropatyczny poprzez aktywację astrocytów i zwiększenie prozapalnej cytokiny w szlaku kinazy białkowej aktywowanej mitogenem (MAPK).
Oprócz związków na bazie platyny, inne środki chemioterapeutyczne mogą oburzać integralność mitochondriów poprzez różne mechanizmy. Paklitaksel zakłóca zarówno transport aksonalny, jak i mitochondrialny, prowadząc do otwarcia poru przejściowego przenikalności mitochondrialnej (mPTP). To zdarzenie prowadzi do utraty potencjału błony mitochondrialnej, nadmiernej generacji ROS, wyczerpania ATP, wypływu wapnia oraz obrzęku mitochondriów. Bortezomib natomiast hamuje aktywność proteasomów i zakłóca homeostazę białek komórkowych, co powoduje uszkodzenia strukturalne mitochondriów oraz upośledzenie funkcji. Zmiany te objawiają się obrzękiem i wakuolizacją mitochondriów, zaburzeniami wapnia, tłumieniem łańcucha oddechowego, zmniejszoną produkcją ATP oraz nagromadzeniem ROS. Ponadto winkrystyna (VCR) hamuje polimeryzację mikrotubul, co upośledza transport mitochondrialny wzdłuż aksonów i prowadzi do zmniejszenia potencjału błonowego, zaburzeń homeostazy wapnia oraz nieprawidłowej pobudliwości neuronów. Łącznie te czynniki podkreślają centralną rolę dysfunkcji mitochondrialnej w neurotoksycznych skutkach leków chemioterapeutycznych 41,44,45,46,47.
Podobnie dysfunkcja mitochondrialna pełni rolę centralnego regulatora sygnalizacji prozapalnej, podczas gdy stan zapalny z kolei pogłębia uszkodzenia mitochondriów, tworząc tym samym błędne koło neurotoksyczności30,31. Co istotne, ROS generowany podczas tego procesu bezpośrednio aktywuje redoks-czuły kanał jonowy TRPA1, indukując napływ wapnia, nadmierną pobudliwość neuronów oraz charakterystyczne objawy związane z CIPN, takie jak przeziębienie i mechaniczna allodynia. W ten sposób stres oksydacyjny działa jako kluczowy węzeł łączący uszkodzenia mitochondriów, aktywację TRPA1 oraz patogenezę CIPN. Rysunek 1 ilustruje mechanizmy, dzięki którym dysfunkcja mitochondriów i stres oksydacyjny przyczyniają się do rozwoju CIPN. - Nieprawidłowości układu odpornościowego
- Interakcje neuroimmunologiczne
Interakcje neuroimmunologiczne odgrywają kluczową rolę w rozwoju i utrzymaniu CIPN. Coraz więcej dowodów sugeruje, że komunikacja między układem nerwowym a układem odpornościowym znacząco przyczynia się do jego patogenezy. Środki chemioterapeutyczne wywołują stres komórkowy i uszkodzenia aksonów, prowadząc do uwolnienia molekularnych wzorców związanych z uszkodzeniem (DAMP), które aktywują sygnalizację receptora Toll-like 4 (TLR4) na makrofagach i komórkach glejowych. Aktywacja ta sprzyja polaryzacji makrofagów M1 oraz wydzielaniu chemokin, takich jak CCL2 i CXCL10, które rekrutują limfocyty T CD4+ i CD8+ oraz komórki B do DRG, jednocześnie zmniejszając liczbę przeciwzapalnych limfocytów T 48,49,50,51. Chociaż neutrofile są bardzo podatne na cytotoksyczne działanie chemioterapii, prowadzące do neutropenii układowej, kilka badań odnotowało zwiększoną aktywację i infiltrację neutrofili w obwodowym układzie nerwowym oraz DRG podczas neuropatii wywołanej chemioterapią32. Komórki tuczne (MC) dodatkowo regulują odpowiedzi prozapalne poprzez rekrutację komórek odpornościowych i uwalnianie różnych cytokin zapalnych. Ponadto cytokiny prozapalne mogą hamować aktywność komórek naturalnych zabójców (NK), nasilając neurozapalenie i stres oksydacyjny, a tym samym wspierając progresję CIPN52.
Środki chemioterapeutyczne mogą również zmieniać ekspresję genów związanych z funkcjami immunologicznych i neuronalnymi w neuronach czuciowych. Na przykład VCR zwiększa ekspresję aktywującego czynnika transkrypcyjnego 3 (Atf3) i neurotensyny (Nts), modulując tym samym uwalnianie chemokin i wspierając rekrutację komórek odpornościowych do DRG, co z kolei wpływa na odpowiedź neurozapalną. OXA reguluje ekspresję prostaglandyny-H2 D-izomerazy (Ptgds) oraz małego jądrowego RNA genu gospodarza 1 (Snhg1), które biorą udział w syntezie mediatorów zapalnych i modulacji plastyczności neuronów, wpływając tym samym na pobudliwość neuronów i transmisję sygnałów bólowych. Natomiast cisplatyna (CDDP) zmienia ekspresję lipokaliny-2 (Lcn2) oraz cynkowego homeoboksu palca 2 (Zfhx2), zakłócając homeostazę metaboliczną neuronów i regulację transkrypcyjną, a w konsekwencji sprzyjając neurozapaleniu i zaburzeniom funkcjonowania neuronów53. Łącznie zaburzenia ekspresji tych profili genów pod wpływem stresu chemioterapeutycznego ujawniają złożoną interakcję między uszkodzeniem neuronów a aktywacją immunologiczną podczas patogenezy CIPN.
Ponadto TRPA1 jest wyrażana nie tylko w neuronach czuciowych, ale także w komórkach odpornościowych, takich jak makrofagi i MC, gdzie pośredniczy w uwalnianiu cytokin prozapalnych. Ta podwójna ekspresja neuronalna i immunologiczna TRPA1 może stanowić kluczowe molekularne ogniwo napędzające neuroimmunologiczne przesłuchiwanie i stan zapalny leżący u podstaw CIPN. - Zaostrzenie neurozapalenia
Środki chemioterapeutyczne modulują aktywację i wydzielanie mediatorów immunologicznych z komórek glejowych satelitarnych (SGC) w DRG, mikrogleju i astrocyta w rdzeniu kręgowym oraz komórek Schwanna w aksonach54. Aktywacja komórek odpornościowych zwiększa poziom cytokin prozapalnych, takich jak czynnik martwicy nowotworów-alfa (TNF-α), interleukina-1 beta (IL-1β), interleukina-6 (IL-6), interleukina-8 (IL-8), interleukina-20 (IL-20), które sprzyjają neurozapaleniu i uczuleniu neuronów; Natomiast ekspresja przeciwzapalnych cytokin, takich jak interleukina-10 (IL-10) i interleukina-4 (IL-4), jest zahamowana, co utrudnia ustępowanie stanu zapalnego. Równolegle chemokiny, w tym CCL2, CXCL1, CXCL12, CX3CL1 i CCL3, przyczyniają się do rekrutacji komórek odpornościowych oraz interakcji glejowo-neuronalnych. Te zmiany łącznie aktywują kluczowe szlaki sygnalizacji zapalnej, takie jak MAPK oraz czynnik jądrowy kappa-wzmacniacz łańcucha świetlnego aktywowanych komórek B (NF-κB), które dodatkowo zwiększają produkcję cytokin i nadmierną pobudliwość neuronów 54,55,56,57,58,59. Rysunek 2 ilustruje mechanizmy, dzięki którym dysregulacja układu odpornościowego powoduje CIPN.
Co ważne, najnowsze badania wykazały, że TRPA1 działa jako kluczowy efektor i wzmocnienie tych kaskad zapalnych. Prozapalne cytokiny i mediatory oksydacyjne mogą uwrażliwiać lub bezpośrednio aktywować kanały TRPA1 na neuronach czuciowych, łącząc tym samym neurozapalność ze zwiększoną pobudliwością neuronów i nadwrażliwością na ból w CIPN60,61.
- Interakcje neuroimmunologiczne
- Dysregulacja kanału jonowego
- Kanały potasowe
Środki chemioterapeutyczne wywołują neurozapalną odpowiedź, prowadzącą do nieprawidłowej ekspresji kanałów Kir4.1, co sprzyja aktywacji SGC, zwiększaniu białka kwasu włókniastego gleja (GFAP) oraz uwalnianiu cytokin prozapalnych (np. TNF-α i IL-6). To nasila pobudliwość neuronów DRG i indukuje CIPN33. - Kanały TRP
Kanały TRP biorą udział w odpowiedzi zapalnej i bólu neuropatycznym związanym z CIPN i mogą być aktywowane przez stres oksydacyjny wywołany chemioterapią. Wśród nich kanał TRPA1, głównie zlokalizowany w neuronach czuciowych, pośredniczy w zapaleniu neurogennym poprzez uwalnianie neuropeptydów, takich jak peptyd genezzwiązany z kalcytoniną (CGRP) oraz substancja P (SP), które wspierają rekrutację komórek odpornościowych do miejsc uszkodzenia. Tymczasem TRPA1 jest również wyrażany w komórkach glejowych i układu odpornościowego, gdzie jego aktywacja stymuluje uwalnianie prozapalnych cytokin i chemokin, co dodatkowo wzmacnia rekrutację komórek odpornościowych i wzmacnia odpowiedź zapalną. Łącznie TRPA1 pełni rolę kluczowego mostu między układem nerwowym a odpornościowym, przyczyniając się do zwiększonego stanu zapalnego i nadwrażliwości neuronów w CIPN. Dlatego antagonizm TRPA1 może łagodzić ból poprzez podwójną modulację neuroimmunologiczną, hamując uwalnianie CGRP i SP, zmniejszając stan zapalny neurogenny i rekrutację komórek odpornościowych oraz obniżając poziom cytokiny prozapalnej62.
Singh i in. poinformowali, że leczenie OXA zwiększało współekspresję potencjału receptorów przejściowych vanilloid 1 (TRPV1) oraz potencjału receptorów przejściowych M8 (TRPM8) z TRPA1 w DRG szczurów, co prowadziło do nasilenia zachowań bólowych neuropatycznych. Warto zauważyć, że TRPA1 i TRPV1 mają wspólne funkcjonalne przesłuchy w sygnalizacji bólu wywołanej chemioterapią; jednak obecne zastosowania kliniczne koncentrują się głównie na agonistycznej kapsaicynie agonistycznej TRPV1, która łagodzi ból neuropatyczny poprzez odczulanie nocyceptorów ekspresujących TRPV134. Daje to wgląd w przyszły rozwój strategii przeciwbólowych skierowanych na TRPA1. Łącznie TRPA1 pełni rolę kluczowego integratora stresu oksydacyjnego, aktywacji odporności i sygnalizacji bólowej, co czyni go obiecującym celem zarówno dla terapii przeciwbólowych, jak i przeciwzapalnych w CIPN.
- Kanały potasowe
- Uszkodzenie neuronów DRG
- Bezpośrednie uszkodzenie neuronów
DRG jest głównym miejscem dotkniętym przez CIPN, jednak mechanizmy uszkodzenia neuronów różnią się w zależności od leków chemioterapeutycznych. Rysunek 3 przedstawia odrębne szlaki zaangażowane w uszkodzenia neuronów DRG wywołane przez różne leki. Na przykład PTX sprzyja infiltracji makrofagów do DRG, co następnie zmniejsza liczbę włókien nerwowych wewnątrznaskórkowych (IENF) i przyspiesza postęp CIPN35. Środki na bazie platyny gromadzą się w neuronach DRG, powodując dysfunkcję mitochondriów, nadmierną produkcję ROS oraz apoptozę neuronów. Talidomid może bezpośrednio wywołać uszkodzenia neuronów DRG. Ponadto kilka leków chemioterapeutycznych zmienia ekspresję i funkcję kanałów jonowych sodu, potasu i wapnia, prowadząc do nadmiernej pobudliwości neuronów36,37. Zakłócenia struktur mikrotubul w DRG dodatkowo upośledzają transport aksonalny i wywołują degenerację wallerowskią, co ostatecznie prowadzi do utraty włókien nerwowych i upośledzenia transmisji nerwowej38. - Pośrednie uszkodzenia immunologiczne
Oprócz bezpośredniej toksyczności neuronalnej, leki chemioterapeutyczne mogą pośrednio uszkadzać neurony DRG poprzez aktywację wrodzonej sygnalizacji immunologicznej. Uszkodzenie komórkowe spowodowane przez te czynniki uwalnia DAMP, które z kolei aktywują receptory rozpoznawania wzorców (PRR), takie jak TLR4 oraz receptor dla zaawansowanych produktów końcowych glikacji (RAGE). Aktywacja tych receptorów wywołuje kaskady neurozapalne, wzmacnia pobudliwość neuronów i nasila ból neuropatyczny39. Łącznie te wyniki sugerują, że środki chemioterapeutyczne wywołują uszkodzenie DRG zarówno poprzez bezpośrednie mechanizmy cytotoksyczne, jak i pośrednie szlaki immunologiczne, przyczyniając się tym samym do rozwoju i rozwoju CIPN.
- Bezpośrednie uszkodzenie neuronów
- Uszkodzenie cytoszkieletu neuronalnego
Wcześniejsze badania wykazały, że depolimeryzacja mikrotubul bezpośrednio osłabia integralność strukturalną neuronów i osłabia ich zdolność do wydłużania aksonów. Rozkład cytoszkieletu powoduje nieprawidłowości na powierzchni neuronu, a te mechaniczne zmiany mogą stanowić fizyczne cechy CIPN40. Inne badanie Chine'a i in. jako pierwsze wykazało, że Hsp27 może zapobiegać CIPN poprzez ochronę struktury aksonalnej. W przeciwieństwie do tradycyjnych mechanizmów przeciwzapalnych, Hsp27 wywiera działanie neuroprotekcyjne poprzez regulację szlaków apoptotycznych i utrzymanie stabilności cytoszkieletu46.
Alkaloidy vinca (takie jak winkrystyna, magnetowidy) wiążą się specyficznie z końcami β-tubuliny, blokując powstawanie wrzeciona i transport aksonalny, co prowadzi do depolimeryzacji mikrotubul i defektów w wyrostu neurytów40. Natomiast paklitaksel stabilizuje mikrotubule i zapobiega ich depolimeryzacji, zakłócając tym samym transmisję sygnałów elektrycznych i transport mitochondrialny w obrębie aksonów, co indukuje demielinizację włókien nerwowych obwodowych41. Bortezomib, poprzez szlak nieproteasomalny, indukuje nadmierną polimeryzację mikrotubul, hamuje wyciąganie neurytów i wywołuje degenerację aksonów42.
Leki te łącznie prowadzą do zaburzeń transportu aksonalnego, apoptozy neuronów oraz utraty przewodzenia nerwowego, tworząc podstawową patologiczną podstawę CIPN. Ponadto aktywacja szlaku sygnalizacyjnego RhoA/ROCK/LIMK/kofilina zapobiega przebudowie filamentu aktyny, co dodatkowo hamuje regenerację aksonów63. Zaburzenia cytoszkieletu oddziałują również na defekty transportu mitochondrialnego oraz aktywację calpain, tworząc błędny cykl "struktura-energia-apoptoza", który przyspiesza postęp CIPN64.
2. Mechanizmy CIPN związane z TRPA1
TRPA1 to nieselektywny kanał kationowy, zazwyczaj występujący jako homotetramer w błonie komórkowej. Zawiera sześć segmentów transbłonowych (S1-S6) charakterystycznych dla kanałów TRP. Wśród nich S1-S4 tworzą domenę podobną do czujnika napięcia (VSLD), natomiast S5 i S6 kształtują por, przez który przepływają jony. Te obszary są niezbędne do aktywacji kanału oraz jego roli w wykrywaniu bodźców bólowych, termicznych i chemicznych65. Długi obszar N-końcowy TRPA1 zawiera wiele domen powtarzających się ankyryn (ARD), które pośredniczą w interakcjach z innymi białkami i przyczyniają się do regulacji kanałów. Ten obszar pełni również kluczową rolę modulacji przez kinazy zaangażowane w sygnalizację bólu66,67. Na końcu C domena podobna do TRP łączy się z regionem transbłonowym i odgrywa centralną rolę w bramowaniu kanałów. Ruch tej domeny, wraz z przekształceniami S5 i S6, leży u podstaw otwierania kanałów i napływu Ca2+, co aktywuje dalsze szlaki sygnalizacyjne zaangażowane w stan zapalny i ból68,69. Ogólnie rzecz biorąc, ARD, helisy transbłonowe (S1-S6) oraz domena podobna do TRP są głównymi cechami strukturalnymi determinującymi aktywację TRPA1 oraz jej rolę w sygnalizacji bólowej i zapalnej. Rysunek 4 ilustruje kluczowe domeny strukturalne TRPA1 istotne dla jego aktywacji przez środki chemioterapeutyczne, natomiast Tabela 2 podsumowuje mechanizmy CIPN związane z TRPA1 61,62,70,71,72,73,74,75,76,77 ,78,79,80,81,82,83.
- Aktywacja TRPA1 w CIPN wyniszczona przez stres oksydacyjny
- Stres oksydacyjny jest głównym czynnikiem zarówno skuteczności przeciwnowotworowej, jak i neurotoksyczności leków chemioterapeutycznych84. TRPA1 działa jako kanał jonowy wrażliwy na redoks i elektrofil, który aktywuje się w warunkach podwyższonego stresu oksydacyjnego podczas chemioterapii. Utlenione fosfolipidy (OxPAPC) oraz inne elektrofile pochodzące z reaktywnych gatunków tlenu (ROS) kowalencyjne modyfikują reszty cysteiny w domenie N-końcowej TRPA1, aktywując tym samym kanał i sprzyjając napływowi wapnia. Aktywacja ta prowadzi do uwolnienia neuropeptydów i mediatorów zapalnych, takich jak CGRP i SP, które pośredniczą w nieprawidłowym przekażaniu bólu i stanie zapalnym neurogennym w patogenezie CIPN61,70. Tymczasem zapalenie obwodowe wywołane przez leki chemioterapeutyczne prowadzi do nadmiernego powstawania i gromadzenia ROS w zwojach czuciowych, co dodatkowo aktywuje i zwiększa regulację TRPA1, tworząc dodatnią pętlę sprzężenia zwrotnego ROS-TRPA1, która wzmacnia nadwrażliwość zapalną i mechaniczną85.
CIPN indukowany CDDP również opiera się na tym mechanizmie, ponieważ CDDP wspiera produkcję ROS w tkankach jamy ustnej, co aktywuje TRPA1 i prowadzi do utrzymującego się bólu twarzowego86. Podobnie OXA moduluje aktywność TRPA1 za pomocą wielu mechanizmów. Z jednej strony OXA bezpośrednio aktywuje TRPA1 poprzez mechanizm wrażliwy na glutation, prowadząc do zakwaszenia cytoplazmatycznego w neuronach DRG71,87. Z kolei OXA hamuje hydroksylazę prolylohydroksylazy (PHD), zapobiegając tym samym hydroksylacji reszt prolinowych w regionie N-końcowym TRPA1, co zwiększa wrażliwość kanału na ROS i znacząco zwiększa jego reakcję na bodźcezimne 71. Ponadto OXA aktywuje szlak sygnalizacyjny p38 MAK, co dodatkowo promuje nadwrażliwość na zimno wywołaną TRPA188.
Badania na zwierzętach dostarczyły mocnych dowodów potwierdzających te mechanizmy. U myszy typu dzikiego leczonego OXA zaobserwowano wyraźną mechaniczną allodynię i nadwrażliwość na zimno, podczas gdy te odpowiedzi były istotnie osłabione u myszy z nokautem TRPA189. Uzyskano również spójne wyniki w modelu larwalnym danio pręgowanego według CIPN, w którym aktywacja TRPA1 zwiększała produkcję ROS poprzez promowanie stresu oksydacyjnego i transdukcji sygnałów bólowych, utrzymując tym samym odpowiedź bólową90. Łącznie te wyniki wskazują, że TRPA1 pełni rolę kluczowego węzła łączącego wykrywanie ROS z amplifikacją bólu, tworząc centralną ścieżkę, przez którą stres oksydacyjny pośredniczy w bólu neuropatycznym w CIPN.
- Stres oksydacyjny jest głównym czynnikiem zarówno skuteczności przeciwnowotworowej, jak i neurotoksyczności leków chemioterapeutycznych84. TRPA1 działa jako kanał jonowy wrażliwy na redoks i elektrofil, który aktywuje się w warunkach podwyższonego stresu oksydacyjnego podczas chemioterapii. Utlenione fosfolipidy (OxPAPC) oraz inne elektrofile pochodzące z reaktywnych gatunków tlenu (ROS) kowalencyjne modyfikują reszty cysteiny w domenie N-końcowej TRPA1, aktywując tym samym kanał i sprzyjając napływowi wapnia. Aktywacja ta prowadzi do uwolnienia neuropeptydów i mediatorów zapalnych, takich jak CGRP i SP, które pośredniczą w nieprawidłowym przekażaniu bólu i stanie zapalnym neurogennym w patogenezie CIPN61,70. Tymczasem zapalenie obwodowe wywołane przez leki chemioterapeutyczne prowadzi do nadmiernego powstawania i gromadzenia ROS w zwojach czuciowych, co dodatkowo aktywuje i zwiększa regulację TRPA1, tworząc dodatnią pętlę sprzężenia zwrotnego ROS-TRPA1, która wzmacnia nadwrażliwość zapalną i mechaniczną85.
- Rola TRPA1 w regulacji odporności i bólu zapalnym
TRPA1 to redoksywny, nieselektywny kanał kationowy, który jest wyrażany zarówno w obwodowym układzie czuciowym, jak i w różnych typach komórek odpornościowych. Może być aktywowany przez stresy oksydacyjne, nitracowe i aldehydowe indukowane przez leki chemoterapeutyczne, a także przez mediatory zapalne i bodźce elektrochemiczne, odgrywając tym samym kluczową rolę w reakcjach zapalnych i uczuleniu bólu podczas CIPN 24,91,92.- TRPA1 reguluje neurozapalenie wywołane przez komórki odpornościowe
W obwodowym układzie nerwowym TRPA1 najlepiej charakteryzuje się w neuronach czuciowych DRG, gdzie pełni rolę kluczowego mediatora nocycepcji. Podczas chemioterapii podwyższone poziomy ROS, reaktywnych gatunków azotu (RNS) oraz metabolitów aldehydu, pochodzących głównie z uszkodzonych neuronów i otaczających komórek Schwanna, mogą bezpośrednio aktywować neuronalne TRPA1, prowadząc do zwiększonej pobudliwości neuronów i nadwrażliwości na ból93. Tymczasem w neuronach sensorycznych wykazano, że sygnalizacja TLR4 zwiększa ekspresję TRPA1 w neuronach DRG, co zwiększa nadwrażliwość na ból94.
Poza neuronami, komórki Schwanna również wyrażają TRPA1, który może być aktywowany przez stres oksydacyjny. Aktywowane komórki Schwanna wzmacniają sygnały ROS i uwalniają mediatory zapalne, tworząc pętlę sprzężenia zwrotnego "komórka-neuron-TRPA1" "Schwann-neuron-TRPA1", która podtrzymuje neurozapalenie i przyczynia się do rozwoju CIPN72,73. Badania na zwierzętach wykazały, że wyczerpanie makrofagów rezydencyjnych w nerwie kulszowym znacząco łagodzi ból związany z nowotworem wywołany aktywacją komórek Schwanna TRPA1 i stresem oksydacyjnym, co podkreśla wzajemne oddziaływanie komórek Schwanna i komórek szpikowych73.
Oprócz neuronów sensorycznych, TRPA1 jest funkcjonalnie ekspresjonowany w kilku populacjach komórek odpornościowych, w tym makrofagach, limfocytach T, komórkach NK oraz MC 24,74,95. ROS, RNS oraz metabolity powstające podczas chemioterapii mogą aktywować TRPA1 w tych komórkach, prowadząc do zróżnicowanych odpowiedzi immunologicznych w zależności od typu komórki91. W makrofagach TRPA1 hamuje aktywację prozapalną, sprzyja fenotypowi przeciwzapalnej i ogranicza infiltrację makrofagów, wywierając tym samym działanie przeciwzapalne i tkankowochroniące 14,96. W limfocytach aktywacja TRPA1 hamuje aktywację limfocytów T i funkcje efektorów, negatywnie regulując odpowiedzi immunologiczne pośredniczone limfocytami T97, podczas gdy napływ Ca2+ pośredniczony przez TRPA1 może zwiększać cytotoksyczność komórek NK, modulując odpowiedzi neurozapalne po uszkodzeniu nerwu52,74. W komórkach tucznych aktywacja TRPA1 została powiązana ze stresem wywołaną degranulacją i sygnalizacją prozapalną, przyczyniając się do wzmacniania stanu alergicznego i neurogennego24,75.
Razem te obserwacje sugerują, że TRPA1 pełni rolę centrum sygnalizacyjnego łączącego neurony, komórki Schwanna i komórki odpornościowe, przy czym podwyższona aktywacja TRPA1 w każdym typie komórek przyczynia się do inicjacji i utrzymania CIPN. Rysunek 5 przedstawia proponowane mechanizmy transtalku neuroimmunologicznego i sygnalizacji bólu pośredniczonego przez TRPA1 w CIPN. - TRPA1 w bólu zapalnym i nocycepcji związanej z CIPN
W układzie nerwowym czuciowym TRPA1 jest głównie zlokalizowany w pierwotnych neuronach czuciowych DRG, zwojach trójdzielnych (TG) oraz zwojach błędnych (VG). Produkty stresu oksydacyjnego, mediatory zapalne oraz sygnalizacja kinaz białkowych (PKA/PKC) indukowana przez chemioterapeuty zwiększają fosforylację TRPA1 i aktywność kanałów26. Aktywacja kanałów zwiększa napływ Ca2+ wewnątrzkomórkowego, wywołując uwalnianie neuropeptydów takich jak SP, neurokinina A (NK-A) i CGRP, które sprzyjają rozszerzeniu naczyń, ekstravazacji osocza oraz rekrutacji komórek odpornościowych, wywołując tym samym stan zapalny neurogenny i uczulenie na ból62.
W warunkach zapalnych podwyższone poziomy cytokin prozapalnych (rodzina IL-1, TNF-α, IL-6, IL-8) oraz chemokin (CXCL5/CXCR2) dodatkowo zwiększają produkcję ROS i aktywację TRPA1, prowadząc do depolaryzacji błony i nadmiernej pobudliwości neuronów DRG, co ostatecznie przyczynia się do bólu neuropatycznego. Dodatkowo mediatory zapalne, takie jak NGF, zwiększają ekspresję TRPA1, tworząc dodatnią pętlę sprzężenia zwrotnego, która utrzymuje stan zapalny i ból 14,98,99,100. TRPA1 uczestniczy również w uczuleniu obwodowym i centralnym, tym samym wzmacniając transmisję bólu101.
Ponadto TRPA1 wspiera sygnalizację nocyceptywną poprzez modulację szlaków zapalnych. Zwiększona aktywacja TRPA1 zwiększa napływ Ca2+ i aktywuje szlak pannexiny-1 (PANX1), co zwiększa uwalnianie trójfosforanu adenozyny (ATP). Zewnątrzkomórkowe ATP, działające jako neuroprzekaźnik, dodatkowo przyczynia się do nadwrażliwości na ból102. Leki chemioterapeutyczne mogą również uwrażliwiać TRPA1 poprzez aktywację receptorów bradikininy B2 oraz sygnalizację PLC/PKCε w komórkach tucznych, co nasila ból związany z CIPN103. Z kolei wykazano, że związki opioidowe, takie jak loperamid, hamują aktywność TRPA1 i aktywność kanałów sodowych zależnych od napięcia (VGSC), hamują aktywację mikrogleju i stres oksydacyjny, a w konsekwencji łagodzą hiperalgezję w CIPN104,105.
Podsumowując, TRPA1 pełni rolę kluczowego celu molekularnego łączącego stres oksydacyjny z sygnalizacją zapalną w CIPN. Poprzez koordynację dwukierunkowych interakcji między komórkami odpornościowymi a neuronami czuciowymi, TRPA1 nie tylko inicjuje i propaguje stan zapalny, ale także wzmacnia ból, stanowiąc kluczowy pomost między regulacją odporności, neurozapaleniem a nadwrażliwością nocyceptywną. - Międzysłuch jonowych kanałów i uczulenie neuronów DRG za pośrednictwem TRPA1
TRPA1 jest silnie eksprimowany w uszkodzonych neuronach sensorycznych, szczególnie w DRG, i pełni rolę kluczowego kanału jonowego pośredniczącego w CIPN. Moduluje pobudliwość neuronów i wspiera transmisję sygnału nocyceptywnego poprzez interakcje z wieloma kanałami jonowymi. Na przykład aktywacja TRPV1 może zwiększyć czułość TRPA1, a oba kanały często są współekspresowane, synergistycznie przyczyniając się do zimnej alodynii i hiperalgezji mechanicznej 76,106. Ponadto TRPA1 wykazuje funkcje uzupełniające z kanałem wrażliwym na zimno TRPM8: TRPM8 pośredniczy w nieszkodliwych odznaniach chłodzenia w zakresie 25-28 °C, podczas gdy TRPA1 jest aktywowany poniżej 17 °C i odpowiada za wykrywanie intensywnych, szkodliwych bodźców zimna. Nieprawidłowa aktywacja obu kanałów została powiązana z nadwrażliwością na zimno często obserwowaną u pacjentów z CIPN77. Stres oksydacyjny wywołany chemioterapią oraz zwiększona aktywność kanałówCa 2+ mogą dodatkowo aktywować kanały TRPA1, prowadząc do częstego wyładowania potencjałów czynnościowych zależnych od kanałów Na+ zależnych od napięcia (Nav1.7)78,79. PonadtoZn2+ może bezpośrednio aktywować TRPA1, wspierając uwalnianie CGRP80, podczas gdy kanały K+ zależne od napięcia (Kv7) wywierają negatywny wpływ regulacyjny na ten proces81. Łącznie współpraca między TRPA1 a innymi kanałami jonowymi, w tym kanałami TRPV1, TRPM8, Ca2+, Na+, K+ i Zn2+, wzmacnia pobudliwość neuronów i transmisję nocyceptywną w CIPN.
Ponadto homeostaza pH wewnątrzkomórkowa może modulować aktywność TRPA1. Wymiennik Na+/H+ 1 (NHE1) wpływa na wrażliwość na TRPA1 poprzez regulację pH wewnątrzkomórkowego. W stanach zapalnych lub wywołanych chemioterapią uszkodzeniami, TRPA1 i NHE1 oddziałują w neuronach DRG 87,107, a zakwaszenie wewnątrzkomórkowe zwiększa reakcję na TRPA1, prowadząc do zwiększonej częstotliwości potencjału czynnościowego i zwiększonego uwalniania neuroprzekaźników, takich jak glutaminian i CGRP 82,83. Proces ten przyczynia się do bólu zapalnego i nadwrażliwości na zimno, a także dodatkowo podtrzymuje neurozapalenie. Z kolei hamowanie ekspresji lub funkcji TRPA1 w neuronach DRG znacząco ogranicza transmisję nocyceptywną oraz odpowiedzi neurozapalne108.
Podsumowując, TRPA1 pełni rolę centralnego węzła molekularnego łączącego stres oksydacyjny i sygnalizację kanałów jonowych w CIPN. Dzięki intensywnemu przesłuchowi z wieloma kanałami jonowi oraz mechanizmom regulacyjnym wewnątrzkomórkowym, TRPA1 promuje nadmierną pobudliwość neuronów czuciowych i nadwrażliwość na ból, stanowiąc kluczowy cel molekularny w leczeniu bólu związanego z CIPN. Rysunek 6 przedstawia mechanizm, dzięki którym TRPA1 moduluje pobudliwość neuronów i wzmacnia sygnalizację nocyceptywną poprzez interakcje z różnymi kanałami jonowymi.
- TRPA1 reguluje neurozapalenie wywołane przez komórki odpornościowe
3. Potencjał celowania w TRPA1 w leczeniu CIPN
W poprzedniej części wyjaśniliśmy, dlaczego TRPA1 jest kluczowym celem łagodzenia CIPN poprzez wywoływanie neurozapalnej reakcji kaskadowej. Mechanizm działania TRPA1 jest dwojaki: z jednej strony TRPA1 jest bezpośrednio modulowany przez kaskadę neurozapalną i uczestniczy w procesie patologicznym CIPN; z drugiej strony TRPA1 oddziałuje z sygnałami zapalnymi, które z kolei pośredniczą w reakcjach neurotoksycznych i nasilają uszkodzenia neuronów. Dlatego ukierunkowane hamowanie TRPA1 może zmniejszyć stres oksydacyjny i reakcje neurozapalne, osłabić sygnalizację bólu i ostatecznie poprawić objawy związane z CIPN. Rysunek 7 przedstawia proponowane mechanizmy, dzięki którym hamowanie TRPA1, zarówno przez konkretnych antagonistów, jak i naturalne środki ziołowe, łagodzi ból neuropatyczny związany z CIPN.
- Antagonista TRPA1
TRPA1 może być aktywowany przez substancje egzogenne (np. olej gorczycowy i maldehyd cynamaldehyd) oraz substancje endogenne (np. produkty stresu oksydacyjnego i mediatory zapalne)62 , powodując ból, swędzenie i stan zapalny109. Z tego powodu TRPA1 został uznany za cel terapeutyczny o szerokim potencjale zastosowań, w tym w leczeniu bólu, chorobach zapalnych oraz zaburzeniach neurologicznych. Dlatego badania i rozwijanie antagonistów TRPA1 są kluczowe.
Kilku antagonistów TRPA1 wykazało potencjalną wartość terapeutyczną w łagodzeniu CIPN 109,110,111,112,113,114,115,116,117. Ich główne mechanizmy obejmują tłumienie reakcji stresu oksydacyjnego wywołanego TRPA1, napływ wapnia oraz sygnalizację neurozapalną, wywierając tym samym antagonistyczne efekty na aktywność TRPA1. W badaniach przedklinicznych selektywny bloker TRPA1 HC-030031 znacząco złagodził mechaniczną i zimną nadwrażliwość wywołaną przez OXA i CDDP28. Tymczasem antagoniści nowej generacji, tacy jak GRC-17536 i LY-3526318, przeszli do fazy II badań klinicznych dotyczących neuropatii cukrzycowej, przewlekłego kaszlu oraz bólu neuropatycznego związanego z chorobą zwyrodnieniową stawów, wykazując dobrą tolerancję i wstępną skuteczność109 113.
Tabela 3 przedstawia podsumowanie aktualnego stanu rozwoju i zastosowań klinicznych reprezentatywnych antagonistów TRPA1. Badania te dostarczają dowodów klinicznych potwierdzających translacyjny potencjał antagonistów TRPA1 w leczeniu bólu neuropatycznego. Jednak większość antagonistów TRPA1 jest nadal ograniczona przez niską biodostępność i potencjalne efekty pozacelowe 115,118,119, i nie weszły jeszcze w kliniczną ocenę specyficzną dla CIPN. Przyszłe badania powinny koncentrować się na optymalizacji selektywności związków i właściwości farmakokinetycznych, a także na projektowaniu badań klinicznych skierowanych specjalnie do CIPN, aby potwierdzić terapeutyczne znaczenie hamowania TRPA1 w tym kontekście.
Oprócz bezpośredniej antagonizmu, modulacja aktywności TRPA1 przez inne cele molekularne również wykazuje obiecujące efekty w CIPN. Receptory Sigma-1 pełnią funkcje regulacyjne na różne kanały jonowe, a wykazano, że antagoniści receptorów Sigma-1 znacząco hamują ekspresję i funkcjonowanie kanałów TRPA1 w błonie plazmatycznej, zapobiegając tym samym postępowi objawów bólowych u myszy modelowych CIPN indukowanych przez OXA89. Badanie przeprowadzone przez Trevisana i in. wykazało, że objawy nadwrażliwości na CIPN wywołane bortezomibem można skutecznie zapobiegać i łagodzić poprzez jednoczesne stosowanie antagonisty TRPA1 HC-030031 lub przeciwutleniacza α-lipoinowego kwasu przed lub w trakcie chemioterapii120. Ponadto, w kontekście neurotoksyczności wywołanej lekami chemioterapeutycznymi, inhibitory TRPA1 są w stanie łagodzić uszkodzenia neurologiczne poprzez redukcję prozapalnej sygnalizacji zależnej od wapnia.
Podsumowując, antagoniści TRPA1 odgrywają ważną rolę w zapobieganiu i leczeniu, modulując funkcję i hamując aktywność tego kanału, między innymi w celu łagodzenia nadwrażliwości na ból i łagodzenia uszkodzeń nerwów. - Modulatory aktywności TRPA1 jako nowe opcje leczenia CIPN
TRPA1 uczestniczy w procesach patologicznych CIPN poprzez odpowiedź kaskadową neurozapalną oraz uszkodzenia neurotoksyczne i może stać się nowym celem leczenia CIPN.
Kilka badań wykazało, że niektóre naturalne zioła i ich aktywne składniki są ściśle powiązane z regulacją aktywności kanału TRPA1 i wykazują efekty biologiczne, takie jak działanie przeciwzapalne i przeciwbólowe, co stanowi potencjalne strategie zapobiegania i leczenia CIPN. Na przykład wykazano, że likwityna posiada istotne właściwości przeciwzapalne121, podczas gdy alicyna wykazuje potencjał analgetyczny ze względu na swoje właściwości antyoksydacyjne i przeciwzapalne122; oba związki biorą udział w modulacji aktywności kanału TRPA1. Na podstawie tych ustaleń spekuluje się, że te naturalne związki mogą łagodzić postrzeganie bólu związane z CIPN oraz reakcje neurozapalne poprzez regulację aktywności TRPA1, wywierając tym samym potencjalne efekty terapeutyczne. Dalsze badania wykazały, że mentol wykazuje dwukierunkowy wpływ regulacyjny na kanały TRPA1, aktywując TRPA1 przy niskich stężeniach, jednocześnie hamując jego aktywność przy wyższych stężeniach. Właściwe stosowanie mentolu może zatem modulować aktywność TRPA1, aby osiągnąć działanie przeciwbólowe i przeciwzapalne u pacjentów z CIPN123. Podobnie cynamon, tradycyjnie stosowany jako terapia rozgrzewająca wspomagająca krążenie krwi, zawiera cynamaldehyd jako główny aktywny składnik. Li i in. poinformowali, że cynamaldehyd aktywuje receptory TRPA1, wspierając termogenezę w brązowej tkance tłuszczowej, a tym samym pomagając utrzymać temperaturę ciała i zmniejszać wrażliwość na zimno124. Ponadto cynamaldehyd wzmacnia odpowiedź antyoksydacyjną poprzez aktywację czynnika jądrowego erytroidowego czynnika 2 (Nrf2)125. Łącznie mentol, hamując TRPA1 w wyższych stężeniach, może łagodzić mechaniczną i zimną allodynię charakterystyczną dla CIPN, podczas gdy cynamaldehyd, dzięki swoim mechanizmom antyoksydacyjnym aktywującym TRPA1 i pośredniczącym Nrf2, może przeciwdziałać stresowi oksydacyjnym wywołanemu chemioterapią oraz poprawiać nietolerancję zimna u pacjentów z CIPN. Dodatkowo, bergenina monohydrat, ligustrazyna, saikosaponina oraz ekstrakty wodne Notopterygium incisum wykazano jako redukcje bólu neuropatycznego 126,127,128,129.
Tabela 4 podsumowuje naturalne ziołowe źródła ligandów TRPA1 oraz ich możliwe mechanizmy łagodzenia CIPN. Wyniki te podkreślają potencjał komponentów TCM w łagodzeniu neurotoksyczności w CIPN. Chociaż zidentyfikowano różne naturalne związki jako modulatory TRPA1 o potencjalnym efektie terapeutycznym, większość z nich pozostaje na etapie badań in vitro i badań na zwierzętach, a dowody na ich skuteczność w CIPN pochodzą głównie z modeli przedklinicznych. Dla porównania, tylko mentol ma ograniczone dowody na potwierdzenie koncepcji u ludzi, a trwające zarejestrowane badania kliniczne130. Te wyniki sugerują, że choć naturalne produkty ukierunkowane na TRPA1 wykazują duże szanse na łagodzenie neurotoksyczności związanej z CIPN, potrzebne są dalsze dobrze zaprojektowane badania kliniczne, aby potwierdzić ich potencjał translacyjny i skuteczność terapeutyczną.
Naturalne modulatory TRPA1 zidentyfikowane z ekstraktów roślinnych nie tylko dostarczają nowych perspektyw terapeutycznych w leczeniu bólu, ale także stanowią potencjalne naturalne źródła leczenia CIPN. Coraz więcej dowodów wskazuje, że naturalne związki mogą łagodzić objawy neurotoksyczne wywołane chemioterapią, tłumiąc nadaktywację TRPA1 lub wywierając dwukierunkowe działania regulacyjne na kanał, osiągając tym samym zarówno efekty przeciwbólowe, jak i przeciwzapalne. Jednak pomimo obiecującego potencjału przedklinicznego, systematyczna walidacja kliniczna pozostaje niewystarczająca. Ponadto te związki zazwyczaj wykazują cechy regulacji wielocelowej i wieloszlakowej, co utrudnia określenie konkretnego wkładu modulacji TRPA1 w ich ogólne działanie terapeutyczne. Przyszłe badania powinny koncentrować się na wyjaśnieniu mechanizmów molekularnych, dzięki którym naturalne modulatory TRPA1 wpływają na CIPN, badaniu synergicznych interakcji między TRPA1 a innymi kanałami jonowymi lub szlakami sygnalizacyjnymi oraz prowadzeniu dobrze zaprojektowanych badań klinicznych potwierdzających ich skuteczność i bezpieczeństwo. Takie działania będą niezbędne do przełożenia naturalnych czynników skierowanych na TRPA1 na praktyczne strategie zarządzania CIPN.
4. Dyskusja
Według najnowszych statystyk Międzynarodowej Agencji Badań nad Rakiem (IARC), w 2022 roku odnotuje się prawie 20 milionów nowych przypadków nowotworów, a około 50% tych pacjentów ostatecznie umrze z powodu raka lub jego powikłań. Prognozy IARC wskazują również, że liczba nowych przypadków nowotworów rocznie przekroczy 35 milionów w 2050 roku. Rak jest zatem poważnym problemem zdrowia publicznego na całym świecie i jednym z głównych czynników przyczyniających się do globalnego obciążenia chorobą1. Chociaż nowatorskie terapie raka (np. terapie celowane i immunoterapia) są nadal badane i rozwijane, chemioterapia nadal odgrywa kluczową rolę w leczeniu raka. CIPN jest częstym skutkiem ubocznym chemioterapii i wpływa na przebieg leczenia oraz jego skuteczność. Jednak patogeneza CIPN nie jest jasna, ale może być związana z dysfunkcją mitochondriów, stresem oksydacyjnym, nieprawidłowościami układu odpornościowego, zaburzeniami kanału jonowego oraz uszkodzeniem neuronów DRG2. Obecnie jedynie duloksetyna została zalecana przez ASCO do leczenia bólu u pacjentów z CIPN. Pomimo wykazanej skuteczności przeciwbólowej, ogólne korzyści kliniczne duloksetyny są umiarkowane, ponieważ przede wszystkim przynosi ulgę objawową, a nie zapobiega CIPN lub cofa podstawowe zmiany patologiczne8. Dlatego badanie potencjalnych celów CIPN jest ważne dla rozwoju leków i precyzyjnej terapii.
Kanały TRP, które są kluczowymi mediatorami sygnalizacji nocyceptywnej, zyskują coraz większą uwagę w kontekście rozwoju terapii. Wśród kanałów TRP sugerowano, że TRPA1 jest kluczowym czynnikiem indukującym nadwrażliwość na ból przez różne leki chemioterapeutyczne131. Dlatego badanie koncentruje się na roli TRPA1 w patogenezie CIPN i dodatkowo wyjaśnia mechanizmy, dzięki którym pośredniczi on w bólu neuropatycznym, co ilustruje Rysunek 8. Ten kanał jest aktywowany przez stres oksydacyjny, wywołując nieprawidłowy ból mechaniczny i nadwrażliwość na zimno 61,70,71 i bierze udział w nocycepcji zapalnej poprzez modulację komórek odpornościowych, aby pośredniczyć w neurozapaleniu 62,72,73,74,75 . Ponadto kanały TRPA1 współdziałają z TRPV1, TRPM8 oraz kanałami z systemem napięciowym, takimi jak Ca2+, Nav1.7, Zn2+ i Kv7. Te interakcje wzmacniają neuropatyczne i zapalne odpowiedzi bólowe 76,77,78,79,80,81. Taka synergiczna modulacja ma istotne implikacje kliniczne. Ponieważ TRPA1, TRPV1 i TRPM8 są współekspresjonowane w neuronach sensorycznych i mogą wzajemnie regulować swoją aktywność, inhibitory dwu- lub wielocelowe są w stanie wywołać bardziej wyraźne efekty przeciwbólowe niż te skierowane wyłącznie na TRPA1. Co więcej, ta synergiczna interakcja pozwala każdemu związkowi osiągnąć porównywalną skuteczność przeciwbólową przy niższych dawkach, co zmniejsza potencjalne skutki niepożądane. Podobnie DRG, będący celem neurotoksyczności, jest dotknięty przez TRPA1. Aktywacja TRPA1 zwiększa pobudliwość neuronów DRG, co z kolei sprzyja uwalnianiu neuroprzekaźników z DRG, prowadząc do zwiększonej nadwrażliwości na objawy nocyceptywne82,83. Podsumowując, TRPA1 może nasilać ból neuropatyczny u pacjentów z CIPN poprzez wywoływanie neurozapalnej odpowiedzi kaskadowej. W związku z tym antagonizowanie TRPA1 może skutecznie łagodzić objawy zapalne i bolesne wywołane przez CIPN, co również sugeruje, że stosowanie antagonistów TRPA1 i naturalnych ziół jest kluczowe.
Skuteczność antagonistów TRPA1 została skutecznie wykazana w modelach zwierzęcych. Na przykład u myszy KO TRPA1 oraz po zastosowaniu antagonistów TRPA1 (np. HC-030031) objawy bólu neuropatycznego wywołane lekami chemioterapeutycznymi są istotnie osłabioneo 86,89. Jednak nadal istnieją ograniczenia w stosowaniu antagonistów TRPA1, ponieważ badania kliniczne u pacjentów z CIPN nie zostały jeszcze przeprowadzone, co sugeruje, że bezpieczeństwo i skuteczność antagonistów TRPA1 u ludzi wymaga dalszej oceny i potwierdzenia. Na przykład różnice w wzorcach ekspresji TRPA1 i wrażliwości na antagonistów między gryzoniami a ludźmi mogą prowadzić do rozbieżności między wynikami przedklinicznymi a klinicznymi. Ponadto konwersja eksperymentalnych dawek ze zwierząt na ludzi pozostaje niepewna, co dodatkowo zwiększa złożoność rozwoju leków.
Ponadto dokładne mechanizmy, dzięki którym TRPA1 pełni funkcję terapeutycznego celu w, nie zostały jeszcze w pełni wyjaśnione, a jego specyficzne funkcje tkankowe wymagają dalszych badań. Biorąc pod uwagę szeroką ekspresję TRPA1 w neuronach czuciowych, komórkach Schwanna i komórkach odpornościowych, rozróżnienie jego specyficznych funkcji w różnych kontekstach komórkowych pozostaje wyzwaniem. Większość istniejących badań opiera się na ogólnoustrojowych antagonistach TRPA1, co utrudnia precyzyjne przypisanie obserwowanych efektów do konkretnych przedziałów komórkowych. Należy podkreślić, że TRPA1 eksprimowany w neuronach czuciowych bezpośrednio pośredniczy w sygnalizacji nocyceptywnej, podczas gdy TRPA1 w komórkach Schwanna i komórkach odpornościowych przede wszystkim reguluje procesy zapalne i mikrośrodowiskowe, które wtórnie modulują wrażliwość na ból. Dlatego tkankowo-specyficzne usuwanie TRPA1 dostarczyłoby ważnych mechanistycznych wglądów. Utrata TRPA1 specyficzna dla neuronów może wyjaśnić jego bezpośrednią rolę w pobudliwości nocyceptorów i transmisji bólu, podczas gdy delecja specyficzna dla komórek Schwanna może wyjaśnić, jak stres oksydacyjny wywołany przez TRPA1 oraz interakcje glejowo-neuronalne sprzyjają długotrwałemu neurozapaleniu. Co ważne, specyficzne dla komórek odpornościowych modele knockoutu TRPA1 (np. w makrofagach lub limfocytach T) pomogłyby określić wkład sygnalizacji TRPA1 immunologicznej w neuroimmunologiczne przesłuchiwanie i regulację zapalną w CIPN. Takie podejścia znacznie pogłębiłyby naszą wiedzę o funkcjach TRPA1 specyficznych dla tkanek i komórek oraz ułatwiłyby opracowanie bardziej precyzyjnych strategii terapeutycznych. Tymczasem wiele aspektów antagonizmu TRPA1 w traktowaniu CIPN pozostaje do dalszego zbadania. Na przykład, czy TRPA1 wykazuje różnice funkcji funkcjonalnych w CIPN wywołanych przez różne leki chemioterapeutyczne oraz jak jego aktywność można precyzyjniej modulować, aby osiągnąć optymalną skuteczność terapeutyczną, pozostają ważne, nierozwiązane pytania.
W tym kontekście połączenie antagonistów TRPA1 z naturalnymi związkami ziołowymi lub tradycyjnymi formułami medycyny chińskiej stanowi obiecującą metodę terapeutyczną. Taka terapia skojarzona może nie tylko zmniejszyć toksyczność związaną z lekami, ale także zwiększyć skuteczność dzięki efektom synergicznym obejmującym wiele celów. Ogólnie rzecz biorąc, antagonizowanie TRPA1 może modulować odpowiedzi immunologiczne i przerywać kaskady neurozapalne, skutecznie łagodząc neurotoksyczność i uszkodzenia neuronów, oferując nowe spostrzeżenia i potencjalne strategie klinicznego zarządzania CIPN.
Wnioski
Niniejszy przegląd kompleksowo bada złożone powiązania między TRPA1 a CIPN oraz potencjalne przeciwzapalne efekty antagonizmu TRPA1 w jego leczeniu. Badania przedkliniczne wykazały, że farmakologiczna inhibicja lub delecja genetyczna TRPA1 może tłumić neurozapalenie, zmniejszać pobudliwość neuronów oraz łagodzić neurotoksyczność, wywołując tym samym działanie przeciwzapalne i przeciwbólowe, które mogą pomóc złagodzić objawy CIPN. Jednak obecne badania nadal mają pewne ograniczenia. Przyszłe badania powinny dalej badać specyficzne mechanizmy molekularne leżące u podstaw udziału TRPA1 w CIPN, optymalizować strategie celowania oraz prowadzić szeroko zakrojone badania kliniczne w celu weryfikacji bezpieczeństwa i skuteczności antagonistów TRPA1. Zapewni to bardziej precyzyjne i skuteczne opcje leczenia dla pacjentów z CIPN.
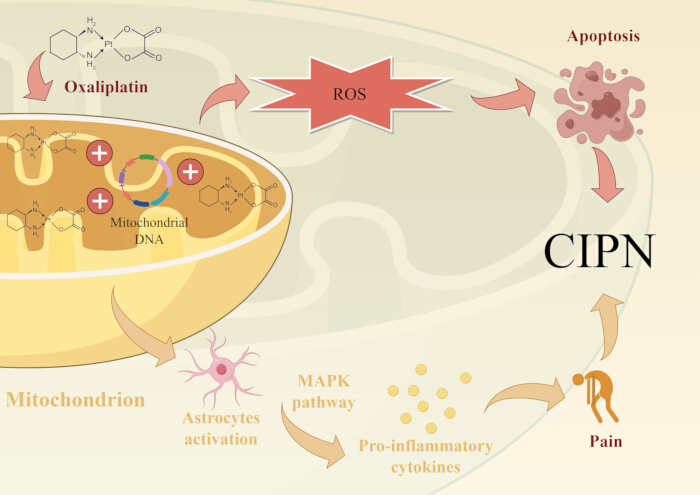
Rysunek 1: Dysfunkcja mitochondrialna i mechanizmy CIPN wywołane stresem oksydacyjnym. Chemioterapeuty na bazie platyny tworzą adukty platynowo-DNA, które gromadzą się w DRG, gdzie wiążą się z nDNA i mtDNA. Powoduje to uszkodzenia DNA/mitochondriów, zwiększa produkcję ROS i indukuje apoptozę neuronów. Istnieją również dowody na to, że OXA wywołuje ból neuropatyczny poprzez aktywację astrocytów i zwiększenie prozapalnej cytokiny w szlaku MAPP. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
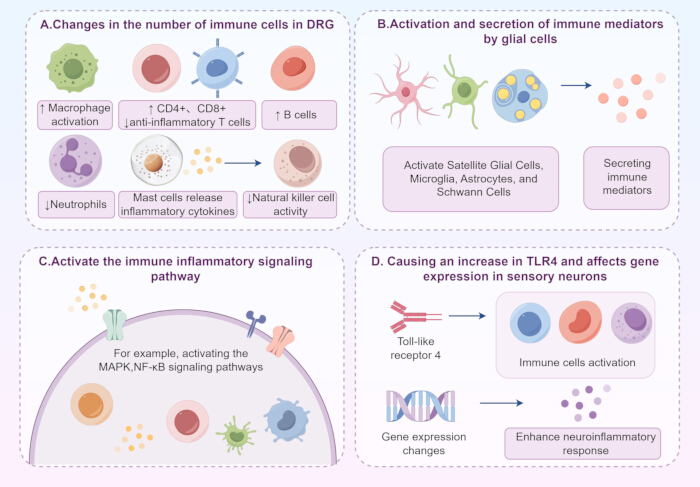
Rysunek 2: Mechanizmy indukcji CIPN przez nieprawidłowości układu odpornościowego. (A) Środki hemoterapeutyczne prowadzą do aktywacji makrofagów, wzrostu liczby limfocytów T (CD4+), cytotoksycznych limfocytów T (CD8+) i komórek B w DRG oraz zmniejszenia liczby przeciwzapalnych limfocytów T i neutrofilów. MC przyczyniają się do progresji CIPN poprzez rekrutację komórek odpornościowych i uwalnianie różnych cytokin zapalnych w CIPN, co zmniejsza aktywność komórek NK, co z kolei nasila neurozapalenie i stres oksydacyjny. (B) Środki chemioterapeutyczne modulują aktywację i wydzielanie mediatorów odpornościowych przez SGC w DRG, mikroglej i astrocytów w rdzeniu kręgowym oraz komórek Schwanna w aksonach, co skutkuje zwiększoną pobudliwością neuronów czuciowych i nasileniem nadwrażliwości na ból w CIPN. (C) Aktywacja immunozapalnych szlaków sygnalizacyjnych, takich jak MAPK i NF-κB, również odgrywa ważną rolę w nasilaniu odpowiedzi neurozapalnych. (D) Środki chemioterapeutyczne mogą również aktywować komórki odpornościowe i wzmacniać odpowiedzi neurozapalne poprzez zwiększenie TLR4 i wywoływanie powiązanych dysregulacji genów. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
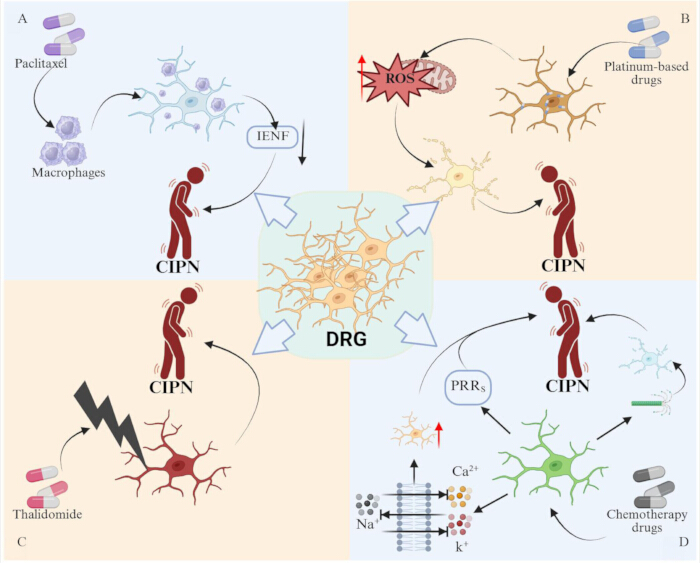
Rysunek 3: DRG jest głównym celem dla leków chemioterapeutycznych wywołujących CIPN. (A) PTX może prowadzić do infiltracji makrofagów do DRG, co z kolei powoduje zmniejszenie liczby IENF. (B) Leki platynowe gromadzą się w DRG, prowadząc do dysfunkcji mitochondriów i podwyższonego poziomu ROS, co z kolei sprzyja apoptozie neuronów. (C) Talidomid może bezpośrednio uszkodzić DRG. (D) Środki chemioterapeutyczne mogą również uszkadzać neurony DRG poprzez zmianę kanałów jonów sodu, potasu i wapnia, zakłócanie struktury mikrotubul oraz aktywację PRR. Proszę kliknąć tutaj, aby zobaczyć większą wersję tego rysunku.
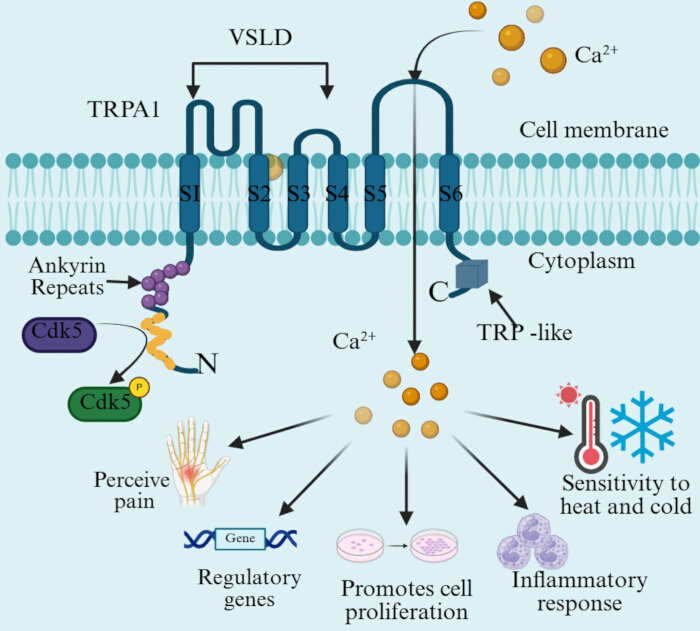
Rysunek 4: Kluczowe domeny strukturalne TRPA1 istotne dla jego aktywacji przez środki chemioterapeutyczne. Kanał TRPA1 zawiera sześć transbłonowych fragmentów α-helikalnych (S1-S6). Wśród nich S1-S4 tworzą VSLD, a S5 i S6 tworzą wklęsłą strukturę porową pętli. Zarówno końce kanału TRPA1, NH2 i COOH znajdują się w cytoplazmie. Jeden z dłuższych końców NH2 zawiera ARDs oraz miejsce Cdk5, natomiast C-terminus TRPA1 zawiera domenę podobną do TRP i jest powiązany z transbłonową domeną strukturalną. Aktywacja kanału może powodować napływ Ca2+ , co z kolei uruchamia szereg szlaków sygnalizacyjnych komórek, takich jak te regulujące ekspresję genów, wspierające proliferację komórek i wywołujące reakcje zapalne. Struktura TRPA1 determinuje jego funkcję w wykrywaniu bólu oraz wrażliwości na ciepło/zimno. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
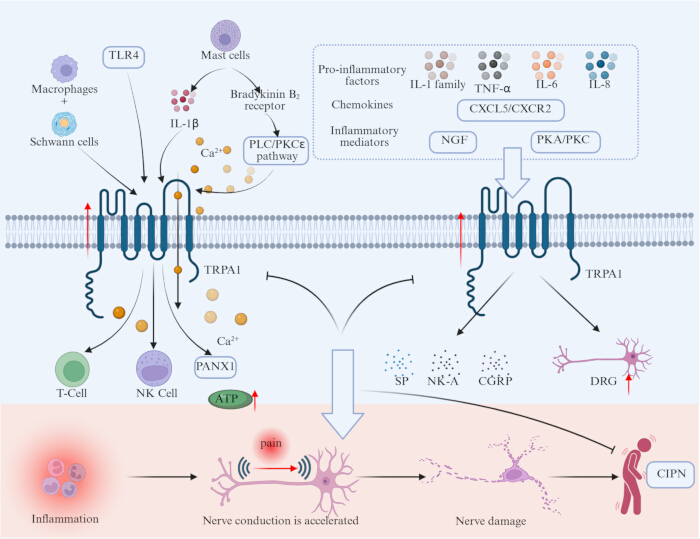
Rysunek 5: TRPA1 reguluje neurozapalną nocycepcję pośredniczącą przez komórki układu odpornościowego. Komórki odpornościowe (makrofagi, komórki Schwanna i MC), czynniki prozapalne (rodzina IL-1, TNF-α, IL-6, IL-8), chemokiny (CXCL5/CXCR2), mediatory zapalne (NGF, PKA/PKC) oraz TLR4 mogą aktywować kanały TRPA1. Aktywacja kanałów TRPA1 może zwiększyć stężenie Ca2+ wewnątrzkomórkowego, co sprzyja uwalnianiu SP, NK-A i CGRP, wpływa na komórki odpornościowe (limfocyty T, NK) oraz moduluje szlaki zapalne (szlak PANX1), zwiększając pobudliwość neuronów DRG oraz utrzymując neurozapalenie i utrzymujący ból. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
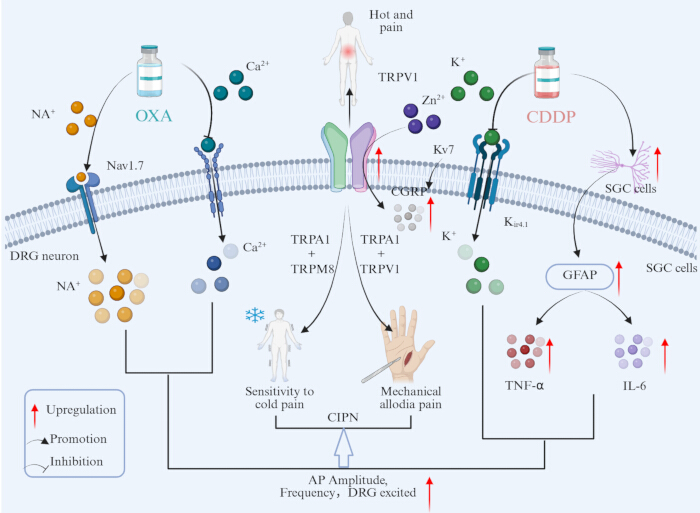
Rysunek 6: TRPA1 moduluje kanały jonowe, aby przyspieszyć sygnalizację bólu. TRPA1 i TRPM8 biorą udział w nadwrażliwości na zimno, a TRPA1 i TRPV1 w mechanicznej allodynii. Ponadto kanały TRPA1 z kanałami Ca2+, Nav1.7, Zn2+, Kv 7 i Kir4.1 wspierają uwalnianie mediatorów zapalnych (np. CGRP, GFAP) oraz czynników prozapalnych (np. TNF-α, IL-6), wywołując nadpobudliwość neuronów DRG, co z kolei wywiera synergiczny efekt nasilający ból neuropatyczny i zapalny. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
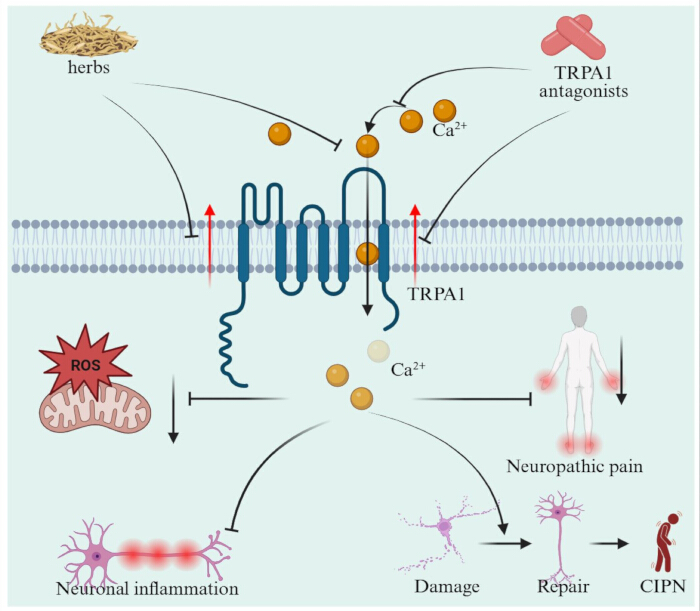
Rysunek 7: Potencjał ukierunkowania TRPA1 na leczenie CIPN. Stosowanie antagonistów TRPA1 i naturalnych ziół może hamować aktywność kanałów TRPA1, zmniejszając tym samym strumień Ca2+ i stres oksydacyjny, co z kolei tłumi reakcje neurozapalne i zmniejsza ból neuropatyczny, ostatecznie zmniejszając uszkodzenia nerwów i poprawiając objawy związane z CIPN. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
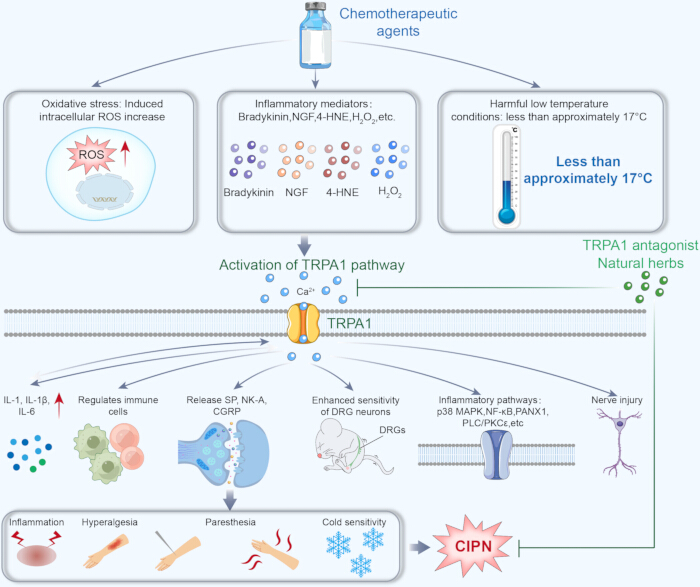
Rysunek 8: Hamowanie TRPA1. Strategia terapeutyczna dla CIPN. Aktywacja TRPA1 powoduje stan zapalny i nadwrażliwość w CIPN; jego hamowanie przez antagonistów lub zioła może zmniejszać stan zapalny neurogenny, sensytyzację nocyceptywną oraz objawy. Proszę kliknąć tutaj, aby zobaczyć większą wersję tej figurki.
Tabela 1: Potencjalne mechanizmy leżące u podstaw CIPN. Środki chemioterapeutyczne przyczyniają się do powstawania CIPN poprzez wiele szlaków patologicznych, w tym zaburzenia mitochondrialne i stres oksydacyjny, nieprawidłowości układu odpornościowego, zaburzenia kanałów jonowych, uszkodzenia neuronów DRG oraz zaburzenia cytoszkieletu neuronalnego. Te mechanizmy łącznie prowadzą do neurozapalenia, neurotoksyczności i bólu neuropatycznego. Prosimy kliknąć tutaj, aby pobrać tę tabelę.
Tabela 2: Mechanizmy CIPN związane z TRPA1. TRPA1 przyczynia się do powstawania CIPN poprzez wiele procesów patologicznych, w tym aktywację wywołaną stresem oksydacyjnym, modulację immunologiczną i stan zapalny, interakcje kanałów jonowych oraz uszkodzenia neuronów DRG. Mechanizmy te łącznie zwiększają pobudliwość neuronów i sprzyjają bólowi neuropatycznemu oraz nadwrażliwości. Prosimy kliknąć tutaj, aby pobrać tę tabelę.
Tabela 3: Aktualny status rozwoju i wskazania kliniczne reprezentatywnych antagonistów TRPA1. Ta tabela podsumowuje głównych antagonistów TRPA1 badanych w badaniach przedklinicznych i klinicznych, w tym ich mechanizmy działania, wskazania terapeutyczne oraz etapy rozwoju leków. Czynniki te hamują aktywność kanału TRPA1, zmniejszając tym samym stres oksydacyjny, stan zapalny oraz ból neuropatyczny związany z CIPN i innymi schorzeniami patologicznymi. Prosimy kliknąć tutaj, aby pobrać tę tabelę.
Tabela 4: Naturalne ziołowe źródła ligandów TRPA1 i ich potencjalne mechanizmy łagodzenia CIPN. Ta tabela podsumowuje reprezentatywne naturalne związki i ekstrakty ziołowe modulujące aktywność TRPA1, w tym ich źródła, typy chemikaliów, warunki eksperymentalne oraz cele molekularne. Te naturalne czynniki wywierają działanie neuroprotekcyjne i przeciwzapalne poprzez regulację TRPA1 i powiązanych szlaków sygnalizacyjnych, łagodząc tym samym stres oksydacyjny, neurozapalność i nadmierną pobudliwość neuronów związane z CIPN. Prosimy kliknąć tutaj, aby pobrać tę tabelę.
Oświadczenia
Nie ma żadnych finansowych konfliktów interesów do ujawnienia.
Podziękowania
Autorzy pragną wyrazić wdzięczność wszystkim członkom grupy Mingzhu Li za wsparcie i pomoc. Rękopis ten został wsparty przez Chińską Narodową Fundację Nauk Przyrodniczych (82104838), Program Spark Fundacji Promocji Chin (XH-D001) oraz Prowincjonalny Program Badawczo-Rozwojowy Liaoning (2024JH2/102500062), co jest z wdzięcznością docenione. Rysunek 1 i Rysunek 2 zostały narysowane za pomocą FigDraw.
Bibliografia
- Bray, F., et al. Global cancer statistics 2022: Globocan estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 74 (3), 229-263 (2024).
- Chinese expert consensus on the diagnosis and treatment of chemotherapy-induced peripheral neuropathy (2022 edition). Zhonghua Zhong Liu Za Zhi. 44 (9), 928-934 (2022).
- Preti, K., Davis, M. E. Chemotherapy-induced peripheral neuropathy: Assessment and treatment strategies for advanced practice providers. Clin J Oncol Nurs. 28 (4), 351-357 (2024).
- Bae, E. H., Greenwald, M. K., Schwartz, A. G. Chemotherapy-induced peripheral neuropathy: Mechanisms and therapeutic avenues. Neurotherapeutics. 18 (4), 2384-2396 (2021).
- Lemanska, A., et al. The association of clinical and patient factors with chemotherapy-induced peripheral neuropathy (CIPN) in colorectal cancer: Secondary analysis of the Scot trial. ESMO Open. 8 (6), 102063(2023).
- Loprinzi, C. L., et al. Prevention and management of chemotherapy-induced peripheral neuropathy in survivors of adult cancers: ASCO guideline update. J Clin Oncol. 38 (28), 3325-3348 (2020).
- Smith, E. M., et al. Effect of duloxetine on pain, function, and quality of life among patients with chemotherapy-induced painful peripheral neuropathy: A randomized clinical trial. Jama. 309 (13), 1359-1367 (2013).
- Jordan, B., et al. Systemic anticancer therapy-induced peripheral and central neurotoxicity: ESMO-EONS-eano clinical practice guidelines for diagnosis, prevention, treatment and follow-up. Ann Oncol. 31 (10), 1306-1319 (2020).
- Hu, S., Huang, K. M., Adams, E. J., Loprinzi, C. L., Lustberg, M. B. Recent developments of novel pharmacologic therapeutics for prevention of chemotherapy-induced peripheral neuropathy. Clin Cancer Res. 25 (21), 6295-6301 (2019).
- Chen, X., Gan, Y., Au, N. P. B., Ma, C. H. E. Current understanding of the molecular mechanisms of chemotherapy-induced peripheral neuropathy. Front Mol Neurosci. 17, 1345811(2024).
- Goel, Y., Fouda, R., Gupta, K. Endoplasmic reticulum stress in chemotherapy-induced peripheral neuropathy: Emerging role of phytochemicals. Antioxidants (Basel). 11 (2), 265(2022).
- Doyle, T. M., Salvemini, D. Mini-review: Mitochondrial dysfunction and chemotherapy-induced neuropathic pain. Neurosci Lett. 760, 136087(2021).
- Trevisan, G., et al. Trpa1 mediates trigeminal neuropathic pain in mice downstream of monocytes/macrophages and oxidative stress. Brain. 139 (Pt 5), 1361-1377 (2016).
- Yao, K., et al. Inflammation: The role of TRPA1 channel. Front Physiol. 14, 1093925(2023).
- Trevisani, M., et al. 4-hydroxynonenal, an endogenous aldehyde, causes pain and neurogenic inflammation through activation of the irritant receptor TRPA1. Proc Natl Acad Sci U S A. 104 (33), 13519-13524 (2007).
- Andersson, D. A., Gentry, C., Moss, S., Bevan, S. Transient receptor potential A1 is a sensory receptor for multiple products of oxidative stress. J Neurosci. 28 (10), 2485-2494 (2008).
- Zhao, M., et al. Acute cold hypersensitivity characteristically induced by oxaliplatin is caused by the enhanced responsiveness of TRPA1 in mice. Mol Pain. 8, 55(2012).
- Nativi, C., et al. A TRPA1 antagonist reverts oxaliplatin-induced neuropathic pain. Sci Rep. 3, 2005(2013).
- Moccia, F., Montagna, D. Transient receptor potential ankyrin 1 (TRPA1) channel as a sensor of oxidative stress in cancer cells. Cells. 12 (9), 1261(2023).
- Faris, P., et al. Transient receptor potential ankyrin 1 (TRPA1) mediates reactive oxygen species-induced Ca (2+) entry, mitochondrial dysfunction, and caspase-3/7 activation in primary cultures of metastatic colorectal carcinoma cells. Cell Death Discov. 9 (1), 213(2023).
- Bessac, B. F., et al. Trpa1 is a major oxidant sensor in murine airway sensory neurons. J Clin Invest. 118 (5), 1899-1910 (2008).
- Logashina, Y. A., Korolkova, Y. V., Kozlov, S. A., Andreev, Y. A. TRPA1 channel as a regulator of neurogenic inflammation and pain: Structure, function, role in pathophysiology, and therapeutic potential of ligands. Biochemistry (Mosc). 84 (2), 101-118 (2019).
- Moparthi, L., Zygmunt, P. M. Human TRPA1 is an inherently mechanosensitive bilayer-gated ion channel. Cell Calcium. 91, 102255(2020).
- Naert, R., López-Requena, A., Talavera, K. TRPA1 expression and pathophysiology in immune cells. Int J Mol Sci. 22 (21), 11460(2021).
- Marini, M., et al. Antinociceptive action of leonurine through TRPA1 and TRPV4 channels modulation. Br J Pharmacol. 182 (22), 5469-5488 (2025).
- Sánchez, J. C., Muñoz, L. V., Galindo-Márquez, M. L., Valencia-Vásquez, A., García, A. M. Paclitaxel regulates TRPA1 function and expression through PKA and PKC. Neurochem Res. 48 (1), 295-304 (2023).
- Li, C., Deng, T., Shang, Z., Wang, D., Xiao, Y. Blocking TRPA1 and tnf-α signal improves bortezomib-induced neuropathic pain. Cell Physiol Biochem. 51 (5), 2098-2110 (2018).
- Nassini, R., et al. Oxaliplatin elicits mechanical and cold allodynia in rodents via TRPA1 receptor stimulation. Pain. 152 (7), 1621-1631 (2011).
- Koivisto, A., Jalava, N., Bratty, R., Pertovaara, A. TRPA1 antagonists for pain relief. Pharmaceuticals (Basel). 11 (4), 117(2018).
- Areti, A., Komirishetty, P., Kalvala, A. K., Nellaiappan, K., Kumar, A. Rosmarinic acid mitigates mitochondrial dysfunction and spinal glial activation in oxaliplatin-induced peripheral neuropathy. Mol Neurobiol. 55 (9), 7463-7475 (2018).
- Xu, Z., et al. Chemotherapy for pain: Reversing inflammatory and neuropathic pain with the anticancer agent mithramycin a. Pain. 165 (1), 54-74 (2024).
- Lees, J. G., et al. Immune-mediated processes implicated in chemotherapy-induced peripheral neuropathy. Eur J Cancer. 73, 22-29 (2017).
- Leo, M., Schmitt, L. I., Kutritz, A., Kleinschnitz, C., Hagenacker, T. Cisplatin-induced activation and functional modulation of satellite glial cells lead to cytokine-mediated modulation of sensory neuron excitability. Exp Neurol. 341, 113695(2021).
- Singh, R., Adhya, P., Sharma, S. S. Redox-sensitive trp channels: A promising pharmacological target in chemotherapy-induced peripheral neuropathy. Expert Opin Ther Targets. 25 (7), 529-545 (2021).
- Zhang, H., et al. Dorsal root ganglion infiltration by macrophages contributes to paclitaxel chemotherapy-induced peripheral neuropathy. J Pain. 17 (7), 775-786 (2016).
- Omran, M., et al. Review of the role of the brain in chemotherapy-induced peripheral neuropathy. Front Mol Biosci. 8, 693133(2021).
- Boyette-Davis, J. A., Hou, S., Abdi, S., Dougherty, P. M. An updated understanding of the mechanisms involved in chemotherapy-induced neuropathy. Pain Manag. 8 (5), 363-375 (2018).
- Spera, M. C., Cesta, M. C., Zippoli, M., Varrassi, G., Allegretti, M. Emerging approaches for the management of chemotherapy-induced peripheral neuropathy (CIPN): Therapeutic potential of the C5a/C5ar axis. Pain Ther. 11 (4), 1113-1136 (2022).
- Araldi, D., et al. Role of pattern recognition receptors in chemotherapy-induced neuropathic pain. Brain. 147 (3), 1025-1042 (2024).
- Au, N. P., Fang, Y., Xi, N., Lai, K. W., Ma, C. H. Probing for chemotherapy-induced peripheral neuropathy in live dorsal root ganglion neurons with atomic force microscopy. Nanomedicine. 10 (6), 1323-1333 (2014).
- Chine, V. B., Au, N. P. B., Ma, C. H. E. Therapeutic benefits of maintaining mitochondrial integrity and calcium homeostasis by forced expression of hsp27 in chemotherapy-induced peripheral neuropathy. Neurobiol Dis. 130, 104492(2019).
- Pero, M. E., et al. Pathogenic role of delta 2 tubulin in bortezomib-induced peripheral neuropathy. Proc Natl Acad Sci U S A. 118 (4), e2012685118(2021).
- Trecarichi, A., Flatters, S. J. L. Mitochondrial dysfunction in the pathogenesis of chemotherapy-induced peripheral neuropathy. Int Rev Neurobiol. 145, 83-126 (2019).
- Canta, A., Pozzi, E., Carozzi, V. A. Mitochondrial dysfunction in chemotherapy-induced peripheral neuropathy (CIPN). Toxics. 3 (2), 198-223 (2015).
- Waseem, M., Kaushik, P., Tabassum, H., Parvez, S. Role of mitochondrial mechanism in chemotherapy-induced peripheral neuropathy. Curr Drug Metab. 19 (1), 47-54 (2018).
- Chine, V. B., Au, N. P. B., Kumar, G., Ma, C. H. E. Targeting axon integrity to prevent chemotherapy-induced peripheral neuropathy. Mol Neurobiol. 56 (5), 3244-3259 (2019).
- Zheng, H., Xiao, W. H., Bennett, G. J. Mitotoxicity and bortezomib-induced chronic painful peripheral neuropathy. Exp Neurol. 238 (2), 225-234 (2012).
- Moraes, T. R., et al. Spinal HMGB1 participates in the early stages of paclitaxel-induced neuropathic pain via microglial TLR4 and rage activation. Front Immunol. 15, 1303937(2024).
- Sekiguchi, F., Kawabata, A. Role of HMGB1 in chemotherapy-induced peripheral neuropathy. Int J Mol Sci. 22 (1), 367(2020).
- Babu, N., et al. TLR-4: A promising target for chemotherapy-induced peripheral neuropathy. Mol Biol Rep. 51 (1), 1099(2024).
- Tong, S. H., et al. Activation of TLR4/CCl2 in intact neurons drives radicular injury-induced global nerve trunk hypersensitivity in radiculopathy preclinical models. J Pain Res. 18, 3903-3918 (2025).
- Yun, H. D., Goel, Y., Gupta, K. Crosstalk of mast cells and natural killer cells with neurons in chemotherapy-induced peripheral neuropathy. Int J Mol Sci. 24 (16), 12543(2023).
- Starobova, H., Mueller, A., Deuis, J. R., Carter, D. A., Vetter, I. Inflammatory and neuropathic gene expression signatures of chemotherapy-induced neuropathy induced by vincristine, cisplatin, and oxaliplatin in C57BL/6j mice. J Pain. 21 (1-2), 182-194 (2020).
- Fumagalli, G., Monza, L., Cavaletti, G., Rigolio, R., Meregalli, C. Neuroinflammatory process involved in different preclinical models of chemotherapy-induced peripheral neuropathy. Front Immunol. 11, 626687(2020).
- Meng, J., et al. Duloxetine, a balanced serotonin-norepinephrine reuptake inhibitor, improves painful chemotherapy-induced peripheral neuropathy by inhibiting activation of p38 MAPK and nf-κb. Front Pharmacol. 10, 365(2019).
- Klein, I., Lehmann, H. C. Pathomechanisms of paclitaxel-induced peripheral neuropathy. Toxics. 9 (10), 229(2021).
- Zhou, L., et al. The therapeutic potential of chemokines in the treatment of chemotherapy- induced peripheral neuropathy. Curr Drug Targets. 21 (3), 288-301 (2020).
- Chen, L. H., et al. Targeting interleukin-20 alleviates paclitaxel-induced peripheral neuropathy. Pain. 161 (6), 1237-1254 (2020).
- Zhang, J., Ma, J., Trinh, R. T., Heijnen, C. J., Kavelaars, A. An HDAC6 inhibitor reverses chemotherapy-induced mechanical hypersensitivity via an IL-10 and macrophage-dependent pathway. Brain Behav Immun. 100, 287-296 (2022).
- Akhilesh Singh, A. K., Tiwari, V. TRPA1 siRNA-loaded nanoformulation ameliorates chemotherapy-induced peripheral neuropathy. ACS Chem Neurosci. 16 (11), 2060-2075 (2025).
- De Logu, F., et al. Oxidative stress mediates thalidomide-induced pain by targeting peripheral TRPA1 and central TRPV4. BMC Biol. 18 (1), 197(2020).
- Iannone, L. F., Nassini, R., Patacchini, R., Geppetti, P., De Logu, F. Neuronal and non-neuronal TRPA1 as therapeutic targets for pain and headache relief. Temperature (Austin). 10 (1), 50-66 (2023).
- Wang, W., Halasz, E., Townes-Anderson, E. Actin dynamics, regulated by rhoa-limk-cofilin signaling, mediates rod photoreceptor axonal retraction after retinal injury. Invest Ophthalmol Vis Sci. 60 (6), 2274-2285 (2019).
- Carozzi, V. A., Canta, A., Chiorazzi, A. Chemotherapy-induced peripheral neuropathy: What do we know about mechanisms. Neurosci Lett. 596, 90-107 (2015).
- Moparthi, L., et al. The human TRPA1 intrinsic cold and heat sensitivity involves separate channel structures beyond the N-ard domain. Nat Commun. 13 (1), 6113(2022).
- Jardín, I., et al. Trps in pain sensation. Front Physiol. 8, 392(2017).
- Sulak, M. A., Ghosh, M., Sinharoy, P., Andrei, S. R., Damron, D. S. Modulation of TRPA1 channel activity by cdk5 in sensory neurons. Channels (Austin). 12 (1), 65-75 (2018).
- Koldsø, H., Jensen, M., Jogini, V., Shaw, D. E. Functional dynamics and allosteric modulation of TRPA1. Structure. 31 (12), 1556-1566.e3 (2023).
- Wei, Y., et al. Function and therapeutic potential of transient receptor potential ankyrin 1 in fibrosis. Front Pharmacol. 13, 1014041(2022).
- Oehler, B., Brack, A., Blum, R., Rittner, H. L. Pain control by targeting oxidized phospholipids: Functions, mechanisms, perspectives. Front Endocrinol (Lausanne). 11, 613868(2020).
- Miyake, T., et al. Distinct mechanism of cysteine oxidation-dependent activation and cold sensitization of human transient receptor potential ankyrin 1 channel by high and low oxaliplatin. Front Physiol. 8, 878(2017).
- De Logu, F., et al. Macrophages and Schwann cell TRPA1 mediate chronic allodynia in a mouse model of complex regional pain syndrome type I. Brain Behav Immun. 88, 535-546 (2020).
- De Logu, F., et al. Peripheral nerve resident macrophages and Schwann cells mediate cancer-induced pain. Cancer Res. 81 (12), 3387-3401 (2021).
- Scopelliti, F., Dimartino, V., Cattani, C., Cavani, A. Functional TRPA1 channels regulate CD56 (dim)CD16(+) NK cell cytotoxicity against tumor cells. Int J Mol Sci. 24 (19), 14736(2023).
- Silverman, H. A., et al. Transient receptor potential ankyrin-1-expressing vagus nerve fibers mediate il-1β induced hypothermia and reflex anti-inflammatory responses. Mol Med. 29 (1), 4(2023).
- Wang, C., et al. TRPV1 and TRPA1 channels interact to mediate cold hyperalgesia in mice. Br J Anaesth. 131 (5), e167-e170 (2023).
- Qi, Y., et al. TRPM8 and TRPA1 are ideal targets for treating cold-induced pain. Eur J Med Chem. 282, 117043(2025).
- Sekiguchi, F., Tsubota, M., Kawabata, A. Sulfide and polysulfide as pronociceptive mediators: Focus on ca(v)3.2 function enhancement and trpa1 activation. J Pharmacol Sci. 155 (3), 113-120 (2024).
- Deng, L., et al. Nav1.7 is essential for nociceptor action potentials in the mouse in a manner independent of endogenous opioids. Neuron. 111 (17), 2642-2659.e13 (2023).
- Betrie, A. H., et al. Zinc drives vasorelaxation by acting in sensory nerves, endothelium, and smooth muscle. Nat Commun. 12 (1), 3296(2021).
- Citak, A., et al. The effects of certain TRP channels and voltage-gated KCNQ/Kv7 channel opener retigabine on calcitonin gene-related peptide release in the trigeminovascular system. Cephalalgia. 42 (13), 1375-1386 (2022).
- Wu, L. Y., et al. Deficiency of kif15 contributes to oxaliplatin-induced cold hypersensitivity by limiting annexin A2 and enhancing TRPA1 localization in DRG neuronal membrane. Neuropharmacology. 269, 110343(2025).
- Zhang, Z., et al. Action potential-independent spontaneous microdomain Ca (2+) transients-mediated continuous neurotransmission regulates hyperalgesia. Proc Natl Acad Sci U S A. 122 (3), e2406741122(2025).
- Perillo, B., et al. Ros in cancer therapy: The bright side of the moon. Exp Mol Med. 52 (2), 192-203 (2020).
- Zhang, Y., et al. Intraganglionic reactive oxygen species mediate inflammatory pain and hyperalgesia through TRPA1 in the rat. Front Pain Res (Lausanne). 4, 1204057(2023).
- Nakatomi, C., et al. Cisplatin induces TRPA1-mediated mechanical allodynia in the oral mucosa. Arch Oral Biol. 133, 105317(2022).
- Riva, B., et al. Oxaliplatin induces pH acidification in dorsal root ganglia neurons. Sci Rep. 8 (1), 15084(2018).
- Cherradi, S., et al. Improving the response to oxaliplatin by targeting chemotherapy-induced cldn1 in resistant metastatic colorectal cancer cells. Cell Biosci. 13 (1), 72(2023).
- Marcotti, A., et al. TRPA1 modulation by sigma-1 receptor prevents oxaliplatin-induced painful peripheral neuropathy. Brain. 146 (2), 475-491 (2023).
- Bellantoni, E., et al. Schwann cell transient receptor potential ankyrin 1 (TRPA1) ortholog in zebrafish larvae mediates chemotherapy-induced peripheral neuropathy. Br J Pharmacol. 181 (23), 4859-4873 (2024).
- Landini, L., et al. TRPA1 role in inflammatory disorders: What is known so far. Int J Mol Sci. 23 (9), 4529(2022).
- Szabó, K., et al. Presence of TRPA1 modifies CD4+/CD8+ t lymphocyte ratio and activation. Pharmaceuticals (Basel). 15 (1), 57(2022).
- Nassini, R., Materazzi, S., Benemei, S., Geppetti, P. The TRPA1 channel in inflammatory and neuropathic pain and migraine. Rev Physiol Biochem Pharmacol. 167, 1-43 (2014).
- Liu, X., Gong, R., Peng, L., Zhao, J. Toll-like receptor 4 signaling pathway in sensory neurons mediates remifentanil-induced postoperative hyperalgesia via transient receptor potential ankyrin 1. Mol Pain. 19, 17448069231158290(2023).
- Sahoo, S. S., et al. Transient receptor potential ankyrin1 channel is endogenously expressed in T cells and is involved in immune functions. Biosci Rep. 39 (9), BSR20191437(2019).
- Zeng, D., et al. TRPA1 deficiency alleviates inflammation of atopic dermatitis by reducing macrophage infiltration. Life Sci. 266, 118906(2021).
- Mukherjee, T., Tung, K. S., Jena, P., Goswami, C., Chattopadhyay, S. Upregulation, functional association, and correlated expressions of TRPV1 and TRPA1 during telmisartan-driven immunosuppression of T cells. Immunol Invest. 53 (4), 622-639 (2024).
- Yin, C., et al. CXCL5 activates CXCR2 in nociceptive sensory neurons to drive joint pain and inflammation in experimental gouty arthritis. Nat Commun. 15 (1), 3263(2024).
- Yin, C., et al. IL-33/ST2 induces neutrophil-dependent reactive oxygen species production and mediates gout pain. Theranostics. 10 (26), 12189-12203 (2020).
- Schumacher, M. A. Peripheral neuroinflammation and pain: How acute pain becomes chronic. Curr Neuropharmacol. 22 (1), 6-14 (2024).
- Koivisto, A., et al. TRPA1: A transducer and amplifier of pain and inflammation. Basic Clin Pharmacol Toxicol. 114 (1), 50-55 (2014).
- Chen, C., et al. TRPA1 triggers hyperalgesia and inflammation after tooth bleaching. Sci Rep. 11 (1), 17418(2021).
- Becker, G., Fialho, M. F. P., Brum, E. S., Oliveira, S. M. K. Kinin B (2) receptor mediates cisplatin-induced painful peripheral neuropathy by intracellular kinase pathways and TRPA1 channel sensitisation. Pharmaceuticals (Basel). 16 (7), 959(2023).
- Gadepalli, A., et al. Loperamide, a peripheral mu-opioid receptor agonist, attenuates chemotherapy-induced neuropathic pain in rats. Int Immunopharmacol. 124 (Pt B), 110944(2023).
- Gadepalli, A., et al. Peripheral mu-opioid receptor activation by dermorphin [d-arg2, lys4] (1-4) amide alleviates behavioral and neurobiological aberrations in rat model of chemotherapy-induced neuropathic pain. Neurotherapeutics. 21 (1), e00302(2024).
- Giniatullin, R. Ion channels of nociception. Int J Mol Sci. 21 (10), 3553(2020).
- Martínez-Rojas, V. A., et al. Interaction of NHE1 and TRPA1 activity in DRG neurons isolated from adult rats and its role in inflammatory nociception. Neuroscience. 465, 154-165 (2021).
- Ummadisetty, O., et al. Dermorphin [d-arg2, lys4] (1-4) amide alleviates frostbite-induced pain by regulating TRP channel-mediated microglial activation and neuroinflammation. Mol Neurobiol. 61 (8), 6089-6100 (2024).
- Vitale, R. M., De Petrocellis, L., Amodeo, P. An updated patent review of TRPA1 antagonists (2020 - present). Expert Opin Ther Pat. 34 (5), 315-332 (2024).
- Balestrini, A., et al. A TRPA1 inhibitor suppresses neurogenic inflammation and airway contraction for asthma treatment. J Exp Med. 218 (4), e20201637(2021).
- Gupta, R., et al. Structural basis of TRPA1 inhibition by hc-030031 utilizing species-specific differences. Sci Rep. 6, 37460(2016).
- Mukhopadhyay, I., et al. Transient receptor potential ankyrin 1 receptor activation in vitro and in vivo by pro-tussive agents: Grc 17536 as a promising anti-tussive therapeutic. PLoS One. 9 (5), e97005(2014).
- Bamps, D., et al. TRPA1 antagonist ly3526318 inhibits the cinnamaldehyde-evoked dermal blood flow increase: Translational proof of pharmacology. Clin Pharmacol Ther. 114 (5), 1093-1103 (2023).
- Terrett, J. A., et al. Discovery of TRPA1 antagonist gdc-6599: Derisking preclinical toxicity and aldehyde oxidase metabolism with a potential first-in-class therapy for respiratory disease. J Med Chem. 67 (5), 3287-3306 (2024).
- Chen, J., et al. Selective blockade of TRPA1 channel attenuates pathological pain without altering noxious cold sensation or body temperature regulation. Pain. 152 (5), 1165-1172 (2011).
- Chen, H., Terrett, J. A. Transient receptor potential ankyrin 1 (TRPA1) antagonists: A patent review (2015-2019). Expert Opin Ther Pat. 30 (9), 643-657 (2020).
- Mesch, S., et al. Discovery of bay-390, a selective CNS penetrant chemical probe as transient receptor potential ankyrin 1 (TRPA1) antagonist. J Med Chem. 66 (2), 1583-1600 (2023).
- Sałat, K., Filipek, B. Antinociceptive activity of transient receptor potential channel trpv1, trpa1, and trpm8 antagonists in neurogenic and neuropathic pain models in mice. J Zhejiang Univ Sci B. 16 (3), 167-178 (2015).
- Gyamfi, O. A., Bortey-Sam, N., Donkor, A. B., White, C. W., Logue, B. A. Analysis of TRPA1 antagonist, a-967079, in plasma using high-performance liquid chromatography tandem mass-spectrometry. J Pharm Anal. 10 (2), 157-163 (2020).
- Trevisan, G., et al. Novel therapeutic strategy to prevent chemotherapy-induced persistent sensory neuropathy by TRPA1 blockade. Cancer Res. 73 (10), 3120-3131 (2013).
- Liu, Z., et al. Liquiritin, a novel inhibitor of TRPV1 and TRPA1, protects against LPS-induced acute lung injury. Cell Calcium. 88, 102198(2020).
- Hernández-Cruz, E. Y., Silva-Islas, C. A., Maldonado, P. D., Pedraza-Chaverri, J., Carballo-Villalobos, A. I. Antinociceptive effect of garlic, garlic preparations and derivative compounds. Eur J Pain. 26 (5), 947-964 (2022).
- Petitjean, H., et al. Trp channels and monoterpenes: Past and current leads on analgesic properties. Front Mol Neurosci. 15, 945450(2022).
- Xiang, L., et al. Network pharmacology-based research uncovers cold resistance and thermogenesis mechanism of Cinnamomum cassia. Fitoterapia. 149, 104824(2021).
- Wang, P., et al. Cinnamaldehyde ameliorates vascular dysfunction in diabetic mice by activating Nrf2. Am J Hypertens. 33 (7), 610-619 (2020).
- Zou, B., et al. Berberine alleviates gastroesophageal reflux-induced airway hyperresponsiveness in a transient receptor potential A1-dependent manner. Evid Based Complement Alternat Med. 2022, 7464147(2022).
- Yu, M., et al. Ligustrazine mitigates chronic venous disease-induced pain hyperalgesia through desensitization of inflammation-associated TRPA1 activity in DRG. J Ethnopharmacol. 298, 115667(2022).
- Lee, G., et al. Identification and characterization of saikosaponins as antagonists of transient receptor potential A1 channel. Phytother Res. 34 (4), 788-795 (2020).
- Ruan, Y., et al. Water extract of Notopterygium incisum alleviates cold allodynia in neuropathic pain by regulation of TRPA1. J Ethnopharmacol. 305, 116065(2023).
- Fallon, M. T., et al. Cancer treatment-related neuropathic pain: Proof of concept study with menthol--a TRPM8 agonist. Support Care Cancer. 23 (9), 2769-2777 (2015).
- Chukyo, A., et al. Oxaliplatin-induced changes in expression of transient receptor potential channels in the dorsal root ganglion as a neuropathic mechanism for cold hypersensitivity. Neuropeptides. 67, 95-101 (2018).