Ten protokół przedstawia standardowy przepływ wysokowydajnego przesiewania dla mikroorganizmów przemysłowych. Obejmuje ono konstruowanie biblioteki mutantów poprzez mutagenezę ARTP, przeprowadzanie pozytywnego przesiewania kropel za pomocą zautomatyzowanych mikrofluidów i następnie weryfikację wyników. Niezawodność przepływu została zweryfikowana poprzez przesiewanie wysokowydajnych szczepów B. coagulans.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Przesiewowe badanie wysokowydajne mutantów Bacillus coagulans hiperprodukujących kwas L-mlekowy za pomocą zautomatyzowanej platformy mikrofluidycznej kroplowej
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Przemysłowe bioprodukowanie opiera się na mikroorganizmach do wydajnego syntetyzowaniu produktów docelowych w inżynieryzowanych warunkach. Jednak szczepy dzikiego typu często nie mają zdolności do tego, z powodu ich rodzimych sieci metabolicznych. Dlatego szybkie i dokładne przesiewanie wysokowydajnych szczepów z dużych bibliotek mutantów jest kluczowymi krokiem w przemysłowej hodowli mikroorganizmów. W ostatnich latach technologia mikrofluidyki kroplowej przyciągnęła znaczną uwagę ze względu na swoją wysoką przepustowość, niski zużycie i zdolności do kompartmentalizacji pojedynczych komórek, co doprowadziło do opracowania licznych systemów sortowania pojedynczych komórek. W niniejszej pracy przedstawiono protokół przesiewania wysokowydajnego dla mikroorganizmów przemysłowych przy użyciu zautomatyzowanej platformy mikrofluidyki kroplowej. Zintegrowany przepływ pracy obejmuje cztery kluczowe etapy: budowę biblioteki mutantów poprzez mutagenezę plazmą atmosferyczną i plazmą w temperaturze pokojowej (ARTP); wysokowydajne enkapsulację pojedynczych komórek i kontrolowane mikrohodowlę w kroplach skalii pikoliterowe; precyzyjne mikrowstrzyknięcie fluorescencyjnego bioczujnika, a następnie sortowanie kropli aktywowanych fluorescencyjnie (FADS), aby odizolować krople zawierające wysokowydajne warianty; oraz walidację posortowanych kandydackich szczepów poprzez fermentację w płytkach mikrotypowych i w flaszy wstrząsającej. Pełny i zintegrowany przepływ pracy przesiewania jest przeznaczony jako znormalizowany szablon, a jego walidacja jest demonstrowana poprzez odizolowanie mutantów wysokowydajnych w produkcji kwasu L-mlekowego szczepu B. coagulans jako konkretnego przykładu. Ta zautomatyzowana platforma przesiewania wysokowydajnego oferuje potężne rozwiązanie techniczne z znacznym potencjałem przyspieszenia przemysłowej hodowli wysokowydajnych szczepów.
Wprowadzenie
Biotechnologia przemysłowa wykorzystuje mikroorganizmy i enzymy jako biokatalizatory do produkcji cennych produktów na dużą skalę. Takie podejście jest uważane za bardziej przyjazne dla środowiska i efektywne niż tradycyjna produkcja chemiczna. Jednak naturalne sieci metaboliczne mikroorganizmów ewoluowały, aby priorytetowo dbać o ich przetrwanie i rozmnażanie, a nie o efektywną syntezę produktów pożądanych przez ludzi. W rezultacie, wysokowydajna hodowla mikrobiologiczna jest często konieczna, aby sprostać wymogom środowiska produkcyjnego przemysłowego z rygorystycznymi warunkami1,2,3. Proces ten polega na szybkiej budowie dużych bibliotek mutantów mikrobiologicznych poprzez mutagenezę fizyczną lub chemiczną, a następnie hodowli i fenotypową detekcję mutantów o różnych genotypach. Następnie wybiera się tylko niewielką część lepszych szczepów. Jednak tradycyjne technologie przesiewowe oparte na płytkach i mikrotalerzy są ograniczone przez uciążliwe procedury, niski przepływ i wysoki koszt. Ta cieśnina, wraz z znacznym zużyciem materiałów eksploatacyjnych i odczynników, prowadzi do niskiej ogólnej efektywności hodowli mikrobiologicznej4,5.
Mikrofluidyka kropel stała się ostatnio przełomowym rozwiązaniem tego problemu. W przeciwieństwie do sortowania komórek aktywowanych fluorescencyjnie (FACS), które są nieodpowiednie do sortowania wydzielonych produktów ze względu na szybkie dyfuzowanie cząsteczek z komórki, sortowanie kropel aktywowanych fluorescencyjnie (FADS) umieszcza pojedyncze komórki w mikrokomorach skali pikolitrowej, skompartymentalizowanych6,7,8. Ta fizyczna izolacja zapobiega konkurencji szczepów, umożliwia zlokalizowany akumulację wydzielonych metabolitów i pozwala na ich ilościową detekcję za pomocą fluorescencyjnych biosensorów. W rezultacie FADS okazało się idealną platformą do przesiewania wysokowydajnego różnych produktów wydzielniczych, w tym aminokwasów, kwasów organicznych i enzymów. Zespół opracował genetycznie zakodowany fluorescencyjny biosensor GECFINDER i w połączeniu z FADS z powodzeniem przesiewał szczepy wytwarzające wysokie poziomy fenyloalaniny i poprawił efektywność sortowania o ponad 1000 razy9. Inna grupa opracowała platformę sortowania kropel aktywowanych fluorescencyjnie sprzężoną z genetycznie zakodowanym biosensorem do przesiewania wysokowydajnych szczepów produkujących kwas 3-dehydroszikiminowy w E. coli, a zoptymalizowany system FADS znacznie poprawił efektywność sortowania i umożliwił izolację mutantów o znacznie zwiększonej produkcji10. Niektórzy naukowcy zastosowali technologię FADS do inżynierii polimerazy DNA Bst, a uzyskane mutanty o znacznie zwiększonej termostabilności i aktywności przemieszczania się nici zostały następnie zastosowane do wykrywania LAMP, co skróciło czas reakcji z 40 min do 10 min11.
Jednakże, translacja tych postępów technologicznych do rutynowych przepływów pracy rozwoju szczepów przemysłowych pozostaje wyzwaniem. Wiele komercyjnych systemów mikrofluidycznych kropel, pomimo ich zaawansowanego sprzętu, nie posiada kompletnej, intuicyjnej i powtarzalnej standardowej procedury operacyjnej dostosowanej do przesiewania fenotypowego mikroorganizmów. Aby zapełnić tę lukę, przyjęto zautomatyzowany mikrofluidyczny platformę kropel integrującą modułową kontrolę płynów, przyjazne dla użytkownika oprogramowanie i standaryzowany projekt chipu, kładąc idealne techniczne podstawy dla ustanowienia w pełni zintegrowanego przepływu pracy sortowania. To badanie wykorzystuje wysokowydajne przesiewanie wysokowydajnych L-kwasu mlekowego produkujących szczepów B. coagulans jako przypadek walidacji. Na podstawie platformy mikrofluidycznej kropel, ustanowiono następujący przepływ pracy, składający się z czterech kluczowych sekwencyjnych kroków: (1) budowa zróżnicowanej biblioteki mutantów poprzez mutagenezę plazmową atmosferyczną i temperatury pokojowej (ARTP); (2) wysokowydajne enkapsulacja pojedynczych komórek i kontrolowana mikrohodowla w kropelach w warunkach zoptymalizowanych dla wzrostu B. coagulans i produkcji L-kwasu mlekowego; (3) precyzyjne pikowy wstrzyknięcie fluorescencyjnego biosensora specyficznego dla L-laktanu, po którym następuje szybkie sortowanie kropel zawierających wyższe producentów; i (4) rygorystyczna walidacja wyselekcjonowanych kandydatów poprzez fermentację w kultiwatorach wstrząsających, aby potwierdzić zwiększoną produkcję i stabilność genetyczną. Ten protokół jest przeznaczony dla naukowców i inżynierów zaangażowanych w przemysłową hodowlę mikroorganizmów, którzy wymagają wysokowydajnego przesiewania produktów wydzielniczych. Jest szczególnie odpowiedni dla hodowli bakterii, które wydziela małe cząsteczki metabolitów lub enzymów. Platforma przesiewowa musi być wyposażona w czujniki kompatybilne z mikrośrodowiskiem kropli, aby umożliwić specyficzną detekcję docelowych metabolitów. Dla szczepów wymagających specjalnych warunków hodowli (np. ścisłe anaeroby), parametry hodowli mogą być dostosowane, aby zoptymalizować i ustalić dedykowaną strategię hodowli. Poprzez ustanowienie
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Zatwierdzenie etyczne nie było wymagane dla niniejszego badania. Wszystkie eksperymenty przeprowadzono z użyciem czystych kultur drobnoustrojów; w badaniu nie uczestniczyli ludzie ani zwierzęta laboratoryjne. Szczegółowe informacje na temat wszystkich materiałów wykorzystanych w poniższym protokole znajdują się w Tabeli materiałów.
1. Przygotowania
UWAGA: Należy przestrzegać zasad bezpieczeństwa biologicznego. B. coagulans jest organizmem z grupy 1 poziomu bezpieczeństwa biologicznego. Należy nosić rękawiczki i fartuch laboratoryjny. Wszystkie manipulacje w otwartych naczyniach należy przeprowadzać w komorze z laminarnym przepływem powietrza. Wszystkie materiały, które miały kontakt z żywymi komórkami, należy autoklawować w temperaturze 121 °C przez 20 min przed utylizacją.
- Źródło i utrzymanie szczepu
- Nabyć B. coagulans ATCC 7050 z komercyjnej kolekcji kultur w formie podłużnej kultury drugiej generacji.
- Wymazać pętlą kulturę z podłoża podłużnego na agar pożywkę startową i inkubować w temperaturze 50 °C przez 24 h. Wybrać pojedynczą kolonię, zaszczepić ją do płynnej pożywki startowej i hodować w temperaturze 50 °C przy 200 rpm przez 12 h.
- Zmieszać otrzymaną kulturę ze sterylnym 40% glicerolem do końcowego stężenia 25% (v/v) i przechowywać jako mrożone zapasy w temperaturze –80 °C. Przed każdym eksperymentem rozmrozić świeżą porcję, wymazać ją na agar pożywkę startową i inkubować w temperaturze 50 °C przez 24 h.
- Następnie wybrać pojedynczą kolonię, zaszczepić ją do płynnej pożywki startowej i hodować w temperaturze 50 °C przy 200 rpm przez 12 h przed użyciem do mutagenezy i przesiewania (Supplementary Figure 1).
- Sensor kwasu mlekowego
- Wyeksprymować i oczyścić sensor eLACCO1.1 zgodnie z opisem w Materiałach Uzupełniających12 (Supplementary Figure 2).
- Uzupełnić oczyszczony sensor o 5% (v/v) glicerolu i przechowywać w temperaturze –80 °C. Przed każdym eksperymentem rozmrozić jedną porcję na lodzie i natychmiast rozcieńczyć sterylnym 10 mM PBS (pH 7.4) do końcowego stężenia roboczego 0.1 mg/mL.
- Przygotowanie pożywek hodowlanych
- Pożywka startowa (g/L: glukoza 20, ekstrakt drożdżowy 5, tryptona 10, octan sodu 2, cytrynian sodu 2, K2HPO4 2, MgSO4·7H2O 0.2, MnSO4·H2O 0.05, FeSO4·7H2O 0.01). Glukozę sterylizować oddzielnie jako roztwór stokowy 200 g/L w temperaturze 115 °C przez 20 min.
- Pozostałe składniki autoklawować w temperaturze 121 °C przez 15 min. Po ochłodzeniu dodać sterylny roztwór stokowy glukozy do końcowego stężenia 20 g/L, a następnie sterylizować mikroelementy poprzez filtrację.
- Kompletną pożywkę przechowywać w temperaturze 4 °C do jednego tygodnia. Stosować do aktywacji nocnej oraz przygotowania inokulum.
- Pożywka do przesiewania (g/L: glukoza 20, ekstrakt drożdżowy 6.66, NaCl 0.333, NH4Cl 0.665, KH2PO4 2, Na2HPO4 4.46, MgSO4 0.12, CaCl2 0.074).
- Glukozę sterylizować oddzielnie w temperaturze 115 °C przez 20 min. Mieszaninę soli i ekstraktu drożdżowego autoklawować w temperaturze 121 °C przez 15 min.
- Po ochłodzeniu dodać sterylny roztwór stokowy glukozy do stężenia 20 g/L. Przechowywać w temperaturze 4 °C do jednego tygodnia. Stosować jako fazę wodną do generowania kropel oraz jako pożywkę hodowlaną wewnątrz kropel podczas 10-godzinnej inkubacji.
- Pożywka fermentacyjna (g/L: glukoza 90, tryptona 13.33, ekstrakt drożdżowy 13.33, octan sodu 0.67, NaCl 0.0133, MgSO4·7H₂O 0.0133, MnSO4·H₂O 0.0133, FeSO4·7H2O 0.0133).
- Glukozę sterylizować jako roztwór stokowy 500 g/L w temperaturze 115 °C przez 20 min. Pozostałe składniki autoklawować w temperaturze 121 °C przez 15 min.
- Po ochłodzeniu dodać sterylny roztwór stokowy glukozy do stężenia 90 g/L. Tuż przed zaszczepieniem dodać sterylny proszek CaCO3 (4% w/v) w celu buforowania pH. Przygotowywać codziennie. Stosować do wstępnego przesiewania na mikropłytkach i walidacji w kolbach z wytrząsaniem.
UWAGA: Wszystkie pożywki przygotowywać w wodzie destylowanej do końcowej objętości 1 L. pH dostosować do 6.5 za pomocą 1 M HCl.
- Pożywka startowa (g/L: glukoza 20, ekstrakt drożdżowy 5, tryptona 10, octan sodu 2, cytrynian sodu 2, K2HPO4 2, MgSO4·7H2O 0.2, MnSO4·H2O 0.05, FeSO4·7H2O 0.01). Glukozę sterylizować oddzielnie jako roztwór stokowy 200 g/L w temperaturze 115 °C przez 20 min.
2. Konstrukcja biblioteki mutantów z wykorzystaniem ARTP
OSTROŻNIE: Obsługa ARTP wiąże się z wykorzystaniem plazmy wysokiej częstotliwości oraz lampy UV. Promieniowanie UV może spowodować uszkodzenia oczu i skóry. Wyładowanie plazmy generuje ozon i wysokie temperatury. Podczas pracy plazmy drzwi komory muszą być zawsze zamknięte. Należy nosić fartuch laboratoryjny i okulary z filtrem UV. Używaj wyłącznie helu o czystości 99,999%; zapewnij odpowiednią wentylację. Po każdej operacji mutagenezy przemyj blat roboczy oraz wewnętrzne ścianki komory mutagenezy ściereczką niepozostawiającą włókien, nasączoną 75% (v/v) etanolem. 75% etanol jest wysoce łatwopalny. Przechowywać z dala od otwartego ognia, iskier i gorących powierzchni.
- Sporządzenie krzywej wzorcowej korelującej OD600 z koncentracją żywych komórek.
- Zaszczepić pojedynczą kolonię B. coagulans do pożywki startowej i inkubować w temperaturze 50 °C, przy 200 rpm przez 12 h, aż kultura osiągnie środkową fazę logarytmiczną.
- Przygotować rozcieńczenia seryjne zawiesiny bakteryjnej w gradientach 104, 105 i 106.
- Napipetować 100 µL każdego rozcieńczenia i równomiernie rozprowadzić na płytkach agarowych z pożywką startową w trzech powtórzeniach.
- Inkubować wszystkie wysiane płytki agarowe w temperaturze 50 °C przez 24 h.
- Policzyć jednostki tworzące kolonie (CFU) dla każdego rozcieńczenia.
UWAGA: Kalibracja wykazuje, że OD600 = 0,5 odpowiada w przybliżeniu 1 × 10⁸ CFU/mL. Wykorzystać tę zależność do określenia początkowej gęstości komórek do enkapsulacji w kropelkach (Supplementary Figure 3).
- Hodować B. coagulans do środkowej lub późnej fazy logarytmicznej, a następnie rozcieńczyć świeżą kulturę startową do OD600 = 0,05 w świeżej pożywce startowej.
- Wewnątrz komory z laminarnym przepływem powietrza przygotować osiem sterylnych małych metalowych dysków i jeden duży metalowy dysk. Przepalić osiem małych dysków nad palnikiem alkoholowym przez 1 min, umieścić je na sterylnym dużym dysku i pozostawić do ostygnięcia na 10 min.
- Za pomocą mikropipety równomiernie rozprowadzić 10 µL rozcieńczonej zawiesiny bakteryjnej na każdym z ośmiu schłodzonych małych dysków.
- Przenieść duży dysk z zaszczepionymi małymi dyskami do sterylnej szalki Petriego.
- Włączyć urządzenie ARTP i aktywować główny ekran sterowania. Włączyć lampę UV wewnątrz komory do mutagenezy. Uruchomić chłodziarkę i schładzać wstępnie przez 20 min, aż temperatura ustabilizuje się na poziomie 20 °C.
- Szybko otworzyć drzwi komory do mutagenezy i umieścić w niej małe dyski.
- Za pomocą sterylnej pęsety sekwencyjnie przenosić każdy mały dysk na stolik próbny ARTP.
UWAGA: Moc RF, natężenie przepływu helu, odległość dyszy od próbki oraz czystość helu zostały ustalone odpowiednio na 120 W, 10 SLM, 2 mm i 99,999%. Czas napromieniowania helu ustawiono odpowiednio na 5, 10, 15, 20, 25 i 30 s. - Poddać każdy mały dysk mutagenezie ARTP zgodnie z ustawionymi parametrami. Po napromieniowaniu przenieść wszystkie dyski do probówki wirówkowej o pojemności 50 mL zawierającej 10 mL pożywki regeneracyjnej. Inkubować w temperaturze 50 °C z wytrząsaniem przy 200 rpm przez 4 h, aby umożliwić regenerację i wzrost komórek.
- Określenie poziomu letalności.
- Rozcieńczyć seryjnie zregenerowaną kulturę w gradiencie od 10-2 do 10-6.
- Rozprowadzić 100 µL każdego rozcieńczenia na płytkach agarowych z pożywką startową, przygotowując trzy powtórzenia dla każdego rozcieńczenia.
- Inkubować wszystkie płytki w temperaturze 50 °C przez 24 h.
- Policzyć kolonie i obliczyć odpowiadającą im wartość CFU/mL.
- Obliczyć poziom letalności za pomocą wzoru:
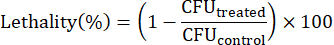 (1)
UWAGA: Przeprowadzić eksperyment w trzech powtórzeniach dla każdego punktu czasowego. Optymalny czas mutagenezy dla ARTP w tym przypadku wynosi 20 s (Supplementary Figure 4).
3. Budowa zautomatyzowanej platformy mikroprzepływowej do kropel i materiały eksploatacyjne
- System sterowania (Rysunek 1)
UWAGA: Składa się on z 3 kanałów wysokoprecyzyjnych kontrolerów ciśnienia o zakresie ciśnienia 0–1000 mbar i czasie odpowiedzi ciśnieniowej < 50 ms (Rysunek 1A). - System obrazowania
UWAGA: Wysokoprędkościowe obrazowanie mikroskopowe CMOS charakteryzuje się szybką akwizycją danych obrazowych o prędkości ≥ 2 GB/s, częstotliwością klatek 0–20 000 fps i maksymalną rozdzielczością 1280 x 860. System posiada funkcję autofokusa do obserwacji ruchu kropli w czasie rzeczywistym oraz umożliwia nagrywanie obrazów i filmów, które mogą być eksportowane w wielu formatach, w tym BMP, AVI, MP4 i TIF. - System detekcji
UWAGA: Umożliwia detekcję sygnału fluorescencyjnego za pomocą 2 laserów: 488 nm i 633 nm oraz 2 kanałów detekcji. - Główny system sterowania
UWAGA: System sterowany przez oprogramowanie zautomatyzowanej platformy mikrofluidyki kropelkowej integruje wiele modułów, w tym sterowanie przepływem cieczy, obrazowanie mikroskopowe, wzbudzanie i detekcję, generowanie kropli, piko-iniekcję oraz sortowanie. Wspiera on również akwizycję, zapis, przechowywanie, wyświetlanie i eksport danych eksperymentalnych. Przedstawiono poszczególne jednostki operacyjne zautomatyzowanej platformy mikrofluidyki kropelkowej (Rysunek 1B). - Materiały eksploatacyjne
UWAGA: Materiały eksploatacyjne użyte w tym protokole obejmują: rurkę wstrzykiwania dla fazy olejowej, próbki i odczynników (Rysunek 2A); rurkę zbiorczą do inkubacji kropli (Rysunek 2B); chip do generowania kropli (Rysunek 2C); chip do piko-iniekcji kropli (Rysunek 2D); oraz chip do sortowania kropli (Rysunek 2E).
4. Generowanie kropel
UWAGA: Należy wyczyścić zautomatyzowaną platformę mikroprzepływową do kropel. Po każdym eksperymencie wytrzeć stół, uchwyt chipa oraz wszelkie miejsca rozlania 75% etanolem, używając ściereczek bezpyłowych. Usunąć pozostałości fluorowanego oleju, zawiesiny komórkowej lub roztworu sensora.
- Enkapsulacja pojedynczych komórek. Aby uzyskać λ = 0,1 w kroplach o objętości 14 pL, należy rozcieńczyć zawiesinę bakteryjną do OD600 ≈ 0,04 (OD600=0,5 odpowiada 1 × 10⁸ CFU/mL). Zgodnie z rozkładem Poissona:
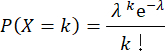 (2)
Przy λ = 0,1 90,5% kropli jest pustych, 9,1% zawiera pojedynczą komórkę, a 0,4% zawiera wiele komórek.
UWAGA: W tym przypadku zmierzona wydajność enkapsulacji pojedynczych komórek wyniosła 11,2% (Rycina uzupełniająca 5). Liczbę komórek w kropli można określić za pomocą barwienia DAPI. Gdy λ = 0,1, a częstość enkapsulacji wielu komórek przekracza 1%, należy zmniejszyć OD₆₀₀, aby obniżyć proporcję kropli zawierających wiele komórek. - Do fiolki wlotowej fazy olejowej pipetować 300 µL oleju fluorowanego. Do fiolki wlotowej fazy wodnej pipetować 500 µL zawiesiny bakteryjnej.
- Oderwać taśmę zabezpieczającą powierzchnię chipa do generowania kropli. Kolejno podłączyć fiolkę z olejem, fiolkę z próbką i fiolkę zbiorczą do odpowiednich otworów w chipie.
- Umieścić chip na stole i zabezpieczyć go. Podłączyć rurki doprowadzające powietrze do fiolek wlotowych, postępując zgodnie z etykietami ścieżek gazowych.
- Uruchomić oprogramowanie zautomatyzowanej platformy mikroprzepływowej do generowania kropli. Przesuwać pokrętło ruchu stołu zgodnie z kierunkami strzałek na chipie, aby ustawić pole widzenia na miejscu generowania kropli.
- Kliknąć "Start" w interfejsie „Droplet Generation” oprogramowania zautomatyzowanej platformy mikroprzepływowej do generowania kropli (Rycina 3A). W interfejsie obrazowania przesuwać suwaki „Z-axis” oraz jasności źródła światła, aby dostosować ostrość i jasność obrazu.
- Kliknąć przyciski „+” i „–” przy parametrach „Droplet Speed” oraz „Droplet Size”, aby dostosować prędkość generowania i rozmiar kropli.
UWAGA: W tym przypadku ciśnienie fazy olejowej oraz ciśnienie fazy próbki do generowania kropli zostały automatycznie ustawione odpowiednio na 300 mbar i 400 mbar, aby osiągnąć częstotliwość generowania 1500 Hz. Przy tych ustawieniach objętość kropli wynosi 14 pL, a CV średnicy kropli utrzymuje się poniżej 5%, co zapewnia jednolity rozmiar kropli i niezawodność dalszych operacji. - Odczekać 1 min, aż urządzenie się ustabilizuje, a stan generowania kropli stanie się spójny. Szybko wymienić fiolkę zbiorczą, aby rozpocząć zbieranie kropli.
UWAGA: Do nowej probówki zbiorczej należy wcześniej dodać niewielką ilość oleju fluorowanego, aby zakryć dolny otwór rurki teflonowej, co zapobiegnie bezpośredniemu kontaktowi kropli ze ścianką rurki i ich łączeniu. - Zatrzymać zbieranie kropli po 30 min pracy. Kliknąć „Stop” w wyskakującym oknie, aby potwierdzić zakończenie generowania kropli.
- Ostrożnie wyjąć probówkę zbiorczą z chipa. Ustawić probówkę i fiolkę zbiorczą pionowo i odczekać, aż krople z probówki wpłyną do fiolki zbiorczej.
- Zdjąć ze stołu chip, fiolkę wlotową fazy olejowej i fiolkę wlotową fazy wodnej. Przetrzeć powierzchnię stołu 75% alkoholem. Etap generowania kropli zostaje zakończony.
5. Hodowla w kropelkach
- Dodaj 1 mL oleju mineralnego do probówki zbiorczej.
UWAGA: Warstwa oleju mineralnego pokrywa zawiesinę kropel, aby zminimalizować parowanie i ograniczyć ekspozycję na tlen, zapewniając jednocześnie wystarczającą wymianę gazową dla fakultatywnego beztlenowca B. coagulans. - Umieść probówkę zbiorczą pionowo w probówce wirówkowej o pojemności 15 mL zawierającej sterylną wodę. Pozostaw probówkę zbiorczą lekko zakręconą i inkubuj w temperaturze 45 °C przez 10 h.
UWAGA: Po inkubacji upewnij się, że CV średnicy kropel wynosi <10% i nie zaobserwowano koalescencji kropel. Odrzuć partie, jeśli kryteria te nie zostaną spełnione.
6. Pikowstrzykiwanie do kropel
OSTRZEŻENIE: Podczas piko-iniekcji do elektrod chipa doprowadzane jest wysokie napięcie za pośrednictwem przyłącza instrumentu. Pole elektryczne może spowodować poważne porażenie prądem. Nie dotykać elektrod ani powierzchni chipa metalowymi narzędziami ani gołymi rękami, gdy wysokie napięcie jest aktywne. Zawsze wyłączać wyjście wysokiego napięcia przed manipulowaniem chipem. Należy nosić izolacyjne rękawice i używać nieprzewodzących narzędzi.
- Przygotuj fiolkę wlotową fazy olejowej. W komorze z laminarnym przepływem powietrza odmierz pipetą 300 µL fluorowanego oleju do fiolki wlotowej fazy olejowej.
- Przygotuj fiolkę wlotową do próbek. Zdejmij zakrętkę fiolki wlotowej z probówki zbiorczej zawierającej kropelki. Zastąp ją nową zakrętką.
- Przytnąć końcówkę nowej fiolki wlotowej. Odciąć niewielki fragment z przedniej części nowej fiolki wlotowej w taki sposób, aby końcówka sięgała poniżej poziomu cieczy kropel w fiolce z próbką.
- Dokręć zakrętkę. Mocno zabezpiecz zakrętkę, aby zapobiec wyciekowi.
- Przygotuj fiolkę wlotową z odczynnikiem. Pipetuj 500 µL czujnika kwasu mlekowego do fiolki wlotowej z odczynnikiem.
- Dodać PBS do fiolki wlotowej z odczynnikiem. Jednocześnie dodać 500 µL sterylnego buforu PBS do tej samej fiolki wlotowej odczynnika.
UWAGA: W tym doświadczeniu dodano bufor PBS w celu zrównoważenia pH kropel. Końcowe stężenie robocze czujnika mleczanów wynosiło 0,1 mg/ml, a objętość załadunku czujnika mleczanów wynosiła 500 µL. - Za pomocą ostrza przetnij taśmę zakrywającą otwory elektrod, aby odsłonić elektrody. Ustaw multimetr w trybie testowania ciągłości obwodu i sprawdź połączenie obwodu oraz status zwarcia w układzie scalonym.
UWAGA: Jeśli multimetr wykaże prawidłowe połączenie obwodu elektrod w chipie, należy przejść do następnego kroku. W przypadku przerwy w obwodzie należy wymienić chip wtryskowy i powtórzyć test. - Po potwierdzeniu prawidłowego połączenia obwodu za pomocą multimetru, usuń taśmę z powierzchni chipa. Podłącz kolejno fiolkę z olejem, fiolkę z próbką, fiolkę z odczynnikiem oraz fiolkę zbiorczą do odpowiednich otworów w chipie.
- Umieść chip na stole i zabezpiecz go. Podłącz rurki doprowadzające powietrze do fiolek wlotowych jedna po drugiej, zgodnie z etykietami ścieżek gazu.
- Otwórz oprogramowanie zautomatyzowanej platformy mikroprzepływowej do kropel. Obrócić pokrętło ruchu stolika zgodnie z kierunkami strzałek na chipie, aby przesunąć pole widzenia na obszar elektrod chipa kropelkowego.
- Kliknij „Startw „Piko-iniekcja w kropelkachinterfejs oprogramowania zautomatyzowanej platformy mikroprzepływowej do kropel (Rysunek 3B). W interfejsie obrazowania przeciągnij „oś Zor suwaki jasności źródła światła w celu dostosowania przejrzystości i jasności obrazu.
UWAGA: Na tym etapie urządzenie automatycznie dostosowuje ciśnienie pompy fazy olejowej do 400 mbar, ciśnienie pompy fazy próbki do 420 mbar oraz ciśnienie pompy fazy wstrzykiwania odczynników do 450 mbar. - W początkowej fazie pracy segment powietrza w cewniku zostanie wprowadzony do chipa, co jest zjawiskiem normalnym i trwa kilka minut.
- Należy poczekać, aż kropelki pojawią się w polu widzenia. Kliknij „Rozpocznij piko-iniekcję. W tym momencie zostanie aktywowane pole elektryczne urządzenia. Dostosuj prędkość generowania kropel, odstępy między kroplami oraz objętość wtrysku, klikając „+i-przyciskiPrędkość kropli", „odstępy między kropelkami” oraz „objętość wtrysku”".
UWAGA: Pole elektryczne ustawiono na domyślny zakres maksymalny. Jeśli w obszarze pola elektrycznego podczas procesu fuzji dochodzi do rozpadu kropli, należy przełączyć urządzenie na zakres średni lub niski. W tym przypadku częstotliwość wtrysku kropli wynosiła 200 Hz. - Obserwować proces w oprogramowaniu do wyświetlania obrazów z kamery wysokich prędkości. Jeśli krople są stabilnie wstrzykiwane do czujnika kwasu mlekowego w stosunku 1:1, odczekać 5 min aż urządzenie się ustabilizuje. Szybko wymienić fiolkę zbiorczą, aby rozpocząć zbieranie kropel.
- Po stabilnym wtryskiwaniu przez 2 h kliknij „Zatrzymajaby zakończyć piko-iniekcję do kropelki.
- Ostrożnie wyjmij probówkę zbiorczą z chipa. Ustaw probówkę i fiolkę zbiorczą pionowo i odczekaj, aż krople z probówki spłyną do fiolki zbiorczej.
7. Sortowanie kropelek
UWAGA: Demulgator jest substancją drażniącą i może powodować podrażnienia skóry oraz oczu. Jest również szkodliwy w przypadku inhalacji lub połknięcia. Zawsze należy stosować odpowiednie środki ochrony indywidualnej (rękawice, fartuch laboratoryjny, gogle ochronne). Demulgatorem należy posługiwać się w dobrze wentylowanym pomieszczeniu lub w dygestorium. Zużyty demulgator należy zbierać w osobnym, wyraźnie oznakowanym pojemniku. Nie wlewać do zlewu.
- W komorze z laminarnym przepływem powietrza odpipetować 300 µL oleju fluorowanego i dodać go do fiolki wlotowej fazy olejowej. Zastąpić nakrętkę fiolki wlotowej probówki zbiorczej zawierającej mikroiniekcyjne kropelki nową nakrętką.
UWAGA: Przed przeprowadzeniem eksperymentów z sortowaniem kropel pobrać 5 µL kropel i obserwować je pod mikroskopem fluorescencyjnym. Zmierzyć średnicę co najmniej 200 kropel; kontynuować pracę tylko wtedy, gdy CV < 10%. - Za pomocą ostrza przeciąć taśmę zakrywającą otwory elektrod, aby odsłonić elektrody. Ustawić multimetr w trybie ciągłości i przetestować połączenie obwodu oraz stan zwarcia chipa.
- Po potwierdzeniu prawidłowego połączenia obwodu za pomocą multimetru, odkleić taśmę z powierzchni chipa. Podłączyć kolejno fiolkę z olejem, fiolkę z próbką i fiolkę zbiorczą do sortowania do odpowiednich otworów w chipie.
- Umieścić chip na stole mikroskopu i go zabezpieczyć. Podłączyć rurki powietrzne do fiolek wlotowych jedna po drugiej, zgodnie z oznaczeniami ścieżek gazu.
- Otworzyć oprogramowanie do obrazowania wysokiej prędkości. Przekręcić pokrętło ruchu stołu zgodnie z kierunkami strzałek na chipie, aby przesunąć pole widzenia na obszar elektrod chipa do kropel.
- Kliknąć „Start” w interfejsie „Droplet Sorting” (Sortowanie kropel) oprogramowania zautomatyzowanej platformy mikrofluidycznej do kropel. W interfejsie obrazowania przesunąć suwaki „Z-axis” (Oś Z) oraz jasności źródła światła, aby dostosować ostrość i jasność obrazu.
UWAGA: Po kliknięciu „Start” urządzenie automatycznie dostosowuje ciśnienie pompy olejowej do 300 mbar, a ciśnienie pompy próbkowej do 190 mbar, co skutkuje przepustowością kropel na poziomie 100 Hz. - W początkowej fazie pracy segment powietrza w cewniku zostanie odprowadzony do chipa, co będzie trwało kilka minut i jest zjawiskiem normalnym.
- Kliknąć, aby wybrać „Laser” i wybrać kanał detekcji 488 nm.
UWAGA: Personel eksperymentalny może wybrać laser 488 nm, laser 633 nm lub kombinację obu, w zależności od projektu detekcji eksperymentalnej. Moc lasera: 20 mW. - Kliknąć „Data Recording” (Rejestracja danych). Urządzenie rozpocznie akwizycję sygnałów fluorescencji kropel (Rysunek 3C).
UWAGA: Zebrać sygnały fluorescencji od 50 000 do 100 000 kropel; urządzenie automatycznie posortuje wartości sygnałów i wygeneruje histogram sygnału fluorescencji. - Na podstawie wygenerowanego histogramu sygnału fluorescencji ustawić próg sortowania na górne 0,1% całkowitych sygnałów fluorescencji i zbierać kropelki o wartościach sygnału fluorescencji powyżej tego progu.
UWAGA: W tym przypadku bramkę sortowania ustawiono tak, aby zbierać kropelki o intensywności fluorescencji > 2750 (a.u.), co odpowiadało górnym 0,1% kropel. - Kliknąć ponownie „Data Recording”. Urządzenie ponownie zarejestruje sygnały fluorescencji pozostałych kropel i posortuje kropelki docelowe na podstawie progu ustawionego w sekcji 7.10.
UWAGA: Pozostałe sygnały kropel zostaną również automatycznie posortowane i przedstawione w formie histogramu fluorescencji. - Po wybraniu obszaru kropel docelowych włączyć „Sorting Switch” (Przełącznik sortowania) i ustawić wartość „Deflection Force” (Siła odchylenia). Urządzenie rozpocznie sortowanie kropel.
UWAGA: Urządzenie oferuje trzy wybieralne poziomy natężenia pola elektrycznego (Wysoki, Średni, Niski). Dla kropel większych niż 30 µm wybrać poziom Wysoki; dla kropel mniejszych niż 25 µm wybrać poziom Średni lub Niski. Zapewnia to stabilne odchylenie i optymalną wydajność sortowania. - Po ustabilizowaniu się urządzenia przez 5 min, wymienić fiolkę zbiorczą, aby zebrać kropelki pozytywne.
UWAGA: Podczas sortowania urządzenie w czasie rzeczywistym stale mierzy intensywność fluorescencji każdej kropelki i porównuje ją z ustawionym progiem. Tylko kropelki o intensywności fluorescencji powyżej progu są odchylane i zbierane do probówki zbiorczej dla frakcji pozytywnej. Kropelka jest uznawana za pozytywną, jeśli urządzenie wyświetla sygnał fluorescencji przekraczający próg sortowania i jednocześnie w interfejsie obrazowania obserwowane jest odchylenie kropelki, co potwierdza, że została ona pomyślnie skierowana do kanału zbierania frakcji pozytywnej. - Zatrzymać sortowanie kropel po 4 h stabilnej pracy. Kliknąć „Stop” w interfejsie „Droplet Sorting”.
- Ostrożnie wyjąć probówkę zbiorczą z chipa. Ustawić probówkę i fiolkę zbiorczą pionowo, aby upewnić się, że kropelki z probówki dostaną się do fiolki zbiorczej.
- Po zakończeniu zbierania kropel kliknąć wykres rozrzutu, aby zapisać wykres rozrzutu z eksperymentu, wartości sygnałów fluorescencji posortowanych kropel pozytywnych oraz wartości sygnałów fluorescencji wszystkich kropel.
- Zdjąć z estołu chip, fiolkę wlotową fazy olejowej, fiolkę z próbką oraz fiolkę z odczynnikiem. Zamknąć oprogramowanie.
- Demulsyfikacja kropel. Dodać 500 µL 1H, 1H, 2H, 2H-perfluorooctanolu do probówki zbiorczej z kropelkami. Odczekać 5 min, a następnie dodać 500 µL świeżego medium przesiewowego w celu odzyskania próbki.
UWAGA: Nie wstrząsać energicznie probówką zbiorczą po dodaniu demulsyfikatora; mieszać delikatnie. Po demulsyfikacji kropel utworzy się wyraźna granica między fazą wodną a olejową. - Pobrać 20 µL zdemulsyfikowanej zawiesiny bakteryjnej, rozcieńczyć ją 10-krotnie i wysiać na dwie płytki agarowe. Inkubować w temperaturze 50 °C przez 2 dni.
UWAGA: Współczynnik rozcieńczenia można dostosować do liczby zebranych kropel. W tym przypadku z dwóch płytek uzyskano około 400 pojedynczych kolonii.
8. Eksport danych
- Kliknij wykres sygnału fluorescencji w pustym obszarze interfejsu sortowania oprogramowania. Wybierz opcję zapisu wykresu rozrzutu sygnału fluorescencji kropli, histogramu sygnału fluorescencji oraz arkusza kalkulacyjnego Excel z sygnałem fluorescencji, które zawierają zarejestrowane wartości natężenia fluorescencji dla całkowitej liczby kropli, a także wartości natężenia fluorescencji dla wyselekcjonowanych kropli pozytywnych.
9. Przesiewanie pierwotne na mikropłytkach
- Wybrać losowo pojedyncze kolonie.
- Zaszczepić płytkę wgłębną 24-dołkową w celu hodowli ekspansyjnej. Każdą wybraną kolonię zaszczepić do jednego dołka płytki wgłębnej 24-dołkowej zawierającej 2 mL pożywki fermentacyjnej. Użyć pętli do szczepienia.
- Uszczelnić płytkę wgłębną 24-dołkową membraną nieprzepuszczalną.
UWAGA: Nie należy używać membrany przepuszczalnej, ponieważ powoduje ona odparowanie pożywki hodowlanej. - Inkubować hodowlę ekspansyjną. Umieścić uszczelnioną płytkę wgłębną 24-dołkową w inkubatorze wytrząsowym w temperaturze 50 °C, przy 200 rpm przez 24 h.
- Przeprowadzić subkulturę w celu walidacji fermentacji. Po 24 h przenieść 200 µL hodowli z każdego dołka do nowej płytki wgłębnej 24-dołkowej zawierającej 1,8 mL pożywki fermentacyjnej (szczepionka 10% v/v). Przed szczepieniem do każdego dołka dodać sterylny CaCO3 do końcowego stężenia 4% (w/v) w celu buforowania pH.
- Uwzględnić kontrole. W każdej nowej płytce wgłębnej 24-dołkowej wypełnić trzy losowo wybrane dołki szczepem rodzicielskim ATCC 7050 jako kontrolami negatywnymi. Procesować je identycznie jak szczepy kandydujące.
- Uszczelnić płytkę wgłębną 24-dołkową membraną nieprzepuszczalną.
- Inkubować płytkę wgłębną 24-dołkową. Umieścić uszczelnioną płytkę w inkubatorze wytrząsowym w temperaturze 50 °C, przy 200 rpm przez 24 h.
- Przygotować próbki do detekcji mleczanu. Wirować płytkę przy 5 842 × g przez 10 min. Przenieść 10 µL supernatantu do czarnej mikropłytki 96-dołkowej i rozcieńczyć 990 µL wodą ultrapurą. Dobrze wymieszać.
- Dodać sensor mleczanu. Do każdego dołka nowej czarnej płytki 96-dołkowej dodać 100 µL rozcieńczonej próbki. Następnie dodać 100 µL sensora kwasu mlekowego. Delikatnie wymieszać.
- Zmierzyć fluorescencję. Inkubować płytkę w temperaturze pokojowej przez 5 min (chroniąc przed światłem). Zmierzyć fluorescencję za pomocą czytnika mikropłytek przy wzbudzeniu 485 nm i emisji 515 nm.
- Ustalić próg selekcji hitów. Obliczyć średnią fluorescencję trzech dołków kontrolnych z rodzicielskim szczepem (parent) oraz odchylenie standardowe (SD_parent). Zdefiniować próg jako F_parent + 3 × SD_parent.
- Zidentyfikować hity pierwotne. Szczep kandydujący uznaje się za hit pierwotny, jeśli jego sygnał fluorescencji przekracza ustalony próg. Zapisać liczbę hitów pierwotnych do dalszej walidacji.
10. Wtórna walidacja szczepów o wysokiej wydajności
UWAGA: Faza ruchoma zawiera rozcieńczony kwas siarkowy (5 mM), który jest substancją żrącą. Należy unikać kontaktu ze skórą oraz wdychania. Stosować odpowiednie środki ochrony indywidualnej (rękawiczki, fartuch laboratoryjny, okulary ochronne). Fazę ruchomą należy przygotowywać i przetwarzać w dobrze wentylowanym pomieszczeniu lub w dygestorium. Wszystkie odpady zawierające kwasy należy zbierać w specjalnym pojemniku na odpady kwasowe w celu ich właściwej utylizacji. Nie wlewać do zlewu.
- Przygotuj kulturę startową. Wysewij pierwotne szczepy wyselekcjonowane na płytki z agarem z pożywki startowej. Inkubuj w temperaturze 50 °C przez 24 h. Wybierz pojedynczą kolonię z każdej płytki i zaszczep ją do 30 mL ciekłej pożywki startowej w kolbie shake-flask o pojemności 250 mL. Inkubuj w temperaturze 50 °C przy 200 rpm przez 12 h.
- Przygotuj proces fermentacji. Przygotuj pożywkę fermentacyjną i dodaj sterylny proszek CaCO3 do końcowego stężenia 4% (w/v) jako neutralizator pH. Przenieś 5 mL kultury startowej do 45 mL tej pożywki w kolbie Erlenmeyera o pojemności 250 mL (szczepienie 10% v/v; końcowa objętość robocza 50 mL).
UWAGA: Użyj trzech niezależnych kolb dla każdego szczepu kandydującego oraz dla szczepu rodzicielskiego ATCC 7050 jako kontroli. - Inkubuj kolby. Umieść kolby w inkubatorze wytrząsowym w temperaturze 50 °C przy 200 rpm. Fermentuj przez 24 h.
- Pobierz próbki. Po 24 h pobierz 1 mL kultury z każdej kolby. Wiruj przy 13 800 × g przez 2 min. Rozcieńcz supernatant 100-krotnie wodą ultrapurą i przefiltruj przez filtr strzykawkowy 0,22 µm.
- Ustaw parametry HPLC. Użyj kolumny Aminex HPX‑87H. Przygotuj fazę ruchomą: 5 mM H₂SO₄ w wodzie ultrapurej, przefiltruj przez membranę 0,22 µm i odgazuj za pomocą sonikacji. Ustaw temperaturę kolumny na 40 °C, szybkość przepływu na 0,6 mL/min, objętość wstrzykiwania na 20 µL i czas analizy na 20 min na próbkę (kwas mlekowy eluje w ~12,600 min). Użyj detektora współczynnika załamania światła (RID).
- Przygotuj krzywą wzorcową. Rozpuść L-mleczan wapnia w wodzie ultrapurej, aby przygotować roztwory wzorcowe o stężeniach 0, 0,4, 0,8, 1,2 i 1,6 g/L (wyrażone jako L-mleczan wapnia). Wstrzyknij każdy standard w trzech powtórzeniach.
UWAGA: Wykresuj pole powierzchni piku w funkcji stężenia i wyznacz równanie regresji liniowej (R2 > 0,999). Analizuj standardy na początku i na końcu każdej serii próbek w celu korekcji dryftu. - Wstrzyknij próbki. Wstrzyknij przefiltrowane supernatanty z fermentacji (20 µL) do systemu HPLC. Zapisz pole powierzchni piku dla L-mleczanu wapnia.
UWAGA: Co 10 próbek wstrzyknij próbkę kontroli jakości (1 g/L L-mleczanu wapnia), aby monitorować stabilność systemu. Akceptowalne przesunięcie czasu retencji wynosi <0,2 min, a zmienność pola powierzchni piku <5% w porównaniu ze wstępnym standardem kalibracyjnym. - Oblicz wydajność kwasu L-mlekowego. Interpoluj pole powierzchni piku każdej próbki na krzywej wzorcowej, aby uzyskać stężenie L-mleczanu wapnia (g/L).
UWAGA: Przelicz na stężenie kwasu L-mlekowego, korzystając z odpowiedniego stosunku mas cząsteczkowych:
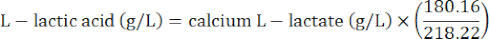 (3)
Oblicz procentową poprawę:
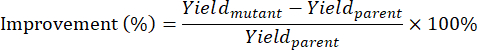 (4)
- Zidentyfikuj finalne szczepy o wysokiej wydajności. Wybierz szczepy, które konsekwentnie wykazują wyższą wydajność kwasu L-mlekowego niż szczep rodzicielski, jako zwalidowane mutanty. Wybierz najlepszy szczep do dalszej charakterystyki.
11. Ocena stabilności genetycznej wysokowydajnych szczepów
- Wysiać wybrany szczep mutanta na płytki z agarem z pożywki startowej. Inkubować w temperaturze 50 °C przez 24 h. Jest to generacja 1.
- Wybrać pojedynczą kolonię z płytki generacji 1 i zaszczepić ją do 5 mL płynnej pożywki startowej w probówce o pojemności 50 mL. Inkubować w temperaturze 50 °C, przy 200 rpm przez 12 h, aby uzyskać kulturę startową F1.
- Przenieść 10% (v/v) kultury startowej z generacji 1 do 50 mL pożywki fermentacyjnej (zawierającej 4% w/v sterylnego CaCO₃) w kolbie z wytrząsarką o pojemności 250 mL. Inkubować w temperaturze 50 °C, przy 200 rpm przez 24 h.
- Pobrać 1 mL kultury po fermentacji. Wirować przy 13 800 × g przez 2 min, rozcieńczyć nadsącz 100-krotnie wodą ultrapurystyczną i zmierzyć stężenie kwasu L-mlekowego za pomocą HPLC. Dla każdej generacji należy użyć trzech niezależnych kolb.
- Aby uzyskać kolejną generację, wysiać pętlą kulturę z generacji 1 na nową płytkę z agarem z pożywki startowej. Inkubować w temperaturze 50 °C przez 24 h. Powtórzyć kroki 11.2 i 11.3 dla generacji 2.
- Powtórzyć proces subkultury, aby uzyskać generację 3 i generację 4. Dla każdej generacji przygotować trzy kolby z wytrząsarką i zmierzyć produkcję kwasu mlekowego za pomocą HPLC.
- Porównać wydajności czterech generacji (1–4) za pomocą jednoczynnikowej analizy ANOVA lub testu t Studenta. Szczep uznaje się za genetycznie stabilny, jeśli między generacjami nie zaobserwowano istotnych różnic (p > 0,05) w produkcji kwasu mlekowego.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
W oparciu o zautomatyzowaną mikrofluidyczną platformę kropelkową opracowano model wysokoprzepustowego przesiewania. Bibliotekę mutantów B. coagulans stworzono metodą mutagenezy ARTP przy optymalnym czasie naświetlania wynoszącym 20 s, co dało wskaźnik śmiertelności na poziomie około 90% (Rysunek 4A). Komórki mutantów zamknięto następnie w kropelkach o objętości 14 pL i średnicy około 30 µm, przy częstotliwości generowania 1500 Hz (Rysunek 4B). Po inkubacji w tempera...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Ten protokół przedstawia standaryzowany proces przesiewowy mikroorganizmów przemysłowych oparty na zautomatyzowanej platformie mikrokropelkowej. Zintegrowany proces obejmuje budowę bibliotek mutantów, generowanie kropel i enkapsulację jednokomórkową, hodowlę w mikroreaktorach, wstrzyknięcie bioczujników, sortowanie kropel z aktywacją fluorescencji i ostateczną weryfikację docelowych szczepów. Wykorzystując wysokowydajne przesiewanie o wysokiej wydajności produkcji kwasu L-mlekowego szczepu B. coagulans jako przy...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Xiaojie Guo i Liyan Wang są pracownikami Jiangsu TMAXTREE Biotechnology Co., Ltd., które produkuje zautomatyzowany mikrofluidyczny system kropelkowy i mikroczipy użyte w tym badaniu. Firma deklaruje, że nie ma żadnych konfliktów interesów w związku z tą pracą i nie miała wpływu na projekt badania, zbieranie danych, analizę, interpretację czy przygotowanie manuskryptu. Pozostali autorzy deklarują brak konfliktów interesów.
Podziękowania
Praca ta była wspierana przez Narodowy Program Nauki i Technologii dla Zaawansowanych Materiałów (Grant nr 2024ZD0603600). Dodatkowe wsparcie zostało zapewnione przez Program S&T Guangdong (Grant nr 2024B1111130002).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Agar | Becton, Dickinson and Company | 214030 | Do przygotowania płyt litych |
| Anhydrous Ethanol | Sinopharm Chemical Reagent Co., Ltd. | 10009218 | Wycieranie i dezynfekcja blatów laboratoryjnych i urządzeń |
| Atmospheric and Room Temperature Plasma (ARTP) | Jiangsu TMAXTREE Biotechnology Co., Ltd. | CP-002 | ARTP został zastosowany do konstrukcji biblioteki mutantów w celu mutageneza szczepów. |
| B. coagulans | Beijing Microbial Culture Collection Center, BMCC | 1511C0004000002355 | B. coagulans ATCC 7050 został użyty jako szczep wyjściowy do mutageneza i cel do wysokowydajnego przesiewania kropel. |
| Black microplate (96 well) | Corning | 3925 | 96-dołkowa czarna płytka mikroskoliczna była używana do testów czujników mlekonianu i oznaczania stężenia kwasu mlekowego. |
| Calcium carbonate | Sinopharm Chemical Reagent Co., Ltd. | 20011062 | Do izolacji hiperproducentów L-kwasu mlekowego. |
| Calcium chloride | Sinopharm | 10005819 | Chlorku wapnia używano do przygotowania pożywki mikrobowej, zapewniając niezbędne składniki odżywcze do wzrostu mikroorganizmów. |
| Calcium L-lactate | Sinopharm Chemical Reagent Co., Ltd. | 69027528 | Używane jako próbki do przygotowania krzywej standardowej w procesie wykrywania. |
| Centrifuge tube (15 mL) | Beijing Xinhengyan Technology Co., Ltd | HB53397 | Używany do rozcieńczania płynu bakteryjnego |
| Collection tube | Jiangsu TMAXTREE Biotechnology Co., Ltd. | DREMcell-CL | Do pobierania kropel i późniejszego uprawu |
| Computer | Lenovo | E450 | Instalacja oprogramowania i sterowanie komórką DREM. |
| DAPI | Solarbio | c0065 | Do barwienia komórek. |
| Deep-well plate (24-well) | BKMAMLAB | 110424008 | Do początkowej weryfikacji wydajności mutantów B. coagulans przy użyciu głębokich płytek dołkowych |
| Demulsifier (1H,1H,2H,2H-Perfluorooctanol) | MACKLIN | H817022 | Demulgator kropli służy do rozbijania mikrodrobin wody w oleju i uwalniania komórek wewnętrznych, szczepów lub supernatantu do dalszego wykrywania i analizy. |
| D-Glucose | Solarbio | G8150-1000 | D-Glukoza jest używana do przygotowania pożywki mikrobowej, zapewniając niezbędne składniki odżywcze do wzrostu mikroorganizmów. |
| Diammonium hydrogen citrate | Solarbio | D9950 | Wodoroortofosforan diamonowy jest używany do przygotowania pożywki mikrobowej, zapewniając niezbędne składniki odżywcze do wzrostu mikroorganizmów. |
| Dipotassium hydrogen phosphate anhydrous | Sigma-Aldrich | P8281 | Bezwodny wodoroortofosforan dipotasu jest używany do przygotowania pożywki mikrobowej, zapewniając niezbędne składniki odżywcze do wzrostu mikroorganizmów. |
| DREM Software version | Jiangsu TMAXTREE Biotechnology Co., Ltd. | DREMcell v02.01.18 | Do sterowania instrumentem DREM Cell. Oprogramowanie DREM jest programem komercyjnym wyłącznie dla instrumentu DREM Cell firmy Jiangsu TMAXTREE Biotechnology Co., Ltd. Nie ma publicznego oficjalnego dostępu ani URL do pobrania i jest dystrybuowane tylko wraz z urządzeniem na podstawie autoryzacji. |
| Droplet Entrapping Microfluidic Cell-sorter (DREM Cell) | Jiangsu TMAXTREE Biotechnology Co., Ltd. | CP-027 | Był używany do wysokowydajnego pojedynczego zamknięcia komórek i sortowania, aby szybko przesiewać wysokowydajne szczepy z biblioteki mutantów. |
| Droplet generation chip | Jiangsu TMAXTREE Biotechnology Co., Ltd. | HC-03-009 | Chip do generowania kropel jest używany do produkcji jednorodnych kropel skalowania pikolitera (pL) do pojedynczego zamknięcia komórek. |
| Droplet injection chip | Jiangsu TMAXTREE Biotechnology Co., Ltd. | HC-03-003 | Mikroiniekcyjny chip kropli jest używany do osiągnięcia precyzyjnego i śladowego wtrysku reagentów do wstępnie uformowanych kropel na potrzeby późniejszych reakcji biochemicznych. |
| Droplet sorting chip | Jiangsu TMAXTREE Biotechnology Co., Ltd. | HC-03-002 | Chip do sortowania kropel jest używany do sortowania docelowych kropel zawierających komórki wysokowydajne na podstawie sygnałów fluorescencyjnych. |
| Erlenmeyer shake flask (250 mL) | Sichuan Shuniu Glass Instrument Co., Ltd. | B-001006 | Służy do weryfikacji uprawy skalowania mutantów B. coagulans po wstępnym przesiewaniu za pomocą głębokich płytek, aby potwierdzić stabilność i powtarzalność wysokowydajnych szczepów. |
| Filter Membranes (0.22 μm) | Merck | SLGPR33RB | Używany do filtracji bulionu fermentacyjnego. |
| Fluorescence inverted microscope | Olympus | IX73 | Mikroskop fluorescencyjny Olympus IX73 był używany do obserwacji morfologii bakterii wewnątrz kropel |
| Fluorinated Oil | Bio-Rad | 1864006 | Olej fluorowany służy jako faza ciągła w mikrofluidyce kropel do generowania stabilnych, jednorodnych i nieinterferujących mikrodrobin wody w oleju, wspierających hodowlę i przesiewanie pojedynczych komórek. |
| High Performance Liquid Chromatography column | Bio-Rad | Bio-Rad Aminex HPX-87 | Służy do separacji kwasu mlekowego od innych składników w bulionie fermentacyjnym według różnych właściwości retencji, aby osiągnąć dokładne ilościowe wykrywanie kwasu mlekowego. |
| High-Performance Liquid Chromatography | Shimadzu | 228-34001-02 | HPLC |
Bibliografia
- Zeng W, et al. High-throughput screening technology in industrial biotechnology. Trends Biotechnol. 2020;38(8):888-906.
- Sarnaik A, et al. High-throughput screening for efficient microbial biotechnology. Curr Opin Biotechnol. 2020;64:141-150.
- Li Z-H, et al. The advances of strategies and technologies in high-throughput microbial culturomics. Biotechnol Adv. 2026;87:108783.
- Zhou S, Alper HS. Strategies for directed and adapted evolution as part of microbial strain engineering. J Chem Technol Biotechnol. 2019;94(2):366-376.
- Xu L, Guo M, Jiang D, Jiang J, Lu L. Advances in high-throughput mutation breeding systems integrating atmospheric and room-temperature plasma (ARTP) with droplet-based microfluidics. Microb Cell Fact. 2025;24:253.
- Picot J, et al. Flow cytometry: retrospective, fundamentals and recent instrumentation. Cytotechnology. 2012; 64(2):109-30 .
- Manohar SM, et al. Flow cytometry: principles, applications and recent advances. Bioanalysis. 2021;13(3):181-198.
- Cai Y, et al. Development of droplet-based microfluidics in generation, manipulation, and biomedical applications. Microchem J. 2025;211:113101.
- Wang J, et al. Repurposing conformational changes in ANL superfamily enzymes to rapidly generate biosensors for organic and amino acids. Nat Commun. 2023; 14(1):6680.
- Tu R, et al. Biosensor-enabled droplet microfluidic system for the rapid screening of 3-dehydroshikimic acid produced in Escherichia coli. J Ind Microbiol Biotechnol. 2020; 47(12):1155-1160.
- Li X, et al. FADS-Based Directed Evolution of a Robust Bst DNA Polymerase Adapting High-Temperature Loop-Mediated Isothermal Amplification (HT-LAMP). ACS Catal. 2025; 15(7):5391-5402.
- Nasu Y, et al. A genetically encoded fluorescent biosensor for extracellular L-lactate. Nat Commun. 2021;12:7058.
- Wei L, et al. Ultrahigh-throughput screening of antagonistic bacteria against Erwinia carotovora Ecc15 based on droplet microfluidics. Food Sci Hum Wellness. 2025;14(11):9250263.
- Li S, et al. Establishment of picodroplet-based co-culture system to improve erythritol production in Yarrowia lipolytica. Biochem Eng J. 2023;198:109036.
- Beneyton T, et al. High-throughput screening of filamentous fungi using nanoliter-range droplet-based microfluidics. Sci Rep. 2016;6:27223.
- He RL, et al. Ultra-high-throughput picoliter-droplet microfluidics screening of the industrial cellulase-producing filamentous fungus Trichoderma reesei. J Ind Microbiol Biotechnol. 2019;46(11):1603-1610.
- Zhang X, et al. Electrokinetic gated injection-based microfluidic system for quantitative analysis of hydrogen peroxide in individual HepG2 cells. Lab Chip. 2011;11(6):1144-1150.
- Agresti JJ, et al. Ultrahigh-throughput screening in drop-based microfluidics for directed evolution. Proc Natl Acad Sci USA. 2010;107(9):4004-4009.
- Abalde S, et al. High-throughput detection of ethanol-producing cyanobacteria in a microdroplet platform. J R Soc Interface. 2015; 12(106):20150216.
- Ostafe R, et al. Ultra-high-throughput screening method for the directed evolution of glucose oxidase. Chem Biol. 2014; 21(3):414–421.
- Chen YH, et al. Characterization of sensitivity and specificity in leaky droplet-based assays. Lab Chip. 2012;12(23):5093-5103.
- Greenwald EC, et al. Genetically encoded fluorescent biosensors illuminate the spatiotemporal regulation of signaling networks. Chem Rev.2018; 118(24):11707–11794.
- Li S, et al. Combining genetically encoded biosensors with droplet microfluidic system for enhanced glutaminase production by Bacillus amyloliquefaciens. Biochem Eng J. 2022;186:108586.
- Tellechea-Luzardo J, et al. Transcription factor-based biosensors for screening and dynamic regulation[J]. Front. Bioeng. Biotechnol., 2023, 11: 1118702.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
