Ten protokół zapewnia standaryzowaną, wysokowydajną metodę przesiewowego badania związków z wykorzystaniem in vivo rybek zebrafish w celu ilościowego określenia utraty neuronów dopaminergicznych i deficytów zachowania ruchowego, umożliwiając wydajne przesiewanie związków neuroprotekcyjnych.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
In Vivo Fenotypienie neurodegeneracji dopaminergicznej u larw rybki zebra z wykorzystaniem analizy behawioralnej i obrazowania wysoko-zawartościowego
W tym artykule
Podsumowanie
Streszczenie
Badania nad odkrywaniem leków w neurodegeneracji są ograniczone przez wysokie koszty i niską wydajność tradycyjnych modeli ssaków. Ten wąski przesmyk jest szczególnie zauważalny w badaniach nad chorobą Parkinsona, gdzie rygorystyczne i skalowalne badania nad neurodegeneracją dopaminergiczną (DA) pozostają powolne i wymagające dużych zasobów. Aby zaradzić tej luki, przedstawiamy standaryzowaną, wysokowydajną metodę fenotypową wykorzystującą transgenny model rybki labiryntowej wyrażającej nitroreduktazę w neuronach dopaminergicznych, aby badać utratę neuronów DA w ciągu pięciu dni po zapłodnieniu. Rybki labiryntowe oferują kluczowe zalety dla przekładowej neurobiologii, w tym szybki rozwój larw, optyczną przezroczystość umożliwiającą in vivo obrazowanie całego mózgu, silne zachowanie genów i szlaków istotnych dla choroby Parkinsona oraz nienaruszony układ nerwowy niedostępny w modelach hodowanych w kulturze komórkowej. Nasz protokół integruje ablacje chemogenne i obrazowanie wysoko zawartościowe, aby generować szybkie zbiory danych do przesiewów. Neurony DA są selektywnie ablatowane za pomocą metronidazolu (MTZ), powodując specyficzną i dostosowywalną neurodegenerację. Leczenie MTZ powoduje zależne od dawki zmniejszenie lokomocji zgodne z fenotypami przypominającymi bradykinezę, zapewniając mocne korelacje behawioralne z utratą komórek DA. Ponieważ choroba Parkinsona jest zasadniczo zaburzeniem ruchowym, łączymy pomiary anatomiczne z funkcjonalnymi odczytami behawioralnymi. Aktywność ruchowa jest rejestrowana bezpośrednio na płytce i ilościowo określana za pomocą zautomatyzowanego śledzenia, wyodrębniając metryki, w tym całkowitą przebytą odległość, częstotliwość zanurzeń i inicjację wybuchów. Rybki labiryntowe zapewniają wydajny i skalowalny system modelowy, w którym setki larw może być badanych jednocześnie przy minimalnym potraktowaniu. Zoptymalizowaliśmy protokół wysokowydajnego przesiewu leków na płytkach, zaprojektowany w celu zminimalizowania wariancji eksperymentalnej w badaniach licencjackich. Ta standaryzowana, płytkowa forma przesiewowa związków kandydujących do neuroprotekcji lub ratowania funkcji zapewnia, że dane zebrane przez różnych badaczy pozostają statystycznie porównywalne i skuteczne w identyfikowaniu kandydatów neuroprotekcyjnych, poprawiając reproduktywalność. Razem, ta metodologia zapewnia mocny, skalowalny rama dla badań nad neurodegeneracją.
Wprowadzenie
Badania nad odkrywaniem leków w neurodegeneracji napotykają na znaczącą przeszkodę efektywności z powodu wysokich kosztów i niskiego przepływu tradycyjnych modeli ssaków1,2, co wymaga starannego planowania eksperymentu i zatrudnienia dużej liczby osób. Ogólnym celem tej metody jest zapewnienie standaryzowanego, wysoko wydajnego podejścia z wykorzystaniem transgenicznego modelu ryby zebra na Tg(th:Gal4; UAS:NTR-mCherry), w którym nitroreduktaza-mCherry jest specyficznie wyrażana w dopaminergicznych (DA) neuronach w celu badania utraty neuronów DA i niedoborów lokomocji. Podstawą zastosowania tej techniki jest potrzeba rygorystycznych, skalowalnych i ekonomicznie opłacalnych modeli in vivo do badań nad neurodegeneracją3,4,5. Podczas gdy kultury komórkowe in vitro pozwalają na szybkie badanie leków, brakuje im kompletnego układu neuronowego i kontekstu całego organizmu, które są niezbędne dla istotności translacyjnej6. Natomiast modele gryzoni zapewniają doskonały kontekst fizjologiczny, ale są drogie i czasochłonne w przypadku początkowego wysoko wydajnego przesiewowego badania związków neuroprotekcyjnych7,8.
Ryby zebra posiadają szybki rozwój larw, optyczną przezroczystość, która umożliwia in vivo pełne obrazowanie mózgu oraz silne zachowanie ścieżek genetycznych istotnych dla chorób, szczególnie związanych z neurodegeneracją9,10,11. Protokół specyficznie integruje standaryzowane hodowlę, chemogenetyczną ablacje za pomocą metronidazolu (MTZ) oraz obrazowanie wysokiej zawartości sparowane z funkcjonalnym śledzeniem zachowania. Pomiar aktywności ruchowej bezpośrednio dostarcza mocnej korelacji behawioralnej do utraty neuronów DA, ponieważ utrata neuronów dopaminy jest związana z nieprawidłowościami zachowania12,13,14. Standaryzowany, oparty na płytkach format minimalizuje wariancję eksperymentalną pomiędzy operatorami, a wysoki przepływ systemu larw ryby zebra umożliwia duże wielkości prób, co razem zapewnia wystarczającą moc statystyczną do wykrycia efektów neuroprotekcyjnych. Dzięki temu protokół jest dobrze przystosowany do zastosowań wymagających skalowalnego i powtarzalnego przesiewu, w tym w ustawieniach, gdzie doświadczenie badacza może się różnić.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
Wszystkie metody obejmujące wykorzystanie kręgowców zostały przeprowadzone zgodnie z wytycznymi Instytucjonalnego Komitetu ds. Opieki i Wykorzystania Zwierząt (zatwierdzenie IACUC AUP-25-098).
1. Hodowla rybek danio
- Utrzymanie warunków systemu wodnego
- Utrzymuj recyrkulacyjny system wodny w temperaturze 28.5°C (zakres dopuszczalny: 26°C–30°C), pH 7.1–7.8 oraz przewodność 600–700 µS/cm. Utrzymuj dorosłe danio pręgowane przy zagęszczeniu około 5 ryb/L w zbiornikach macierzystych.
- Codziennie monitoruj poziomy amoniaku, azotynów i azotanów za pomocą kolorymetrycznego zestawu do testowania jakości wody w akwarium zgodnie z instrukcją producenta. Utrzymuj poziom amoniaku i azotynów na 0 ppm oraz azotanów w przedziale 10–20 ppm.
- Wykonuj wymiany wody, gdy poziom amoniaku lub azotynów przekroczy 0 ppm, poziom azotanów przekroczy 20 ppm, pojawi się widoczna mętność lub zanieczyszczenia, lub gdy wartości pH/przewodności wyjdą poza zakresy docelowe opisane w kroku 1.1.1. Kontynuuj wymiany do momentu, aż amoniak i azotyny powrócą do 0 ppm, azotany do 10–20 ppm, a wartości pH/przewodności zostaną przywrócone do zakresu docelowego.
- Utrzymuj cykl 14 h światła: 10 h ciemności w celu synchronizacji rytmu okołodobowego i rozrodu.
- Karmienie danio pręgowanych na różnych etapach rozwoju
- Karm dorosłe ryby wolno tonącymi granulkami 0.5 mm dwa razy dziennie. Standaryzuj karmienie według czasu spożycia i podawaj tylko taką ilość, która zostanie skonsumowana w ciągu 3–5 min. Stosuj tę samą wielkość granulek i ten sam rodzaj diety konsekwentnie we wszystkich kohortach eksperymentalnych.
- Karm larwy ryb paszą Gemma Micro 75 ZF lub równoważną dietą dla larw danio pręgowanych o wielkości cząsteczek około 75 µm, trzy razy dziennie. Karm ryby młodociane (1 miesiąc) paszą Gemma Micro 150 ZF lub równoważną dietą dla danio pręgowanych o wielkości cząsteczek około 150 µm, trzy razy dziennie.
- Zastępuj diety równoważnymi tylko wtedy, gdy są one sformułowane dla larw lub osobników młodocianych danio pręgowanych, zapewniają porównywalną wielkość cząsteczek i stanowią wysokobiałkową, pełnowartościową paszę odpowiednią dla danego etapu rozwoju.
- Uzupełniaj dietę larw i osobników młodocianych świeżo wylęgnymi żywymi naupliusami solankowców raz dziennie w południe w dni robocze. Wylęgaj cysty solankowców w napowietrzonej wodzie słonej przez 24–36 h zgodnie z instrukcją producenta.
- Zbierz aktywnie pływające naupliusy, wypłucz je wodą systemową i podaj tylko taką ilość, która zostanie skonsumowana w ciągu 5–10 min.
- Unikaj przejadzenia, ponieważ nadmiar paszy podnosi poziom amoniaku.
UWAGA: Codziennie usuwaj niespożytą karmę i widoczne zanieczyszczenia za pomocą delikatnego syfonowania. Kontroluj zbiorniki pod kątem martwych lub chorych ryb oraz czyść powierzchnie zbiorników lub sita w przypadku zaobserwowania nagromadzenia osadów. Utrzymuj zagęszczenie w zbiornikach, karmienie, czyszczenie i monitorowanie jakości wody w sposób spójny we wszystkich kohortach eksperymentalnych. Dodatkowe szczegóły dotyczące hodowli danio pręgowanych, etapów rozwoju, hodowli solankowców i długoterminowego utrzymania zaplecza znajdują się w publikacjach Westerfield15 oraz Avdesh et al.16.
2. Pobieranie zarodków, przygotowanie odczynników i przesiewanie transgeniczne
- Przygotowanie krzyżówek hodowlanych
- Wieczorem, przed zbiorem embrionów, przygotować zbiorniki do krzyżowania z przegrodą.
- Do każdego zbiornika umieścić jednego samca i dwie samice danio pręgowanego, oddzielając samce od samic przegrodą na całą noc.
- Następnego ranka, na początku cyklu świetlnego, usunąć przegrodę i dopuścić do tarła przez określony czas 2 h. Embriony należy zebrać natychmiast po zakończeniu okna tarłowego, aby zminimalizować zmienność etapów rozwojowych.
- Zbiór i inkubacja embrionów
- Embriony zebrać, przelewając wodę ze zbiornika przez filtr siatkowy o oczkach 400 µm. Delikatnie opłukać embriony wodą systemową lub niebieską wodą do jaj (BEW), aby usunąć zanieczyszczenia, a następnie przenieść embriony do szalek Petriego o średnicy 100 mm za pomocą jednorazowej pipety transferowej. Należy ograniczyć manipulacje i unikać długotrwałego wystawiania embrionów na działanie powietrza.
- Przenieść embriony do szalek Petriego o średnicy 100 mm zawierających 30 mL BEW, zachowując zagęszczenie 50–60 embrionów na szalkę. Nie należy przekraczać 60 embrionów na szalkę, aby zapewnić spójny rozwój i dostępność tlenu.
- Inkubować embriony w temperaturze 28,5°C w cyklu 14 h światła : 10 h ciemności.
- Codziennie usuwać niezapłodnione jaja i nieżywe embriony.
UWAGA: BEW przygotować, stosując 60 mg soli morskiej Instant Ocean, 50 µL 1% błękitu metylenowego i 1 L wody dejonizowanej17.
- Przygotowanie i aplikacja roztworu 1-fenylo-2-tiomocznika (PTU)
- Przygotować 100 mM roztwór stokowy PTU w dimetylosulfoksydzie (DMSO).
- Przechowywać roztwór stokowy PTU w temperaturze 4°C, chroniąc go przed światłem.
- W 24–36 h po zapłodnieniu (hpf) dodać 60 µL roztworu stokowego PTU do każdej szalki zawierającej 30 mL BEW, aby uzyskać stężenie końcowe 200 µM.
- Wymieszać PTU, delikatnie obracając szalkę Petriego kolistym ruchem 5–10 razy. Unikać pipetowania bezpośrednio na embriony, aby zminimalizować stres mechaniczny.
OSTROŻNIE: PTU może powodować podrażnienie dróg oddechowych i skóry. Pracować w rękawicach i w dobrze wentylowanym pomieszczeniu.
- Przygotowanie anestetyku z trikainy
- Rozpuścić 400 mg metanosulfonianu trikainy w 97,9 mL wody Milli-Q.
- Do roztworu dodać 2,1 mL 1 M Tris (pH 9).
- Dostosować pH roztworu do 7,0 za pomocą 0,1 M wodorotlenku sodu lub kwasu solnego.
- Rozdzielić roztwór do opisanych probówek i przechowywać w temperaturze 4°C.
- Rozcieńczyć roztwór stokowy w stosunku 1:25, aby uzyskać stężenie robocze 160 µg/mL, lub rozcieńczyć 1:100, aby uzyskać 40 µg/mL do zastosowań niskodawkowych18.
OSTROŻNIE: Metanosulfonian trikainy jest chemicznym środkiem znieczulającym. Należy go stosować przy użyciu odpowiednich środków ochrony osobistej.
- Przeprowadzenie krzyżowania zewnętrznego
- Skrzyżować homozygotyczne osobniki dorosłe Tg(th:Gal4; UAS:NTR-mCherry) z danio pręgowanym typu dzikiego AB, umieszczając jednego homozygotycznego osobnika transgenicznego i jednego osobnika typu dzikiego AB przeciwnej płci w zbiorniku do krzyżowania z przegrodą na całą noc. Usunąć przegrodę na początku cyklu świetlnego i zebrać embriony po ustalonym 2-godzinnym oknie tarłowym.
- Screening larw transgenicznych
- W 3. dobie po zapłodnieniu (dpf) znieczulić larwy trikainą do stężenia końcowego 160 µg/mL.
- Obserwować larwy pod fluorescencyjnym stereomikroskopem, korzystając z zestawu filtrów mCherry (pobudzenie ~587 nm, emisja ~610 nm). Dla wszystkich larw w ramach jednego eksperymentu stosować te same ustawienia screeningu, w tym powiększenie obiektywu, czas ekspozycji, wzmocnienie (gain) oraz natężenie oświetlenia.
- Ustawić ekspozycję i wzmocnienie, używając znanej pozytywnej larwy transgenicznej, tak aby fluorescencja neuronów DA była wyraźnie widoczna bez nasycenia, a następnie zachować te ustawienia dla wszystkich pozostałych larw w eksperymencie.
- Potwierdzić obecność sygnału mCherry zlokalizowanego w skupiskach neuronów DA w brzusznej części diencefalonu, pomiędzy oczami i nieco brzusznie od linii środkowej (Rycina 1A).
- Za larwy pozytywne uznać te, które wykazują wyraźnie wykrywalną fluorescencję mCherry w oczekiwanych skupiskach neuronów DA brzusznego diencefalonu. Larwy zaklasyfikować jako negatywne, jeśli przy ustalonych ustawieniach screeningu sygnał mCherry nie jest widoczny powyżej tła, używając larw nietransgenicznych lub znanych larw negatywnych jako kontroli tła.
UWAGA: 3 dpf to najwcześniejszy etap, na którym neurony DA w brzusznej części diencefalonu wytwarzają wiarygodny sygnał fluorescencyjny do kwantyfikacji.
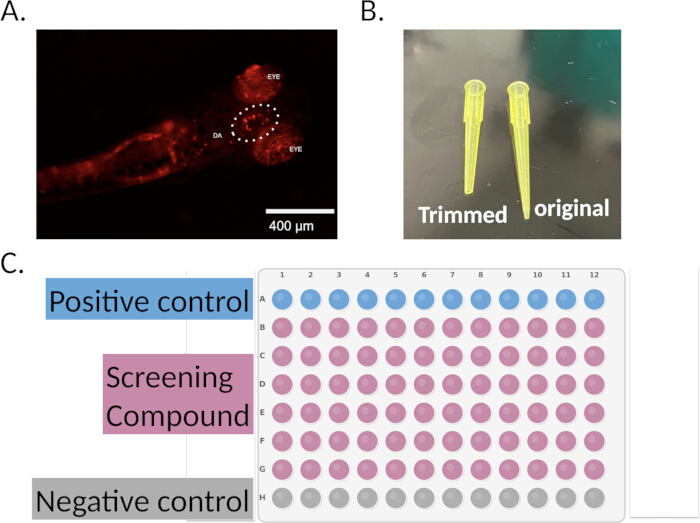
Rysunek 1: Screening transgeniczny, osadzanie larw i projekt płytki. (A) Obraz fluorescencyjny (kanał mCherry, obiektyw 4×) transgenicznej larwy danio pręgowanego wykazującej ekspresję nitroreduktazy (NTR) w neuronach dopaminergicznych (DA), przedstawiający skupiska neuronów DA w brzusznej części diencefalonu pomiędzy oczami. (B) Zmodyfikowane końcówki do pipet P200 przycięte do otworów o szerokości około 1,5 mm, używane do przenoszenia larw podczas osadzania w agarozie. (C) Reprezentatywny układ płytki 96-dołkowej do wysokoprzepustowego screeningu leków, obejmujący kontrolę nośnika, dołki traktowane metronidazolem (MTZ) oraz warunki dla badanych związków. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.
3. Ablacja chemogenetyczna i obrazowanie fluorescencyjne
- Przygotowanie podłoża agarowego do zatapiania
- W dniu zatapiania (4 dpf) przygotować 1,2% agar o niskiej temperaturze topnienia (LMA) w wodzie Milli-Q.
- Podgrzewać roztwór agaru w mikrofalówce w krótkich odstępach czasu (5–10 s), delikatnie mieszając między interwałami, aż agar całkowicie się rozpuści, a roztwór stanie się przejrzysty. Unikać zagotowania lub przedłużonego podgrzewania, co może zmienić końcowe stężenie agaru wskutek odparowania.
- Rozdzielić agar do probówek mikrocentryfugowych o pojemności 1,5 mL.
- Roztopić alikwoty w temperaturze 70°C i doprowadzić je do równowagi termicznej w bloku grzejnym o temperaturze 42°C przed użyciem.
- Do każdego alikwotu agaru dodać 20 µL roztworu treścinowego (4 mg/mL), aby uzyskać stężenie robocze około 40 µg/mL.
- Wymieszać tricainę z roztopionym agarem, delikatnie pipetując w górę i w dół 5–10 razy za pomocą pipety P200. Unikać mieszania w wortexie lub wprowadzania pęcherzyków powietrza, ponieważ mogą one utrudnić pozycjonowanie larw i obrazowanie.
- Znieczulenie i zatapianie larw
- Do szalki Petriego zawierającej larwy w 4 dpf dodać roztwór treścinowy, aby uzyskać końcowe stężenie 160 µg/mL.
- Inkubować larwy w tricainie przez około 5 min lub do momentu utraty spontanicznego pływania i braku reakcji na delikatne dotknięcie sondą. Przystąpić do zatapiania dopiero po osiągnięciu tego punktu końcowego znieczulenia.
- Przyciąć dystalny koniec końcówki pipety P200 za pomocą czystych nożyczek lub sterylnego ostrza, aby stworzyć otwór o średnicy około 1,5 mm. Przed użyciem sprawdzić rozmiar otworu za pomocą linijki lub skalibrowanej podziałki pod stereomikroskopem. Odrzucić końcówki z poszarpanymi krawędziami lub otworami zbyt wąskimi, aby larwy mogły przejść przez nie bez kontaktu z ściankami (Rycina 1B).
- Pobrać pojedynczą larwę w minimalnej ilości cieczy za pomocą zmodyfikowanej końcówki pipety.
- Zanurzyć końcówkę pipety w alikwocie agaru.
- Nanieść 40 µL agaru zawierającego jedną larwę do jednego dołka płytki 96-dołkowej o płaskim dnie. Dla wszystkich dołków w ramach jednego eksperymentu stosować tę samą objętość agaru. W przypadku użycia innego typu płytki, zoptymalizować objętość agaru przed rozpoczęciem eksperymentu i zachować wybraną objętość we wszystkich dołkach.
UWAGA: Należy używać płytek o płaskim dnie, aby zapewnić spójne obrazowanie. Zoptymalizować objętość agaru w zależności od geometrii płytki.
- Orientacja i zatapianie larw
- Umieścić płytkę pod stereomikroskopem (mikroskopem sekcyjnym).
- Użyć pęsety z cienkimi końcówkami lub sondy 0,25 mm, aby zorientować larwę tak, by brzuszna część diencefalonu była skierowana w stronę obiektywu.
- W przypadku mikroskopów odwróconych ustawić larwy grzbietem do dołu, a w przypadku mikroskopów prostych – grzbietem do góry.
- Zakończyć orientację w ciągu 1–2 min, zanim agar zastygnie.
- Zatopić jedną larwę na dołek zgodnie z wcześniej zdefiniowaną mapą płytki 96-dołkowej. Przeznaczyć rząd A dla kontroli nośnika, rząd H dla kontroli z samym MTZ, a rzędy B–G dla warunków z testowanymi związkami lub grup odpowiedzi na dawkę. W miarę możliwości randomizować rozmieszczenie związków w rzędach B–G, aby zminimalizować błąd pozycyjny. Używać tej samej mapy płytki dla obrazowania bazowego i po traktowaniu.
- Po zestaleniu agaru dodać do każdego dołka BEW bez tricainy, aby uzyskać końcową objętość w dołku dokładnie 200 µL. Używać tej samej objętości końcowej dla wszystkich dołków na płytce, aby zapewnić spójną dyfuzję i ekspozycję na preparat.
- Przygotowanie roztworów do traktowania MTZ
- Przygotować robocze roztwory MTZ w BEW uzupełnionym o 1% DMSO i 200 µM PTU. Dodać proszek MTZ do roztworu i mieszać w wortexie do całkowitego rozpuszczenia cząstek. Mieszać na wstrząsarce lub rotatorze do probówek, chroniąc przed światłem, przez 15–30 min w temperaturze pokojowej. Przed użyciem upewnić się, że roztwór jest przejrzysty i nie zawiera widocznego osadu.
- Przygotować stężenia 3, 4,5 i 9 mM do optymalizacji odpowiedzi na dawkę.
- Przygotować kontrolę nośnika zawierającą 1% DMSO w BEW z 200 µM PTU.
- Po optymalizacji przygotowywać wyłącznie zwalidowane stężenie MTZ do rutynowych badań przesiewowych.
OSTRZEŻENIE: MTZ jest światłoczuły. Roztwory należy przygotowywać na świeżo dla każdego eksperymentu, chronić przed światłem za pomocą folii i nie używać ponownie pozostałości roztworów.
UWAGA: Należy zachować identyczne końcowe stężenia DMSO we wszystkich grupach traktowanych i kontrolnych. Nie stosować alternatywnych formulacji MTZ.
- Pozyskiwanie obrazów fluorescencyjnych przed traktowaniem
- W 4 dpf, po zatopieniu, pozyskać bazowe obrazy fluorescencyjne za pomocą mikroskopu fluorescencyjnego z obiektywem 20× (Rycina 2).
- Obrazować każdy dołek w kanale mCherry (pobudzenie ~587 nm, emisja ~610 nm).
- Stosować identyczne ustawienia obrazowania dla wszystkich dołków w ramach jednego eksperymentu. Ustalić czas ekspozycji, intensywność oświetlenia i wzmocnienie detektora, używając larwy z kontroli nośnika, tak aby najjaśniejsze piksele neuronów DA osiągały około 70%–80% zakresu dynamicznego detektora bez nasycenia. Zapisać końcowy czas ekspozycji, intensywność oświetlenia, wzmocnienie detektora, obiektyw i profil akwizycji oraz zachować te ustawienia dla wszystkich obrazów bazowych i po traktowaniu.
- W miarę możliwości pozyskać wszystkie obrazy w jednej sesji, aby zminimalizować zmienność intensywności lampy lub czułości detektora w czasie. W systemach z automatyczną kontrolą stolika używać akwizycji wielopozycyjnej, aby zachować identyczne współrzędne pomiędzy sesjami obrazowania.
- Zapisać profil akwizycji do ponownego wykorzystania podczas obrazowania po traktowaniu (krok 3.7) i w kolejnych eksperymentach.
UWAGA: Obiektyw 20× zapewnia optymalny balans między polem widzenia a rozdzielczością dla obrazowania klastra neuronów DA w diencephalonie.
- Aplikacja traktowania MTZ po obrazowaniu bazowym
- Natychmiast po obrazowaniu bazowym w 4 dpf dodać roztwór zawierający MTZ lub roztwór nośnika bezpośrednio do każdego dołka, aby uzyskać końcową objętość 200 µL.
- W eksperymentach przesiewowych nad związkami, na tym etapie dodać testowane związki wraz z MTZ, aby larwy były eksponowane na MTZ ± związek w tym samym 24-godzinnym okresie traktowania.
- Inkubować płytki w temperaturze 28,5°C w cyklu 14 h światła : 10 h ciemności przez 24 h, od 4 dpf do 5 dpf.
- Unikać poruszania płytkami podczas inkubacji.
UWAGA: W eksperymentach odpowiedzi na dawkę należy ocenić dodatkowe czasy inkubacji (np. 12 i 48 h), aby zoptymalizować warunki traktowania.
PUNKT PRZERWANIA: Płytki mogą być utrzymywane w warunkach inkubacji przez określony czas traktowania przed przystąpieniem do obrazowania.
- Pozyskiwanie obrazów fluorescencyjnych po traktowaniu
- W 5 dpf pozyskać obrazy po traktowaniu, korzystając z identycznych ustawień mikroskopu, jakich użyto do obrazowania bazowego w 4 dpf, w tym czasu ekspozycji, intensywności oświetlenia, wzmocnienia detektora, obiektywu i profilu akwizycji (Rycina 2).
- Nie zmieniać czasu ekspozycji, wzmocnienia detektora, intensywności oświetlenia, ostrości, obiektywu ani ustawień akwizycji pomiędzy dołkami oraz pomiędzy sesjami obrazowania przed i po traktowaniu.
- Jeśli mikroskop został wyłączony pomiędzy sesjami, należy ponownie wczytać zapisany profil akwizycji i zweryfikować wszystkie ustawienia z zapisanymi parametrami przed rozpoczęciem obrazowania.
- W miarę możliwości obrazować dołki w tej samej kolejności, w jakiej odbywało się obrazowanie bazowe, i pozyskać wszystkie obrazy po traktowaniu w ramach jednej sesji.
- Ten sparowany projekt obrazowania przed i po traktowaniu pozwala kontrolować zmienność międzyosobniczą w bazowej fluorescencji neuronów DA i zapewnia, że zmiany sygnału wynikają z traktowania, a nie z różnic w akwizycji.
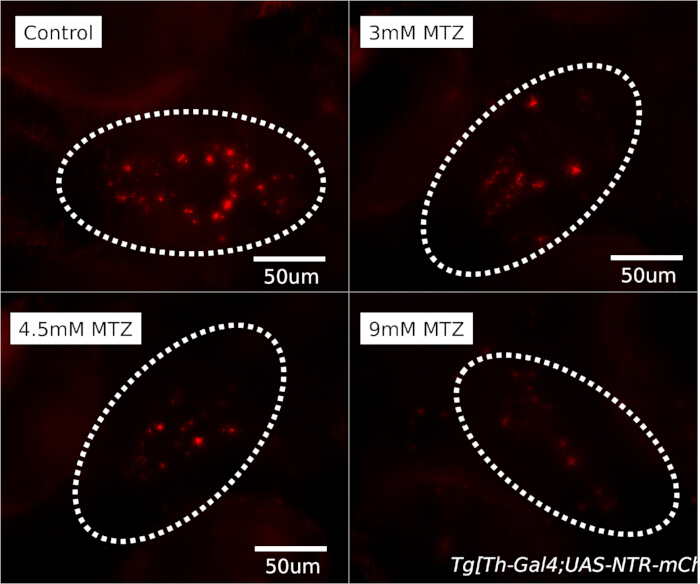
Rysunek 2: Zależny od dawki spadek fluorescencji neuronów DA po leczeniu metronidazolem. Reprezentatywne obrazy fluorescencyjne (kanał mCherry, obiektyw 20×) larw transgenicznych danio pręgowanego ukazujące neurony DA w międzymózgowiu po 24 h traktowania różnymi stężeniami MTZ. Intensywność fluorescencji spada w sposób zależny od dawki, co wskazuje na skuteczną chemogenetyczną ablację neuronów wykazujących ekspresję NTR. Pasek skali = 50 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
4. Wysokoprzepustowy screening leków w płytkach
- Generowanie i przesiewanie larw transgenicznych
- Wygeneruj nową kohortę homozygotycznych larw transgenicznych.
- Zbierz embriony i hoduj je w BEW.
- Potraktuj embriony 200 µM PTU w 24–36 h po zapłodnieniu (hpf), zgodnie z opisem w kroku 2.3.
- W 3 dpf przeprowadź przesiew larw przy użyciu kanału mCherry z ustalonymi ustawieniami mikroskopu dla wszystkich larw w eksperymencie. Ustaw czas ekspozycji, wzmocnienie detektora i intensywność oświetlenia, korzystając z larwy pozytywnej, aby wyraźnie wykryć fluorescencję neuronów DA bez nasycenia, a następnie zachowaj te ustawienia bez zmian podczas przesiewania.
- Zaklasyfikuj larwy jako pozytywne, jeśli w spodziewanych skupiskach neuronów DA brzusznego dienciefalonu widoczna jest wyraźna fluorescencja mCherry przy ustalonych ustawieniach przesiewania. Odrzuć larwy bez sygnału powyżej tła w tym regionie lub z fluorescencją słabą, rozproszoną bądź ektopową.
- Zatopienie larw i pozyskanie obrazów bazowych
- W 4 dpf zatop larwy w płytce 96-dołkowej zgodnie z opisem w krokach 3.2–3.3, umieszczając jedną larwę na dołek.
- Pozyskaj bazowe obrazy fluorescencji przed traktowaniem, zgodnie z opisem w kroku 3.5.
- Aplikacja MTZ i związków kandydujących
- Po pozyskaniu bazowych obrazów fluorescencji w 4 dpf, dodaj roztwory traktujące bezpośrednio do dołków zgodnie z mapą płytki (Rycina 1C).
- Do dołków kontrolnych z nośnikiem dodaj BEW zawierający tę samą końcową koncentrację DMSO, która została zastosowana w dołkach traktowanych związkami.
- Do dołków kontrolnych z samym MTZ dodaj roztwór MTZ bez związku kandydującego.
- Do dołków do przesiewania związków dodaj MTZ i związek kandydujący jednocześnie, aby larwy były eksponowane na oba związki podczas tego samego 24 h okresu traktowania.
- W przesiewaniu wstępnym zastosuj pojedynczą koncentrację związku, np. 10 µM, chyba że specyficzna rozpuszczalność związku, toksyczność lub wcześniejsze dane dotyczące zależności dawka-odpowiedź wskazują na konieczność zastosowania innej koncentracji.
- Dopełnij każdy dołek do końcowej objętości 200 µL. Zachowaj identyczne końcowe stężenia DMSO we wszystkich dołkach, w tym w kontroli z nośnikiem, kontroli z samym MTZ oraz w dołkach z MTZ i związkiem.
- Inkubuj płytki w temperaturze 28,5°C w cyklu 14 h światła : 10 h ciemności przez 24 h, od 4 dpf do 5 dpf.
UWAGA: Niniejszy protokół nie obejmuje usuwania ani wypłukiwania MTZ przed ekspozycją na związek. Związki kandydujące są aplikowane równocześnie z MTZ bezpośrednio po obrazowaniu bazowym.
- Pozyskanie obrazów po traktowaniu i obliczenie retencji fluorescencji
- W 5 dpf pozyskaj obrazy fluorescencji po traktowaniu, stosując identyczne ustawienia akwizycji, które zostały użyte do obrazowania bazowego w 4 dpf.
- Obrazuj dołki w tej samej kolejności, w jakiej odbywało się obrazowanie bazowe, whenever possible.
- Oblicz retencję fluorescencji dla każdej larwy według wzoru:
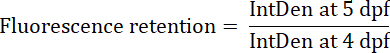
- Znormalizuj wartości retencji fluorescencji względem średniej wartości kontroli z nośnikiem z tej samej płytki.
- Zidentyfikuj potencjalnie ochronne związki kandydujące jako te, których wartości retencji fluorescencji są istotnie wyższe niż w kontroli z samym MTZ.
- Identyfikacja związków typu „hit”
- Zidentyfikuj związki typu hit jako te, których stosunki retencji fluorescencji są istotnie wyższe niż w kontroli negatywnej (sam MTZ).
- Przeprowadź analizę statystyczną przy użyciu testu t Welch’a, aby porównać kontrole z samym MTZ z grupami traktowanymi MTZ i związkiem.
- Zwaliduj związki typu hit przy użyciu niezależnych powtórzeń biologicznych i testów zależności dawka-odpowiedź. Potwierdź hity jako związki, które w sposób powtarzalny zwiększają retencję fluorescencji w stosunku do kontroli z samym MTZ, przy p < 0,05 i braku widocznej toksyczności larwalnej lub nieprawidłowej morfologii.
- Przekaż zwalidowane hity do analiz wtórnych, takich jak analiza zachowań lokomotorycznych, walidacja zależności dawka-odpowiedź lub testowanie na niezależnych powtórzeniach biologicznych.
UWAGA: W przypadku przesiewania bibliotek związków oblicz czynnik Z dla każdej płytki, korzystając z kontroli pozytywnych i negatywnych. Czynnik Z > 0,5 wskazuje na wiarygodny test odpowiedni do identyfikacji hitów.
5. Ocena zachowań lokomotorycznych
- Przydzielenie larw do grup badawczych
- W 4 dpf podziel larwy każdego genotypu na trzy grupy badawcze, zawierające co najmniej 10 larw na grupę: grupa tylko z BEW, grupa kontrolna z DMSO oraz grupa traktowana MTZ.
- Grupy wyznacz w następujący sposób: (1) tylko BEW (baseline bez traktowania), (2) kontrola nośnika 1% DMSO oraz (3) zoptymalizowane stężenie MTZ (4.5 mM w 1% DMSO/BEW z 200 µM PTU).
- Uwzględnij larwy typu dzikiego AB traktowane nośnikiem lub MTZ w identycznych warunkach. Potwierdź efekty zależne od NTR, sprawdzając, czy MTZ redukuje lokomocję u larw Tg(th:Gal4; UAS:NTR-mCherry), ale nie u larw typu dzikiego AB.
- Wykonanie traktowania i przeniesienie larw na płytkę
- Traktuj larwy przez 24 h w temperaturze 28.5°C zgodnie z warunkami określonymi w kroku 5.1.2: tylko BEW, kontrola nośnika 1% DMSO lub 4.5 mM MTZ w 1% DMSO/BEW z 200 µM PTU.
- Przenieś pięć larw do każdego dołka płytki 6-dołkowej zawierającej 2.5 mL świeżego BEW, używając pipety transferowej z szerokim otworem. Zminimalizuj objętość przenoszoną między dołkami i obchodź się z larwami delikatnie, aby uniknąć stresu lub obrażeń.
UWAGA: Użycie pięciu larw na dołek pozwala zrównoważyć uzysk danych i zminimalizować przeludnienie. Wyższe zagęszczenie zwiększa liczbę przecinających się ścieżek i wprowadza błędy śledzenia w analizie behawioralnej.
- Ustawienie warunków oświetlenia
- Umieść płytkę 6-dołkową na białej podkładce LED z jednolitym, rozproszonym oświetleniem utrzymywanym w temperaturze 25°C–28°C. Używaj tej samej podkładki, ustawień jasności i pozycji płytki dla wszystkich pomiarów w ramach jednego eksperymentu (Rysunek 3A).
- Oświetlaj płytkę zarówno od dołu, jak i od góry, używając rozproszonych źródeł światła, aby zminimalizować cienie, odblaski i refleksy.
- Konfiguracja zestawu do rejestracji wideo
- Zamontuj kamerę o wysokiej rozdzielczości w stałej orientacji z góry nad płytką, korzystając ze stabilnego wspornika (np. statywu lub ramienia montażowego) (Rysunek 3B).
- Umieść linijkę obok płytki w polu widzenia w celu kalibracji przestrzennej.
- Upewnij się, że kamera jest ustawiona prostopadle do powierzchni płytki, aby zminimalizować zniekształcenia paralaktyczne.
- Rejestracja aktywności lokomotorycznej
- Wykonuj pomiary podczas fazy jasnej cyklu 14 h światła:10 h ciemności, aby zminimalizować zmienność okołodobową.
- Pozostaw larwy do aklimatyzacji na 1 h przed rozpoczęciem rejestracji.
- Rejestruj aktywność lokomotoryczną przez 60 min.
- Nie zakłócaj ustawień podczas rejestracji.
UWAGA: Wykonuj pomiary o tej samej porze dnia we wszystkich eksperymentach, aby zminimalizować zmienność okołodobową.
- Konfiguracja oprogramowania do śledzenia behawioralnego
- Zaimportuj nagrane wideo do programu EthoVision XT (oprogramowanie do śledzenia behawioralnego) (Rysunek 3C).
- Skonfiguruj następujące ustawienia: 6 aren, 5 obiektów na arenę, detekcja punktu centralnego, odległość w milimetrach oraz czas w sekundach.
- Skalibruj skalę przestrzenną, korzystając z linijki widocznej w klatce wideo.
- Zdefiniuj granice areny dla każdego dołka, upewniając się, że każda arena w pełni obejmuje wnętrze dołka, nie wykraczając poza jego krawędzie.
- Optymalizacja ustawień detekcji
- Wygeneruj obraz referencyjny za pomocą interfejsu oprogramowania (Detection Settings → Reference Image → Start Learning).
- Dostosuj próg detekcji, aby zapewnić dokładne śledzenie wszystkich larw bez fałszywych detekcji.
- Przeprowadź krótką próbną akwizycję (~2 min).
- Wizualnie sprawdź śledzone ścieżki przed przystąpieniem do pełnej analizy. Potwierdź, że wszystkie larwy są wykrywane, a pęcherzyki powietrza, zanieczyszczenia, odblaski lub krawędzie dołków nie są błędnie identyfikowane jako larwy.
UWAGA: Częste artefakty obejmują śledzenie krawędzi spowodowane zbyt dużymi arenami, fałszywe detekcje wynikające z pęcherzyków lub zanieczyszczeń oraz utratę śledzenia podczas długotrwałego braku aktywności. - Wyklucz dołki z analizy, jeśli trwałe błędy śledzenia, nadmierne przecinanie się ścieżek, widoczne zanieczyszczenia lub pęcherzyki, martwe larwy, nieprawidłowa morfologia lub larwy uwięzione przy krawędzi dołka uniemożliwiają wiarygodną kwantyfikację.
- Zastosuj te same kryteria wykluczania do wszystkich grup badawczych przed analizą statystyczną.
- Wykonanie pełnej analizy i eksport danych
- Przeprowadź pełną akwizycję.
- Wygeneruj wizualizacje ścieżek i mapy ciepła (Analysis → Results → Tracks and Heatmaps).
- Wyeksportuj arkusz z surowymi danymi zawierający metryki dla każdego obiektu, w tym całkowitą przebytą odległość (mm), średnią prędkość (mm/s) oraz liczbę epizodów ruchu.
- Przyjmij całkowitą odległość przebytą w ciągu 60 min jako główny punkt końcowy lokomocji (Rysunek 3D).
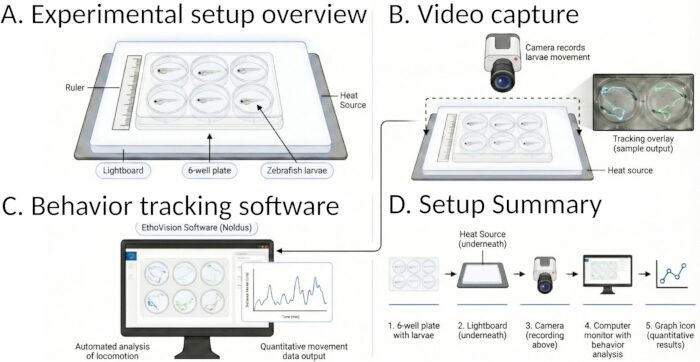
Rycina 3: Układ do rejestracji zachowań lokomotorycznych i schemat analizy. (A) Układ eksperymentalny przedstawiający płytkę 6-dołkową z larwami danio pręgowanego umieszczoną na podkładce świetlnej z linijką do kalibracji przestrzennej oraz źródłem ciepła z kontrolą temperatury w celu utrzymania warunków eksperymentalnych. (B) Układ akwizycji wideo z kamerą skierowaną z góry, używaną do rejestracji ruchu larw, z reprezentatywną nakładką śledzenia. (C) Śledzenie behawioralne wykonane za pomocą programu EthoVision XT (oprogramowanie do śledzenia zachowań), pokazujące zautomatyzowaną detekcję i śledzenie ruchu larw. (D) Podsumowanie schematu pracy opisujące etapy od akwizycji wideo do ilościowej analizy zachowań lokomotorycznych. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
6. Analiza danych
- Przygotowanie obrazów do analizy
- Otwórz pary obrazów sprzed i po zabiegu w programie Fiji (oprogramowanie do analizy obrazów ImageJ).
- Jeśli obrazy zostały pozyskane jako stosy Z (Z-stacks), wygeneruj projekcje maksymalnej intensywności (Image → Stacks → Z Project → Max Intensity).
- Dostosuj jasność i kontrast (Brightness/Contrast), stosując identyczne, stałe ustawienia wyświetlania dla wszystkich obrazów w danym zestawie danych. Nie używaj automatycznego skalowania do pomiarów ilościowych; kwantyfikację fluorescencji przeprowadzaj na oryginalnych, niezmodyfikowanych obrazach.
- Definiowanie obszarów zainteresowania (ROI)
- Użyj narzędzia zaznaczania wielokątem, aby wyrysować ROI wokół skupiska neuronów DA w diencefalonie na obrazie sprzed zabiegu. Granicę ROI zdefiniuj na podstawie punktów orientacyjnych anatomicznych widocznych na obrazie fluorescencyjnym, w tym przyśrodkowych krawędzi oczu i brzusznej linii środkowej diencefalonu (Rycina 2). Upewnij się, że ROI obejmuje całe skupisko neuronów DA, nie rozciągając się na sąsiadujące struktury fluorescencyjne. Aby zapewnić spójność między operatorami, zapisz reprezentatywny szablon ROI i udostępnij go wszystkim członkom zespołu jako punkt odniesienia przestrzennego.
- Naciśnij klawisz „t”, aby dodać ROI do menedżera ROI (ROI Manager).
- Wyrównaj obrazy sprzed i po zabiegu, korzystając z punktów orientacyjnych anatomicznych, takich jak oczy i brzuszna część diencefalonu, przed nałożeniem ROI. Nałóż to samo ROI na dopasowany obraz po zabiegu dopiero po potwierdzeniu wyrównania.
- Zapisz wszystkie ROI dla każdej płytki, aby umożliwić powtarzalność i ponowną analizę.
- Kwantyfikacja intensywności fluorescencji
- Skonfiguruj ustawienia pomiarowe (Analyze → Set Measurements) i wybierz „Area” oraz „Mean gray value”.
- Zmierz każdy obraz (Analyze → Measure).
- Zmierz fluorescencję tła w sąsiednim obszarze nie-neuronalnym na tym samym obrazie i odejmij ją od pomiaru ROI neuronów DA. Oblicz skorygowaną gęstość zintegrowaną według wzoru: corrected IntDen = IntDenROI − (areaROI × mean background).
- Oblicz współczynnik retencji fluorescencji dla każdej larwy jako IntDen(po zabiegu) / IntDen(przed zabiegiem).
- Znormalizuj współczynniki retencji fluorescencji do średniej wartości kontroli nośnika z tej samej płytki. Oblicz średnią dla kontroli nośnika oddzielnie dla każdej płytki przed porównaniem grup badawczych19.
UWAGA: W przypadku analiz wysokoprzepustowych przeprowadź tę samą kwantyfikację za pomocą programu CellProfiler (oprogramowanie do analizy obrazów) z automatycznym wykrywaniem ROI20.
- Przeprowadzenie analizy statystycznej parowej
- W przypadku porównań między jedną grupą badawczą a jedną grupą kontrolną przeprowadź nieparzysty dwustronny test t Welcha, który nie zakłada równości wariancji między grupami.
- Stosuj ten test, gdy wariancja między grupami jest różna.
- Przeprowadzenie analizy statystycznej wielogrupowej
- W eksperymentach obejmujących wiele grup badawczych przeprowadź jednoczynnikową analizę wariancji (one-way ANOVA).
- Zastosuj test post hoc Dunnetta w celu porównania każdej grupy badawczej z grupą kontrolną, korzystając z programu GraphPad Prism lub równoważnego oprogramowania statystycznego.
- Raportowanie wyników statystycznych
- Ustaw próg istotności na poziomie α = 0.05.
- Podawaj dokładne wartości p zamiast progów kategorycznych.
- Przedstaw dane jako średnią ± błąd standardowy średniej (SEM), z nałożonymi indywidualnymi punktami danych w formie wykresów rozproszenia, używając programu GraphPad Prism lub równoważnego oprogramowania graficznego.
- W podpisach pod ryciny podaj wielkość próby (n), zastosowany test statystyczny, statystykę testową, stopnie swobody oraz dokładną wartość p. W przypadku dużych zbiorów danych zamieść pełne wyniki statystyczne w tabeli uzupełniającej.
UWAGA: W testach przesiewowych oblicz czynnik Z dla każdej płytki jako Z = 1 − [3(σp + σn)/|µp − µn|], gdzie σp i µp to odchylenie standardowe i średnia grupy kontroli nośnika, a σn i µn to odchylenie standardowe i średnia grupy kontroli z samym MTZ. Czynnik Z > 0.5 jest uznawany za akceptowalny w badaniach przesiewowych.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Leczenie MTZ powoduje zależną od dawki utratę neuronów dopaminergicznych i zaburzenia lokomocyjne
Aby określić optymalne parametry dla ablacji neuronów DA indukowanej MTZ, oceniono intensywność fluorescencji, służącą jako wskaźnik przeżywalności neuronów DA, oraz dystans lokomocyjny dla stężeń MTZ wynoszących 3, 4,5 i 9 mM po 24 h traktowania. Każda grupa badawcza składała się z n = 10 osobniczych larw Tg(th:Gal4; UAS:NTR-mCherry) wraz z dopasowaną grupą kontrolną z nośnikiem ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Ten protokół oferuje skalowalny, in vivo pipeline do ilościowego określania utraty neuronów DA i przesiewowego badania związków neuroprotekcyjnych z wykorzystaniem systemu chemogenetycznego NTR–MTZ w transgenicznych rybach zebrafish. Znormalizowany, oparty na płytkach przepływ pracy został specjalnie opracowany dla zespołów badawczych na poziomie licencjackim, gdzie częstotliwość zmian operatorów jest wysoka, a doświadczenie badacza zmienia się między terminami akademickim. Każdy krok przepływu pracy został ustrukturyzow...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy deklarują, że nie mają konfliktów interesów finansowych.
Podziękowania
Dziękujemy dr Su Guo (University of California, San Francisco) za dostarczenie transgennych danioszek oraz dr Daeseok Eom, dr Michael Parsons i Eddie Hallo (University of California, Irvine) za dostarczenie embrionów dzikiego typu i poradztwo dotyczącego hodowli danioszek i utrzymania ryb. Dziękujemy również pracownikom Robert A. Mah Molecular Innovation Center i Falling Leaves Innovation Building (University of California, Irvine) za zapewnienie infrastruktury dla centrum hodowlano-badawczego.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Adult zebrafish diet, 0.5 mm pellets | Zeigler | AH271 | Stosowane do karmienia dorosłych rybek Danio w trakcie rutynowych prac hodowlańczych |
| Agarose, low melting point (LMA) | Sigma-Aldrich | A9414-10G | Stosowane do osadzania larw w studzienkach dla stabilnego pozycjonowania podczas wykonywania obrazów |
| Aluminum foil | ULINE | S-20197 | Stosowane do ochrony światłoczułych odczynników takich jak MTZ podczas przygotowywania i inkubacji |
| CellProfiler | Broad Institute | RRID: SCR_007358 | Stosowane do opcjonalnej zautomatyzowanej analizy obrazów fluorescencyjnych |
| Conical tubes, 15 mL | Corning | 352097 | Stosowane do przygotowywania odczynników i obsługi próbek |
| Conical tubes, 50 mL | Corning | 352070 | Stosowane do przygotowywania odczynników i przechowywania roztworów |
| Crossing tanks (1.0 L) | Aquaneering | ZHCT100 | Stosowane do kontrolowanego hodowania rybek Danio i zbierania zarodków |
| Danio rerio (AB wild type) | — | — | Nie-transgeniczna linia kontrolna używana do walidacji specyficzności efektów zależnych od nitroreduktazy |
| Danio rerio (Tg(th:Gal4; UAS:NTR-mCherry)) | — | — | Transgeniczna linia rybek Danio ekspresująca nitroreduktazę-mCherry w neuronach dopaminergicznych dla ukierunkowanej chemogenetycznej ablacji |
| Dimethyl sulfoxide (DMSO), anhydrous (≥99.9%) | Sigma-Aldrich | 472301-500ML | Rozpuszczalnik dla PTU, MTZ i związków badawczych |
| EthoVision XT | Noldus | RRID: SCR_000441 | Oprogramowanie do śledzenia zachowań używane do ilościowej oceny ruchów larw |
| Fiji (ImageJ) | NIH | RRID: SCR_003070 | Oprogramowanie do analizy obrazów używane do ilościowej oceny fluorescencji |
| Fine-tipped forceps or 0.25 mm probe | World Precision Instruments | WPI0118 | Stosowane do orientacji larw podczas osadzania w agarozie |
| Fluorescence microscope | Zeiss | 11845460 | Stosowane do wykonywania obrazów neuronów dopaminergicznych za pomocą fluorescencji mCherry |
| Gemma Micro 150 ZF (diet for juveniles, 100–200 μm) | Skretting | 10818945 | Stosowane do karmienia młodych rybek Danio |
| Gemma Micro 75 ZF (diet for larvae, 50–100 μm) | Skretting | 10818935 | Stosowane do karmienia larw rybek Danio |
| GraphPad Prism | GraphPad | RRID: SCR_002798 | Oprogramowanie do analizy statystycznej używane do analizy danych i wykresów |
| Heat block (42°C and 70°C capable) | Thermo Fisher | 88870001 | Stosowane do topienia i utrzymywania agarozy w kontrolowanych temperaturach |
| High-resolution camera (top-down mount compatible) | Basler | 88-327 | Stosowane do rejestracji aktywności ruchowej larw |
| Hydrochloric acid (HCl), 0.1 M | Fisher Scientific | SA48-500 | Stosowane do regulacji pH podczas przygotowywania tricaine |
| Incubator (28.5°C, 14 h light:10 h dark photoperiod) | Millipore | Z763314 | Utrzymuje kontrolowane warunki środowiskowe dla rozwoju rybek Danio |
| Instant Ocean sea salt | Instant Ocean | SS15-10 | Stosowane do przygotowania wody niebieskiego jaja (BEW) |
| Light diffuser sheet (or equivalent) | Edmund Optics | 27-103 | Stosowane do zapewnienia jednolitego oświetlenia i minimalizacji oślepiającego światła podczas nagrywania zachowań |
| Light pad | Lightcraft | LC2004LED | Zapewnia dolne oświetlenie podczas śledzenia ruchu |
| Metronidazole (MTZ) | Sigma-Aldrich | M3761-100G | Stosowane do chemogenetycznej ablacji neuronów dopaminergicznych |
| Methylene blue, 1% aqueous solution | Sigma-Aldrich | M9140 | Dodawane do BEW aby zapobiec wzrostowi mikroorganizmów w zarodkach |
| Microcentrifuge tubes, 1.5 mL | Eppendorf | 22363204 | Stosowane do porcjowania odczynników i przechowywania |
| Micropipette, P200 | Gilson | FP10005S | Stosowane do obsługi larw i przygotowywania roztworów |
| Petri dishes, 100 mm | Corning | CLS430167 | Stosowane do zbierania zarodków i inkubacji |
| Pipette tips, 200 μL | RAININ | 30389188 | Stosowane z mikropipetami do obsługi płynów i transferu larw |
| Sodium chloride (NaCl), ≥99.0% | Sigma-Aldrich | S9888-500G | Stosowane do przygotowywania buforów i roztworów wodnych |
| Sodium hydroxide (NaOH), 0.1 M | Fisher Scientific | SS256-500 | Stosowane do regulacji pH podczas przygotowywania tricaine |
| Stereomicroscope | Nikon | SMZ-745 | Stosowane do manipulacji larw i orientacji podczas osadzania |
| Temperature-controlled heat mat (25°C–28°C) | Vivosun | V-SHMDT | Utrzymuje stabilną temperaturę podczas nagrywania zachowań |
| Tricaine methanesulfonate (MS-222) | Sigma-Aldrich | E10521-10G | Stosowane jako środek znieczulający dla larw rybek Danio |
| Tris base | Fisher Scientific | BP152-1 | Stosowane w przygotowaniu buforowanego roztworu tricaine |
| Water purification system | Millipore | ZIQ7003T0 | Stosowane do uzdatniania wody do przygotowywania roztworów |
| Zebrafish holding tanks | Aquaneering |
Bibliografia
- Haynes, E. M., Ulland, T. K., Eliceiri, K. W. A model of discovery: the role of imaging established and emerging non-mammalian models in neuroscience. Front Mol Neurosci. 15, 867010 (2022).
- Yang, W., Chen, X., Li, S., Li, X. J. Genetically modified large animal models for investigating neurodegenerative diseases. Cell Biosci. 11 (1), 218 (2021).
- Dodiya, R., et al. Zebrafish-based Parkinson’s disease models: unveiling genetic mechanisms and therapeutic pathways. CNS Neurol Disord Drug Targets. 24 (12), 900-920 (2025).
- Wasel, O., Freeman, J. L. Chemical and genetic zebrafish models to define mechanisms of and treatments for dopaminergic neurodegeneration. Int J Mol Sci. 21 (17), (2020).
- Kozol, R. A., et al. Function over form: modeling groups of inherited neurological conditions in zebrafish. Front Mol Neurosci. 9, 55 (2016).
- Jang, H., Kim, S. H., Koh, Y., Yoon, K. J. Engineering brain organoids: toward mature neural circuitry with an intact cytoarchitecture. Int J Stem Cells. 15 (1), 41-59 (2022).
- Vandamme, T. F. Use of rodents as models of human diseases. J Pharm Bioallied Sci. 6 (1), 2-9 (2014).
- Malik, N., et al. Compounds with species and cell type specific toxicity identified in a 2000 compound drug screen of neural stem cells and rat mixed cortical neurons. Neurotoxicology. 45, 192-200 (2014).
- Hasani, H., et al. Whole-brain imaging of freely-moving zebrafish. Front Neurosci. 17, 1127574 (2023).
- Mattern, K., von Trotha, J. W., Erfle, P., Köster, R. W., Dietzel, A. NeuroExaminer: an all-glass microfluidic device for whole-brain in vivo imaging in zebrafish. Commun Biol. 3 (1), 311 (2020).
- Panier, T., et al. Fast functional imaging of multiple brain regions in intact zebrafish larvae using selective plane illumination microscopy. Front Neural Circuits. 7, 65 (2013).
- Noda, S., et al. Aging-related motor function and dopaminergic neuronal loss in C57BL/6 mice. Mol Brain. 13 (1), 46 (2020).
- Godoy, R., et al. Chemogenetic ablation of dopaminergic neurons leads to transient locomotor impairments in zebrafish larvae. J Neurochem. 135 (2), 249-260 (2015).
- Schallert, T., Tillerson, J. L. Intervention strategies for degeneration of dopamine neurons in parkinsonism: optimizing behavioral assessment of outcome. Cent Nerv Syst Dis. , 131-151 (2000).
- Westerfield, M. . The zebrafish book: a guide for the laboratory use of zebrafish (Danio rerio). , (2007).
- Avdesh, A., et al. Regular care and maintenance of a zebrafish (Danio rerio) laboratory: an introduction. J Vis Exp. (69), e4196 (2012).
- Nipu, N., et al. Methylene blue at recommended concentrations alters metabolism in early zebrafish development. Commun Biol. 8 (1), 120 (2025).
- Ohnesorge, N., et al. Assessment of the effect of tricaine (MS-222)-induced anesthesia on brain-wide neuronal activity of zebrafish larvae. Front Neurosci. 18, 1456322 (2024).
- Schroeder, A. B., et al. The ImageJ ecosystem: open-source software for image visualization, processing, and analysis. Protein Sci. 30 (1), 234-249 (2021).
- Stirling, D. R., et al. CellProfiler 4: improvements in speed, utility and usability. BMC Bioinformatics. 22 (1), 433 (2021).
- Kim, G. H. J., et al. A zebrafish screen reveals renin-angiotensin system inhibitors as neuroprotective via mitochondrial restoration in dopamine neurons. eLife. 10, (2021).
- Kim, G. H. J., et al. In vivo dopamine neuron imaging-based small molecule screen identifies novel neuroprotective compounds and targets. Front Pharmacol. 13, 837756 (2022).
- Aponte, P. M., Gutierrez-Reinoso, M. A., Garcia-Herreros, M. Bridging the gap: animal models in next-generation reproductive technologies for male fertility preservation. Life (Basel). 14 (1), (2023).
- Fen, W., et al. A review for cell-based screening methods in drug discovery. Biophys Rep. 7 (6), 504-516 (2021).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
