Cursos de tempo para a actividade de glicosilase de 8-oxoguanina glicosilase de ADN são bifásica exibindo uma explosão de formação do produto e uma fase de estado estacionário linear. Utilizando as técnicas de têmpera de fluxo, o rebentamento e as taxas em estado estacionário pode ser medida, o que corresponde à excisão de 8-oxoguanina e libertação da glicosilase de ADN a partir do produto, respectivamente.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Steady-state Pré-steady-state, e Single-turnover Medição, Kinetic para DNA glicosilase Atividade
Neste artigo
Resumo
Resumo
Humano 8-oxoguanina ADN glicosilase (OGG1) extirpa o mutagénicas lesão oxidativa do ADN de 8-oxo-7 ,8-dihydroguanine (8-oxoG) a partir de ADN. Caracterização cinética da OGG1 é realizada para medir as taxas de excisão 8 oxoG e lançamento do produto. Quando a concentração de OGG1 é menor do que o ADN do substrato, o período de formação de produto são bifásicos, com uma fase exponencial rápida (isto é, explosão) de formação do produto é seguido por uma fase de estado estacionário linear. O assomo inicial de formação do produto corresponde à concentração de enzima adequadamente acoplada no substrato, e a amplitude de explosão depende da concentração de enzima. A constante do sinal de sincronismo de velocidade de primeira ordem corresponde à taxa intrínseca da excisão 8-oxoG e da taxa em estado estacionário mais lento mede a taxa de libertação de produto (produto de ADN constante da taxa de dissociação, koff). Aqui, descrevemos as abordagens de estado estacionário, pré-steady-estado, e um único volume de negócios de isolar e medir spetapas ecific durante OGG1 ciclismo catalítico. Um oligonucleótido marcado fluorescente lesão contendo OGG1 e purificados são utilizados para facilitar as medições cinéticas exactas. Uma vez que baixas concentrações de enzima são utilizados para fazer medições de estado estacionário, a mistura de reagentes manuais e têmpera da reacção pode ser executada para determinar a taxa de estado estacionário (k off). Além disso, a extrapolação da taxa em estado estacionário de um ponto na ordenada no tempo zero indica que uma explosão de formação do produto ocorreu durante o primeiro volume (isto é, intercepção de y é positivo). A constante da taxa de fase do sincronismo exponencial de primeira ordem pode ser medida utilizando uma técnica de mistura e de arrefecimento rápido, que examina a quantidade de produto formado em intervalos de tempo curtos (<1 s) antes da fase de estado estacionário correspondendo a uma taxa de 8 -oxoG excisão (isto é, química). O passo de química também pode ser medida utilizando uma abordagem de um único volume de negócios onde ciclismo catalítica éprevenida por ADN com a enzima de substrato saturante (E> S). Estas abordagens podem medir constantes de velocidade elementares que influenciam a eficiência da remoção de uma lesão de DNA.
Introdução
Um ambiente aeróbico acelera instabilidade genômica. Uma lesão grande de DNA resultante promutagenic do stress oxidativo é 7,8-di-hidro-8-oxoguanina (8-oxoG). Isto é devido ao potencial de codificação ambígua de 8-oxoG. Human 8 oxoguanine DNA glicosilase (OGG1) é responsável por iniciar reparo por excisão de base do 8 oxoG. A atividade glicosilase de OGG1 extirpa a base de 8 oxoG resultando em DNA produto com um site apurínico (AP-local). A atividade lyase fraco OGG1 pode incisão no AP local em alguns casos.
Caracterização cinética da glicosilases DNA geralmente acha que eles exibem cursos de tempo bifásicos. Depois de uma fase rápida inicial de formação do produto (isto é, explosão), uma fase de estado estacionário linear é observada 1-3. Este comportamento é indicativo de um passo na sequência da química (isto é, a mudança conformacional ou libertação do produto) a ser limitante da velocidade, durante a porção linear do decurso do tempo, enquanto que a brocaª fase, muitas vezes referida como a fase transitória, corresponde à formação do produto no sítio activo da enzima, durante o primeiro ciclo de reacção. Quando o lançamento do produto é a taxa de limitação durante a fase de steady-state, as medições de atividade fornecer uma medida qualitativa do DNA produto afinidade de ligação, mas não fornecem informações cinética sobre eventos no sítio ativo da enzima (ou seja, química). Deste modo, os métodos para isolar e medir a fase do sincronismo de pré-estado estacionário exponencial são necessários para investigar acontecimentos durante a primeira rotação enzimática em local activo da enzima 4.
Existem três métodos cinéticos padrão para caracterizar o comportamento catalítico do OGG1, (1) no estado estacionário, (2) pré-de estado estacionário, e (3) um único volume. Estas abordagens diferem umas das outras pela concentração da enzima na mistura de reacção e da enzima em relação ao substrato utilizada em cada abordagem. Em uma abordagem típica de estado estacionário,por vezes referido como o volume de negócios múltiplos cinética, baixas concentrações de enzima são utilizados para seguir a formação do produto. A concentração do substrato é muito superior à concentração de enzima de modo a que várias das modificações enzimáticas não afectam significativamente a concentração de substrato. Nesta situação, os cursos de tempo deve ser linear e muitas vezes é difícil discernir se uma explosão ocorreu durante a primeira rotação, devido à baixa concentração de enzima usada neste método; nota que a amplitude de ruptura é equivalente à concentração de enzima. Isto pode ser ultrapassado utilizando uma concentração de enzima mais elevada e extrapolando o curso de tempo linear para o tempo zero para detectar se o primeiro volume enzimática ocorreu rapidamente. O intercepto no eixo das ordenadas (eixo y) deve ser proporcional à concentração de enzima e fornece uma medida da enzima activa envolvida com o substrato. Embora esta abordagem pode, em princípio fornecem evidência para a existência de uma fase de explosão, uma diferené necessária para medir abordagem rente a cinética da fase de sincronização. Em muitos casos, a fase de explosão é muito rápido de medir por meio de técnicas de mixagem e têmpera manuais. Nesta situação, a cinética de pré-estado estacionário e um único volume de negócios (ou seja cinética transiente) aproxima-se muitas vezes requerem um instrumento de mistura rápida e de têmpera para seguir os pontos de uma reacção de 5 tempo iniciais. Em uma abordagem de pré-estado estacionário elevadas concentrações de enzima são utilizadas de modo a que uma quantidade significativa de produto é formado durante a primeira rotação. Dado que várias das modificações são seguidos para observar ciclismo catalítica (isto é, a fase linear que segue a rajada), a concentração de substrato é maior do que a concentração de enzima ([enzima] <[substrato]). Para isolar os eventos no sítio ativo da enzima sem ciclismo catalítico, são utilizadas as condições de um único volume de negócios. Neste caso, o substrato é impregnado com a enzima (E >> S), de modo que todo o substrato vai participar in o «volume de negócios single 'e normalmente apresentam um curso de tempo single-exponencial.
Como mencionado acima para as enzimas que exibem uma fase do sincronismo, de libertação do produto (k off) muitas vezes limita a taxa da fase de estado estacionário ao longo do tempo. A taxa de libertação de produto (. / Hora v ss, conc) pode ser determinada a partir do declive da fase de estado estacionário linear. A concentração da enzima ativa (E) é necessário para converter a taxa de liberação do produto para uma constante taxa intrínseca onde k off = v ss / [E]. Importante, a concentração de enzima activa é tipicamente menor do que a concentração de proteína medida devido às impurezas, enzima inactiva, enzima não produtivamente ligado ao substrato e ao método utilizado para determinar a concentração de proteína. A concentração de enzima activa pode ser determinado a partir da amplitude de ruptura quando a libertação do produto é lenta. Assim, extrapolando a um curso de tempo de estado estacionário paratempo zero fornece uma estimativa da enzima activa necessária para calcular k off (libertação do produto) a partir da taxa em estado estacionário observada.
Para medir a cinética da explosão, uma abordagem de pré-estado estacionário é necessário seguir a formação do produto, durante a primeira rotação, que ocorre antes da fase de estado estacionário linear. A cinética de ruptura segue a formação do intermediário enzima-produto. Uma vez que a reacção é iniciada pela enzima de mistura com o substrato, a quantidade do produto da enzima aumenta rapidamente até que a reacção atinge uma fase de estado estacionário. Se a catálise é muito mais rápida do que a libertação do produto, a amplitude do impulso é igual a enzima envolvida activamente e a abordagem exponencial observada até ao equilíbrio (kobs) corresponde à taxa de conversão química do substrato em produto, assumindo que a taxa de reverso química é negligenciável.
Em alguns casos cy catalíticaagarram interfere com a análise pré-steady-state, como quando as magnitudes de taxas para a química e lançamento do produto não são significativamente diferentes. Neste caso, utilizando o excesso de enzima em relação ao substrato previne ciclismo catalítico e do substrato com a enzima de limites ligado a um único volume. Por conseguinte, o primeiro passo da reacção química pode ser isolado e determinado com precisão como a constante de velocidade de primeira ordem (k obs). Esta constante de velocidade deve ser semelhante ao kobs determinada a partir da abordagem de pré-estado estacionário descrito acima.
Aqui descrevemos como estes métodos cinéticos pode ser utilizado para analisar a actividade de OGG1 glicosilase.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
1. Preparação de enzima e substrato de ADN
- Over-express OGG1 como uma proteína de fusão GST-em E. coli, utilize o tag GST para a purificação e, em seguida, remover o tag GST por clivagem com HRV-3C protease (Figura 1) 6.
- Adquirir a sintetizado quimicamente 5'-6-carboxifluoresceína (6-FAM) oligonucleotídeo marcado contendo um único resíduo de 8 oxoG e a sua cadeia de oligonucleótido não marcado complementar. Os oligonucleótidos 34-mero contêm a 8 oxoG na posição 17 a partir da extremidade 5 '. Purifica-se estes oligonucleótidos por electroforese em gel de poliacrilamida.
- Preparar substrato de ADN de cadeia dupla contendo 8-oxoG por mistura 5'-6-FAM oligonucleótido marcado com a sua cadeia complementar a uma razão molar de 1:1,2 em tampão de hibridação (Tris-HCl, pH 7,5, NaCl 10 mM, 50 mM, 1 mM de EDTA) num tubo de microcentrífuga de 1,5 ml. Coloque o tubo em um carro alegórico em água fervente por 5 min. Deixe o tubo no lugar e, em seguida, deixe a água esfriar lentamente para rtemperatura oom (isso leva cerca de 2 horas).
- Realizar a preparação da amostra e da experiência em condições de baixa ou mínima de luz, de modo a minimizar a fotodegradação do marcador fluorescente.
2. Medição do Tempo Curso de Estado Estável e do Active Titulação site de OGG1
2.1. A preparação da amostra e decurso de tempo de estado estacionário
- Preparar substrato de ADN e OGG1 soluções separadamente em tampão de reacção (HEPES 50 mM, pH 7,5, KCl 20 mM, EDTA 0,5 mM e 0,1% de albumina de soro de bovino) em tubos de microcentrífuga de 1,5 ml em gelo. A concentração de ADN é de 400 nM e a concentração aparente de OGG1 é de 30, 60, 90 ou 120 nM como determinado por um ensaio de proteína de Bradford. Colocar os tubos de reacção de um conjunto de bloco de calor a 37 ° C. Pré-incubar enzima e do substrato de ADN soluções separadamente a 37 ° C durante 1 min.
- Iniciar a reacção por mistura de volumes iguais das soluções de substrato e OGG1 DNA por pipetagem. Depois de misturar estes soluções 1:1 (v / v), as concentrações finais são de 200 nM e 15 de ADN, 30, 45, ou 60 nM OGG1, respectivamente. Remover alíquotas (10 ul) em intervalos de tempo e temperar a reacção por mistura com 1 ml de NaOH 1M. Como controlo para os cursos de tempo, 10 ul da mistura de reacção, sem enzima é misturada com 1 ml de NaOH 1M.
- Coloque as amostras de reacção de um bloco de aquecimento de 90 ° C durante 5 minutos para separar o produto resultante do AP local. Após o aquecimento, adicionar 1 ml de HCl 1 M para neutralizar cada uma das amostras.
- Adicionar um volume igual (12 ul) de tampão de carregamento de gel (95% de formamida, EDTA 20 mM, 0,02% de bromofenol, e 0,02% de xileno cianol) a cada amostra de reacção, e, em seguida, colocar a mistura num bloco de aquecimento de 95 ° C durante 2 min, em seguida, colocar imediatamente o tubo em gelo.
- Coloque as amostras (5 ul) para um gel desnaturante de poliacrilamida a 15% contendo 8 M de ureia em 89 mM de EDTA mM Tris-HCl, pH 8,8, ácido bórico 89 mM e 2. O substrato e os produtos clivados são bem separados depoisexecutando o gel.
2.2. Imagem do gel
- Digitalizar o gel utilizando um gerador de imagens que pode detectar o ADN marcado por fluorescência e visualizar as bandas do substrato e do produto.
- Quantificar as bandas depois de imagiologia do gel. Note-se que alguma clivagem do fundo podem ser observados após o tratamento do próprio substrato com NaOH (Figura 2A). Subtrair este pano de fundo a partir da quantidade medida de cada um dos produtos de reacção.
2.3. A análise dos dados
- Traça-se a quantidade de produto formado em cada tempo de reacção (t) (Figura 2B). Analisar os dados não processados usando a Equação 1 para determinar a amplitude do sinal de sincronismo (A 0, intercepção de y) e o declive da fase de estado estacionário linear (v ss).
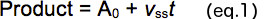
- Enredoa intercepção y em relação à concentração de proteína total (isto é, concentração de enzima aparente; figura 2C), proporcionando uma medida da fracção de enzima activa. É um ajuste linear com uma intercepção de zero para proporcionar o factor de correcção para a determinação da fracção de enzima activa.
- Traça-se a taxa em estado estacionário em relação à concentração de enzima activa (Figura 2D), proporcionando a taxa de dissociação constante do produto (isto é, a inclinação da linha ajustada).
3. Medição do Tempo Curso Pré-steady-state
Como mostrado na Figura 2, a formação do produto durante a fase de explosão é demasiado rápido para medir por mistura manual e têmpera. Assim, um instrumento de fluxo rápido de têmpera pode fornecer um método poderoso para medir reacções rápidas que ocorrem na escala de tempo em milisegundos (Figura 3) 5. O instrumento usa um motor de accionamento controlado por computador, para rapidamente misturar umaª saciar reações após os tempos de reação especificados. Por exemplo, usar um RQF-3 Rápido Instrumento Quench-Flow Kintek para medir a fase de libertação inicial e subsequente fase de estado estacionário de formação do produto catalisado por OGG1. Rápido Instruments Quench-Flow estão disponíveis de vários fabricantes.
3.1. Preparação da amostra
Separadamente preparar substrato de ADN e OGG1 soluções em tubos de 1,5 ml, tal como descrito em 2-1. As concentrações de ADN e OGG1 activas são 400 nm e 80 nm, respectivamente. Isto resulta em concentrações finais de 200 nM e de ADN de 40 nm OGG1 activo após mistura 1:1 (v / v).
3.2. Preparação de instrumento rápido resfriamento de fluxo
- Ligação de um banho de água de circulação para o instrumento de fluxo rápido arrefecimento para controlo da temperatura (37 ° C).
- Ajuste dos parâmetros do aparelho e escolha do circuito de reacção adequada para o tempo desejado pontos de acordo com instruções do fabricanteções. Os laços de reacção são de comprimento variável para proporcionar tempos de reacção alternativos.
- Prepare tampão de reação e NaOH saciar soluções em 10 ml luer lock seringas descartáveis e anexar essas seringas para as portas da unidade e carregar os Reservatórios unidade com tampão de reação (seringas B) e NaOH 142 mM (seringa Q) (Seringa Válvulas de Carga em posição LOAD) . Para remover as bolhas de ar da seringa, trabalhar a solução e para trás várias vezes.
- Abaixe o motor de passo até tocar no topo das seringas (válvulas de carga de seringas e válvulas de carga Amostra na posição FIRE).
- Lave as amostras Loops, o ciclo de reação, ea linha de saída com água e metanol. Seque as áreas coradas por completo (válvulas em posição de descarga).
3.3. Curso de tempo pré-steady-state
- Fazer um buraco na parte superior de um tubo de 1,5 ml tapado com uma agulha de calibre 16. Anexar um tubo na linha de saída para recolher a reacção extinta.
- Defina o reactio desejadotempo n (em segundos), utilizando o teclado. O motor de passo será fazer o backup para ajustar o volume de loop, de modo a manter o volume de têmpera constante. Posição êmbolos de seringa B contra a plataforma de motor de passo, adicionando tampão com as seringas descartáveis ligados às portas da unidade.
- Preencha 1 ml luer lock seringas descartáveis com substrato DNA e OGG1 soluções, respectivamente (válvulas de amostra em posição LOAD). Anexar seringas com substrato DNA e OGG1 soluções para cada um dos portos de carga de exemplo e, em seguida, preencher os Loops amostra com substrato de DNA e OGG1 soluções, respectivamente (Amostra Válvulas de Carga em posição LOAD).
- Todas as válvulas de carga seringa e Amostra Válvulas de carga para a posição FOGO. Iniciar a reação por um golpe teclado (por exemplo, imprensa de "G" ou tecla "START"). Substrato de ADN e OGG1 soluções (18 mL de cada) são imediatamente misturados na Curva de Reacção.
- Aguardar até que a reacção é temperada a automaticamente o tempo de reacção desejado, misturando 36 ul da reaction mistura com 86 ml de NaOH 142 mM. Após extinção da reacção, a amostra é descarregada a partir da linha de saída.
- Defina as válvulas de carga da seringa na posição da carga e da Amostra Carga válvulas para a posição de descarga. Lave as amostras Loops, o ciclo de reação, ea linha de saída com água e metanol e secar como descrito no ponto 3.2. Repetir o procedimento acima para cada ponto de tempo.
- Realizar uma experiência de controlo sem enzima para determinar uma correcção do fundo, que pode ser feita manualmente ou com o instrumento de rápido arrefecimento. Para realizar um controle com o instrumento de rápido resfriamento, preencha o loop de amostra para DNA com substrato de DNA, mas manter o loop de amostra para OGG1 vazio. Definir o tempo de reacção, realizar a mistura e extingue-se tal como descrito no 3.3.4-3.3.6.
- Lave os Loops Amostra eo loop Reação com NaOH 2 M, 2 M HCl, água e metanol e, em seguida, secar as linhas lavados. Depois de definir o motor de passo para a posição inicial, mudar as válvulas de carga da seringa para a positio CARGAn e lavar os reservatórios com água da unidade.
- Tratar as amostras temperadas, com o calor de reacção, e, em seguida, separada do substrato e o ADN do produto de 15% de electroforese desnaturante em gel de poliacrilamida, como descrito no item 2.1.
- Visualiza e quantificar as bandas no gel, tal como descrito em 2.2.
3.4. A análise dos dados
Montar os cursos de tempo de formação do produto por análise de regressão não linear a uma equação com a subida dos termos exponenciais e linear (equação 2) proporcionando a constante de velocidade de primeira ordem (k obs), a amplitude do impulso (A 0), e um ritmo linear (v ss).
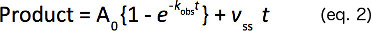
4. Curso Tempo único volume de negócios
- Preparar substrato de ADN e OGG1 em tubos separados de 1,5 ml como descrito em 2-1. A concenções de DNA e OGG1 activas são 100 nm e 500 nm, respectivamente, isto resulta em concentrações finais de 50 nM e 250 nM ADN OGG1 após mistura 1:1 (v / v).
- Preparar o aparelho de arrefecimento rápido de fluxo e preparar as amostras de reacção, tal como descrito em 3.2 e 3.3.
- Tratar as amostras de reacção interrompida com calor e sujeitá-las a 15% de desnaturação para electroforese em gel de poliacrilamida e os produtos de substrato separada, tal como descrito em 2.1.
- Visualiza e quantificar as bandas no gel, tal como descrito em 2.2.
- Montar os cursos de tempo da formação de um único produto para exponencial para determinar a constante de velocidade de primeira ordem (k obs) como dada pela Equação 3.
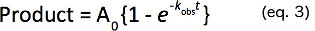
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
A análise cinética de estado estacionário foi realizada usando 200 nM de substrato de ADN e quatro diferentes concentrações aparentes de OGG1 (15, 30, 45 e 60 nM), como determinado por um ensaio de proteína de Bradford 2. Os cursos de tempo da formação de produto foram ajustados a uma equação linear para determinar a intercepção de y, que foram de 2,2, 11, 15 e 26 nM, respectivamente, em relação a cada concentração de proteína (Figura 2B). A y-intercepta foram ainda traçada em relação a cada ...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
As aproximações cinéticas descritas aqui delinear métodos para definir constantes cinéticas elementares. Se um decurso de tempo de formação do produto é bifásico, com a primeira reposição enzimática ocorre rapidamente, em seguida, um passo após a química é limitante da velocidade durante a rotatividade catalíticas subsequentes. No caso de OGG1, o primeiro volume pode ser medido utilizando elevadas concentrações de enzima, quer com a limitação (S E), as concentrações de ADN. No primeiro caso, a reac...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Os autores não têm nada a revelar.
Agradecimentos
Agradecemos ao Dr. Julie K. Horton para a leitura crítica do manuscrito e Dr. Rajendra Prasad para sugestões e discussões úteis. Partes desta pesquisa foram originalmente publicado no The Journal of Biological Chemistry, Sassa A et. al., "DNA Sequence efeitos de contexto sobre a atividade glicosilase of Human glicosilase DNA 8 oxoguanine." J Biol Chem. 287, 36702-36710 (2012) 2. Este trabalho foi apoiado, no todo ou em parte, pelo National Institutes of Health Research Grant Projeto Z01-ES050158 no Programa de Pesquisa intramuros, NIEHS.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Reagent/Material | |||
| 5'-6-FAM oligonucleotídeos marcados contendo um único 8-oxoG | Eurofins MWG Operon | 5'-P32 oligonucleotídeos radiomarcados também podem ser usados. Recomenda-se o grau de purificação do gel de poliacrilamida. | |
| Oligonucleotídeos não marcados (fita complementar) | Recomenda-se o grau de purificação do gel Eurofins | MWG Operon | |
| Seringa descartável BD Luer Lock de 1 ml A seringa descartável | BD Medical | 309628 | Lue Lock de outros fornecedores também pode ser usada. |
| Seringa descartável BD Luer Lock de 10 ml | BE Medical | 309604 | Seringa descartável Luer Lock de outros fornecedores também podem ser usadas. |
| Equipamento | |||
| Banho-maria circulante | Qualquer vendedor | ||
| RQF-3 Rapid Quench-Flow Instrument | KinTek Corporation | Rapid Quench-Flow Instrument de outros fornecedores também pode ser usado. | |
| Typhoon Phosphorimager 8600 | GE Healthcare Life Sciences | Imager de outros fornecedores também pode ser usado. | |
| KaleidaGraph | Synergy |
Referências
- Porello, S. L., Leyes, A. E., David, S. S. Single-turnover and pre-steady-state kinetics of the reaction of the adenine glycosylase MutY with mismatch-containing DNA substrates. Biochemistry. 37, 14756-14764 (1998).
- Sassa, A., Beard, W. A., Prasad, R., Wilson, S. H. DNA sequence context effects on the glycosylase activity of human 8-oxoguanine DNA glycosylase. The Journal of Biological Chemistry. 287, 36702-36710 (2012).
- Wong, I., Lundquist, A. J., Bernards, A. S., Mosbaugh, D. W. Presteady-state analysis of a single catalytic turnover by Escherichia coli uracil-DNA glycosylase reveals a "pinch-pull-push" mechanism. The Journal of Biological Chemistry. 277, 19424-19432 (1074).
- Johnson, K. A. Advances in transient-state kinetics. Current Opinion in Biotechnology. 9, 87-89 (1998).
- Johnson, K. A. Rapid kinetic analysis of mechanochemical adenosinetriphosphatases. Methods in Enzymology. 134, 677-705 (1986).
- Kovtun, I. V., et al. OGG1 initiates age-dependent CAG trinucleotide expansion in somatic cells. Nature. 447, 447-452 (2007).
- Hill, J. W., Hazra, T. K., Izumi, T., Mitra, S. Stimulation of human 8-oxoguanine-DNA glycosylase by AP-endonuclease: potential coordination of the initial steps in base excision repair. Nucleic Acids Research. 29, 430-438 (2001).
- Zharkov, D. O., Rosenquist, T. A., Gerchman, S. E., Grollman, A. P. Substrate specificity and reaction mechanism of murine 8-oxoguanine-DNA glycosylase. The Journal of Biological Chemistry. 275, 28607-28617 (2000).
- Waters, T. R., Swann, P. F. Kinetics of the action of thymine DNA glycosylase. The Journal of Biological Chemistry. 273, 20007-20014 (1998).
- Nilsen, H., et al. Excision of deaminated cytosine from the vertebrate genome: role of the SMUG1 uracil-DNA glycosylase. The EMBO Journal. 20, 4278-4286 (2001).
- Gill, S. C., von Hippel, P. H. Calculation of protein extinction coefficients from amino acid sequence data. Analytical Biochemistry. 182, 319-326 (1989).
- Van de Berg,, Beard, B. J., A, W., Wilson, S. H. DNA structure and aspartate 276 influence nucleotide binding to human DNA polymerase beta. Implication for the identity of the rate-limiting conformational change. The Journal of Biological Chemistry. 276, 3408-3416 (2001).
- Krishnamurthy, N., Haraguchi, K., Greenberg, M. M., David, S. S. Efficient removal of formamidopyrimidines by 8-oxoguanine glycosylases. Biochemistry. 47, 1043-1050 (2008).
- Leipold, M. D., Muller, J. G., Burrows, C. J., David, S. S. Removal of hydantoin products of 8-oxoguanine oxidation by the Escherichia coli DNA repair enzyme, FPG. Biochemistry. 39, 14984-14992 (2000).
- Zhao, X., Krishnamurthy, N., Burrows, C. J., David, S. S. Mutation versus repair: NEIL1 removal of hydantoin lesions in single-stranded, bulge, bubble, and duplex DNA contexts. Biochemistry. 49, 1658-1666 (2010).
- Leipold, M. D., Workman, H., Muller, J. G., Burrows, C. J., David, S. S. Recognition and removal of oxidized guanines in duplex DNA by the base excision repair enzymes hOGG1, yOGG1, and yOGG2. Biochemistry. 42, 11373-11381 (2003).
- Robey-Bond, S. M., Barrantes-Reynolds, R., Bond, J. P., Wallace, S. S., Bandaru, V. Clostridium acetobutylicum 8-oxoguanine DNA glycosylase (Ogg) differs from eukaryotic Oggs with respect to opposite base discrimination. Biochemistry. 47, 7626-7636 (2008).
- Jarem, D. A., Wilson, N. R., Delaney, S. Structure-dependent DNA damage and repair in a trinucleotide repeat sequence. Biochemistry. 48, 6655-6663 (2009).
- Livingston, A. L., Kundu, S., Henderson Pozzi, M., Anderson, W. D., David, S. S. Insight into the roles of tyrosine 82 and glycine 253 in the Escherichia coli adenine glycosylase MutY. Biochemistry. 44, 14179-14190 (2005).
- Kundu, S., Brinkmeyer, M. K., Livingston, A. L., David, S. S. Adenine removal activity and bacterial complementation with the human MutY homologue (MUTYH) and Y165C, G382D, P391L and Q324R variants associated with colorectal cancer. DNA Repair. 8, 1400-1410 (2009).
- Zharkov, D. O., Rosenquist, T. A. Inactivation of mammalian 8-oxoguanine-DNA glycosylase by cadmium(II): implications for cadmium genotoxicity. DNA Repair. 1, 661-670 (2002).
- Jarem, D. A., Wilson, N. R., Schermerhorn, K. M., Delaney, S. Incidence and persistence of 8-oxo-7,8-dihydroguanine within a hairpin intermediate exacerbates a toxic oxidation cycle associated with trinucleotide repeat expansion. DNA Repair. 10, 887-896 (2011).
- Mokkapati, S. K., Wiederhold, L., Hazra, T. K., Mitra, S. Stimulation of DNA glycosylase activity of OGG1 by NEIL1: functional collaboration between two human DNA glycosylases. Biochemistry. 43, 11596-11604 (2004).
- Sidorenko, V. S., Nevinsky, G. A., Zharkov, D. O. Mechanism of interaction between human 8-oxoguanine-DNA glycosylase and AP endonuclease. DNA Repair. 6, 317-328 (2007).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
