Muitos tipos de tumores cerebrais humanos estão localizados em regiões específicas do cérebro e são difíceis de cultivar em cultura. Este protocolo aborda o papel do microambiente tumoral e investiga novos tratamentos medicamentosos analisando células tumorais cerebrais primárias fluorescentes que crescem em uma fatia de cérebro de camundongo organotípica.
É necessária uma assinatura do JoVE para visualizar este conteúdo. Faça login ou inicie seu teste gratuito.
Artigo de método
Um tumor cerebral / Slice organotípicas Co-cultura Sistema de Estudos de Tumor Microenvironment e alvejado droga Terapias
Neste artigo
Resumo
Resumo
Os tumores cerebrais são uma das principais causas de morbidade e mortalidade relacionadas ao câncer. O desenvolvimento de novas terapias para esses cânceres é difícil, pois muitos desses tumores não são facilmente cultivados em condições de cultura padrão. Culturas de neuroesferas em condições livres de soro e xenoenxertos ortotópicos expandiram a gama de tumores que podem ser mantidos. No entanto, muitos tipos de tumores cerebrais permanecem difíceis de propagar ou estudar. Isso é particularmente verdadeiro para tumores cerebrais pediátricos, como astrocitomas pilocíticos e meduloblastomas. Este protocolo descreve um sistema que permite que tumores cerebrais humanos primários sejam cultivados em cultura. Este ensaio quantitativo pode ser usado para investigar o efeito do microambiente no crescimento do tumor e para testar novas terapias medicamentosas. Este protocolo descreve um sistema em que células tumorais cerebrais marcadas com fluorescência são cultivadas em uma fatia organotípica do cérebro de um camundongo juvenil. A resposta das células tumorais aos tratamentos medicamentosos pode ser estudada neste ensaio, analisando as mudanças no número de células na fatia ao longo do tempo. Além disso, esse sistema pode abordar a natureza do microambiente que normalmente promove o crescimento de tumores cerebrais. Este ensaio de co-cultura de fatia organotípica de tumor cerebral fornece um sistema propício para testar novos medicamentos em células tumorais humanas dentro de um microambiente cerebral.
Introdução
Uma pesquisa recente do cancro tem feito avanços significativos na identificação de mutações genéticas, alterações moleculares e os possíveis tratamentos para uma variedade de tumores cerebrais. Apesar deste progresso, tumores cerebrais continuam a ser uma das principais causas de mortalidade relacionada ao câncer em adultos e crianças. Fatores limitantes na investigação tumor cerebral incluem a disponibilidade restrita de amostras de pacientes primários e linhas celulares ea dificuldade em replicar o microambiente único e heterogêneo cérebro em sistemas experimentais acessíveis. Para muitos tumores cerebrais as condições necessárias para manter as células tumorais ao longo do tempo ainda não são conhecidos. Mesmo para os tumores cerebrais que podem ser cultivadas em suspensão de células como neuroesferas, condições de cultura podem afectar as células tumorais 1,2. Com efeito, a adição de factor de crescimento de fibroblastos básico ou factor de crescimento epidérmico para encorajar a proliferação e diferenciação inibem pode alterar a expressão genética 1. Outros métodos para o crescimento de células de tumor, taiscomo a propagação do tumor em ratinhos através de xenoenxerto ortotópico ou subcutânea de células tumorais são ensaios valiosos, mas estão limitados por factores tais como o tempo de desenvolvimento de tumor (especialmente para tumores de baixo grau), o custo, e o número de células de tumor que pode ser injectado e estudou . Assim, os métodos atuais para células tumorais do cérebro humano em crescimento são inadequadas para a manutenção de certos tipos de tumores, e muitas vezes oferecem ambientes artificiais que não fazer estreitamente in vivo ambientes tumorais imitar.
Tipos distintos de tumores cerebrais em crianças crescem em locais altamente especializados no cérebro [3, 4] e esta é susceptível de reflectir os requisitos do microambiente distintos para o crescimento do tumor [5]. Este protocolo descreve um novo sistema em que as células que são difíceis de propagar em condições de cultura normais, pode ser cultivada em um micro-ambiente que imita cérebro organotípicas em condições de crescimento tumoral in vivo. Neste ensaio quantitativo, marcado por fluorescênciacélulas tumorais do cérebro são banhados no rato do cérebro fatias organotípicas juvenis e monitorados ao longo do tempo. Este ensaio pode ser utilizado para investigar o efeito do microambiente no crescimento do tumor, e para testar novas terapias de droga em um microambiente cérebro clinicamente relevante.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Protocolo
Declaração de Ética: O procedimento a seguir envolvendo seres animais foram realizados de acordo com os Institutos Nacionais de Saúde e orientações foram aprovadas pelo Comitê de Dana-Farber Cancer Institutional Animal Care e Use. Todos os seres humanos trabalho foram revisadas pelos Comitês Conselho de Revisão Institucional do Hospital Brigham and Women e Dana-Farber Cancer Institute, e pela Universidade de Stanford para o uso apropriado, que informaram o consentimento foi obtido de todos os indivíduos, quando necessário, e dispensa adequada dos requisitos de consentimento Obteve-se por estudos com risco mínimo.
Timeline de Fatia Cultura Protocolo:
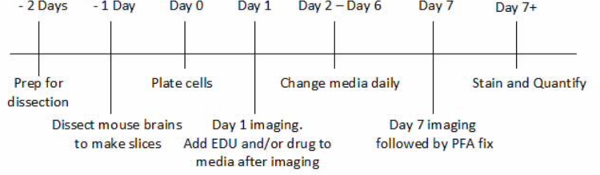
Figura 1. Cronograma de tumor cerebral / Slice organotípicas Co-cultura protocolo. Esta figura mostra a linha do tempo do procedimento cultura fatia englobando todos os oito dias de of a experiência e os principais passos do processo. A linha do tempo é relativo ao Dia 0 quando as células são banhados na fatia, a fim de destacar a importância de iniciar os procedimentos dias antes do plaqueamento das células. Por favor clique aqui para ver uma versão maior desta figura.
1. Dissecção do Buffer
- Preparar 15 mM de HEPES (1 M), 6,5 mg / ml de glucose, 1,3 mM de MgSO4 (1 H), KCl 20 mM, (2 M) e 1% de penicilina / estreptomicina 1x em HBSS.
- Ajustar o pH para 7,4 com NaOH.
- Filtro e armazenar a -20 ° C.
2. Meios de Cultura Slice
- Prepare a 2% de B-27, 1% de suplemento N 2, 1% de penicilina / estreptomicina, 1% Glutamax, e 1,5 mg / mL de Glucose-Neurobasal em um fenol menos meio vermelho.
- Filtro e armazenar a -20 ° C. Descongelar conforme necessário, e descartar depois de 1 semana a 4 ° C.
Nota: O procedimento a seguir pode ser feito até eme dia antes de iniciar a dissecção. - 3% baixo ponto de fusão agarose
Nota: O procedimento seguinte pode ser feita até um dia antes de iniciar a dissecção. - Misture 0,9 g baixo ponto de fusão agarose em ~ 31 ml de tampão de dissecação, microondas por 25 segundos com tampa solta. Microondas até derreter e certifique-se a mistura não transbordar.
- Mantenha a 55-65 ° C até ser necessário.
Nota: O procedimento seguinte pode ser feita até um dia antes de iniciar a dissecção.
4. Cubra a Cultura Slice inserções com Laminin
Nota: O procedimento seguinte pode ser feita até um dia antes de iniciar a dissecção.
- Em uma capa de cultura de tecidos, usando uma pinça estéril, coloque uma fatia da cultura de inserção em cada poço de uma placa de 6 poços (corresponde ao número de fatias que você pretende obter, em torno de 12 podem ser recolhidos a partir de um procedimento. O procedimento seguinte é escrito para seis fatias). Encha a 15 ml cônico t Ube com 1x PBS (800 ul / pastilha) e adicionar laminina (10 ug / mL).
- Adicionar 800 ul da mistura de laminina para o início de cada inserção de cultura de fatia. Incubar a 37 ° C até ser necessário.
5. Preparação para Dissection
- Encher cada poço de uma placa de 6 poços com 1200 mL de meio de cultura de fatia. Preencha quaisquer poços não utilizados com 1.200 mL PBS e preencher o espaço central da placa com 5 ml de 1x PBS. Guarde esta placa a 37 ° C.
- Esterilizar instrumentos de dissecação em etanol a 70%. Limpe vibratome lâmina com acetona para remover o óleo e esterilizar antes do uso.
- Coloque três 35 milímetros 2 pratos e cinco 10 centímetros 2 pratos de cultura de tecidos na capa. Encha um 10 cm2 prato com tampão dissecção e colocar no gelo.
Nota: Processo pups um de cada vez.
6. Dissecção
Nota: Processo pups um de cada vez.
ES / ftp_upload / 53.304 / 53304fig2.jpg "/>
Figura 2. Cortes dissecação. Estas imagens mostram os cortes de dissecação necessárias para remover o crânio a partir do cérebro de um rato P6. Os cortes são mostrados como linhas pontilhadas. (A) Corte 1 é mostrado. Cortes 1 e 2 são feitas de tronco cerebral / posterior bilateralmente ligar à tomada de olho em cada lado .. (B) Corta 3 e 4 são mostradas. Cortar 3 é feita a partir de uma órbita ocular para os outros cortes de ligação 1 e 2. Corte 4 começa na linha média de corte de 3 e continua em direção à ponta do nariz dividindo o crânio entre os bulbos olfatórios (Escala bar = 4,4 mm). Por favor, clique aqui para ver uma versão maior desta figura.
- Anestesiar o mouse P6 usando a exposição isoflurano (100% de isoflurano). Depois de aproximadamente 5 minutos quando a respiração é retardado ou não há nenhum sinal de respiração, decapitar rapidamente orato com uma tesoura afiada. Pulverizar a cabeça com etanol 70% e coloque em um prato de cultura de tecidos.
- Usando grandes fórceps sem corte segurar a cabeça firme, agarrando o nariz. Com uma tesoura de dissecção de médio porte, remover o excesso de pele para revelar crânio.
- Faça cortes 1 e 2, cortando o crânio, bilateralmente, de posterior do crânio para a frente de cada lado, que liga o corte para a cavidade ocular. Manter a ponta da tesoura o mais próximo do crânio quanto possível para evitar danos nos tecidos.
- Para corte 3, use uma tesoura pequena mola para conectar cortes 1 e 2. Em seguida, use os pequenos fórceps sem corte para descascar delicadamente fora do crânio.
- Usando as pequenas tesouras mola, gentilmente cortar o crânio restantes ao longo da linha mediana em cima, de tal modo que o crânio restante torna-se 2 metades (Figura 2, cortar # 4). Utilizando uma pinça retire o crânio para revelar os dois bulbos olfatórios.
- Insira uma espátula flat-faced (umedecido com tampão dissecção, então o tecido não vai cumpri-lo) entre bottom do cérebro e da base do crânio, remova cuidadosamente o cérebro e coloque no prato contendo tampão dissecção no gelo.
- Repita a etapa 6 para obter um segundo cérebro para cortar
7. Incorporar os cérebros em Agarose
- Coloque dois dos 35 mm 2 pratos abertos no gelo e limpar um par de grandes pinças sem corte com etanol 70%.
- Pour 3% Ponto de baixo ponto de fusão de agarose (preparado na Fase 3) à dois pratos até se formar uma cúpula em cima. Ajustar o temporizador para 3 minutos. Aos 3 minutos (teste tocando a borda da cúpula cheio de agarose, se polimerização de agarose pode ser observado, ele está pronto) pegar um cérebro com uma pinça sem corte e lugar para o lado de um 35 milímetros prato cheio de agarose, em seguida, movimento la para o centro do prato (isto remove o excesso de tampão de dissecção em todo o cérebro, de forma que monta melhor).
- Repita o procedimento para o cérebro 2º. Iniciar um temporizador para 10 min.
- Após 10 min, inserir uma espátula plana para o espaço entreagarose e prato pop fora da agarose polimerizada contendo os cérebros P6.
- Use uma lâmina de barbear para cortar o plano de agarose em um cubo em torno do cérebro, fazendo com que as bordas são mais reto possível.
- Coloque supercola sobre a placa de vibratome em duas tiras. Em seguida, pegar o agarose montada cérebro e deixá-lo cair suavemente para baixo sobre a cola, posicionado para cortes sagitais. Faça o mesmo para o outro cérebro. Certifique-se de ambos os cérebros estão alinhados um com o outro.
- Deixe secar cola à temperatura ambiente durante 5-8 min. Durante este tempo, encher a área do suporte do gelo de vibratome com gelo moído e água.
8. Cortando com o Vibratome
- Coloque o reservatório de corte para a área de suporte de gelo, movendo-se a guia para a direita para travá-la no lugar.
- Usando a chave de fenda cabeça circular, pegar a placa vibratome circular com os cérebros colados nele, e ajustá-lo para dentro do reservatório. Remova a chave de fenda e fixar a placa no local com the chave de fendas hexagonal. Verifique se a placa eo reservatório de corte são firmemente no lugar.
- Utilizando uma pinça, recolhimento a lâmina vibratome, adequá-la à cabeça de corte, fechamento no lugar com uma chave de fendas hexagonal. Depois, fixe a cabeça de corte com a lâmina anexado para o vibratome usando o parafuso rodada.
- Traga-se a posição da navalha para tão perto dos cérebros incorporado-agarose quanto possível, assegurando ao mesmo tempo a navalha está na mesma altura (ou um pouco acima) os cérebros. Encher a câmara com tampão de dissecação fria o suficiente para cobrir a lâmina.
- Pressione ↕ botão uma vez (você deve vê-lo piscar, este botão define os limites quando a lâmina vai ir e voltar), em seguida, pressione e segure "Forward" para cortar manualmente o cérebro incorporado, liberação até que a navalha limpa o bloco de agarose. Pressione imediatamente ↕ botão novamente, isso vai definir o fim do intervalo para o corte automático.
- Pressione o botão "SINGLE / CONT" de uma vez o light por CONT deve continuar. Defina a espessura de corte de 400-450 mm, vibrando frequência para 5,5-6, e velocidade para 4. Esta será a definição de corte.
- Pressione o botão "Start / Stop" uma vez, e corte automático deve começar. Pressione o botão "pause" para coletar tecido usando a colher com furos, conforme necessário. Deve demorar cerca de 5-10 min, para chegar mais perto da linha média. Neste ponto, prima "pausa" e alterar a velocidade a 3 e alterar a espessura de 200 um. Não coletar a primeira fatia produzidos depois de fazer essa alteração.
- As fatias de 200 de espessura desejados uM terá o bolbo olfactivo, através do cerebelo bem definido. Transferir cada fatia desejada à medida que são cortadas em placas de 6 poços cheios com tampão de dissecção em gelo. Faça isso movendo o tampão na câmara de corte em torno do tecido para flutuar a fatia, tocá-lo o mínimo possível, levante-o para fora do buffer quando é diretamente através da escumadeira. Normalmente em torno de 12 fatias com as estruturas desejadas pode ser coletado. As fatias podem ser deixadas no tampão em gelo para dissecar até 20 min.
- Enquanto fatias são sobre gelo, tirar de 6 poços da placa com pastilhas revestidas com laminina sendo de 37 ° C incubadora. Na capa dissecção descartar a laminina tomando cuidado para não danificar as inserções. Adicionar 3,5 ml de meio de cultura de fatia ao topo de cada molde de inserção. A parte superior da mídia irá formar uma cúpula em forma sem derramar para fora para os poços.
9. plaqueamento das fatias para as inserções
- Usando a ferramenta escumadeira, coloque uma fatia do cérebro na mídia sobre a inserção, empurrando levemente a fatia a ser totalmente submerso. Repita o procedimento para todas as fatias.
- Usar um P1000 para retirar 1 ml de meio de cultura a partir da fatia de topo do inserto e dispensar-lo no fundo do poço. Remover e descartar o excesso de material até que as arestas de agarose em torno do cérebro slicebecome visível. Faça isso para as fatias restantes.
- Pegue tele insira pelo rebordo com uma pinça, tilt e remover excesso de mídia. Em seguida, rapidamente transferir o inserto em 35 mm 2 prato contendo 1 ml de meio de cultura de fatia. Usar 2 pares de pinças afiadas para remover a agarose em torno do tecido, tendo o cuidado de não esticar / fatia danos ou fazer um buraco na membrana (mais fácil se você fizer uma lágrima no limite da agarose, em seguida, puxe a agarose de cada lado). Em seguida, mova a inserção de volta para a placa de 6 poços e repita para as fatias restantes.
- Em uma capa de cultura de tecidos com o ventilador desligado (para evitar fatias de secar) remover fragmentos de agarose de cada membrana.
- Transferir as fatias para a placa de 6 poços, preparado no passo 5.1 e armazenar a placa a 37 ° C. Incubar fatias por 24-48 horas.
10. Mudando a fatia Meios de Cultura
- Repita o passo 5.1 com uma 6-bem placa fresca.
- Num capuz de cultura de tecidos com a ventoinha desligada, transferir as inserções para novas placas de 6 poços containing mídia fatia fresco.
11. chapeamento Células Tumorais na Slice
- Sonicar o corante Cm-DII e girar em velocidade média por 2 min.
- Spin down células tumorais que está sendo usado para a sobreposição em 201 xg por 5 min. Em seguida ressuspender em 2 ml de meio de cultura de fatia.
- Adicionar 7 ul de Cm-DII nos 2 ml de células e meios de comunicação e incubar a 37 ° C durante 20 min.
- Spin down células a 201 xg durante 5 minutos e ressuspender em 200 mL de mídia que cortam. Triturar suavemente para dissociar as células (10-20 vezes ou até pellet está desaparecido) e, em seguida, adicionar 800 ul cortando mídia para fazer 1.000 l de volume total.
- Contagem de células tumorais viáveis, utilizando azul de Tripano. Adicionar microesferas fluorescentes verdes a células de tumor, na mesma concentração que células. Estas microesferas inertes irá servir como um controlo. Girar a mistura de células / microesferas a 201 xg durante 5 min e ressuspender em quantidade desejada de meios de cultura de fatia. As células em placas a uma densidade de 6000 células / SLgelo em 65 ul de volume. O número de células plaqueadas por fatia pode ser aumentada, dependendo da preferência e disponibilidade.
- Na cultura de tecidos capa dispensar as células em 65 ul de meio / fatia para o centro da fatia.
12. Imagem e Fixação
Nota: a Nikon Eclipse Ni C2si vertical confocal foi usada para tomar uma grande varredura imagem de todo o corte sagital em 4X com canais fluorescentes vermelhas e verdes. Se o recurso de digitalização não está disponível, tirar várias imagens em sequência através da fatia e depois costurar as imagens juntos em Photoshop (usando o local de microesferas e da borda da fatia para navegar).
- No dia seguinte (dia 1 de imagem), transferir fatias em seis 35 milímetros 2 pratos com meios de cultura 1 ml fatia. Imagem cada fatia de um de cada vez sobre o microscópio vertical fluorescente. Dê uma grande varredura imagem de todo o corte sagital em 4X com canais fluorescentes vermelhas e verdes. Mantenha a lasere ganho de configurações a mesma para cada fatia. No final da imagiologia, transferir todas as fatias de volta para uma placa de 6 poços contendo meio fresco fatia.
- Se a adição de EDU, outro marcador de proliferação ou condição droga é desejado, criar um stock de meios fatia com o fármaco que irá ser utilizado para as mudanças de meio por dia para o tratamento da condição. A condição de tratamento deve ser introduzido no passo 12.1 (diretamente depois do Dia 1 imaging). Qualquer marcador EDU ou proliferação devem ser adicionados aos meios de comunicação também começando em 12,1 e funciona diariamente (EDU usar a 10 uM).
- Imagem novamente no dia 7 usando as mesmas configurações como o Dia 1 imagens.
- Após o Dia 7 imagiologia é completa, mover cada fatia em uma placa de 6 poços com cada uma das cavidades contendo 1,2 ml de paraformaldeído a 4% (PFA). Cuidadosa e lentamente soltar um adicional de 1 ml de PFA no topo de cada fatia. Deixar a temperatura ambiente durante 1 h.
- Remover PFA de cada poço e a partir do topo de cada fatia. Lavar cada poço 3x com PBS. Armazenar as fatias em PBS a4 ° C para a coloração ou de montagem em lâminas.
Nota: As configurações ImageJ podem precisar de ser ajustado e optimizado para ter em conta e a qualidade de imagem de microscópio, assim como o tamanho das células de tumor.
13. quantificação de imagens (usando ImageJ)
Nota: As configurações ImageJ podem precisar de ser ajustado e optimizado para ter em conta e a qualidade de imagem de microscópio, assim como o tamanho das células de tumor.
- Em ImageJ, use a ferramenta polígono para delinear toda a fatia ou a região que deseja quantificar. Adicionar esta seleção com o gerente ROI onde você pode renomeá-lo e salvá-lo.
- Clique direito sobre a área selecionada e escolha duplicado. Nomeie esta imagem duplicada com a região, fatia, dia. Pressione Ctrl + Shift + E para mostrar o esboço, em seguida, selecione Processo - subtrair fundo - Rolling bola Raio = 4.
- Depois de subtração de fundo, selecione "ajustar limiar" no menu suspenso "Imagem". Verifique o fundo escuro -; veja imagem ampliada e definir o limite. Como você definir o limite movendo a barra de limiar, assegurar todas as células estão incluídas / em destaque, mas extremamente pequenos pontos que são detritos (ou menor que uma célula) não estão incluídos. Utilizar o mesmo limiar para todas as imagens. Mover a janela do limiar para o lado.
- Selecione "Processo" - "Encontre Maxima" e definir a tolerância de ruído entre 5 e 10 e verifique o seguinte: Selecção de ponto de visualização, tipo de saída como partículas segmentadas, excluir maxima borda, acima do limite inferior. Em seguida, selecione novamente a região de interesse, pressionando Ctrl + Shift + E.
- Selecione "Analisar Particles" a partir do menu drop-down Analisar. Defina o tamanho do pixel para 4-40 e a circularidade de 0,00-1,00. Também clique em "mostrar contornos de sobreposição" "resultados de exibição" e "resumir", em seguida, pressione OK.
- Grave todos os dados brutos e com o resumo de um documento do Microsoft office. A "contagem" para cada i regiãos necessários para calcular a mudança vezes ao longo da semana em cultura.
- Repita esse processo para todas as imagens e áreas de interesse, certificando-se que o limiar e outras configurações permaneçam consistentes.
- Calcula-se a alteração vezes no número de células na fatia durante a semana em cultura dividindo o número de células tumorais na fatia no Dia 7 ao número de células na fatia no Dia 1. Da mesma forma, dobra a mudança no número de células dentro de cada região é calculado dividindo o número de células em que a região no Dia 7 ao número de células em que a região no Dia 1.
- Execute o passo 13,8 por microesferas também. O número de microsferas na fatia deve ser o mesmo no dia 7 até ao dia 1 (Fold mudança = 1). Da mesma forma, o número de microsferas dentro de cada região deve ser o mesmo no dia 7 até ao dia 1 (Fold mudança = 1). Se a mudança Fold difere de 1, isso indica mudanças na fatia topografia ao longo do tempo.
14. Coloração
- Tape um pedaço de parafilme em the bancada do laboratório e extrair com seis círculos de uma caneta PAP bloqueador de líquido (uma para cada fatia, apenas maior do que o tamanho de uma fatia). Colocar cerca de 400 ul de PBS em um ponto no meio de cada círculo. Número ou rotular os círculos para identificar cada fatia.
- Em 1 ml de PBS, utilizar uma lâmina de barbear para cortar um quadrado em torno da fatia, deixando um espaço de membrana em torno da fatia. Utilizando uma pinça mover a fatia cortada para o primeiro círculo e coloque cuidadosamente a fatia no topo da bolha de PBS. É essencial para se certificar de que a fatia não se dobra sobre si mesma ou ficar virado de cabeça para baixo durante este processo. Em seguida, retire a PBS debaixo da fatia e coloque-o em cima da fatia e adicionar mais PBS se necessário, para se certificar de que permanece submerso. Repita este passo para cada fatia.
- Adicione 10 ml de BSA a 3% em PBS. Retire 2 ml, e adicionar 100 ml de digitonina a ele. Misture e adicione as fatias de bloquear e permeabilizar, 30 min a RT.
Nota: A utilização de outros agentes permeabilização como Triton X-100 irá resultar em perda de rotulagem CM-Dil. - Remover permeabilização / solução de bloqueio e lavar 3x com PBS durante 10 min.
- Se coloração para EDU, siga as instruções fornecidas pelo kit para montar a mistura. Aplicar a mistura durante 45 min. Se a coloração com outros anticorpos, o protocolo deve ser optimizados para a concentração de anticorpos primários e secundários (RT ~ 1 hora para primária e secundária). Lavar 3x com PBS durante 10 min.
- Mancha com DAPI 1: 1000 em PBS durante 5 min TA. Lavar 2x com PBS.
15. Montagem do Slices
- Transferir a fatia para uma lâmina de microscópio. Verifique se o lado da membrana com a fatia permanece virada para cima, e não se dobra sobre si mesma. Desenhe uma borda ao redor da fatia com uma caneta bloqueador pap líquido.
- Colocar uma pequena lamela de vidro (5 mm) em cada lado da fatia (para manter a fatia de ser danificado). Gota duas ou três gotas de Fluoromount-G (por imunofluorescência) na parte superior dofatia de apenas mal cobri-lo. Em seguida, cobrir a fatia longo lamela (24 x 50 mm).
- Repita o procedimento para cada fatia. Selar as bordas das lâminas com unha polonês e armazenar a 4 ° C. Do imagem confocal de coloração.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Resultados
Esta seção exemplifica o tipo de resultados que se espera de utilizar o tumor cerebral / organotípico fatia co-cultura para investigar preferências microambiente regional, bem como para testar novas terapias. Mostra-se que o ensaio é concebido para reproduzir o microambiente para tumores cerebrais, como a organização do tecido e o estado proliferativo de fatia é mantida (Figura 3). Nós também demonstram que um aumento do número de células tumorais na fatia ao longo do tempo pode ser parcialmente devido ...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Discussão
Este protocolo descreve como células tumorais do cérebro pode ser marcado por fluorescência e plaqueadas sobre uma secção sagital do cérebro de um rato e, em seguida, P6 monitorizada durante uma semana em cultura. Este ensaio fatia de co-cultura do tumor cerebral / organotípica pode ser utilizado para determinar o efeito do microambiente regional sobre o número de células tumorais e pode também ser usado como um sistema para medir a eficácia de novos tratamentos com drogas sobre o crescimento de tumores humanos. Estudos...
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Divulgações
Nenhum dos autores tem interesses conflitantes ou conflitantes.
Agradecimentos
Este trabalho é apoiado por doações do NIH (P01CA142536 para RAS, T32CA009361 para DPY) e da fundação Pediatric Low Grade Astrocytoma.
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| HEPES | Invitrogen | ||
| Glicose | Invitrogen | 17502048 | |
| Penicilina Estreptomicina | Life Technologies | 15140-122 | |
| HBSS | Life Technologies | 14185-052 | |
| B-27 | Life Technologies | 17504-044 | |
| N2 | Life Technologies | 17502-048 | |
| Glutamax | Life Tecnologias | 35050061 | |
| Neurobasal-A- Meio menos vermelho fenol | Invitrogen | ||
| Baixo Ponto de Fusão Agarose | Promega | V2111 | |
| Inserções de Cultura de Fatias | Milipore | PICM0RG50 | |
| laminina | Invitrogen | 23017015 | |
| Cm-DiI | Invitrogen | V22888 | |
| EDU (Rotulagem e Detecção) | Life Technologies | c10337 | |
| Microesferas | Life Technologies | F-21010 | |
| Vibratome | Leica | ||
| Software Nikon Eclipse Ni C2si | |||
| ImageJ | |||
| Óculos de Cobertura de 5 mm | Fisher Scientific | 64-0700 (CS-5R) |
Referências
- Heddleston, J. M., et al. Glioma stem cell maintenance: the role of the microenvironment. Curr Pharm Des. 17 (23), 2386-2401 (2013).
- Sasai, K. Shh pathway activity is down-regulated in cultured medulloblastoma cells: implications for preclinical studies. Cancer Res. 66 (8), 4215-4222 (2006).
- Louis, D. N., et al. The 2007 WHO classification of tumours of the central nervous system. Acta Neuropathol. 114 (2), 97-109 (2007).
- Duffau, H., Capelle, L. Preferential brain locations of low-grade gliomas. Cancer. 100 (12), 2622-2626 (2004).
- Chourmouzi, D., et al. Manifestations of pilocytic astrocytoma: a pictorial review. Insights Imaging. 5 (3), 387-402 (2014).
- Buonamici, S., et al. Interfering with resistance to smoothened antagonists by inhibition of the PI3K pathway in medulloblastoma. Sci Transl Med. 2 (51), 51ra70(2010).
- Choi, Y., Borghesani, P. R., Chan, J. A., Segal, R. A. Migration from a mitogenic niche promotes cell-cycle exit. J Neurosci. 25 (45), 10437-10445 (2005).
- Chan, J. A., et al. Proteoglycan interactions with Sonic Hedgehog specify mitogenic responses. Nat Neurosci. 12 (4), 409-417 (2009).
- Stoppini, L., Buchs, P. A., Muller, D. A simple method for organotypic cultures of nervous tissue. J Neurosci Methods. 37 (2), 173-182 (1991).
- Kenny, H. A., et al. Quantitative high throughput screening using a primary human three- dimensional organotypic culture predicts in vivo efficacy. Nat Commun. 6, 6220(2015).
- Liu, X., et al. ROCK inhibitor and feeder cells induce the conditional reprogramming of epithelial cells. Am J Pathol. 180 (2), 599-607 (2012).
Acesso restrito. Inicie sessão ou comece um teste para visualizar este conteúdo.
Reimpressões e permissões
Explorar mais artigos
Análise do Microambiente TumoralCélulas de Tumor Cerebral Humano PrimáriasPreparação de Fatias de Cérebro de CamundongoCélulas Tumorais Marcadas FluorescentementeEnsaio de Resposta ao Tratamento MedicamentosoPreparação de Meio de Cultura de FatiasAnálise de Imagem ConfocalMedição da Proliferação de Células TumoraisTeste de Terapia Medicamentosa Direcionada
