Um protocolo detalhado é fornecido para o uso da tecnologia CRISPR / Cas9 para obter knock-in direcionado altamente eficiente de grandes construções multicistrônicas em células T humanas primárias por meio da via de reparo de DNA de junção de extremidade mediada por homologia (HMEJ). As células T projetadas com este protocolo adaptável ao cGMP mantêm excelente expansão celular, citotoxicidade e produção de citocinas.
Artigo de método
Engenharia não viral de células T humanas primárias por meio de integração direcionada de junção de extremidade mediada por homologia de grandes modelos de DNA
Neste artigo
Resumo
Resumo
Muitas terapias celulares adotivas atuais dependem de vetores lenti- ou retrovirais para projetar células T para a expressão de um receptor de antígeno quimérico (CAR) ou receptor de células T exógeno (TCR) para atingir um antígeno específico associado a tumor. A dependência de vetores virais para a produção de células T terapêuticas aumenta significativamente o cronograma, o custo e a complexidade da fabricação, limitando a tradução de novas terapias, principalmente no ambiente acadêmico. Um processo é apresentado para engenharia não viral eficiente de células T usando CRISPR / Cas9 e junção de extremidade mediada por homologia para obter a integração direcionada de grandes cargas de DNA multicistrônico. Essa abordagem alcançou frequências de integração comparáveis às dos vetores virais, ao mesmo tempo em que produziu células T altamente funcionais, capazes de potente eficácia antitumoral in vitro e in vivo. Notavelmente, este método é rapidamente adaptável às boas práticas de fabricação atuais (cGMP) e aumento de escala clínica, fornecendo uma opção de curto prazo para a fabricação de células T terapêuticas para uso em ensaios clínicos.
Introdução
As células T são um componente chave do sistema imune adaptativo, possuindo capacidade citolítica direta, capacidade de modular a resposta imune por meio da produção de citocinas, licenciamento de células B e células dendríticas e estabelecimento de memória imunológica1. Eles desempenham papéis críticos no desenvolvimento imunológico, homeostase e vigilância, proteção contra patógenos e prevenção e defesa contra o câncer, bem como alergia e autoimunidade1. As células T possuem uma enorme diversidade de receptores de células T (TCRs) que são gerados por meio da recombinação V(D)J, permitindo que as células T reconheçam uma vasta gama de antígenos e montem respostas imunes eficazes contra vários patógenos 1,2. As células T podem ser geralmente categorizadas em duas categorias, as células T CD4, também conhecidas como células T auxiliares, que auxiliam principalmente outras células imunes, como as células B, na coordenação da resposta imune, e as células T CD8, ou células T citotóxicas, que matam diretamente as células infectadas ou cancerígenas ao reconhecer antígenos específicos presentes em suas superfícies1.
O desenvolvimento de receptores de antígenos quiméricos (CAR) levou a um aumento maciço no interesse na engenharia genômica de células T para imunoterapias. Os CARs são proteínas projetadas que mesclam domínios de ligação ao antígeno derivados de anticorpos com domínios de sinalização de células T, permitindo que as células T identifiquem e direcionem células que expressam o epítopo específico reconhecido pela porção de anticorpos do CAR3. Esses receptores têm sido usados para uma variedade de imunoterapias, incluindo doenças infecciosas e autoimunidade, mas a tecnologia é mais avançada para imunoterapias contra o câncer.
As células CAR-T têm sido extremamente bem-sucedidas no tratamento de leucemias e linfomas, mas têm mostrado eficácia limitada para o tratamento de tumores sólidos 4,5. Isso levou a uma onda de desenvolvimento adicional buscando melhorar a eficácia das células CAR-T para indicações de tumores sólidos. Várias abordagens foram desenvolvidas, incluindo blindagem de citocinas, nocaute de gene de checkpoint, receptores negativos dominantes, receptores de quimiocinas, expressão de vários CARs em uma célula, modificação do CAR para melhorar a sinalização intracelular e integração em loci predeterminados, por exemplo, o locus TRAC, para explorar os mecanismos regulatórios do hospedeiro para prevenir a exaustão 6,7,8. Muitas dessas abordagens requerem maior carga genética e/ou integração específica do local. Abordagens alternativas também incluem o uso de TCRs transgênicos para permitir que as células T tenham como alvo neoantígenos intracelulares 9,10. No entanto, isso tem a desvantagem significativa de exigir que o TCR tenha especificidade tanto para o epítopo do neoantígeno quanto para a molécula de HLA, restringindo o uso do eventual produto terapêutico a pacientes que expressam o HLA cognato. Além disso, muitos tumores alteram ou reduzem a expressão de HLA em resposta à imunoterapia, reduzindo muito a eficácia das células T que expressam TCRs transgênicos11.
A maioria das terapias com células CAR-T ou TCR-T em ensaios clínicos são fabricadas usando vetores retrovirais, como lentivírus ou gamaretrovírus, alcançando alta frequência de integração com cargas de tamanho moderado. No entanto, os vetores virais sofrem com longos prazos de fabricação devido aos requisitos atuais de boas práticas de fabricação (cGMP) e perfis de integração não específicos que criam um risco de mutagênese insercional12,13. Além disso, pode ser difícil produzir retrovírus transgênicos em altos títulos se a carga exceder 5 kb14. Outros vetores, como os derivados do vírus adeno-associado recombinante (rAAV), não se integram naturalmente, mas podem transportar o molde do doador de DNA para o núcleo e podem ser usados em combinação com CRISPR / Cas9 para facilitar a engenharia do genoma mediada por recombinação dirigida por homologia (HDR) tradicional. No entanto, esses vírus também têm fluxos de trabalho de produção longos e complicados e são limitados pelo tamanho da carga (<4,7 kb) e pela necessidade de incluir braços de homologia longos (500-1000 pb)15,16,17,18.
A engenharia do genoma não viral usando transposons ou uma combinação de nucleases direcionadas e um modelo de doador de DNA foi relatada em linfócitos humanos primários 8,19,20. No entanto, essas abordagens são limitadas pela resposta tóxica a moléculas de DNA nuas no citoplasma após o reconhecimento por sensores de DNA citoplasmático expressos em linfócitos21. Tentativas têm sido feitas para usar inibidores de pequenas moléculas dessas vias de detecção de DNA durante a transfecção, mas a redundância dessas vias pode complicar seu uso em protocolos de cGMP22. Notavelmente, os vetores transposons, como Sleeping Beauty, PiggyBac e Tc Buster, permitem a integração de grandes cargas genéticas com alta eficiência, mas têm um perfil de integração não específico23,24. A integração transgênica direcionada não viral usando modelos de DNA de plasmídeo, linear ou de fita simples em combinação com uma nuclease direcionada para HDR é uma alternativa atraente, mas tem sido limitada pela baixa eficiência, especialmente com cargas genéticas cada vez maiores, com menos de 10% de eficiência relatada ao usar carga acima de 1,5 kb 8,19.
Aqui, apresentamos o protocolo passo a passo para inserção de junção final mediada por homologia (HMEJ) não viral de grandes cargas úteis de DNA em células T humanas primárias, conforme descrito em Webber, Johnson et al.25. O HMEJ utiliza braços curtos de homologia de 48 pb flanqueados por locais-alvo de gRNA Cas9 para permitir a integração direcionada de alta eficácia de grandes cargas de DNA quando comparados com o HDR tradicional. Um método para reduzir a citotoxicidade do DNA plasmidial em células T primárias é empregar plasmídeos com backbones minimizados, como minicírculos ou nanoplasmídeos25. Minicírculos são vetores de plasmídeo miniaturizados produzidos por excisão da origem da replicação e do gene de resistência a antibióticos por meio de recombinação após amplificação de plasmídeo; eles demonstraram melhorar a engenharia não viral das células T e reduzir a toxicidade celular23,24. Os nanoplasmídeos também têm um tamanho geral reduzido realizado através do uso de uma origem mínima de replicação e um marcador de seleção não tradicional26. Em nossa experiência, as plataformas de vetores de minicírculo e nanoplasmídeo oferecem melhoria comparável na eficiência e toxicidade reduzida em relação aos plasmídeos tradicionais25.
Aqui, apresentamos um protocolo detalhado que sinergiza a otimização temporal da entrega e composição do reagente, bem como o uso de HMEJ e CRISPR/Cas9 para obter engenharia genômica específica do local de alta eficácia de células T humanas primárias com modelos de DNA multicistrônicos grandes (>6,3 kb para uso em imunoterapias e uma variedade de outras aplicações25. Alcançamos maior integração com HMEJ e braços de homologia de 48 pb do que com HR tradicional usando braços de homologia de 1 kb, particularmente com cargas genéticas >1,5 kb25,27. É importante ressaltar que as células T projetadas por meio do reparo do HMEJ retêm excelente expansão celular, citotoxicidade e produção de citocinas, enquanto retêm um fenótipo25 não esgotado. Este protocolo é prontamente adaptável aos padrões cGMP e é escalável para números de células clinicamente relevantes, permitindo uma rápida transição para uso futuro em uma variedade de ensaios clínicos25.
Protocolo
Todos os experimentos foram realizados com precauções universais para patógenos transmitidos pelo sangue, com técnica estéril/asséptica, equipamento de proteção individual e equipamento adequado de nível de biossegurança 2 (BSL2). Todos os experimentos descritos aqui foram aprovados pelo Comitê Institucional de Biossegurança (IBC) da Universidade de Minnesota. Os detalhes dos reagentes e do equipamento usado neste estudo estão listados na Tabela de Materiais.
1. Preparação de mídia
- Prepare suplementos para o meio completo de células T (MTC).
- Reconstitua a IL-2 humana recombinante a uma concentração de 12000 UI / mL adicionando ácido acético 100 mM esterilizado por filtro e misture bem por pipetagem. Em seguida, dilua ainda mais até uma concentração de 6000 UI / mL com albumina de soro bovino (BSA) esterilizada por filtro em 1x solução salina tamponada com fosfato (1x PBS) e misture bem pipetando para fazer uma solução de armazenamento estendida.
- Reconstituir IL-7 humano recombinante a uma concentração de 200 ng/μL com água estéril e misturar bem pipetando. Em seguida, dilua ainda mais até uma concentração de 100 ng/μL com BSA a 0,2% esterilizado por filtro em PBS e misture bem pipetando para fazer uma solução de armazenamento estendida.
- Reconstituir IL-15 humana recombinante a uma concentração de 200 ng/μL com água estéril e misturar bem pipetando. Em seguida, dilua ainda mais até uma concentração de 100 ng/μL com BSA a 0,2% esterilizado por filtro em PBS e misture bem pipetando para fazer uma solução de armazenamento estendida.
NOTA: Mantenha cada citocina em pequenas alíquotas a -20 °C a -80 °C por até seis meses e evite ciclos repetidos de congelamento/descongelamento.
- Prepare a mídia TCM.
- Prepare o meio basal adicionando 2,6% de suplemento de expansão de células T e 2,5% de reposição de soro de células imunes ao meio basal de expansão de células T. Consulte a Tabela de Materiais para obter detalhes.
- Prepare a MTC adicionando 1% de L-glutamina, 1% de penicilina/estreptomicina, 10 mM de N-acetil-L-cisteína, 300 UI/mL de IL-2 humana recombinante, 5 ng/mL de IL-7 humana recombinante e 5 ng/mL de IL-15 humana recombinante ao meio basal.
- Esterilize o TCM passando o meio através de um filtro de 0,22 μm para um frasco de meio estéril.
- Mantenha a MTC a 4 °C por até 2 semanas.
- Prepare o meio basal adicionando 2,6% de suplemento de expansão de células T e 2,5% de reposição de soro de células imunes ao meio basal de expansão de células T. Consulte a Tabela de Materiais para obter detalhes.
- Prepare a mídia de recuperação.
- Prepare o meio basal adicionando 2,6% de suplemento de expansão de células T e 2,5% de reposição de soro de células imunes ao meio basal de expansão de células T.
- Prepare os meios de recuperação adicionando 1% de L-glutamina, 10 mM de N-acetil-L-cisteína, 300 UI/mL de IL-2 humana recombinante, 5 ng/mL de IL-7 humana recombinante, 5 ng/mL de IL-15 humana recombinante ao meio basal e 1 μg/mL de DNase.
NOTA: Não adicione penicilina/estreptomicina ao meio de recuperação, pois pode reduzir a recuperação celular pós-eletroporação. - Esterilize o meio de recuperação passando o meio através de um filtro de 0,22 μm para um frasco de meio esterilizado.
- Mantenha a mídia de recuperação a 4 °C por até 2 semanas.
- Prepare os meios de recuperação adicionando 1% de L-glutamina, 10 mM de N-acetil-L-cisteína, 300 UI/mL de IL-2 humana recombinante, 5 ng/mL de IL-7 humana recombinante, 5 ng/mL de IL-15 humana recombinante ao meio basal e 1 μg/mL de DNase.
- Prepare o meio basal adicionando 2,6% de suplemento de expansão de células T e 2,5% de reposição de soro de células imunes ao meio basal de expansão de células T.
2. Seleção do local e design do modelo
- Determine um local de destino genômico para knock-in.
NOTA: Um local de porto seguro, como AAVS1, pode ser usado se for desejado um impacto mínimo na célula de destino. Um local-alvo que interrompe a expressão gênica pode ser usado para nocautear simultaneamente o gene-alvo e derrubar a construção de interesse em uma única etapa. Um local-alvo e um doador projetados para se integrar a um gene endógeno podem ser usados para criar fusões gênicas ou em combinação com uma sequência de salto ribossômico 2A para colocar a construção sob o controle transcricional de um promotor endógeno (Figura 1). - Projete o modelo de carga de forma que o de expressão seja flanqueado por braços de homologia de 48 pb correspondentes ao local de integração e flanqueado por locais alvo de gRNA linearizantes.
NOTA: O gRNA de linearização do plasmídeo pode ser um gRNAuniversal 28 (UgRNA) (GGGAGGCGUUCGGGCCACAG) projetado para atingir uma sequência (GGGAGGCGTTCGGGCCACAG) não encontrada no genoma humano ou murino25, ou a sequência de gRNA alvo genômico, de modo que um único gRNA possa cortar no local de knock-in genômico e também linearizar o molde de carga (Figura 1). Nanoplasmídeos ou minicírculos podem ser usados como vetores para o modelo de carga. Os plasmídeos padrão podem ser usados no lugar de nanoplasmídeos ou minicírculos para algumas linhas transformadas, mas resultarão em redução do knock-in e expansão celular em células primárias mais sensíveis, como células T.
3. Isolamento e ativação de células T
- Obtenha células T de um fornecedor comercial ou isole células T de PBMCs usando classificação imunomagnética18.
- Determine o número de células T necessárias para o experimento e, em seguida, descongele, lave e ressuspenda as células T a uma concentração de 1 × 10⁶ células por mL em TCM. Adicione 1 mL desta mistura aos poços de uma placa de 24 poços.
- Vortex os grânulos de ativação de células T para ressuspender os grânulos e adicione os grânulos na proporção de 2:1 grânulos: célula para cada poço. Incube essas células por 36 h em uma incubadora de 37 ° C e 5% de CO2 antes de iniciar a engenharia de células T.
NOTA: Um tempo de incubação menor ou superior a 36 h após a ativação reduzirá a eficiência, a viabilidade e a expansão celular pós-engenharia das células T25.
- Vortex os grânulos de ativação de células T para ressuspender os grânulos e adicione os grânulos na proporção de 2:1 grânulos: célula para cada poço. Incube essas células por 36 h em uma incubadora de 37 ° C e 5% de CO2 antes de iniciar a engenharia de células T.
4. Engenharia de células T
- Determine as condições experimentais necessárias para concluir o experimento, incluindo controles experimentais.
NOTA: É importante incluir uma condição somente de plasmídeo como controle da expressão episômica. Uma condição de eletroporação com o mRNA28 e/ou Cas9 do sítio-alvo quimicamente modificado na ausência de um doador de plasmídeo também pode ser usada como controle negativo. - Prepare uma placa de recuperação.
- Para cada condição experimental, incluindo controles experimentais, adicione 300 μL de meio de recuperação a um poço de uma placa de cultura de tecidos de 24 poços e aqueça a placa em uma incubadora de 37 °C e 5% de CO2 .
NOTA: Consulte a Tabela 1 para obter números de células alternativos, volume de recuperação e condições.
- Para cada condição experimental, incluindo controles experimentais, adicione 300 μL de meio de recuperação a um poço de uma placa de cultura de tecidos de 24 poços e aqueça a placa em uma incubadora de 37 °C e 5% de CO2 .
- Prepare as células T.
- Colha a mistura estimulada de células T/células T, conte as células viáveis e ressuspenda as células T/células T a uma concentração de 1-5 × 10⁶ células/mL em meio TCM em um tubo de microcentrífuga de 1,5 mL.
- Coloque o tubo da microcentrífuga em um ímã (consulte a Tabela de Materiais) e deixe-o incubar por 3 min.
NOTA: A remoção do grânulo é necessária se os grânulos de ativação de células T forem usados para ativar as células T. A remoção do grânulo pode não ser necessária se um método alternativo de ativação for usado. - Após a incubação e sem removê-lo do ímã, transfira o meio e as células T para um novo tubo. Este tubo contém células T estimuladas com os grânulos de ativação de células T removidos. Reconte as células T e coloque-as em tubos cônicos de 14 mL ou 50 mL. Complete o tubo com 1× PBS e mantenha as células em uma incubadora de 37 °C e 5% de CO2 até que estejam prontas para centrifugar.
- Prepare a mistura de células T.
- Determine a quantidade de Master Mix Buffer (82% de solução de célula primária e 18% de suplemento) necessária multiplicando o número de condições de eletroporação mais uma (n + 1). (por exemplo, 6 condições de eletroporação planejadas + 1 = 7. 7 × 18 μL por condição = 126 μL de Master Mix Buffer).
NOTA: Esses volumes são específicos para o sistema de eletroporação 4D usado neste estudo (consulte a Tabela de Materiais). Outros sistemas de eletroporação exigirão diferentes volumes e concentrações. Volume de Solução de Célula Primária = Volume total de Tampão Master Mix necessário × 0,82 e Volume de Suplemento = Volume total de Tampão Master Mix necessário x 0,18. (por exemplo, 0,82 × 126 μL = 103,32 μL de solução de célula primária e 0,18 × 126 μL = 22,68 μL). - Misture a Solução de Célula Primária e o Suplemento para fazer o Master Mix Buffer.
- Centrifugue as células T em 1x PBS por 10 min a 200 × g (à temperatura ambiente) e aspire o sobrenadante.
- Ressuspenda as células T no tampão Master Mix a uma concentração de 1 × 10⁶ células por 18 μL de tampão Master Mix.
- Determine a quantidade de Master Mix Buffer (82% de solução de célula primária e 18% de suplemento) necessária multiplicando o número de condições de eletroporação mais uma (n + 1). (por exemplo, 6 condições de eletroporação planejadas + 1 = 7. 7 × 18 μL por condição = 126 μL de Master Mix Buffer).
- Prepare reagentes.
- Usando as concentrações das soluções estoque, determine o volume de plasmídeo HMEJ, gRNA do local alvo, gRNA de linearização do plasmídeo (UgRNA) e mRNA Cas9 necessários para atingir a massa indicada por eletroporação (Tabela 2).
- Adicione reagentes a um poço de uma placa de 96 poços no gelo para cada condição.
- Prepare a mistura de eletroporação.
- Adicione 18 μL de mistura de células T a cada poço da placa de 96 poços, conforme necessário.
- Adicione o Master Mix Buffer adicional conforme necessário para garantir que todas as condições de eletroporação estejam em um volume total final de 22 μL.
NOTA: O volume de 22 μL inclui um excesso de volume de 10% para contabilizar a perda potencial de pipetagem.
- Realize a eletroporação.
- Ligue o equipamento e carregue o programa.
- Determine o número de cubetas necessárias e abra o número necessário de cubetas. Marque uma extremidade da cubeta e da tampa e remova a tampa da cubeta.
NOTA: Existem 16 poços por cubeta para reações de 20 μL. - Pipete suavemente 20 μL da mistura de eletroporação dos poços da placa de 96 poços para cima e para baixo 1-2 vezes e carregue em cubetas.
- Volte a tampar a cubeta utilizando a marcação feita no passo 4.7.2 para evitar colocar a tampa ao contrário. Bata na cubeta 3-5 vezes para remover possíveis bolhas de ar e, em seguida, coloque o equipamento e eletropore a cubeta.
- Remova cuidadosamente a cubeta do equipamento, coloque-a no exaustor e deixe as células descansarem por 15 min em temperatura ambiente.
- Após o resto, retire 80 μL de meio de recuperação aquecido da placa de recuperação e adicione a cada amostra (adicione ao lado da cubeta, não diretamente às células), pipeta suavemente para cima e para baixo uma vez e transfira o volume total de 100 μL de volta para a placa de recuperação.
NOTA: As células são muito frágeis após a eletroporação. O manuseio cuidadoso é extremamente importante. - Incubar as células a 37 °C e 5% de CO2 durante 30 min.
- Adicione TCM para diluir as células a uma concentração de 1 × 10⁶ células / mL. Substitua metade da mídia no dia seguinte e depois a cada 3-4 dias por TCM com concentrações de 2× citocinas durante o experimento.
- Depois de diluir para 1 × 10⁶ células / mL, reestimule as células adicionando grânulos de ativação de células T na proporção de 0,5: 1 grânulos: célula para cada poço.
NOTA: As células podem estar se expandindo rapidamente. Mudanças na metade do meio podem precisar ser realizadas e as células podem precisar ser movidas para poços maiores. - No dia 3, remova as esferas de ativação das células T.
- Após a duração desejada do crescimento, colha as células.
NOTA: Se houver poços não utilizados na cubeta, os poços usados podem ser marcados e toda a cubeta pode ser colocada em um cônico de 50 mL e armazenada a 4 °C para uso futuro.
Resultados
Aqui, um grande modelo multicistrônico (>6,3 kb) chamado de construção "Minicírculo Gigante" foi integrado ao locus TRAC em células T humanas primárias usando edição CRISPR / Cas9; um gRNA específico para TRAC (TCTCTCAGCTGGTACACGGC), o UgRNA e o nanoplasmídeo HMEJ (Figura 2A) com uma condição sem gRNA específico para TRAC, o gRNA universal e o mRNA Cas9 usado como controle negativo. As amostras que incluem a construção do Minicírculo Gigante, o gRNA específico do TRAC, o gRNA universal e o mRNA Cas9 tiveram uma taxa média de knock-in de 23,35% ao medir a expressão de GFP (23,5% ± 5,247), enquanto o controle negativo não mostrou expressão de GFP (Figura 2B). Não houve diferenças significativas na expansão das dobras (Figura 2C) e viabilidade (Figura 2D) entre as condições experimentais. Esses resultados demonstram uma injeção de alta eficiência de um molde muito grande, mantendo excelente viabilidade celular e expansão celular.

Figura 1: Representação esquemática do projeto de construção HMEJ. Clique aqui para ver uma versão maior desta figura.
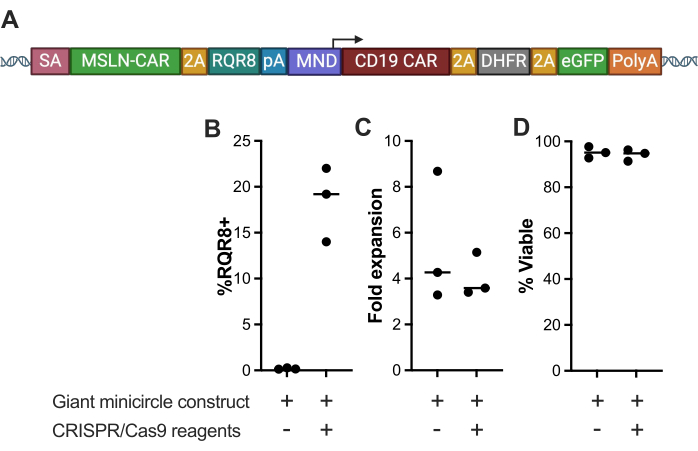
Figura 2: Caracterização das células T eletroporadas com a construção do minicírculo gigante. (A) Representação esquemática da construção do Minicírculo Gigante, um grande modelo multicistrônico (>6,3 kb) codificando um anti-mesotelina CAR e RQR8 sob o promotor TRAC com um ligante GSG, um CAR anti-CD19 e um DHFR muteína e eGFP sob o promotor MND. (B) porcentagem de expressão de RQR8, (C) expansão de dobras e (D) viabilidade de células T nove dias após a eletroporação com a construção do Minicírculo Gigante e reagentes CRISPR-Cas9, em comparação com um controle negativo eletroporado com o Minicírculo Gigante sem reagentes CRISPR-Cas9. (***p < 0,001). Clique aqui para ver uma versão maior desta figura.
| Tamanho da placa | Volume da cubeta | Células/Poço | Volume da mídia de recuperação | Volume de 1x TCM com NAC | Total Final Volume |
| Placa de 24 poços | 22/22 μL | 1-3 x 10⁶ | 300 μL | 680 μL | 1 mL |
| Placa de 6 poços | 100/110 μL | 4-20 x 106 | 1 mL | 2,9 ml | 4 mL |
| Placa G-Rex de 24 poços | 20-110 μL | 1-20 x 106 | 400 μL | 5,6 ml | 6 mL |
Tabela 1: Concentrações de células para cubetas e placas de recuperação.
| Tamanho da cubeta | Modelo de plasmídeo | GRNA do local alvo | GRNA de linearização de plasmídeo | Cas9 mRNA |
| 20 μL | 1-2 μg (1 μg) | 1-3 μg (1 μg) | 1-3 μg (1 μg) | 1-3 μg (1,5 μg) |
| 100 μL | 5-10 μg (5 μg) | 5-15 μg (5 μg) | 5-15 μg (5 μg) | 5-15 μg (5 μg) |
Tabela 2: Quantidade de reagentes CRISPR/Cas9 e molde de DNA necessários.
Discussão
À medida que a terapia celular adotiva (ACT) continua a evoluir, há uma demanda crescente por métodos eficientes e não virais para projetar células imunes sem o alto custo e a complexidade associados aos vetores baseados em vírus. Um dos principais objetivos nesta área é alcançar a integração específica do local, o que melhora a consistência, a segurança e a função dos produtos celulares projetados. Embora estudos recentes tenham demonstrado a integração não viral bem-sucedida de pequenas construções genéticas, como genes repórteres e sequências únicas de CAR ou TCR29, é necessário estender esses métodos para de expressão multigênica maiores. Esses maiores são necessários para melhorar a função das células imunológicas, como a adição de receptores de quimiocinas ou blindagem de citocinas, melhorar a especificidade (por exemplo, sistemas de portas lógicas) ou aumentar a segurança com interruptores de interrupção. Para isso, procuramos desenvolver abordagens não virais capazes de integração eficiente e específica do local de cargas genéticas maiores25.
Existem várias etapas críticas em todo o protocolo. Nanoplasmídeo ou minicírculo limpo e de alta qualidade é necessário para minimizar a toxicidade. Neste estudo, os plasmídeos preparados comercialmente tiveram o melhor desempenho. O período de 36 horas entre a ativação das células T e a eletroporação também é crítico para os resultados ideais. Também é importante minimizar o manuseio e a manipulação das células imediatamente após a eletroporação, enquanto as células se recuperam. Também é importante adicionar novamente novos grânulos de ativação de células T à cultura após a eletroporação para obter a melhor frequência de integração de carga e expansão celular possível.
O protocolo, conforme descrito aqui, usa um sistema de eletroporação disponível comercialmente (consulte a Tabela de Materiais). Outros sistemas de eletroporação também podem ser adequados, mas provavelmente exigirão otimização das condições de eletroporação específicas do dispositivo e, possivelmente, manuseio de células pós-eletroporação.
Existem várias limitações para a engenharia mediada por HMEJ de células T humanas. O protocolo pode funcionar com plasmídeo, mas os resultados ideais requerem o uso de nanoplasmídeos ou minicírculos para entrega de carga, que não são tão fáceis de fabricar quanto os plasmídeos padrão. Além disso, embora a integração bem-sucedida de um multicistrônico muito grande seja demonstrada, é provável que haja um limite superior de carga onde a frequência de integração de genes começará a cair.
Este estudo apresenta o HMEJ como um método de engenharia de genoma não viral poderoso e eficiente para a produção de células T modificadas, particularmente no contexto da imunoterapia contra o câncer. Ao superar as limitações dos vetores virais tradicionais, essa abordagem oferece uma alternativa econômica, escalável e segura para gerar células T geneticamente modificadas com funcionalidade aprimorada. A capacidade de integrar grandes multigênicos com precisão abre novas possibilidades para a engenharia de células imunes para tratar uma ampla gama de doenças, incluindo câncer, doenças infecciosas e doenças autoimunes. Além disso, a compatibilidade do método HMEJ com processos de fabricação de nível clínico garante sua aplicabilidade prática em ambientes terapêuticos do mundo real, abrindo caminho para terapias baseadas em células mais acessíveis e eficientes em um futuro próximo.
Divulgações
B.R.W. e B.S.M. são os principais investigadores de Acordos de Pesquisa Patrocinados financiados pela Intima Biosciences para apoiar o trabalho neste manuscrito. Patentes foram registradas cobrindo os métodos e abordagens descritos neste manuscrito.
Agradecimentos
B.R.W. reconhece o financiamento do Office of Discovery and Translation, NIH concede R21CA237789, R21AI163731, P01CA254849, P50CA136393, U54CA268069, R01AI146009, DOD concede HT9425-24-1-1005, HT9425-24-1-1002, HT9425-24-1-0231 e Children's Cancer Research Fund, Fanconi Anemia Research Fund e Randy Shaver Cancer and Community Fund. O BSM reconhece o financiamento do Office of Discovery and Translation, do NIH concede R01AI146009, R01AI161017, P01CA254849, P50CA136393, U24OD026641, U54CA232561, P30CA077598, U54 CA268069, DOD concede HT9425-24-1-1005, HT9425-24-1-1002, HT9425-24-1-0231 e Children's Cancer Research Fund, o Fanconi Anemia Research Fund e o Randy Shaver Cancer and Community Fund.
Materiais
| Nome | Empresa | Número de catálogo | Comentários |
|---|---|---|---|
| Ácido Acético | Millipore Sigma | A6283 | |
| 1x DPBS, sem cálcio, sem magnésio | Thermo Fisher Scientific | 14190144 | |
| 2.5% CTS Substituição de Soro de Células Imunes | Thermo Fisher Scientific | A2596101 | |
| Amaxa P3 Célula Primária 4D-Nucleofator X Kit L | Lonza | V4XP-3024 | |
| Amaxa P3 Célula Primária 4D-Nucleofator X Kit S | Lonza | V4XP-3032 | |
| Albumina de soro bovino | Thermo Fisher Scientific | 15561020 | |
| RNAs guia quimicamente modificados | Tecnologias integradas de DNA | e | Design personalizado |
| CleanCap Cas9 mRNA | Trilink | L-7206 | |
| CTS OpTmizer Mídia de expansão de células T SFM + OpTmizer Suplemento de expansão de células T | Thermo Fisher Scientific | A1048501 | |
| DNase I | Stem Cell Technologies | 07900 | |
| Dynabeads Ativador T Humano CD3/CD28 | Thermo Fisher Scientific | 11141D | |
| DynaMag-2 | Thermo Fisher Scientific | 12321D | |
| Human IL15 | PeproTech | 200-15 | |
| Human IL2 | PeproTech | 200-02 | |
| Humano IL7 | PeproTech | 200-07 | |
| L-Glutamina | Thermo Scientific | ||
| Lonza 4D nucelofector Core | Lonza | AAF-1003B | |
| Lonza 4D nucelofector X Unit | Lonza | AAF-1003X | |
| Minicircle | System Biosciences | MN910A-1 | Design personalizado |
| N-acetil-L-cisteína | MiliporeSigma | A9165 | |
| Nanoplasmídeo | Aldevron | na | |
| Penicilina / estreptomicina | Thermo Fisher Scientific | 15-140-122 |
Referências
- Sun, L., Su, Y., Jiao, A., Wang, X., Zhang, B. T cells in health and disease. Signal Transduct Target Ther. 8 (1), 235(2023).
- Takahama, Y. Journey through the thymus: stromal guides for T-cell development and selection. Nature reviews. Immunology. 6 (2), 127-135 (2006).
- Dotti, G., Gottschalk, S., Savoldo, B., Brenner, M. K. Design and development of therapies using chimeric antigen receptor-expressing T cells. Immunol Rev. 257 (1), 107-126 (2014).
- DeRenzo, C., Gottschalk, S. Genetic modification strategies to enhance CAR T cell persistence for patients with solid tumors. Front Immunol. 10, 218(2019).
- Liu, X., et al. A chimeric switch-receptor targeting PD1 augments the efficacy of second-generation CAR T cells in advanced solid tumors. Cancer Res. 76 (6), 1578-1590 (2016).
- Yeku, O. O., Purdon, T. J., Koneru, M., Spriggs, D., Brentjens, R. J. Armored CAR T cells enhance anti-tumor efficacy and overcome the tumor microenvironment. Sci Rep. 7 (1), 10541(2017).
- Schober, K., et al. Orthotopic replacement of T-cell receptor α- and β-chains with preservation of near-physiological T-cell function. Nat Biomed Eng. 3 (12), 974-984 (2019).
- Roth, T. L., et al. Reprogramming human T cell function and specificity with non-viral genome targeting. Nature. 559 (7714), 405-409 (2018).
- Chandran, S. S., Klebanoff, C. A. T cell receptor-based cancer immunotherapy: Emerging efficacy and pathways of resistance. Immunol Rev. 290 (1), 127-147 (2019).
- Rosenberg, S. A., Restifo, N. P. Adoptive cell transfer as personalized immunotherapy for human cancer. Science (New York, N.Y.). 348 (6230), 62-68 (2015).
- Campoli, M., Ferrone, S. HLA antigen and NK cell activating ligand expression in malignant cells: a story of loss or acquisition. Semin Immunopathol. 33 (4), 321-334 (2011).
- Walther, W., Stein, U. Viral vectors for gene transfer: a review of their use in the treatment of human diseases. Drugs. 60 (2), 249-271 (2000).
- Bulcha, J. T., Wang, Y., Ma, H., Tai, P. W. L., Gao, G. Viral vector platforms within the gene therapy landscape. Signal Transduct Target Ther. 6 (1), 53(2021).
- Kumar, M., Keller, B., Makalou, N., Sutton, R. E. Systematic determination of the packaging limit of lentiviral vectors. Hum Gene Ther. 12 (15), 1893-1905 (2001).
- Samulski, R. J., Muzyczka, N. AAV-mediated gene therapy for research and therapeutic purposes. Annu Rev Virol. 1 (1), 427-451 (2014).
- Wang, D., Tai, P. W. L., Gao, G. Adeno-associated virus vector as a platform for gene therapy delivery. Nature reviews. Drug Discov. 18 (5), 358-378 (2019).
- Pomeroy, E. J., et al. a genetically engineered primary human natural killer cell platform for cancer immunotherapy. Mol Ther. 28 (1), 52-63 (2020).
- Johnson, M. J., Laoharawee, K., Lahr, W. S., Webber, B. R., Moriarity, B. S. Engineering of primary human B cells with CRISPR/Cas9 targeted nuclease. Sci Rep. 8 (1), 12144(2018).
- Nguyen, D. N., et al. Polymer-stabilized Cas9 nanoparticles and modified repair templates increase genome editing efficiency. Nat Biotechnol. 38 (1), 44-49 (2020).
- Lock, D., et al. Automated, scaled, transposon-based production of CAR T cells. J Immunother Cancer. 10 (9), e005189(2022).
- Semenova, N., et al. Multiple cytosolic DNA sensors bind plasmid DNA after transfection. Nucleic Acids Res. 47 (19), 10235-10246 (2019).
- Wimberger, S., et al. Simultaneous inhibition of DNA-PK and Polϴ improves integration efficiency and precision of genome editing. Nat Comm. 14 (1), 4761(2023).
- Monjezi, R., et al. Enhanced CAR T-cell engineering using non-viral Sleeping Beauty transposition from minicircle vectors. Leukemia. 31 (1), 186-194 (2017).
- Kay, M. A., He, C. -Y., Chen, Z. -Y. A robust system for production of minicircle DNA vectors. Nat Biotechnol. 28 (12), 1287-1289 (2010).
- Webber, B. R., et al. Cas9-induced targeted integration of large DNA payloads in primary human T cells via homology-mediated end-joining DNA repair. Nat Biomed Eng. 8, 1553-1570 (2024).
- Williams, J. A., Paez, P. A. Improving cell and gene therapy safety and performance using next-generation Nanoplasmid vectors. Mol Ther Nucleic Acids. 32, 494-503 (2023).
- Wierson, W. A., et al. Efficient targeted integration directed by short homology in zebrafish and mammalian cells. eLife. 9, 53968(2020).
- Hendel, A., et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 33 (9), 985-989 (2015).
- Moretti, A., et al. The past, present, and future of non-viral CAR T cells. Front Immunol. 13, 867013(2022).
Reimpressões e permissões
