Проточная цитометрия является мощным инструментом, позволяющим изолировать и изучать специфические популяции клеток. В данном протоколе описаны этапы выделения LacZ-экспрессирующих клеток из тканей улитки новорожденных трансгенных мышей. Перед разделением методом проточной цитометрии диссоциированные клетки улитки были маркированы с помощью флуоресцентно-конъюгированных субстратов β-галактозидазы.
Для просмотра этого контента требуется подписка на JoVE. Войдите или начните свой бесплатный пробный период.
Методическая статья
Изоляция LacZ экспрессирующие клетки из тканей мышей Внутреннее ухо использованием проточной цитометрии
В этой статье
Краткое содержание
Аннотация
Изоляция специфических типов клеток позволяет анализировать редкие клеточные популяции, такие как стволовые клетки или клетки-предшественники. Такой подход к изучению тканей внутреннего уха представляет собой сложную задачу из-за малого количества интересующих клеток и ограниченного числа трансгенных репортерных моделей мышей. В данной работе мы описываем протокол с использованием конъюгатов флуоресцентных зондов для селективного маркирования LacZ-положительных клеток в улитках новорожденных мышей.
Наиболее распространенной патологией, лежащей в основе сенсоневральной тугоухости, является необратимое повреждение и гибель сенсорных волосковых клеток улитки, которые необходимы для преобразования звуковых волн в нервные импульсы. Недавние данные свидетельствуют о том, что слуховые и вестибулярные органы мышей содержат стволовые клетки/клетки-предшественники, которые могут обладать регенеративным потенциалом1,2. Эти результаты требуют дальнейшего изучения, включая идентификацию конкретных типов клеток со свойствами стволовых клеток/клеток-предшественников. Было показано, что сигнальный путь Wnt играет критическую роль в поддержании популяций стволовых клеток/клеток-предшественников в нескольких системах органов3-7. Недавно мы идентифицировали в улитке новорожденных экспрессирующие Axin2 клетки, реагирующие на Wnt, однако их функция в значительной степени остается неизвестной8.
Чтобы лучше понять поведение этих Wnt-отвечающих клеток in vitro, мы разработали метод выделения Axin2-экспрессирующих клеток из улиток репортерных мышей Axin2-LacZ9. Используя проточную цитометрию для выделения Axin2-LacZ-положительных клеток из новорожденных улиток, мы смогли в дальнейшем провести ряд экспериментов на живых клетках, чтобы изучить их поведение в качестве стволовых клеток/клеток-предшественников. В данной работе мы подробно описываем этапы микродиссекции новорожденной улитки, диссоциации этих тканей, маркировки LacZ-положительных клеток с помощью флуорогенного субстрата и сортировки клеток. Методы диссоциации улиток до состояния отдельных клеток и выделения клеток улитки с помощью проточной цитометрии были описаны ранее2,10-12. Мы внесли изменения в эти методы, чтобы создать новый протокол выделения LacZ-экспрессирующих клеток из новорожденной улитки.
Протокол
1. Микродиссекция улитки
- Подготовьте диссекционный микроскоп в вытяжном шкафу, протерев поверхности 70% этанолом и подготовив блоки льда.
- В стерильных условиях подготовьте 10–15 чашек Петри диаметром 35 мм и наполовину заполните их (~2 мл) стерильным сбалансированным солевым раствором Хэнкса с кальцием (HBSS).
- В стерильных условиях подготовьте две чашки Петри диаметром 35 мм и наполовину заполните их (~2 мл) стерильным 1x фосфатно-солевым буфером (PBS).
- Стерилизуйте микропинцеты в конической пробирке Falcon объемом 50 мл с 70% этанолом.
- В помещении, отдельном от стерильного шкафа, с помощью ирисных ножниц проведите декапитацию 12–15 постнатальных (P) мышей-репортеров Axin2LacZ/+ в возрасте 0–3 дней и поместите головы в чашку Петри диаметром 60 мм на блок льда.
- С помощью пинцета Dumont №5 и ирисных ножниц вырежьте нижнюю челюсть и язык, а также сделайте разрез основания черепа на уровне неба.
- Удалите кожу над сводом черепа и пересеките основание черепа, введя ножницы от нижней части большого затылочного отверстия до середины неба.
- Сделайте еще один разрез ирисными ножницами от края среза неба к верхней части свода черепа с обеих сторон, стараясь не повредить слуховую капсулу.
- Завершите изоляцию височной кости, сделав два разреза под углом 45 градусов от верхней части большого затылочного отверстия до коронарного среза на твердом небе.
- Поместите изолированные височные кости в чашки Петри диаметром 35 мм с HBSS на блок льда.
- Соберите височные кости примерно от 12–15 забитых животных, всего 24–30 височных костей.
- Перенесите чашку Петри с изолированными височными костями в предварительно подготовленный стерильный диссекционный шкаф (1.1).
- Перенесите по четыре височные кости в каждую заранее подготовленную чашку Петри диаметром 35 мм с HBSS (1.2) и поместите на блок льда.
- Начните микродиссекцию, используя два пинцета №55, чтобы осторожно удалить кору, ствол мозга и мозжечок в височной кости над слуховой капсулой.
- Не удаляя саму слуховую капсулу, постепенно скалывайте части улиточной капсулы, начиная от места входа вестибулокохлеарного нерва в слуховую капсулу.
- После обнажения основания улитки осторожно извлеките улитку и окружающие ткани. Удалите остатки спирального ганглия и сосудистой полоски, начиная с основания.
- Перенесите улитку в чашку Петри диаметром 35 мм с PBS на блок льда.
- Для обеспечения оптимальной жизнеспособности тканей общее время диссекции должно составлять менее 60 мин.
- Повторите вышеописанные шаги для 3–5 мышей дикого типа (WT) P0–P3 в качестве контроля для мышей Axin2-LacZ.
2. Диссоциация клеток (модифицированный вариант ранее описанных методов)2,10
- Поместите 50 μl стерильный PBS в центре лунки 6-луночного некатированного культурального планшета.
- Перенесите до 20 Axin2LacZ/+ улитками в каждую 50 μl капля ФСБ. Новая 50 μl одной капли PBS должно быть достаточно более чем для 20 улиток.
- Предварительно нагреть 50 μl аликвоты 0,125% раствора трипсина примерно на 2 минуты в 37°C водяная баня
- Добавить 50 μl предварительно нагретого 0,125% трипсина к PBS, содержащему улитки.
- Поместите планшет на 6 лунок в 37°C в течение 8 мин, стараясь не встряхивать планшет.
- Для прекращения трипсинизации добавьте 50 μl ингибитора трипсина сои в каждую 100 μl капля
- Добавьте дополнительный 50 μl полной среды (FM) (IGF-1, EGF, bFGF, HS, ампициллин в DMEM/F12)2
- Используя 300 μl тупоконечный наконечник для дозатора P200 Pipetteman, установленного на значение 125 μlаккуратно тритурируйте клетки 80 раз, стараясь не создавать пузырьков.
- После тритурации каждой капли добавьте дополнительный 200 μl FM в каждую лунку.
- Пропустите клетки через 40 μm синий фильтр для клеток Falcon в новую лунку.
- Перенесите клетки в стандартные пробирки Falcon для FACS (приблизительно 300 μl остается после растирания и фильтрации).
- Распределите клетки из улиток дикого типа по трем пробиркам, разбавляя их 100 μl с 300 μl FM в каждой пробирке. Одна пробирка будет использоваться в качестве холостого контроля, другая будет окрашена пропидиййодидом (PI, 1 μg/ml) только (на данном этапе не добавлять), в то время как последний образец будет окрашен 3-карбоксиумбеллиферил-β-D-галактопиранозидом (CUG, см. 2.15) для определения фоновой флуоресценции.
- Поместите 400 μl диссоциированных клеток из улиток Axin2-LacZ в каждой пробирке FACS. В качестве контроля только с CUG разведите 10 μl клеток в 390 μl FM (см. пробирку F в шаге 2.15). Доведите объем содержимого всех остальных пробирок до 400 μl.
- Инкубируйте клетки в 37°C в увлажненном инкубаторе в течение 10 мин.
- Приготовьте раствор CUG:
- Подготовьте 200 μl CUG для каждой пробирки FACS, требующей окрашивания.
- Разведите CUG в FM в соотношении 1:50 в темном вытяжном шкафу при минимальном воздействии света.
- Предварительно прогрейте разведенный CUG при 37°C в течение 3–5 минут.
- Затем добавьте 200 μl разбавленного CUG в каждую соответствующую пробирку для FACS. В пробирки, для которых не предусмотрено добавление CUG, добавьте только FM (см. раздел 2.15).
- На данном этапе должно быть пять групп пробирок со следующим содержимым (на этом шаге PI не добавлять):
- Дикий тип — без CUG или PI (для компенсации см. шаги 3.5–6)
- Дикий тип — только с PI (для компенсации)
- Дикий тип — с CUG и PI (в качестве контроля по сравнению с клетками Axin2-LacZ)
- Axin2-LacZ — только с CUG (для компенсации)
- Axin2-LacZ — с CUG и PI (для фактической сортировки клеток)
- Axin2-LacZ — с CUG и PI (для анализа событий)
- Защитите все пробирки от света и инкубируйте их в 37°C в увлажненный инкубатор на 25 минут.
- Приготовьте свежий раствор HEPES с добавлением сыворотки бычьей крови (FBS) для остановки реакции после инкубации:
- Разбавить 400 μl свежеразмороженного FBS в 10 мл стерильного 10 мМ HEPES (в PBS) в пробирке Falcon объемом 15 мл.
- Держите пробирку на льду до завершения этапа 2.16.
- Добавьте по 1,8 мл ледяного раствора HEPES в каждую пробирку для FACS в стерильном боксе при выключенном свете, чтобы минимизировать воздействие света.
- Центрифугируйте клетки при 1200 об/мин в течение 5 минут.
- Удалите супернатант и повторно суспендируйте клетки в 300 μl ФМ, объедините все аликвоты для образца к сортировке (Axin2-LacZ, окрашенные CUG и PI).
- Добавьте PI в каждую пробирку до достижения конечной концентрации 1 μg/ml.
- Поместите клетки на лед и защитите от света.
3. Проточная цитометрия
- Мы используем систему BD Aria II, оснащенную лазерами с длиной волны 488 нм, 633 нм и 407 нм. Детекция CUG проводилась с использованием фиолетового лазера (407 нм), а PI — синего лазера (488 нм) в Центре совместного использования FACS при Стэнфордском университете.
- Требуется квалифицированный оператор проточного цитометра. Переходите к следующему этапу после прогрева лазеров, калибровки детекторов цитометра согласно инструкциям производителя и настройки оптимальных параметров сортировки. По нашему опыту, использование сопла 100 μm оптимизирует жизнеспособность клеток для последующих экспериментов.
- Использовались следующие параметры: порог (threshold) — 5 000 событий, скорость потока — менее 3 000 событий/с, прямое светорассеяние (FSC) при 125 В и боковое светорассеяние (SSC) при 250 В; канал PE-Cy5 использовался для PI, а Cascade Blue — для CUG.
- Промойте камеру цитометра 70% этанолом и PBS по два раза в указанном порядке.
- Начните анализ с неокрашенных клеток дикого типа (пробирка A в шаге 2.15). Соберите 1 000 событий для определения распределения клеток на графике FSC против SSC. Если рассеяние неудовлетворительное, отрегулируйте параметры FSC и SSC.
- Выполните компенсацию, используя неокрашенные клетки WT (пробирка A), окрашенные PI клетки WT (пробирка B) и окрашенные CUG клетки Axin2-LacZ (пробирка D). Компенсация позволит более точно дифференцировать сигналы на разных длинах волн лазера.
- Начните анализ с окрашенных PI и CUG клеток дикого типа (пробирка C) и установите параметры гейтирования для:
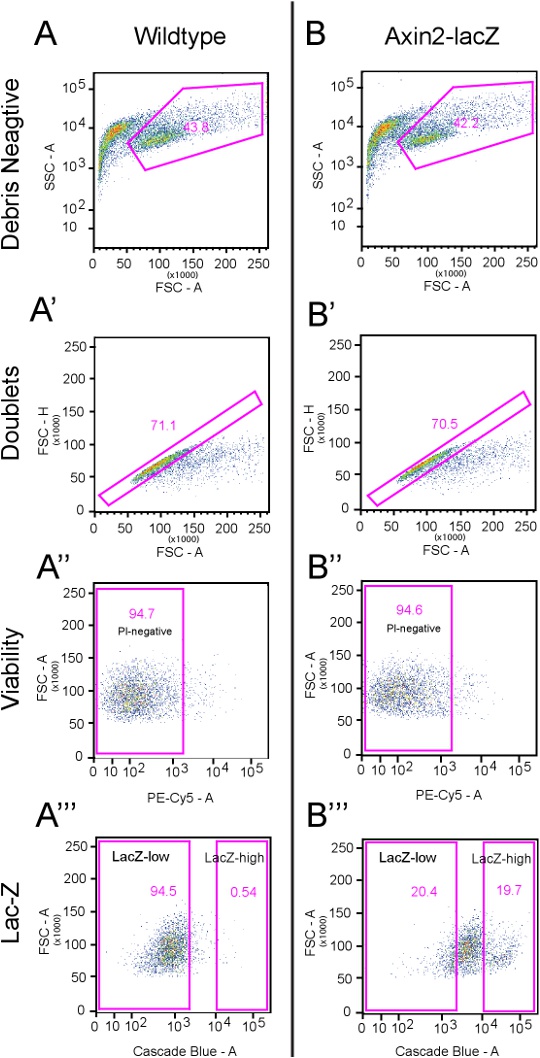
- исключения детрита на основе графика FSC против SSC;
- исключения дуплетов и агрегатов с помощью графика FSC-height против FSC-area;
- исключения мертвых клеток на основе графика FSC-area против PE-Cy5-area;
- построения графика FSC-area против Cascade Blue-area с произвольным расположением гейта.
- Затем проанализируйте 10 000 событий из пробирки с образцом для сортировки, содержащей окрашенные PI и CUG клетки Axin2-LacZ (пробирка F).
- Все гейты, установленные для клеток дикого типа, должны быть применены и здесь.
- Используя графики для клеток дикого типа, создайте гейт для клеток с высоким уровнем Cascade Blue (Cascade Blue-high), составляющий менее 1% от общего числа событий.
- Этот же гейт Cascade Blue-high теперь охватывает примерно 15-20% клеток в образце Axin2-LacZ, что характеризует их как Axin2-high клетки.
- Используя график анализа клеток Axin2-LacZ, создайте гейт для 15-20% клеток с наименьшей флуоресценцией, в дальнейшем именуемых Axin2-low клетками.
- Основываясь на вышеописанной стратегии гейтирования, отсортируйте клетки в пробирки FACS, содержащие 500 μl FM: одну пробирку для Axin2-high и другую для Axin2-low клеток. Убедитесь, что пробирки для сбора находятся в камере, охлажденной до 4°C, во время сортировки.
- Зафиксируйте количество клеток каждой популяции, подсчитанное проточным цитометром.
4. Репрезентативные результаты (см. рисунок 2):
При использовании вышеописанного протокола мы обычно выделяем 40-45% клеток без клеточного детрита из улиток как дикого типа, так и Axin2LacZ/+ (рисунки 2A и B), при этом около 70% из них не содержат дублетов (см. рисунки 2A' и B'). Большинство отсортированных клеток жизнеспособны и не поглотили PI (~95%) (рисунки 2A'' и B''). В среднем верхние ~20% CUG-положительных клеток считаются Axin2-LacZ-положительными клетками (рисунок 2B''') и соответствуют примерно 15 000 клеток с высоким уровнем экспрессии Axin2-LacZ на 10-12 животных.
Повторный анализ методом проточной цитометрии клеток с высоким уровнем экспрессии Axin2 показал чистоту более 93% в канале Cascade Blue. Для дальнейшего подтверждения идентичности этих клеток мы провели иммуноокрашивание клеток с высоким и низким уровнем экспрессии Axin2 после сортировки с использованием антител к β-галактозидазе. Было установлено, что клетки с высоким уровнем экспрессии Axin2 содержали ~93,4% β-галактозидаза-положительных клеток (проанализировано более 1 500 клеток), а клетки с низким уровнем экспрессии Axin2 содержали ~4,8% β-галактозидаза-положительных клеток.
Рисунки и таблицы:

Рисунок 1.Экспериментальная парадигма. На рисунке выше представлена общая стратегия и методы эксперимента, описанные в разделе протокола. Улитки дикого типа и Axin2LacZ/+ Мышей забивают, ткани гомогенизируют до получения суспензии одиночных клеток, которые затем обрабатывают CUG — флуоресцентным субстратом β-галактозидазы. Затем с помощью проточной цитометрии выделяют клетки с высоким и низким уровнем экспрессии Axin2-LacZ. Нажмите здесь, чтобы просмотреть изображение в полном размере.


Рисунок 2. Стратегии гейтирования. На этом рисунке представлены использованные стратегии гейтирования при проточной цитометрии. А) Здесь проанализированы диссоциированные клетки дикого типа, подвергшиеся той же обработке, что и клетки Axin2-LacZ; всего проанализировано 10 000 событий. На первой панели показана площадь бокового рассеяния (SSC-A) в зависимости от площади прямого рассеяния (FSC-A). Здесь видна отдельная группа событий, размер которых значительно больше, чем у событий, расположенных ближе к оси y. Эти события обозначены как «Debris Negative» (без детрита). Следующий гейт, A', анализирует клетки «Debris Negative» из панели A, которые составляют 43,8% от общего числа событий (см. таблицу ниже). На этой панели для исключения дуплетов используется высота прямого рассеяния (FSC-H) в зависимости от FSC-A. События, отклоняющиеся от ожидаемого линейного характера графика, исключаются. Такая подготовка обычно дает ~70% событий внутри назначенного гейта, остальные клетки исключаются. На панели A'' пропидий иодид (PI), детектируемый в канале PE-Cy5, используется для маркировки мертвых клеток (5,3%). На следующей панели (A''') канал Cascade blue используется для детектирования флуоресцентного субстрата CUG. Здесь гейты LacZ-high включают менее 1% от общего числа событий. B) Здесь проанализированы диссоциированные клетки мышей Axin2-LacZ, обработанные CUG и PI; всего проанализировано 10 000 событий. Здесь применяются те же гейты, что и на панели A. На B' показано, что 29,5% клеток исключены как дуплеты, а на B'' видно, что 5,4% нежизнеспособны. Начальные гейты для клеток LacZ-high и LacZ-low определяются с помощью панели B''', при этом LacZ-high изначально установлен на уровне 19,7%, а LacZ-low — на 20,4%. Нажмите здесь, чтобы просмотреть изображение в полном размере.
| Номер события | Процентное содержание | ||
| A | Анализ дикого типа | 10,000 | |
| А' | Без обломков (Debris Negative) | 4,381 | 43.80% |
| А'' | Двойной негатив | 3,116 | 71.10% |
| А''' | Отрицательный по PI | 2,951 | 94.70% |
| высокая экспрессия LacZ | 16 | 0.54% | |
| LacZ-низкий | 2,790 | 94.50% | |
| B | Анализ Axin2-LacZ | 10,000 | |
| B' | Без посторонних частиц | 4,218 | 42.2% |
| B'' | Двойные отрицательные | 2,973 | 70.50% |
| B''' | Отрицательный по PI | 2,813 | 94.6% |
| LacZ-высокая экспрессия | 553 | 19.70% | |
| LacZ-low | 573 | 20.40% |
Таблица 1. Количественный анализ стратегий гейтирования на Рисунке 2.
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Обсуждение
Независимые исследования выявили ограниченную регенеративную способность улиток новорожденных мышей2,10,12,13. Используя мышей с GFP-репортером и метод проточной цитометрии, Уайт и коллеги выделили специфические поддерживающие клетки улитки и обнаружили, что они обладают характеристиками клеток-предшественников12.
Было показано, что канонический путь Wnt маркирует популяции стволовых клеток/клеток-предшественников в нескольких системах органов, включая головной мозг, моло...
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Раскрытие информации
Конфликт интересов не задекларирован.
Благодарности
Мы благодарим S. Heller, K. Oshima, R. Nusse и Y. Zeng за плодотворные дискуссии, а также C. Tang, A. Lee, E. Liaw и сотрудников общего центра FACS Стэнфордского университета за техническую помощь. Данная работа была поддержана стипендией Howard Hughes Medical Institute Medical Research Training Fellowship, программой Stanford University Medical Scholars (обе для T.A.J.), стипендией Stanford University Dean's Fellowship (для R.C.), Американским отологическим обществом, Триологическим обществом, премией Percy Memorial Award, фондом Akiko Yamazaki and Jerry Yang Faculty Scholar Fund, а также грантом NIDCD/NIH K08 DC011043 (все для A.G.C.).
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Чашка Петри, полистирол, стерильная, Geriner Bio-one, 35 x 10 мм | VWR international | 82050-540 | |
| Клеточные фильтры BD Falcon, стерильные, BD Biosciences, синий, 40 мкм μм | VWR international | 21008-949 | |
| Хэнкс’ Сбалансированный солевой раствор (HBSS). Раствор с кальцием и магнием, без фенолового красного, стерильный | VWR international | 45000-456 | |
| центрифужные пробирки Cellstar, полипропиленовые, стерильные, Greiner Bio-One, 50 мл | VWR international | 82050-346 | |
| центрифужные пробирки Cellstar, полипропиленовые, стерильные, Greiner Bio-One, 15 мл | VWR international | 82050-278 | |
| B-27 Добавка без сыворотки (50x), жидкость | Invitrogen | 17504-044 | |
| Добавка N-2 (100x), жидкая | Invitrogen | 17502-048 | |
| bFGF, основной фактор роста фибробластов человека | Sigma-Aldrich | F0291 <п> | |
| ИФР-1, инсулиноподобный фактор роста-1 из мыши | Sigma-Aldrich | I8779 | |
| EGF, эпидермальный фактор роста человека | Sigma-Aldrich | E9644 | |
| Дюльбекко’модифицированная среда Игла’среда Medium/Ham’Смесь F-12 50/50: 1X, с L-глутамином и 15 мМ HEPES | VWR international | 45000-350 | |
| BD Falcon, пробирки с круглым дном, одноразовые, полистироловые, 12x75 | VWR international | 60819-295 | |
| Трипсин, 0,25% (1X) с ЭДТА-4Na, жидкий | Invitrogen | 25200-056 | |
| наконечники ep Dualfilter с фильтром, 300 мкл, 960 шт. | Eppendorf | 22491245 | |
| Ингибитор трипсина соевый, очищенный | Worthington Biochemical | LS003570 | |
| Клеточные фильтры BD Falcon с размером пор 40 мкм | BD Biosciences | 21008-949 | |
| Многолуночные планшеты, полистироловые, Greiner Bio-One, необработанные планшеты, 6 лунок | VWR International | 82050-846 | |
| Набор для детекции бета-галактозидазы LacZ с маркером FACS Blue | Технологии маркерных генов | M0255 |
Ссылки
- Li, H., Liu, H., Heller, S. Pluripotent stem cells from the adult mouse inner ear. Nat. Med.. 9, 1293-1299 (2003).
- Oshima, K. Differential distribution of stem cells in the auditory and vestibular organs of the inner ear. J. Assoc. Res. Otolaryngol. 8, 18-31 (2007).
- Barker, N. Identification of stem cells in small intestine and colon by marker gene Lgr5. Nature. 449, 1003-1007 (2007).
- Jaks, V. Lgr5 marks cycling, yet long-lived, hair follicle stem cells. Nat. Genet. 40, 1291-1299 (2008).
- Kalani, M. Y. Wnt-mediated self-renewal of neural stem/progenitor cells. Proc. Natl. Acad. Sci. U.S.A. 105, 16970-16975 (2008).
- Willert, K. Wnt proteins are lipid-modified and can act as stem cell growth factors. Nature. 423, 448-452 (2003).
- Zeng, Y. A., Nusse, R. Wnt proteins are self-renewal factors for mammary stem cells and promote their long-term expansion in culture. Cell Stem Cell. 6, 568-577 Forthcoming.
- Chai, R. Dynamic Expression of Lgr5, a Wnt Target Gene, in the Developing and Mature Mouse Cochlea. J. Assoc. Res. Otolaryngol. , Forthcoming.
- Lustig, B. Negative feedback loop of Wnt signaling through upregulation of conductin/axin2 in colorectal and liver tumors. Mol. Cell Biol. 22, 1184-1193 (2002).
- Diensthuber, M., Oshima, K., Heller, S. Stem/progenitor cells derived from the cochlear sensory epithelium give rise to spheres with distinct morphologies and features. J. Assoc. Res. Otolaryngol. 10, 173-190 (2009).
- Savary, E. Cochlear stem/progenitor cells from a postnatal cochlea respond to Jagged1 and demonstrate that notch signaling promotes sphere formation and sensory potential. Mech. Dev. 125, 674-686 (2008).
- White, P. M., Doetzlhofer, A., Lee, Y. S., Groves, A. K., Segil, N. Mammalian cochlear supporting cells can divide and trans-differentiate into hair cells. Nature. 441, 984-987 (2006).
- Zhang, Y. Isolation, growth and differentiation of hair cell progenitors from the newborn rat cochlear greater epithelial ridge. J. Neurosci. Methods. 164, 271-279 (2007).
Доступ ограничен. Войдите в систему или начните пробный период, чтобы просмотреть этот контент.
Перепечатки и разрешения
