Генетический репортерный анализ является хорошо зарекомендовавшим себя и мощным инструментом для анализа взаимосвязи между последовательностями ДНК и их генной регуляторной активностью. Связывание потенциальных регуляторных элементов с репортерными генами, несущими идентификационные метки последовательности, обеспечивает массовое распараллеливание этих анализов.
Методическая статья
Массивно-параллельных Репортер Анализы в культивируемых клетках млекопитающих
В этой статье
Уведомление об исправлении
Important: There has been an erratum issued for this article. View Erratum Notice
Краткое содержание
Аннотация
Генетический репортерный анализ является хорошо зарекомендовавшим себя и мощным инструментом для анализа взаимосвязи между последовательностями ДНК и их генной регуляторной активностью. Потенциальная производительность этого анализа, однако, была ограничена необходимостью индивидуального клонирования и анализа активности каждой интересующей последовательности с использованием флуоресценции белка или ферментативной активности в качестве показателя регуляторной активности. Достижения в области высокопроизводительных технологий синтеза и секвенирования ДНК в последнее время позволили преодолеть эти ограничения за счет мультиплексирования построения и опроса больших библиотек репортерных конструкций. Этот протокол описывает реализацию массивно-параллельного репортерного анализа (MPRA), который позволяет напрямую сравнивать сотни тысяч предполагаемых регуляторных последовательностей в одной чашке для клеточной культуры.
Введение
Массивно-параллельных Репортер Анализы (MPRA) позволяют мультиплексированную измерение транскрипционных регуляторных мероприятий тысяч до сотен тысяч последовательностей ДНК 1-7. В своей самой общей реализации, мультиплексирование достигается путем связывания друг последовательность интерес к синтетическим геном-репортером, который содержит идентифицирующую последовательность тег ниже по потоку от открытой рамки считывания (ORF; рисунок 1). После трансфекции, выделения РНК и глубокого секвенирования концов 3 'генных транскриптов репортеров, относительные активности спаренных последовательностей может быть выведено из относительной численности идентифицирующих их меток.

Рис.1 Обзор МПРА. Библиотека MPRA репортер конструкций строится путем сочетания предполагаемые регуляторные последовательности в синтетическихрепортер гены, которые состоят из «инертного» ORF (например, GFP или люциферазы), а затем знаком идентификации последовательности. Библиотека трансфецируют массово в популяции культивируемых клеток и транскрибируется репортер мРНК впоследствии восстановлены. Глубокое последовательности используется для подсчета количества вхождений каждого тэга между репортерных мРНК и трансфицированных плазмид. Соотношение мРНК насчитывает более плазмидные отсчетов может быть использован, чтобы вывести активность соответствующей регуляторной последовательностью. Адаптировано с разрешения Мельников, и др 2.
MPRA может быть адаптирована к большому разнообразию экспериментальных конструкций, в том числе: 1) комплексного мутагенеза регуляторных элементов индивидуальных генов, 2) сканирование для новых регуляторных элементов через локус интерес, 3) проверка эффект естественной генетической изменчивости в наборе предполагаемый промоутеры, усилители или глушители, и 4) полу-рациональное проектирование синтетических регуляторных элементов. Libraries из вариантов последовательности могут быть получены с использованием различных методов, в том числе синтеза библиотеки олигонуклеотид (МНК) на программируемых микрочипов 2,3,6,7, собраний вырожденных олигонуклеотидов 1,4, комбинаторной перевязки 8 и фрагментации геномной ДНК 5.
Этот протокол описывает строительство библиотеки промоутер варианты использования МНК и векторы pMPRA1 и pMPRAdonor1 (Addgene идентификаторы 49349 и 49352, соответственно; http://www.addgene.org), временной трансфекции этой библиотеки в культивируемых клетках млекопитающих и последующей количественного промоторных деятельности по глубокой последовательности их соответствующими тегами (Tag-Seq). Более ранние версии этого протокола были использованы в исследованиях сообщается в Мельникова и др. Nature Biotechnology 30, 271-277 (2012) и в Kheradpour др. Genome Research 23, 800-811 (2013).
Протокол
1 Последовательность дизайн и синтез
- Начните MPRA с дизайном и синтеза последовательностей, которые будут исследованы на регуляторной деятельности. Для совместимости с вектором серии pMPRA, проектировать каждую последовательность, используя следующий шаблон: 5'-ACTGGCCGCTTCACTG- вар -GGTACCTCTAGA- тег -AGATCGGAAGAGCGTCG-3 ', где переменная обозначает последовательность, который надо анализировать и тег обозначает один или несколько идентифицирующих меток.
- Два вариабельные области (VAR и меток) разделены парой KpnI (GGTACC) и XbaI (TCTAGA) сайтов рестрикции для облегчения направленного лигирование гена репортер фрагмента между ними. Кроме того, два различных SfiI (GGCCNNNNNGGCC) сайты будут добавлены с помощью ПЦР, чтобы направленного перевязку в магистраль pMPRA. Вариабельные области не должны содержать дополнительные копии любого из этих сайтов рестрикции. Если необходимо, один или более из этих ферментов рестрикции, могут быть заменены, До тех пор, замен 1) позволяют эффективную резку близко к концам молекулы ДНК, и 2) не режут в другом месте в векторной последовательности. Смотреть Обсуждение для получения дополнительной информации.
- Получение необходимых праймеров, перечисленных в таблице 1, от коммерческих поставщиков.
| MPRA_SfiI_F | GCTAAGGGCCTAACTGGCCGCTTCACTG |
| MPRA_SfiI_R | GTTTAAGGCCTCCGTGGCCGACGCTCTTC |
| TAGseq_P1 | AATGATACGGCGACCACCGAGATCTACACT CTTTCCCTACACGACGCTCTTCCGATCT |
| TAGseq_P2 | CAAGCAGAAGACGGCATACGAGAT [индекс] GT GACTGGAGTTCAGACGTGTGCTCTTCCGATCTCGAGG |
Таблица 1 Последовательности праймеров. [Индекс] обозначает последовательность индекса 6 до 8 нт, используемый для мультиплексированном секвенирования. Получить по крайней мере, 8 TagSeq-P2 праймеров с различными индексами. Всепраймеров должен быть очищен с помощью ВЭЖХ или PAGE.
- Олигонуклеотидные библиотеки могут быть получены из коммерческих поставщиков или основного объекта, или генерируется с использованием программируемого микрочипов на основе синтезатора олигонуклеотидов, как описано производителем. Ресуспендируют продукты МНК в 100 мкл ТЕ 0,1 буфера.
- Запуск олигонуклеотидных библиотек на 10% КЭ-мочевины денатурирующем полиакриламидном геле. Загрузите примерно 1 пмоль на полосу и пятна с оцДНК-чувствительного флуоресцентного красителя для оценки их качества (рисунок 2А).
- Если дискретная полоса, соответствующая полнометражных олигонуклеотидов могут быть визуализированы (2А, дорожки 1 и 2), вырезать соответствующее акриламида гель кусочек и элюирования олигонуклеотидов в 100 мкл ТЕ 0,1 в течение ночи при комнатной температуре при встряхивании. В противном случае перейдите использованием сырьевого МНК подвеску.
- Amplify и добавить SFII хвосты в библиотеку олигонуклеотидным использованием эмульсии ПЦР 9 вир>.
- Установка 50 мкл реакционной смеси ПЦР, как описано в таблице 2. Затем в сочетании с 300 мкл масла и поверхностно-активной смеси от Micellula ДНК эмульсии и набора для очистки и вихря в течение 5 мин при 4 ° С.
| Реагент | 1x Объем (мкл) |
| Herculase II Fusion ДНК-полимеразы | 0.5 |
| Буфер Реакция 5x Herculase II | 10 |
| дНТФ (10 мм каждый) | 1.25 |
| БСА (20 мг / мл) | 1.25 |
| Грунтовка MPRA_SfiI_F (25 мкм) | 0.25 |
| Грунтовка MPRA_SfiI_R (25 мкм) | 0.25 |
| МНК шаблон (1-10 attomol) | меняется |
| Нуклеазы без воды | 50 |
- Используйте концентрацию, которая дает максимальный выход продуктов амплификации без появления артефактов (см раздел 1.12).
- Разлить полученную эмульсию в ПЦР пробирок и выполнять 20 циклов ПЦР (2 мин при 95 ° С, 20 х [20 сек при 95 ° С, 20 сек при 55 ° С, 30 сек при 72 ° С], 3 мин при 95 ° C).
- Бассейн и разорвать каждого эмульсионного ПЦР 350 мкл добавлением 1 мл изобутанола и кратко вортексе, затем очистить продукт амплификации с использованием колонки для очистки ДНК.
- Запуск аликвоту на 2% или 4% агарозном геле, чтобы проверить, без артефактов амплификации (фиг.2В).

На рисунке 2 Получение библиотек синтеза олигонуклеотидов.) Три различных библиотек сырье синтеза олигонуклеотида (МНК) работать на денатурирующих 10% КЭ-мочевины полиакриламидном геле. Полосы, соответствующие полной олигонуклеотидов длиной (*) могут быть визуализированы и вырезали из библиотек 1 и 2 Библиотека 3 содержит загрязняющие вещества, которые мешают очистке странице. Если это так, то перейти непосредственно к ПЦР-амплификации. Б) Продукты открытой и эмульсии ПЦР-амплификации и той же библиотеки олигонуклеотид перспективе на агарозном геле. ПЦР-амплификации сложных олигонуклеотидных библиотек часто создает химерные продукты и другие артефакты, которые могут появиться как высших и низших групп. Эмульсия ПЦР может минимизировать эти артефакты.
2 Библиотека Строительство
- Подготовьте линеаризованную плазмиды костяк расщеплением вектора pMPRA1 с SFII при 50 ° С в течение 2 часов, запускается на 1% агарозном геле, вырезать магистральную группу (в данном случае, 2,5 кб) и очистить его с помощью спиновой колонки гель-очистки.
- ДайджестЭмульсионные продукты ПЦР с шагом 1,4 с SFII при 50 ° С в течение 2 ч и очистить с помощью колонки для очистки ДНК.
- Лигировать библиотеку промотор-тегов в линеаризованный вектор, позвоночника, создана реакции, содержащие 100 нг продукта ПЦР переваренной, 50 нг линеаризованной векторного скелета и ДНК-лигазы Т4. Инкубируют в течение ночи при 16 ° С и затем нагревают при 65 ° С в течение 20 мин для инактивации лигазы.
- Трансформации E. палочка с реакции лигирования. Чтобы сохранить библиотеки сложности, направлены на получение по крайней мере еще в 10 раз КОЕ чем существуют различные комбинации промотор-тегов в проектируемой библиотеки.
- Когда общее количество меток примерно 100000, целевая КОЕ, как правило, может быть достигнуто путем выполнения 6-8 параллельных преобразований в библиотеке.
- Для каждого преобразования, объединить 50 мкл Электрокомпетентные Е. палочки клетки с 2 мкл лигирования смеси на льду. Преобразование с помощью электропорации, восстановление клеток в 800 мкл SOCсредний при встряхивании при 37 ° С в течение 1 часа, а затем объединить клетки из параллельных преобразований.
- Чтобы оценить эффективность преобразования, плиты серийных разведений от alinquot восстановленных клеток на чашках с агаром LB, с 50-100 мкг / мл карбенициллина и инкубируют в течение ночи при 37 ° C. Оценка суммарных КОЕ как (наблюдается КОЕ) × (разведение фактором) × (V - V) / V, где V является общий объем выделенных клеток и В составляет объем аликвоты принятым для серийных разведений.
- В то же время, использовать остаток от выделенных клеток для инокуляции 200 мл LB с добавлением 100 мкг / мл карбенициллина. Рост клеток при 37 ° С в течение ночи в шейкере инкубаторе, а затем изолировать плазмидной ДНК в соответствии со стандартными процедурами.
- Дайджест аликвоту изолированной плазмиды библиотеки с SFII при 50 ° С в течение 2 ч и обрабатывают на 1% агарозном геле, чтобы подтвердить присутствие вставки.
- Линеаризуем библиотеку плазмиды сUtting между вариантами промоутер и тегов с использованием KpnI и XbaI. Для максимальной эффективности пищеварения, выполнять последовательные варок:
- Во-первых, переваривают с KpnI при 37 ° С в течение 1 ч и очистить с помощью магнитных шариков. Во-вторых, переваривают с помощью XbaI с добавлением 1 U креветок щелочной фосфатазы при 37 ° С в течение 2 ч, тепловой инактивации при 65 ° С в течение 5 мин, а затем очистить с помощью магнитных шариков.
- Запустите аликвоту на 1% агарозном геле для проверки полного линеаризацию. Если режиссерский плазмиды видно, Линеаризованная фрагмент должен быть геле.
- Чтобы создать библиотеку MPRA подходящий для трансфекции в клетки млекопитающих, перевязывать в ORF с KpnI / XbaI совместимыми с RIHD концы в линеаризованной промежуточной библиотеки.
- Чтобы подготовить совместимый luc2 ORF фрагмент из pMPRAdonor1, переваривать этот плазмиду с помощью KpnI и XbaI при 37 ° С в течение 1 ч и обрабатывают на 1% агарозном геле. Акцизный фрагмент ORF (1,7 Кб в данном случае) и очищают с помощью колоночной хроматографии на отжима очистки.
- Клонировать фрагмент ORF в линеаризованной промежуточной библиотеки, как описано в шагах 2.3-2.8.
- Дайджест аликвоту (соответствующий 1-2 мкг) в библиотеке MPRA с KpnI при 37 ° С в течение 1 ч и обрабатывают на 1% агарозном геле. Если переваривается библиотеки проходит в виде одной полосы, перейти к разделу 3 Если дополнительные полосы наблюдаются (обычно, соответствующий переносу промежуточных конструкций), библиотека может быть дополнительно очищен следующим образом:
- Дайджест 3-5 мкг загрязненной библиотеки с помощью KpnI при 37 ° С в течение 1 ч и разгон ют на 0,8% агарозном геле в течение ночи при 4 ° С.
- Акцизный полосы соответствующего библиотеки, очищают ДНК с использованием колонки отжима очисткой на геле и выполнять самолигирование использованием высокой концентрации ДНК-лигазы Т4 при 37 ° С в течение 1 часа. Затем повторите выделения ДНК преобразование и конечное библиотеки, как описано в шаге 2.8.
3 Transfection, возмущений, и Выделение РНК
- Для каждой независимой трансфекции, культуры необходимого количества клеток (как определяется сложностью библиотеки MPRA см Обсуждение) в соответствующей среде. Например, культура HEK293T / 17 клеток в среде DMEM с добавлением 10% FBS и L-глютамин / пенициллин / стрептомицин. Культуры клеток для по крайней мере двух независимых трансфекций для каждой библиотеки и экспериментальных условиях.
- Трансфекции культивируемых клеток с MPRA плазмид. Способ и условия трансфекции должна быть оптимизирована для каждого типа клеток. Для каждого образца трансфицированных, сохраняют аликвоту (50-100 нг) плазмидной ДНК в качестве согласованной управления.
- Например, трансфекции 0,5 х 10 7 HEK293T / 17 клеток, выращенных в ~ 50% слияния в 10 см блюдо культуры с 10 мкг ДНК плазмиды в 1 мл Opti-MEM я уменьшил Serum Средний использованием 30 мкл Lipofectamine LTX и 10 мкл Plus Реагент. Извлеките трансфекции смесь в течение 5 часов и позволяютКлетки для восстановления в течение 24-48 часов.
- При желании, выполнять любые возмущения, необходимой для активации контекстно или сигнала зависит от регуляторных последовательностей в проектируемой библиотеки.
- Сбора клеток и изолировать поли (A) + мРНК с использованием стандартных олиго (дТ) колонки целлюлозы или шарики с помощью инструкции их производителя.
- Убедитесь, что максимальное связывающая способность колонн или шарики превышать общее количество мРНК ожидать от собранных клеток. Например, ожидается, выход из секции составляет примерно 3,3 0,5-2,5 мкг мРНК.
4 Tag-Seq
- Чтобы устранить унос векторной ДНК из клеточных лизатов трансфицированных, относиться к каждому 20 мкл образца мРНК с 1 мкл ДНКазы Турбо (2 U) и 2,3 мкл 10х буфера Turbo ДНКазы при 37 ° С в течение 1 часа, добавляют 2,4 мкл ДНКазы Turbo инактивации реагента при комнатной температуре в течение 5 мин при перемешивании центрифуге при 10000 г в течение 90 сек, а затем передать решение в свежую пробирку.
- Проверьте чистота при выполнении ПЦР, как описано в разделе 4.6 на 60-100 нг каждого образца мРНК, а затем работает продукты на агарозном геле. Если видны конкретные ампликоны (0,25 кб при использовании pMPRA1 с luc2), колонка очистить обработанную мРНК, а затем повторить лечение ДНКазы.
- Для создания тегов-Seq библиотеки секвенирования, конвертировать репортер мРНК в кДНК и добавить секвенирования адаптеры с помощью ПЦР.
- Установка праймеров смеси мРНК / RT, как описано в таблице 3. Инкубируйте при 65 ° С в течение 5 мин, затем поместить на льду. Параллельно создана реакции синтеза кДНК, как описано в таблице 4.
| Реагент | 1x Объем (мкл) |
| мРНК образец (400-700 общей нг) | 8 |
| Олиго-0DT (50 мкм) | 1 |
| дНТФ (10 мм каждый) | 1 |
| Реагент | 1x Объем (мкл) |
| 10x SuperScript III RT буфера | 2 |
| MgCl 2 (25 мМ) | 4 |
| ДТТ (0,1 М) | 2 |
| RNaseOut (40 ед / мкл) | 1 |
| SuperScript III (200 ед / мкл) | 1 |
Таблица 4 кДНК реакции синтеза смесь.
- Аккуратно совместить мРНК / RT грунт смешивается с синтеза кДНК смесей. Инкубируют при 50 ° С в течение 50 мин, 85 ° С в течение 5 мин, а затем поместить на льду. Наконец, инкубировать с 2 U рибонуклеазы H при 37 ° С в течение 20 мин.
- Установка ПЦР-реакции, как описано в таблице 5 с 4-6 мклРеакционную смесь кДНК или 50 нг плазмидой репортера в качестве шаблонов. Затем выполните ПЦР-амплификации (95 ° С в течение 2 мин, 26 х [95 ° C в течение 30 сек, 55 ° C в течение 30 сек, 72 ° C в течение 30 сек], 72 ° C в течение 3 мин).
| Реагент | 1x Объем (мкл) |
| 2x PfuUltra II HotStart ПЦР Master Mix | 25 |
| Грунтовка TagSeq_P1 (25 мкм) | 0.5 |
| Грунтовка TagSeq_P2 (25 мкм) | 0.5 |
| Шаблон (мРНК, кДНК смесь или ДНК плазмиды) | меняется |
| Нуклеазы без воды | 50 |
Таблица 5 Tag-Seq реакции ПЦР смесь.
- Запуск продуктов ПЦР через 2% агарозном геле, акцизные полос, соответствующих тегов-Seq библиотечных ампликонов (0,25 кб при использованииpMPRA1 с luc2) и очистить эти помощью спиновых столбцы очистки гель.
- Бассейн, денатурации и последовательности очищенные Tag-Seq ампликоны непосредственно с секвенирования Illumina инструмента.
- Фильтр низкого качества читает, удаляя все, что есть) содержат один или несколько позиций с качеством Phred набрали менее 30 в секвенированного тега или б) не точно соответствует проектную тег. Подсчитайте, сколько раз каждый из оставшихся тег появляется в каждой библиотеке. Нормализовать счетчики тегов для TPM (теги на миллион секвенированных тегов), а затем вычислить соотношение количества мРНК-полученных отсчетов тегов над плазмиды полученных тегов пунктам для каждой пары секвенирования библиотек. Если несколько разных теги были связаны с каждого варианта последовательности, использовать их медианные показатели для последующего анализа.
Результаты
MPRA облегчает высоким разрешением, количественный рассечение последовательность-активность транскрипционных регуляторных элементов. Успешный эксперимент MPRA обычно дают высокую воспроизводимость измерений для большинства последовательностей в трансфецированного библиотеки (Рисунок 3А). Если плохая воспроизводимость наблюдается (фигура 3В), то это свидетельствует о слишком низкой концентрации репортерных мРНК в восстановленных образцов РНК, в результате либо 1) низкой абсолютной активности среди проанализированных последовательностей, или 2) низкой эффективности трансфекции.
Рисунок 4 показывает характерный "информационный след" 1,2 сгенерированный путем анализа ~ 37000 случайные варианты последовательности 145 б.п. выше гена человека IFNB в НЕК293 с или без контакта с вирусом Сендай. Промоутер TATA-бокс и известный проксимального усилитель 10 может быть четко определены как информационно насыщенной регидополнений в вирус-зависимым образом.
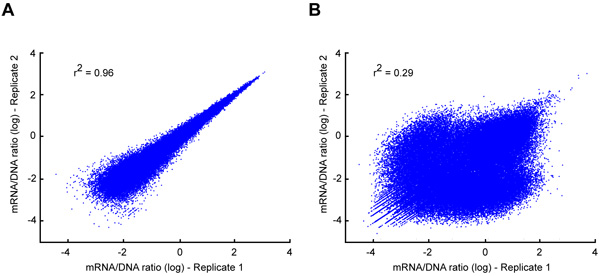
Рисунок 3 Tag-Seq воспроизводимость. Диаграммы разброса, показывающие примеры Tag-Seq данных двух независимых повторных трансфекций с высокой (А) и низкой (B) воспроизводимости. Последний график показывает много выброса теги с высокой мРНК пунктам только в одном из двух повторах. Такие артефакты, как правило, указывают, что концентрации репортерных мРНК были слишком низкими для количественной ПЦР-амплификации, либо в результате низких абсолютных деятельности между репортерных конструкций или низкой эффективности трансфекции.
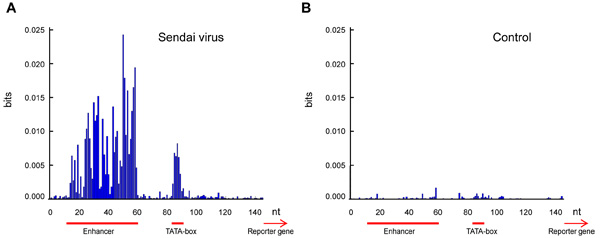
Рисунок 4 Информация футпринтинга человеческого стартового сайта IFNB транскрипции и проксимального усилителя. Примерно 37000 случайные варианты в 145 нуклеотидов (нт) области выше гена IFNB человека анализировали с помощью MPRA в НЕК293 с (А) и без (B) воздействия вируса Сендай. Синие столбики показывают взаимную информацию между выходом репортера и нуклеотида в каждой позиции. Проксимальный усилитель и TATA-бокс выделяются как области с высокой информативностью при вирусной инфекции.
Обсуждение
MPRA является гибким и мощным инструментом для анализа отношений последовательность-активность в регуляторных элементах генов. Успех экспериментов MPRA зависит как минимум от трех факторов: 1) тщательного проектирования библиотеки последовательностей, 2) минимизации артефактов при амплификации и клонировании и 3) высокой эффективности трансфекции.
Возможная длина вариабельных областей в репортерных конструкциях в значительной степени определяется используемой технологией синтеза или клонирования. Стандартная OLS обычно ограничена примерно 200 нт, но этот протокол совместим со вставками до не менее 1000 нт. Обратите внимание, что вариабельные области, которые часто повторяются или содержат сильные вторичные структуры, могут быть недостаточно представлены из-за систематической ошибки ПЦР и клонирования. Длина меток, идентифицирующих каждую из вариабельных областей, должна составлять 10-20 нт, и в идеале коллекция меток должна быть сконструирована таким образом, чтобы между любой парой существовало по крайней мере два нуклеотидных различия. Также следует по возможности избегать меток, содержащих затравочные последовательности известных микроРНК или другие факторы, которые могут влиять на стабильность мРНК.
Ключевым параметром при планировании экспериментов MPRA является общее количество различных репортерных конструкций, которые должны быть включены в библиотеку (сложность проектирования, обозначаемая как CD). На практике CD ограничен количеством культивируемых клеток, которые могут быть трансфицированы. Как правило, общее количество трансфицированных клеток должно быть как минимум в 50-100 раз больше, чем CD. Например, если 20 миллионов клеток могут быть трансфицированы с эффективностью трансфекции 50%, то CD должен быть не более ~200 000. Обратите внимание, что C D равен числу различных вариантов регуляторной последовательности, умноженному на количество различных меток в последовательности. Чем больше различных меток связано с каждой регуляторной последовательностью, тем точнее может быть сделана оценка активности этой последовательности (поскольку измерения от разных меток могут быть усреднены), но тем меньше различных вариантов может быть проанализировано в одном эксперименте. Оптимальный выбор зависит от плана эксперимента. В простом эксперименте по «избиению промоутеров», в котором математическая модель будет подогнана к агрегированным измерениям, обычно достаточно одного тега для каждого варианта. При скрининге однонуклеотидных полиморфизмов, вызывающих изменения в регуляторной активности, может потребоваться использование 20 или более меток на аллель для получения статистически устойчивых результатов, поскольку сравнение каждой пары аллелей требует отдельной проверки гипотезы.
Если ожидается, что анализируемые последовательности не будут содержать сайты начала транскрипции, то в тот же фрагмент может быть добавлен постоянный промотор. Например, pMPRAdonor2 (Addgene ID 49353) включает минимальный промотор TATA-box, который полезен, когда ожидается, что предшествующая вариабельная область будет обладать значительной энхансерной активностью, в то время как pMPRAdonor3 (Addgene ID 49354) включает модифицированный, сильный вирусный промотор SV40, который полезен, когда ожидается, что вариабельная область будет содержать активность глушителя или другие негативные регуляторные элементы.
Сырые продукты МНК часто содержат значительную долю усеченных олигонуклеотидов. Они могут мешать точной ПЦР-амплификации разработанных последовательностей, особенно когда между ними имеется значительная гомология. Использование очистки PAGE для удаления усеченных продуктов синтеза и эмульсионной ПЦР для минимизации артефактов амплификации являются эффективными методами для обеспечения высокого качества библиотеки. Если какой-либо из этих этапов нецелесообразен, крайне важно свести к минимуму количество циклов ПЦР, используемых на каждом этапе амплификации. Выбор и расширение клонированной библиотеки в жидкой культуре, как правило, достаточны для поддержания сложности дизайна, но если необходимо использовать векторы, склонные к рекомбинации, или наблюдается значительное смещение представления, восстановленные клетки могут быть нанесены непосредственно на большие агаровые пластины LB, расширены в виде отдельных колоний, а затем соскоблены для выделения ДНК. Также важно учитывать потенциальное влияние ошибок синтеза, которые обычно обнаруживаются с частотой 1:100-500 в МНК. Для выявления и исправления таких ошибок рекомендуется проводить полноразмерное секвенирование репортерных конструкций перед трансфекцией.
Нет необходимости вводить репортерные конструкции в каждую клетку трансфицированной культуры, но эффективность трансфекции ниже ~50% может привести к плохому соотношению сигнал/шум. Рекомендуется оптимизировать условия трансфекции перед проведением экспериментов MPRA на новом типе клеток. При работе с труднотрансфицируемыми типами клеток сигналы MPRA могут быть усилены путем предварительного отбора трансфицированных клеток. Серия векторов pMPRA включает варианты, которые конститутивно экспрессируют маркер усеченной клеточной поверхности, который может быть использован для физического обогащения трансфицированных клеток до выделения РНК (например, идентификаторы Addgene 49350 и 49351).
Раскрытие информации
Авторы заявляют, что они не имеют конкурирующие финансовые интересы.
Благодарности
Эта работа была поддержана Национальным Геном человека исследовательского института Национальных Институтов Здоровья под Award Число R01HG006785.
Материалы
| Имя | Компания | Каталожный номер | Комментарии |
|---|---|---|---|
| Синтез библиотеки олигонуклеотидов | Agilent, CustomArray или других поставщиков ОЛС | на заказ | Если используется метод построения |
| МНК pMPRA1 | Addgene | 49349 | MPRA плазмидный каркас |
| pMPRAdonor1 | Addgene | 49352 | luc2 ORF донорская плазмида |
| TE 0,1 Буфер (10 мМ Tris-HCl, 0,1 мМ ЭДТА, pH 8,0) | Дженерик | н/д | ОЛС буфер |
| Novex TBE-Urea Gels, 10% | Life Technologies | EC6875BOX | PAGE очистка продуктов |
| OLS Novex TBA-Urea Sample Buffer | Life Technologies | LC6876 | PAGE очистка продуктов OLS |
| SYBR Gold Nucleic Acid Gel Stain | Life Technologies | S-11494 | PAGE очистка продуктов |
| OLS Micellula DNA Emulsion & Набор для очистки | EURx/CHIMERx | 3600-01 | Амплификация библиотеки эмульсионной ПЦР |
| Herculase II Fusion DNA Polymerase | Agilent | 600675 | Полимераза для эмульсии ПЦР |
| SfiI | New England Biolabs | R0123S | Клонирование библиотеки векторами pMPRA |
| KpnI-HF | New England Biolabs | R3142S | Клонирование библиотеки с векторами pMPRA |
| XbaI | Новинка England Biolabs | R0145S | Клонирование библиотеки векторами pMPRA |
| T4 DNA Ligase (2 000 000 единиц/мл) | New England Biolabs | M0202T | Клонирование библиотеки векторами pMPRA |
| One Shot TOP10 Electrocomp E. coli | Life Technologies | C4040-50 | Клонирование библиотеки векторами pMPRA |
| LB агаром и жидкими средами с карбениклином | Дженерик | н/а | Питательные среды для клонирование |
| E-Gel EX Gels 1% | Life Technologies | G4010-01 | Проверка и очистка библиотеки |
| E-Gel EX Gels, 2% | Life Technologies | G4010-02 | Проверка и очистка библиотеки |
| MinElute Gel Extraction Kit | Qiagen | 28604 | Библиотека и очистка позвоночника |
| EndoFree Plasmid Maxi Kit | Qiagen | 12362 | Библиотека выделения ДНК |
| Среды для клеточных культур | н/д | н/д | |
| Реагенты для трансфекции | н/д н | /д н/д | Специфичный для эксперимента |
| MicroPoly(A)Purist Kit | Life Technologies | AM1919 | выделение мРНК |
| TURBO без ДНК Kit | Life Technologies | AM1907 | Удаление плазмидной ДНК |
| SuperScript III Система синтеза первой нити | Life Технологии | 18080-051 | синтез кДНК |
| PfuUltra II Hotstart PCR Master Mix | Agilent | 600850 | Полимераза для праймеров Tag-Seq |
| PCR (см. текст) | IDT | custom | PAGE purify Tag-Seq праймеры |
Ссылки
- Kinney, J., Murugan, A., Callan, C. G., Cox, E. C. Using deep sequencing to characterize the biophysical mechanism of a transcriptional regulatory sequence. Proceedings of the National Academy of Sciences USA. 107 (20), 9158-9163 (2010).
- Melnikov, A., et al. Systematic dissection and optimization of inducible enhancers in human cells using a massively parallel reporter assay. Nature Biotechnology. 30 (3), 271-277 (2012).
- Patwardhan, R. P., Lee, C., Litvin, O., Young, D. L., Pe’er, D., Shendure, J. High-resolution analysis of DNA regulatory elements by synthetic saturation mutagenesis. Nature Biotechnology. 27 (12), 1173-1175 (2009).
- Patwardhan, R. P., et al. Massively parallel functional dissection of mammalian enhancers in vivo. Nature Biotechnology. 30 (3), 265-270 (2012).
- Arnold, C. D., Gerlach, D., Stelzer, C., Boryń, ŁM., Rath, M., Stark, A. Genome-wide quantitative enhancer activity maps identified by STARR-seq. Science (New York, N. Y.). 339 (6123), 1074-1077 (2013).
- Kheradpour, P., et al. Systematic dissection of regulatory motifs in 2000 predicted human enhancers using a massively parallel reporter assay. Genome Research. 23 (5), 800-811 (2013).
- White, M. A., Myers, C. A., Corbo, J. C., Cohen, B. A. Massively parallel in vivo enhancer assay reveals that highly local features determine the cis -regulatory function of ChIP-seq peaks. Proceedings of the National Academy of Sciences USA. 110 (29), 11952-11957 (2013).
- Mogno, I., Kwasnieski, J. C., Cohen, B. A. Massively parallel synthetic promoter assays reveal the in vivo effects of binding site variants. Genome Research. 23 (11), 1908-1915 (2013).
- Schütze, T., et al. A streamlined protocol for emulsion polymerase chain reaction and subsequent purification. Analytical Biochemistry. 410 (1), 155-157 (2011).
- Panne, D., Maniatis, T., Harrison, S. C. An atomic model of the interferon-beta enhanceosome. Cell. 129 (6), 1111-1123 (2007).
Перепечатки и разрешения
Исправление
Formal Correction: Erratum: Massively Parallel Reporter Assays in Cultured Mammalian Cells
Posted by JoVE Editors on 3/01/2015. Citeable Link.
null
Больше статей
Массово-параллельный репортерный анализсоздание репортерной библиотекианализ последовательности ДНКрегуляторная активность геновтрансфекция клеток млекопитающиханализ методом глубокого секвенированияпротокол ПЦР в эмульсияхподготовка плазмидной библиотекиподсчет тегов последовательностейкомпьютерный анализ
