Imagerie de vie de fluorescence (FLIM) a émergé comme une technique essentielle pour l'image de l'environnement et l'interaction des protéines spécifiques et des colorants dans les cellules vivantes. FLIM des rotors moléculaires fluorescents permet de cartographier de la viscosité dans les cellules vivantes.
Article de méthode
Imagerie de vie de fluorescence des rotors moléculaires dans les cellules vivantes
Dans cet article
Résumé
Résumé
La diffusion est souvent une importante étape déterminante de vitesse des réactions chimiques ou des procédés biologiques et joue un rôle dans un large éventail d'événements intracellulaires. La viscosité est l'un des paramètres clés qui influent sur la diffusion des molécules et des protéines, et des variations de viscosité ont été liés à la maladie et les dysfonctionnements au niveau cellulaire 1-3. Bien que les méthodes pour mesurer la viscosité en vrac sont bien développés, microviscosité imagerie reste un défi . Les cartes de viscosité d'objets microscopiques, comme des cellules individuelles, ont jusqu'à récemment été difficile à obtenir. Viscosité de cartographie avec des techniques de fluorescence est avantageux parce que, semblable à d'autres techniques optiques, il est peu invasive, non destructive et peut être appliquée à des cellules vivantes et de tissus.
Fluorescentes rotors moléculaires présentent de vie de fluorescence et les rendements quantiques qui sont fonction de la viscosité de leur microenvironnement. 4,5 torsion intramoléculaire ourotation conduit à la non-radiatif désintégration de l'arrière état excité à l'état fondamental. Un environnement visqueuse ralentit cette rotation ou de torsion, de restreindre l'accès à cette voie décroissance non radiative. Cela conduit à une augmentation du rendement quantique de fluorescence et de la durée de vie de fluorescence. Imagerie à vie de fluorescence (FLIM) de Mise colorants BODIPY hydrophobes qui agissent comme des rotors fluorescentes moléculaires montrent que la durée de vie de fluorescence de ces sondes est une fonction de la microviscosité de leur environnement 6-8. Un échelle logarithmique de la durée de vie de fluorescence par rapport aux rendements viscosité solvant une ligne droite qui obéit à l'équation Förster Hoffman. 9 Cette parcelle sert aussi une courbe d'étalonnage pour convertir de vie de fluorescence dans la viscosité.
Après incubation des cellules vivantes avec le BODIPY fluorescente rotor moléculaire modifiée, une distribution de colorant ponctuée est observé dans les images de fluorescence. La valeur de viscosité obtenue en ee puncta dans les cellules vivantes est environ 100 fois plus élevé que celui de l'eau et du cytoplasme cellulaire. 6,7 résolues en temps des mesures d'anisotropie de fluorescence donnent temps de corrélation rotationnelle en accord avec ces valeurs microviscosité grandes. Cartographier la durée de vie de fluorescence est indépendante de l'intensité de fluorescence, et permet ainsi la séparation de concentration de la sonde et les effets de viscosité.
En résumé, nous avons développé une approche pratique et polyvalent pour cartographier la microviscosité dans les cellules sur la base de FLIM de rotors moléculaires fluorescents.
Protocole
Les protocoles de préparation des échantillons FLIM ne diffèrent pas de ceux pour confocale ou à champ large fondé sur l'intensité de microscopie par fluorescence. L'acquisition de données est suivie par la tâche principale de l'analyse des données, soit l'extraction des durées de vie de fluorescence à partir des données brutes. Une fois ceux-ci ont été obtenus, l'interprétation des données permet de vérifier ou de falsifier des hypothèses.
1. Cellules présentant une coloration avec des rotors moléculaires
- Préparer une solution mère (10 ml) en dissolvant environ 1 mg / ml du colorant dans un solvant approprié (par exemple le méthanol pour BODIPY-C 12) 6,7 en utilisant une balance de précision et d'une pipette.
- Les cellules d'une lignée cellulaire (modèle de cancer, HeLa, dans notre cas) pour être colorés sont cultivées dans une plaque multipuits avec un dessous coverslide pour la microscopie, dans un incubateur à 37 ° C avec une atmosphère de CO 2 5% jusqu'à ~ 80% de confluence .
- Ajouter 10 à 20 pl de la solution stock à des cellules vivantes en croissance dans un environnement multi-welplaque de l (SmartSlide 50 micro-incubation système, WaferGen) dans 4 ml de milieu Opti-MEM (GIBCO) par puits d'une plaque à 6 puits. Cela donne une concentration de colorant micro-molaire dans le puits.
- Retour de la plaque multi-puits dans un incubateur à 37 ° C avec une atmosphère de CO 2 5% pour les 10-45 minutes pour la coloration.
- Retirer la plaque multipuits de l'incubateur et laver les cellules 3-4 fois avec 4 ml milieu de culture cellulaire optiquement clair (par exemple Opti-MEM) pour enlever l'excédent de teinture.
- Transférer la plaque multipuits de la platine du microscope et se connecter à un contrôleur de température / 5% d'entrée de gaz CO 2, au besoin, dans la préparation pour l'imagerie.
2. FLIM des fluorescents rotors moléculaires dans les cellules
- Placer l'échantillon sur la platine du microscope et obtenir une image de fluorescence de transmission et pour identifier des cellules fluorescentes. Un schéma de principe du montage expérimental est représenté sur la figure. 1.Verify que les émane de fluorescence de l'expé endroitsDECT (par exemple la membrane cellulaire, le cytoplasme). Obtenir un spectre d'émission de fluorescence, et de vérifier qu'il est celle du colorant ou de la protéine prévu, dans ce cas le spectre du rotor moléculaire. Comme un contrôle négatif, l'image d'un échantillon non-teinté et vérifier qu'il ne montre aucune fluorescence. Bien que cette étape n'est pas essentielle spécifiquement pour FLIM, il est de bonne pratique en général et ne permettra de vérifier que l'échantillon est ce que vous pensez qu'elle est.
- Passez en mode FLIM - ceci est facilement accompli en déplaçant un miroir sur le trajet du faisceau de détection de fluorescence («externe détecteur" sur "chemin réglage du faisceau" panneau sur le logiciel Leica TCS SP2 de contrôle d'acquisition). Un filtre à l'émission de fluorescence appropriée pour bloquer toute lumière excitatrice d'atteindre le détecteur doit être dans le beampath détection par fluorescence.

Figure 1. Dispositif expérimental pour le domaine temporel FLIM utilisant du courant alternatiflaser onfocal microscope à balayage.
- Numérisation de l'échantillon et de vérifier, sur l'ordinateur de contrôle de l'acquisition FLIM, que le taux de comptage de détecteur (barre noire marquée CFD sur les logiciels de contrôle d'acquisition de l'Becker & Hickl CPS 830 conseil d'administration) n'est pas supérieure à environ 1% du taux de répétition des impulsions laser ( barre verte marquée logiciel de synchronisation de contrôle d'acquisition). Si c'est le cas, de réduire l'intensité d'excitation laser, par exemple en plaçant un filtre de densité neutre dans la trajectoire du faisceau laser, afin d'éviter la collecte de pile-up déformées courbes de décroissance de fluorescence.
- Acquérir une image FLIM, généralement pendant 3-5 min, arrêter le balayage et enregistrer les données brutes (en 3D des données «cube» composé de coordonnées spatiales x et y, et le temps).
- Ouvrez les données brutes dans le progiciel désintégration analyse par fluorescence, par exemple TRI-2 14 ou d'un logiciel commercial, pour afficher l'image d'intensité de fluorescence. C'est tout simplement la désintégration de fluorescence intégré, c'est à dire l'aire sous la courbe de décroissance de la fluorescence, dans chaquepixel.
- Sélectionnez un pixel typique en plaçant le curseur sur elle, et d'inspecter l'décroissance de la fluorescence dans ce pixel. Si le nombre maximum est inférieur à 100, utilisez binning spatiale des pixels. Les chiffres de pixels adjacents (par exemple 3x3 ou 5x5), on ajoute dans le pixel central, de sorte qu'un nombre supérieur de crête est obtenu. Cela donne une plus grande précision statistique pour l'étape suivante. Sinon, la mesure pourrait être répétée pour un plus long temps d'acquisition (étape 5). Pour 30-50min, un décompte d'environ 10 fois plus élevé de pointe (et le compte total) est obtenu, mais cela est loin trop longtemps un temps d'acquisition pour la plupart des échantillons biologiques en raison du danger d'introduire des artefacts dus au mouvement de l'échantillon, la dérive du microscope, la phototoxicité et photoblanchiment.
- Sélectionnez une valeur de pixel mondiale de seuil (au-dessus duquel la désintégration d'un pixel est équipé) et d'appliquer un ajustement décroissance exponentielle simple à l'image. Le résultat donne une durée de vie de fluorescence pour chaque pixel au-dessus du seuil, qui est ensuite codées danscouleur. Chaque pixel est coloré avec le résultat de l'ajustement, et une carte FLIM est obtenu. Vérifiez les réduits du chi-carré des valeurs pour différents pixels - autour de 1 (et jusqu'à 1,3) indique un bon ajustement. Inspectez les résidus correspondants, ce qui devrait être répartis de façon aléatoire autour de zéro.
- Les parcelles de fluorescence histogramme vie combien de fois certains se produisent de vie de fluorescence par rapport à la durée de vie de fluorescence elle-même. Ajuster la gamme de couleurs de telle sorte que la distribution de vie de fluorescence s'insère dans la gamme de couleurs.
- Si un ajustement monoexponentielle ne donne pas une valeur du chi-carré de l'ordre de 1 (et jusqu'à 1.3), et il ya un écart systématique des résidus à partir de zéro, un modèle plus sophistiqué est nécessaire. Par exemple, essayez de monter un modèle à double exponentielle pour les déclins de fluorescence, pour tenir compte de deux environnements différents de la sonde peut être po L'ajustement permettra également d'obtenir des facteurs pré-exponentiels ou amplitudes qui donnent une indication de la quantité relative de colorant dans un environment ou l'autre. Alternativement, une fonction exponentielle étirée peut être approprié de tenir compte d'une répartition des durées de vie de fluorescence.
- Les résultats de la durée de vie de fluorescence, des pré-exponentielles facteurs, et le rapport durée de vie et le rapport facteur de pré-exponentielle pour chaque pixel peut être codé en couleur. Chaque pixel est coloré en fonction de sa valeur, et le contraste en raison de la durée de vie de fluorescence, pré-exponentiels des facteurs et de leurs rapports est obtenu. Encore une fois, vérifiez les réduits du chi-carré des valeurs (qui peuvent également être codées en couleur et affiché comme une image) - autour de 1 (et jusqu'à 1,3) indique un bon ajustement. Inspectez les résidus, ce qui devrait être répartis de façon aléatoire autour de zéro.
- Histogrammes de vie de fluorescence doit accompagner toutes les images pour une visualisation facile des valeurs moyennes de durée de vie de fluorescence, et la distribution de vie de fluorescence.
3. Les résultats représentatifs
Déclins de fluorescence mesurée pourle rotor moléculaire fluorescent à augmenter la viscosité dans le méthanol / glycérol mélanges sont présentés dans la figure. 2. La désintégration de fluorescence sont monoexponentielle, et la durée de vie de fluorescence varie sensiblement en fonction de la viscosité. Elle augmente d'environ 300 ps dans le méthanol (viscosité 0,6 cP) à 3,4 ns dans le glycérol à 95% (viscosité 950 cP).
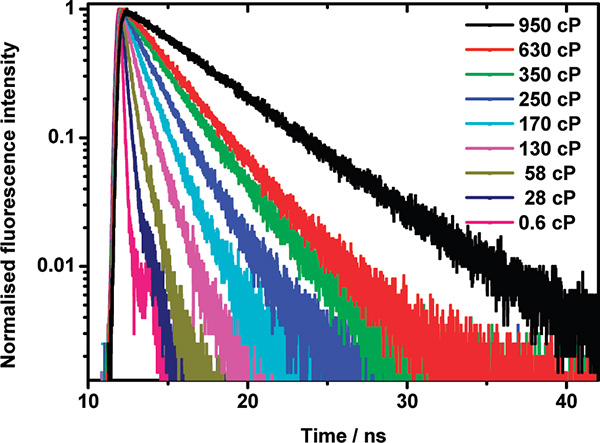
Figure 2 profils. Décroissance de la fluorescence pour BODIPY-C 12 dans le méthanol / glycérol mélanges de viscosité variable. 6
La courbe d'étalonnage logarithmique de vie de fluorescence τ par rapport viscosité η pour le rotor moléculaire fluorescent est montré dans la figure. 3. Il s'agit d'une ligne droite comme exigé par l'équation Förster Hoffman 9

où k 0 est la radiativTaux constante e, et z et x sont des constantes, avec 0
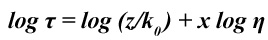
où x est la pente de la ligne droite.
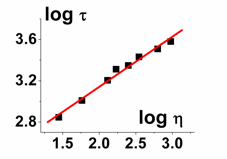
Figure 3. Une parcelle de journal durée de vie de fluorescence vs log viscosité pour BODIPY-C 12 donne une ligne droite établie conformément à l'équation Förster-Hoffmann. 6
Après incubation des cellules vivantes avec le rotor moléculaire fluorescent une distribution ponctuée de colorant est observé dans les images de fluorescence. Images FLIM de cellules HeLa incubées avec un colorant méso-substituée BODIPY sont montré dans la Fig. 4. Les déclins de fluorescence dans chaque pixel de l'image peut être adéquatement équipés en utilisant un modèle de décroissance exponentielle simple.
Figure 4. (A) L'intensité de fluorescence et les images FLIM (b) de cellules HeLa colorées avec BODIPY-C 12. Les régions lumineuses, ponctuées présentent une plus courte durée de vie que les autres régions. Cette plus courte liftime correspond à une viscosité plus faible dans le puncta, probablement gouttelettes lipidiques, conformément à l'équation Förster-Hoffmann.
En traçant les durées de vie extraits de chaque pixel, on obtient un histogramme de vie de fluorescence de l'image tout tel que montré dans la figure. 5.

Figure 5. Histogrammes des durées de vie de fluorescence à partir d'images FLIM de cellules HeLa colorées avec méso-substitués rotors BODIPY moléculaires.
Discussion
FLIM offre certains avantages clés par rapport fondé sur l'intensité d'imagerie de fluorescence. Il peut rendre compte des événements photophysiques qui sont difficiles ou impossibles à observer par l'imagerie d'intensité de fluorescence, car il ne peut les séparer des effets de concentration de fluorophores. Ceci est particulièrement utile pour la cartographie de la viscosité intracellulaire par l'imagerie de fluorescence rotors moléculaires. La durée de vie de fluorescence peut être facilement converti en une viscosité à l'aide d'un diagramme d'étalonnage, comme représenté dans la Fig. 3, indépendante de la concentration de fluorescents rotors moléculaires.
En FLIM il peut y avoir des artefacts qui peuvent compliquer l'interprétation des données. 10 artefacts instrumentaux incluent la lumière diffusée, qui sera affiché comme un pic au-dessus du début de la décroissance de la fluorescence et peut être confondu avec un temps de décroissance à court, ou un petit pic après la IRF qui peuvent être causées par les reflets à l'intérieur du microscope. Ces artefacts de lumière diffusés peuvent être identifiés comme telsparce qu'ils peuvent être distingués à la discrimination spectrale - ils sont toujours à la même longueur d'onde que la lumière d'excitation. Se souvenant que dans l'air, la lumière parcourt 30 cm en 1 nanoseconde permet de déterminer l'origine de réflexions.
Filtre ou en verre de fluorescence peut aussi causer un artefact, en particulier à la fluorescence de l'échantillon, mais cela peut facilement être identifié en prenant une mesure sans l'échantillon: si une décroissance est obtenu dans ces circonstances, elle est due à l'instrument et n'a rien à voir avec l'échantillon! D'autre part, notons que l'autofluorescence échantillon peut également contribuer à une décroissance de la fluorescence.
En temps corrélée comptage de photon unique (TCSPC), time-to-convertisseur d'amplitude (TAC) des non-linéarités peuvent provoquer des crises pauvres, mais peuvent être identifiés par le blocage de l'excitation et brillant de la lumière ambiante, par exemple, à partir de la source de lumière transmise sur l'échantillon et en mesurant la synchronisation. Un bruit de fond constant devrait êtreobtenue dans chaque pixel de l'image. Les régions où les écarts à partir d'un fond constant se produire, ne cédera jamais un bon ajustement et doit être évitée pour la mesure, si elles ne peuvent pas être éliminé en ajustant les paramètres de la carte TCSPC.
Un artefact infâme TCSPC est photons empilement qui est provoquée par une vitesse trop élevée de détection de photons. 11,12 ce conduit d'que le premier photon chronométré, sans tenir compte des photons ultérieures du fait que les appareils électroniques sont occupés et de traitement de synchronisation du premier photon. Pile-up conduit à un raccourcissement de la durée de vie de fluorescence, et la meilleure façon d'éviter cela est de garder le taux de comptage de photons à environ 1% du taux de répétition des impulsions laser.
Perspective
Il existe des implémentations différentes de FLIM, et, en fonction de l'application, chacun a ses avantages et ses inconvénients. 13 Le microscope idéal fluorescence acquerrait la totalité multidimensionnelle de fluorescence emissiocontour n de l'intensité, position, durée de vie, longueur d'onde et la polarisation en une seule mesure, avec sensibilité au photon unique, au maximum la résolution spatiale et le temps d'acquisition minimum. Il n'existe actuellement aucune technologie avec cette combinaison unique de fonctionnalités, et d'en construire une demeure un défi pour les développeurs d'instrumentation. L'application de nouvelles techniques physiques pour des problèmes importants en biologie cellulaire est souvent la voie à des découvertes inattendues, et il ya un long chemin à parcourir avant que nous soyons près de saturer les capacités de l'imagerie de fluorescence pour la biologie cellulaire. En effet, l'imagerie de fluorescence paramètres tels que la durée de vie, le spectre et la polarisation, ainsi que l'imagerie plus rapidement en 3D à haute résolution spatiale, sont certains de révéler de nouveaux aspects de la biologie cellulaire.
Déclarations de divulgation
Pas de conflits d'intérêt déclarés.
Remerciements
MKK remercie d'ingénierie du Royaume-Uni et des sciences physiques Research Council (EPSRC) programme Life Sciences interface pour une bourse personnelle. Nous tenons également à souligner l'aide de la biotechnologie du Royaume-Uni et en sciences biologiques du Conseil de recherches (BBSRC).
Matériaux
Exemple avec rotors moléculaires fluorescents
Matériel:
inversé Leica TCS SP2 microscope confocal à balayage
Coherent Mira 900 Ti: saphir laser femtoseconde avec un laser Verdi V6 pompe ou Hamamatsu PLP-10 470 picosecondes pulsés sources à diode laser d'excitation
Becker & Hickl CPS 830 conseil en 3GHz, Pentium IV, 1 Go de RAM de l'ordinateur avec Windows XP
refroidi la tête Becker & Hickl PMC100-01 détecteur basé sur Hamamatsu H5773P-01 photomultiplicateurs, montés sur le port microscope X1 ou des détecteurs hybrides
DCC 100 module de commande de détecteur
Logiciel:
TRI-2 14 ou SPCImage 2,8 par Becker & Hickl
Références
- Luby-Phelps, K. Cytoarchitecture and physical properties of cytoplasm: Volume, viscosity. diffusion, intracellular surface area. International Review of Cytology - a Survey of Cell Biology. , 192-1189 (2000).
- Stutts, M. J., Canessa, C. M., Olsen, J. C., Hamrick, M., Cohn, J. A., Rossier, B. C., Boucher, R. C. CFTR as a CAMP-dependent regulator of sodium channels. Science. 269, 847-850 (1995).
- Dondorp, A. M., Angus, B. J., Hardeman, M. R., Chotivanich, K. T., Silamut, K., Ruangveerayuth, R., Kager, P. A., White, N. J., Vreeken, J. Prognostic significance of reduced red blood cell deformability in severe falciparum malaria. Am. J. Trop. Med. Hyg. 57, 507-511 (1997).
- Haidekker, M. A., Nipper, M., Mustafic, A., Lichlyter, D., Dakanali, M., Theodorakis, E. A. Advanced Fluorescence Reporters in Chemistry and Biology I. Fundamentals and Molecular Design. Demchenko, A. P. 8, Springer. Berlin Heidelberg. 267-308 (2010).
- Haidekker, M. A., Theodorakis, E. A. Environment-sensitive behavior of fluorescent molecular rotors. J. Biol. Eng. 4, (2010).
- Kuimova, M. K., Yahioglu, G., Levitt, J. A., Suhling, K. Molecular Rotor Measures Viscosity of Live Cells via Fluorescence Lifetime Imaging. Journal of the American Chemical Society. 130, 6672-6673 (2008).
- Levitt, J. A., Kuimova, M. K., Yahioglu, G., Chung, P. H., Suhling, K., Phillips, D. Membrane-Bound Molecular Rotors Measure Viscosity in Live Cells via Fluorescence Lifetime Imaging. Journal of Physical Chemistry C. 113, 11634-11642 (2009).
- Hungerford, G., Allison, A., McLoskey, D., Kuimova, M. K., Yahioglu, G., Suhling, K. Monitoring Sol-to-Gel Transitions via Fluorescence Lifetime Determination Using Viscosity Sensitive Fluorescent Probes. J. Phys. Chem. B. 113, 12067-12074 (2009).
- Förster, T., Hoffmann, G. Die Viskositätsabhängigkeit der Fluoreszenzquantenausbeuten einiger Farbstoffsysteme. Zeitschrift für Physikalische Chemie Neue Folge. 75, 63-76 (1971).
- vandeVen, M., Ameloot, M., Valeur, B., Boens, N. L. Pitfalls and Their Remedies in Time-Resolved Fluorescence Spectroscopy and Microscopy. J. Fluores. 15, 377-413 (2005).
- Becker, W. Advanced Time-Correlated Single Photon Counting Techniques. , Springer. (2005).
- O'Connor, D. V., Phillips, D. Time-correlated single-photon counting. , Academic Press. New York. (1984).
- Suhling, K., French, P. M. W., Phillips, D. Time-resolved fluorescence microscopy. Photochem. Photobiol. Sci. 4, 13-22 (2005).
- Barber, P. R., Ameer-Beg, S. M., Gilbey, J., Carlin, L. M., Keppler, M. D., Ng, T. C., Vojnovic, B. Multiphoton time-domain fluorescence lifetime imaging microscopy: practical application to protein-protein interactions using global analysis. Journal of the Royal Society - Interface. 6, S93-S105 (2009).
Réimpressions et autorisations
Explorer plus d’articles
