Mendelyen randomizasyon, tümör transkriptomiği ve tek hücre analizlerini entegre eden genetik tabanlı, çok aşamalı bir çerçeve, MAP1LC3A'yı glioblastoma duyarlılığı ile ilişkili ferroptozla bağlantılı bir gen ve gelecekteki deneysel doğrulama için bir aday olarak önceliklendirmiştir.
Araştırma makalesi
Çok Aşamalı Genetik, Transkriptomik ve Tek Hücre Kanıtları, Glioblastomdaki Ferroptozla İlişkili Genler Arasında MAP1LC3A'yı Önceliklendirmektedir
34 görüntülenme
⸱
11 Eylül 2026
* These authors contributed equally
Bu makalede
Özet
Özet
Glioblastoma (GBM), oldukça agresif bir malignite olmaya devam etmektedir ve ferroptozla ilişkili genlerin hastalık yatkınlığına olan katkısı henüz tam olarak anlaşılamamıştır. GBM ile ilişkili ferroptozla ilişkili genleri önceliklendirmek için genetik tabanlı, çok aşamalı bir çerçeve uygulanmıştır. FerrDb V2'den seçilen 483 gen arasından 315'inin eQTLGen'de aday cis-ekspresyon kantitatif özellik lokusları (cis-eQTL'ler) bulunduğu, 250'sinin bağlantı dengesizliği kümelemesi (linkage disequilibrium clumping) sonrası en az üç bağımsız araç koruduğu ve 226'sının 6.183 vaka ve 18.169 kontrolden oluşan bir GBM genom çapında ilişkilendirme çalışması kullanarak geçerli ters-varyans ağırlıklı (IVW) Mendel randomizasyon tahminleri verdiği saptanmıştır. Otuz dört gen, P < 0.05 ve Benjamini–Hochberg yanlış keşif oranı (BH-FDR) < 0.20 keşif kriterlerini karşılamış ve yönsel olarak uyumlu Bayesian ağırlıklı Mendel randomizasyon (BWMR) tahminleri göstermiştir. GTEx V10 tüm kan cis-eQTL'leri kullanılarak yapılan replikasyon aşaması Mendel randomizasyonu dört geni desteklemiştir: ATG7, RPTOR, MAP1LC3A ve CHMP6. Üç bağımsız tümör-kontrol transkriptomik kohortundaki değerlendirmeler, MAP1LC3A'nın tümör dokusunda tutarlı bir şekilde aşağı regüle edildiğini ve anlamlı bir rastgele etkiler havuzlanmış tahmini (log₂ kat değişimi, −1.273; %95 güven aralığı, −1.625 ila −0.920; yanlış keşif oranı = 0.016) gösterdiğini, diğer üç genin ise benzer kohortlar arası istatistiksel destekten yoksun olduğunu ortaya koymuştur. Ardından, 20 yetişkin IDH-wild-type GBM tümöründen seçilen 4.916 uygun hücre içindeki 2.400 malign hücreden oluşan hasta dengeli bir alt kümede tek hücreli sanal nakavt analizi gerçekleştirilmiştir. Bağımsız olarak başlatılan beş çalışma boyunca ATG7, RPTOR, MAP1LC3A ve CHMP6 için sırasıyla 3, 15, 4 ve 7 sağlam aşağı akış geni belirlenmiştir. Ortaya çıkan konsensüs setleri 17 benzersiz genle oluşturulmuş ve RND3'ün dört hedefin tamamında ortak olduğu görülmüştür. Gen Ontolojisi analizi, hücre yapışması ve hücre yüzeyi süreçlerinin zenginleştiğini gösterirken, çoklu test düzeltmesi sonrası hiçbir KEGG veya Reactome yolak anlamlı kalmamıştır. Topluca bu bulgular, genetik ilişkilendirme, tümör ekspresyon uyumu ve hesaplamalı perturbasyonu kesin nedensellik veya mekanizma kanıtlarından ayırırken, gelecekteki deneysel araştırmalar için MAP1LC3A'yı önceliklendirmektedir.
Giriş
Glioblastoma (GBM), tedavize dirençli malignitelerin prototipi olmayı sürdürmektedir. Giderek daha rafine hale gelen moleküler sınıflandırma ve multidisipliner bakıma rağmen, hasta sonuçlarındaki kalıcı iyileşmeler sınırlı kalmıştır1. Tıbbi açıdan uygun hastalarda mevcut yönetim; maksimal güvenli rezeksiyonun ardından eş zamanlı ve adjuvan temozolomid ile birlikte radyoterapi uygulanmasını içerir; bu rejim, dönüm noktası niteliğindeki randomize bir çalışmada belirlenmiş ve güncel klinik kılavuzlarda korunmuştur1,2. Buna rağmen, yaygın infiltrasyon ile geniş hücresel ve moleküler heterojenite kalıcı hastalık kontrolünü kısıtlamakta ve çoğu hasta nihayetinde, evrensel olarak etkili standart bir tedavisi bulunmayan progresyon veya nüks deneyimlemektedir1,3. Hastalık karakterizasyonundaki ilerlemeler ile klinik sonuçlar arasındaki bu süregelen boşluk, GBM için yeni terapötik stratejilere yön verebilecek biyolojik olarak ilgili moleküler bağımlılıkların tanımlanması gerekliliğini vurgulamaktadır.
Ferroptoz, kontrolsüz fosfolipid peroksidasyonu ve hücresel antioksidan savunmaların yetersizliği ile karakterize edilen, demire bağımlı bir düzenlenmiş hücre ölümü formudur ve bu yönüyle mekanistik olarak apoptoz ve diğer kanonik hücre ölümü programlarından ayrılır4,5. Bu süreç, genetik değişikliklerin ve metabolik plastisitenin demir homeostazını, redoks dengesini ve lipid metabolizmasını yeniden şekillendirdiği GBM için özellikle önemlidir. Entegre genomik ve lipidomik profilleme, CDKN2A delesyonunun oksitlenebilir çoklu doymamış yağ asitlerini yeniden dağıttığını ve böylece GBM modellerinde genotipe bağımlı ferroptoz duyarlılığı oluşturduğunu göstermiştir6. Benzer şekilde, primer ve rekürren tümörlerin eşleştirilmiş analizleri; GPX4, ACSL4 ve diğer ferroptoz düzenleyicilerinde relaps ile ilişkili değişiklikler tanımlamıştır7. Ferroptoz savunma yolaklarının deneysel modülasyonunun, GBM hücrelerinde ve xenograft modellerinde temozolomide yanıtını etkilediği de gösterilmiştir8. Topluca bu bulgular, ferroptozu GBM'de biyolojik olarak makul bir terapötik zayıflık olarak tanımlamaktadır. Bununla birlikte, bu bulgular öncelikle tümör durumu ilişkilerini veya bağlama bağımlı deneysel gözlemleri yansıtmakta olup, ferroptozla ilgili gen ekspresyonundaki konstitütif varyasyonun GBM'ye karşı kalıtsal yatkınlığa katkıda bulunup bulunmadığını belirlememektedir.
Gliomada ferroptozu inceleyen insan çalışmalarının çoğu; TCGA, CGGA ve GEO veri setlerini kullanarak yapılan diferansiyel ekspresyon, sağkalım modellemesi ve moleküler alt tiplendirme analizlerine dayanmıştır9,10. Bu çalışmalar, ferroptozla ilişkili transkripsiyonel programların prognostik önemini belirlemiş olsa da, gözlemsel tasarımları nedeniyle değişen gen ekspresyonunun GBM duyarlılığına mı katkıda bulunduğu, yoksa tümör gelişiminin bir sonucu mu olduğu belirlenememektedir. Transkriptom genelindeki Mendelyen randomizasyon çalışmaları, daha sonra gliom riskiyle ilişkili, genetik olarak düzenlenen ve doku bağımlı genleri tanımlamıştır; daha yakın tarihli ekspresyon kantitatif trait lokusu (eQTL) ve protein kantitatif trait lokusu (pQTL) tabanlı çalışmalar ise GBM için potansiyel terapötik hedefleri önceliklendirmeye başlamıştır11,12. Buna rağmen, önceki araştırmalar genellikle önceden belirlenmiş, kapsamlı bir ferroptoz ilişkili gen setini değerlendirmek yerine, transkriptom genelinde veya ilaç-hedef odaklı yaklaşımlar benimsemiştir. Ayrıca, çok az çalışma, büyük bir GBM genom genelinde ilişkilendirme çalışmasını (GWAS), bağımsız bir eQTL kaynağı kullanılarak gerçekleştirilen replikasyon aşaması Mendelyen randomizasyonu ile entegre etmiş ve ardından birden fazla tümör-kontrol transkriptomik kohortunda değerlendirme yapmıştır. Gen ekspresyonunun genetik düzenlemesi dokular arasında önemli ölçüde farklılık gösterdiğinden ve kandan türetilen eQTL ilişkilerinin beyin tümörlerindeki düzenleyici etkileri yansıttığı varsayılamayacağından bu ayrım önemlidir11,13. Bu nedenle, GBM'deki rolleri yakınsak kanıt hatlarıyla desteklenen ferroptozla ilişkili genleri tanımlamak için; genetik ilişkilendirmeyi, replikasyon aşaması Mendelyen randomizasyonunu, kohortlar arası tümör transkriptomiğini ve hastadan türetilmiş tek hücreli fonksiyonel tahmini birleştiren entegratif bir çerçeveye ihtiyaç duyulmaktadır.
Bu çalışma, ferroptozla ilişkili genlerin genetik olarak düzenlenen ekspresyonunun GBM'ye karşı yatkınlıkla ilişkili olup olmadığını incelemiştir. Keşif aşaması ve replikasyon aşaması Mendel randomizasyonu, üç bağımsız tümör-kontrol transkriptomik kohortundaki gen ekspresyon analizleriyle birleştirilmiştir. Her iki Mendel randomizasyon aşaması tarafından desteklenen genler, ardından malign hücrelerdeki öngörülen transkripsiyonel yanıtları karakterize etmek amacıyla sanal pertürbasyon kullanılarak hasta kaynaklı tek hücreli transkriptomik verilerde değerlendirilmiştir. Genleri yalnızca tümör ekspresyon imzalarına dayanarak önceliklendirmek yerine, bu çok aşamalı çerçeve öncelikle kalıtsal genetik varyasyonlardan yararlanmış ve ardından hücre çözünürlüklü hesaplamalı pertürbasyon profilleri ile birlikte hastalıkla ilgili ekspresyon modellerini değerlendirmiştir. Elde edilen yakınsak kanıtlar, GBM'deki gelecekteki deneysel araştırmalar için ferroptozla ilişkili genleri önceliklendirmek amacıyla kullanılmıştır.
Protokol
Bu çalışma, Zhaoqing Birinci Halk Hastanesi Tıbbi Etik Kurulu tarafından etik incelemeden muaf tutulmuştur (Referans No. B2026-08-03). Çalışmada; EGAD00010001657'den alınan Veri Erişim Komitesi onaylı kontrollü erişim verileri ile GEO, eQTLGen ve GTEx'ten ilgili erişim ve kullanım koşulları uyarınca elde edilen veri setleri dahil olmak üzere, geriye dönük olarak toplanmış, kimliksizleştirilmiş özet düzeyde genetik ve transkriptomik veriler kullanılmıştır. Yeni katılımcı alınmamış, biyolojik örnek toplanmamış ve tanımlanabilir katılımcı düzeyinde verilere erişilmemiştir. Orijinal çalışmalar için etik onay ve bilgilendirilmiş onam, ilgili veri üreticileri tarafından alınmış olup, kontrollü erişim verileri geçerli Veri Erişim Sözleşmesi uyarınca kullanılmıştır.
Çalışma tasarımı
Bu çalışma, glioblastoma (GBM) duyarlılığı ile ilişkili ferroptozla ilgili genleri önceliklendirmek ve bunların hastalıkla ilgili transkripsiyonel etkilerini değerlendirmek için çok aşamalı bir çerçeve kullanmıştır (Şekil 1). İlk olarak, FerrDb V2'den derlenen ferroptozla ilgili genler, cis-ekspresyon kantitatif trait lokusu (cis-eQTL) verileri ve geniş kapsamlı bir GBM genom çapında ilişkilendirme çalışması (GWAS) kullanılarak iki örneklemli Mendel randomizasyonu (MR) ile değerlendirilmiştir. Ters varyans ağırlıklı (IVW) MR temel tarama yöntemi olarak kullanılmış, Bayesian ağırlıklı Mendel randomizasyonu (BWMR) sağlamlığın tamamlayıcı bir değerlendirmesini sağlamış ve bağımsız bir eQTL veri seti replikasyon aşaması MR'ı için kullanılmıştır. İkinci olarak, genetik analizlerle desteklenen genler üç bağımsız tümör-kontrol transkriptomik kohortunda değerlendirilmiş ve ardından kohortlar arası meta-analiz yapılmıştır. Üçüncü olarak, malign hücrelerde sanal gen pertürbasyonu gerçekleştirmek ve tekrarlanabilir downstream transkripsiyonel yanıtları belirlemek için hasta kaynaklı tek hücreli transkriptomik veriler kullanılmıştır. Bu yanıtlar daha sonra fonksiyonel zenginleştirme ve ortak ağ analizleri aracılığıyla karakterize edilmiştir. Genel olarak, genetik analizler GBM duyarlılığı ile ilişkili genleri belirlemek için tasarlanırken, transkriptomik ve tek hücreli analizler biyolojik uyumu değerlendirmiş ve sonraki deneysel doğrulamalar için hipotezler oluşturmuştur.
Veri kaynakları
Ferroptozis ile ilişkili genler FerrDb V2'den elde edilmiş olup, gen sembolü uyumlaştırması ve mükerrer girişlerin çıkarılması sonucunda 483 benzersiz insan protein kodlayan gen belirlenmiştir14. Keşif aşaması Mendel randomize çalışması (MR) için maruziyet veri seti olarak eQTLGen Konsorsiyumu'ndan alınan tam kan cis-ekspresyon kantitatif özellik lokusu (cis-eQTL) özet istatistikleri kullanılırken, replikasyon aşaması MR için bağımsız bir maruziyet veri seti olarak GTEx sürüm V10 tam kan cis-eQTL verileri kullanılmıştır11,15. GBM sonuç ilişkileri, Avrupa soyundan gelen 6.183 vaka ve 18.169 kontrolden oluşan ve European Genome-phenome Archive üzerinden erişilebilen kontrollü erişimli genom çapında ilişkilendirme çalışması (GWAS) özet istatistiklerinden elde edilmiştir16. Genetik olarak önceliklendirilen genlerin doku düzeyindeki ekspresyonu, üç bağımsız Gene Expression Omnibus (GEO) kohortu üzerinden değerlendirilmiştir: depolanan meta verilerde GBM olarak tanımlanan 61 derece 4 gliom örneği ve dokuz non-neoplastik beyin örneğinden oluşan GSE196533; GBM ve epilepsi kaynaklı non-tümör beyin örneklerinden oluşan GSE4290; ve eşleştirilmiş tümör çekirdeği ile peritümöral örneklerin yanı sıra non-neoplastik kontrolleri içeren GSE11652017,18,19. Malign hücre sanal pertürbasiyon analizi için GSE131928'den alınan hastadan türetilmiş Smart-seq2 verileri kullanılmıştır20. Veri seti özellikleri ve bunlara karşılık gelen analitik rolleri Tablo 1'de özetlenmiştir. Tüm analizler, orijinal çalışmalarda etik onay ve bilgilendirilmiş onam alınmış, daha önceden toplanmış ve kimliksizleştirilmiş veri setleri kullanılarak gerçekleştirilmiştir.
Genetik cihaz seçimi ve veri harmonizasyonu
Aday araçlar, genom genelinde anlamlılık düzeyinde (P < 5 × 10⁻8) gen ekspresyonu ile ilişkili olan cis-ekspresyon kantitatif özellik lokusları (cis-eQTL'ler) ile sınırlandırıldı. Varyantlar, 10.000-kb'lık bir pencere içinde r2 < 0.001 bağlantı dengesi (LD) eşiği kullanılarak 1000 Genomes Projesi'nin Avrupa referans paneli ile kümelendi. Kümeleme sonrası üçten az bağımsız araca sahip olan genler, birincil Mendelyen randomizasyon (MR) analizinden çıkarıldı. Keşifsel tarama amacı göz önüne alındığında, seyrek ancak güçlü cis-eQTL desteği olan genleri korumak ve çok araçlı IVW tahminine olanak sağlamak için minimum üç araç önceden belirlendi. Bu eşik, sıkı LD kümelemesi ve F-statistiği filtrelemesi ile birlikte uygulandı; yalnızca üç veya dört araca dayalı tahminler ihtiyatla yorumlandı ve duyarlılık analizleri yalnızca metodolojik olarak uygun olduğunda gerçekleştirildi. Her bir varyant için araç gücü, β ve SE'nin sırasıyla cis-eQTL etki tahminini ve standart hatasını temsil ettiği F istatistiği (F = β2/SE2) kullanılarak değerlendirildi. Zayıf araç yanlılığını en aza indirmek için F < 10 olan varyantlar hariç tutuldu21,22. Maruziyet ve sonuç veri setleri, etki allelleri ve etki yönleri hizalanarak harmonize edildi. Yinelenen varyantlar, GBM GWAS veri setinde bulunmayan varyantlar ve uyumsuz allel kodlamasına sahip varyantlar çıkarıldı. GBM GWAS için etki-allel frekansları mevcut olmadığından, belirsiz zincir yönelimine sahip palindromik varyantlar çıkarıldı, tahmin edilmedi. Aynı nedenle, resmi bir Steiger yönlülük testi uygulanmadı.
Mendelyen randomizasyon analizleri
Genetik olarak öngörülen gen ekspresyonu ile GBM duyarlılığı arasındaki ilişki, iki örneklemli Mendelian randomizasyon (MR) kullanılarak değerlendirildi. Keşif aşamasında, yalnızca en az üç bağımsız cis-ekspresyon kantitatif özellik lokusu (cis-eQTL) instrument'ine sahip genler dahil edildi ve temel analitik yaklaşım olarak ters varyans ağırlıklı (IVW) yöntem kullanıldı. Etki tahminleri, genetik olarak öngörülen gen ekspresyonundaki birim artış başına %95 güven aralıkları (CI) ile birlikte odds oranları (OR) olarak raporlandı. Değerlendirilen genler genelinde çoklu testleri hesaba katmak için IVW P değerleri Benjamini-Hochberg prosedürü kullanılarak düzeltildi23. P < 0.05 ve Benjamini-Hochberg yanlış keşif oranı (BH-FDR) < 0.20 olan genler, keşif amaçlı adaylar olarak tutuldu. Bu nispeten esnek FDR eşiği, keşif aşamasında potansiyel olarak ilgili genlerin erken dışlanmasını azaltmak için seçilmiştir; bu nedenle, aday durumu doğrulayıcı bir kanıt olarak değil, sonraki analizlerle birlikte yorumlanmıştır. Ardından, aynı harmonize edilmiş instrument'ler kullanılarak keşif aşaması adaylarına Bayes ağırlıklı Mendelian randomizasyon (BWMR) uygulandı24. IVW ve BWMR sonuçları arasındaki uyum, hem istatistiksel anlamlılık hem de etkinin yönü temel alınarak değerlendirildi. Mevcut instrument sayısının izin verdiği durumlarda; heterojenliği, yatay pleiotropiyi, etkili aykırı varyantları ve bireysel tek nükleotid polimorfizmlerinin (SNP'ler) etkisini değerlendirmek için Cochran's Q testi, MR-Egger kesişim testi, MR-PRESSO ve birini çıkarma (leave-one-out) analizleri gerçekleştirildi22.
Replikasyon aşaması MR, GTEx V10 tüm kan cis-eQTL verileri kullanılarak gerçekleştirilmiştir. Sadece tek bir instrument mevcut olduğunda Wald oranı yöntemi uygulanmış, iki veya daha fazla instrument'a sahip genler için ise IVW yöntemi kullanılmıştır. Replikasyon; P < 0.05, BH-FDR < 0.20 ve keşif aşamasındaki ilgili tahminle tutarlı bir etki yönü olarak tanımlanmıştır. Bazı GTEx replikasyon tahminleri yalnızca bir veya iki instrument'a dayandığından, bunlar nedenselliğin bağımsız kanıtlarından ziyade replikasyon için destekleyici kanıtlar olarak yorumlanmıştır.
Kohortlar arası transkriptomik değerlendirme
Keşif ve replikasyon aşaması Mendelyen randomizasyon (MR) analizleri ile önceliklendirilen dört gen, üç bağımsız transkriptomik kohort üzerinden değerlendirildi. GSE196533 için ham RNA-sekanslama sayım verileri DESeq225 kullanılarak analiz edildi. İki örnek hariç tüm örneklerde sayımı 10'un altında olan genler hariç tutulurken, dört hedef gen ekspresyon filtrelemesine bakılmaksızın korundu. Diferansiyel ekspresyon, depolanmış meta verilerde GBM olarak tanımlanmış 61 derece 4 gliom örneği ile dokuz non-neoplastik beyin örneği arasında değerlendirildi.
GSE4290 için, açık bir histopatolojik tanısı olmayan dört örnek hariç tutulmuş, geriye 77 GBM ve 23 tümör dışı beyin örneği kalmıştır. İşlenmiş mikroarray yoğunlukları log2-dönüştürülmüş, kuantil normalizasyonuna tabi tutulmuş ve limma26 içerisinde uygulanan robust ampirik Bayes doğrusal modelleri kullanılarak analiz edilmiştir. Birden fazla probun aynı gene eşlendiği durumlarda, diferansiyel ekspresyon anlamlılığından bağımsız olarak, dahil edilen tüm örnekler genelinde ortalama ekspresyonu en yüksek olan prob seçilmiştir.
GSE116520, 17 hastadan alınan eşleştirilmiş tümör merkezi ve peritümoral örneklerin yanı sıra sekiz non-neoplastik kontrolü içermekteydi. Depozite edilen log-dönüştürülmüş, kantil-normalleştirilmiş ekspresyon verileri limma kullanılarak analiz edildi. Tümör merkezi ve peritümoral örnekler arasındaki hasta içi korelasyonlar, hasta düzeyinde bloklama ve duplicateCorrelation fonksiyonu kullanılarak hesaba katıldı. Kohortlar arası meta-analiz için önceden belirlenmiş karşılaştırma tümör merkezi ile kontrol arasındayken; peritümoral karşılaştırmalar ve sıralı kontrol–peritümoral–tümör merkezi trendi ayrı olarak değerlendirildi.
Çalışmaya özgü log2 kat değişimler ve standart hatalar, metafor paketinde uygulandığı üzere, Hartung–Knapp çıkarımı içeren kısıtlı maksimum olabilirlik rastgele etkiler modeli kullanılarak birleştirilmiştir. Çalışmalar arası heterojenlik, Cochran's Q istatistiği ve I2 kullanılarak değerlendirilmiştir. Dört hedef gen için birleştirilmiş P değerleri, Benjamini–Hochberg prosedürü ile düzeltilmiştir. Güçlü transkriptomik destek; meta-analiz yanlış keşif oranı (FDR) < 0.05, en az iki veri setinde kohort düzeyinde FDR anlamlılığı ve üç kohortun tamamında tutarlı etki yönleri olarak tanımlanmıştır.
Tek hücreli sanal nakavt analizi
Malign hücrelerdeki dört MR-replike genini değerlendirmek için GSE131928'den alınan hastadan türetilmiş Smart-seq2 verileri kullanıldı. Erişkin malign hücreler, orijinal çalışmada sağlanan açıklamalara göre tanımlandı ve hasta temsilindeki dengesizliği en aza indirmek için uygun olan her hastadan rastgele eşit sayıda hücre örneklendi. Sanal nakavt işlemi scTenifoldKnk kullanılarak gerçekleştirildi ve beş bağımsız çalışma boyunca tekrarlandı. Tek bir çalışmada Benjamini–Hochberg düzeltmeli P < 0.05 olan genler anlamlı kabul edildi. Beş çalışmanın en az üçünde tekrarlanan downstream genleri birincil konsensüs seti olarak tanımlanırken, duyarlılık analizi için daha sıkı bir dört-beş kriteri kullanıldı. Bu sonuçlar, doğrudan moleküler düzenleme kanıtı olarak değil, transkripsiyonel pertürbasyonun hesaplamalı öngörüleri olarak yorumlandı.
Fonksiyonel zenginleştirme ve ortak ağ analizi
Fonksiyonel zenginleştirme analizi, beş sanal nakavt çalışmasının en az üçünde tekrarlanabilir şekilde tanımlanan hedef-spesifik alt akış genleri kullanılarak gerçekleştirilmiştir. Gen Ontolojisi (GO), Kyoto Gen ve Genom Ansiklopedisi (KEGG) ve Reactome yolak zenginleştirmeleri, ağ çıkarımına dahil edilen 1.004 genin arka plan gen setini oluşturduğu tek yönlü hipergeometrik testler kullanılarak değerlendirilmiştir. P değerleri, her bir anotasyon veritabanı için Benjamini–Hochberg prosedürü kullanılarak ayrı ayrı düzeltilmiş ve düzeltilmiş P < 0,05 değeri istatistiksel olarak anlamlı kabul edilmiştir.
Dört nakavt hedefi ve bunların ortak aşağı akış genleri arasındaki ilişkileri temsil etmek için iki parçalı bir ağ oluşturulmuştur. Birden fazla hedefle ilişkili olan genler, ortak derecelerine göre belirlenmiş ve hedefe özgü gen setleri arasındaki örtüşme, kesişim sayıları ve Jaccard indeksleri kullanılarak nicelendirilmiştir. Ağ kenarları, tekrarlanabilir hesaplamalı pertürbasyonlar arasındaki ilişkileri temsil eder ve doğrudan moleküler etkileşimlerin kanıtı olarak yorumlanmamalıdır.
İstatistiksel analiz ve tekrarlanabilirlik
Aksi belirtilmedikçe, istatistiksel testler çift yönlü yapılmış ve çoklu karşılaştırmalar Benjamini–Hochberg prosedürü kullanılarak kontrol edilmiştir. Analize özgü anlamlılık kriterleri, ilgili alt bölümlerde açıklanmıştır. Tüm analizler R veya Python kullanılarak gerçekleştirilmiştir. Randomize prosedürlerde önceden belirlenmiş tohumlar kullanılmış; tekrarlanabilirliği desteklemek amacıyla analitik kodlar, yazılım sürümleri ve ayrıntılı parametre ayarları arşivlenmiştir. Tüm veri setleri daha önceden toplanmış ve kimliksizleştirilmiştir; etik onay ve bilgilendirilmiş onam orijinal çalışmalarda alınmıştır.
Sonuçlar
Ferroptozla ilişkili genlerin ve genetik araçların seçimi
FerrDb V2'den toplam 483 ferroptozla ilişkili gen elde edilmiştir (Şekil 1). Bunların arasından 315 gen eQTLGen veri setiyle eşleşmiş ve en az bir aday cis-ekspresyon kantitatif özellik lokusuna (cis-eQTL) sahip olduğu görülmüştür. Bağlantı dengesi kümelemesi (linkage disequilibrium clumping) sonrası, 250 gen en az üç bağımsız aday araçla korunmuştur. Sonuç varyant araştırması, alel armonizasyonu ve kalite kontrolünün ardından, 226 gen geçerli ters varyans ağırlıklı (IVW) tahminler vermiş ve keşif aşaması Mendelyen randomizasyon (MR) analizine dahil edilmiştir (Ek Dosya 1). Keşif aşaması analizinde korunan tüm 3.578 aracın F istatistikleri >10 (minimum 29,72; medyan 70,76) olup, bu durum zayıf araç yanlılığına dair bir kanıt olmadığını göstermektedir. Keşif aşamasındaki 34 aday gen arasında medyan F-istatistiği 67,22, minimum ise 29,72 olarak belirlenmiştir.
Keşif aşaması MR, GBM duyarlılığı ile ilişkili ferroptozla ilgili genleri belirler
Geçerli IVW tahminleri sağlayan 226 gen arasından 34 tanesi, IVW'nin önceden belirlenmiş keşif aşaması kriterlerini karşılamıştır. P < 0,05 ve Benjamini–Hochberg yanlış keşif oranı (BH-FDR) < 0,20, GBM duyarlılığı ile 19 ters ve 15 pozitif ilişki içeren (Şekil 2A). En güçlü istatistiksel kanıt RPTOR için gözlemlendi (OR = 0,809, %95 GA 0,737–0,887; P = 7.02 × 10⁻6; BH-FDR = 0,0012) ve PLA2G6 (OR = 1,568, %95 GA 1,281–1,920; P = 1.08 × 10⁻5; BH-FDR = 0,0012). Bayesian ağırlıklı Mendelyen randomizasyon (BWMR) tahminleri, 34 aday genin tamamı için nominal olarak anlamlıydı ve IVW tahminleri ile yönsel olarak uyumluydu (Şekil 2A). MR-Egger kesişim testleri, yönlü yatay pleiotropi için herhangi bir kanıt sağlamamıştır. Cochran's Q testi, yalnızca MAP1LC3A için heterojenlik tespit etmiştir (P = 0,043), buna karşın MR-PRESSO global testleri, değerlendirilebilir 33 gen arasında anlamlı bir aykırı değer distorsiyonu saptamadı. Yalnızca üç instrument mevcut olduğu için SLC7A11 için MR-PRESSO gerçekleştirilemedi (Ek Dosya 1). Sonrasında replike edilen dört gene ait gene özgü "birini dışarıda bırakma" (leave-one-out) analizleri, yöntem karşılaştırma grafikleri ve huni grafikleri şurada sunulmuştur: Ek Şekil 1Keşif aşamasındaki 34 aday, daha sonra bağımsız bir eQTL veri seti kullanılarak değerlendirilmiştir. Bunlardan 26'sı replikasyon aşaması MR için yeterli enstrümana sahipti ve dördü önceden belirlenmiş replikasyon kriterlerini karşıladı.
Bağımsız MR replikasyonu, keşif aşamasındaki dört adayı desteklemektedir
Keşif aşamasındaki 34 adaydan 26 tanesinin GTEx V10 tüm kan verilerinde en az bir uygun cis-eQTL aracı vardı ve bunlar replikasyon aşaması MR analizine dahil edildi. On üç gen tek bir araçla temsil edildi ve Wald oranı kullanılarak analiz edildi, geri kalan 13 gen ise iki veya daha fazla araca sahipti ve IVW kullanılarak analiz edildi. Dört gen, P < 0.05, BH-FDR < 0.20 ve keşif aşaması tahminiyle uyumlu bir etki yönü şeklinde önceden belirlenmiş replikasyon kriterlerini karşıladı (Şekil 2B; Ek Dosya 1).
Genetik olarak öngörülen daha yüksek ATG7 (OR = 0.523, 95% CI 0.330–0.831; P = 0.0061; BH-FDR = 0.0976), RPTOR (OR = 0.718, 95% CI 0.563–0.915; P = 0.0075; BH-FDR = 0.0976) ve MAP1LC3A (OR = 0.830, 95% CI 0.717–0.959; P = 0.0117; BH-FDR = 0.1012) ekspresyonunun, azalmış GBM duyarlılığı ile ilişkili olduğu görülmüştür. Buna karşılık, genetik olarak öngörülen daha yüksek CHMP6 ekspresyonu, artmış duyarlılık ile ilişkili bulunmuştur (OR = 1.378, 95% CI 1.032–1.838; P = 0.0295; BH-FDR = 0.1916). Her dört gen için etki yönleri, keşif aşaması analizinde gözlemlenenlerle tutarlıdır. Cochran'ın Q değerinin hesaplanabildiği genler arasında anlamlı bir heterojenlik saptanmamıştır (Ek Dosya 1). Replikasyon tahminlerinin çoğu yalnızca bir veya iki enstrümana dayandığı için, yatay pleiotropi ve aykırı değer bozulmasının resmi testleri yalnızca sınırlı bir gen alt kümesi için uygulanabilmiştir (Ek Dosya 1). MAP1LC3A, RPTOR ve CHMP6 için ilgili tanısal grafikler Ek Şekil 2'de sunulmuştur. ATG7'nin replikasyon tahmini tek enstrümanlı Wald oranından türetildiği için çok enstrümanlı tanısal analizler için uygun bulunmamıştır.
Kohortlar arası transkriptomik değerlendirme MAP1LC3A'yı önceliklendirir
Hem keşif hem de replikasyon aşaması MR analizleri tarafından desteklenen dört gen, farklı ekspresyon platformlarını temsil eden üç bağımsız transkriptomik kohort üzerinden değerlendirildi (Şekil 3; Tablo 2; Ek Şekil 3; Ek Dosya 1). MAP1LC3A ekspresyonu, her üç kohorttaki tüm tümör dokularında tutarlı bir şekilde azalmıştı: GSE196533 (log₂FC = −1.553, transkriptom genelinde FDR = 3.21 × 10⁻8), GSE4290 (log₂FC = −1.243, FDR = 3.55 × 10⁻12) ve GSE116520 tümör çekirdeği ile neoplastik olmayan kontrol grubu karşılaştırması (log₂FC = −1.204, FDR = 9.78 × 10⁻8). GSE116520'de, MAP1LC3A ekspresyonu peritumoral dokuda da neoplastik olmayan kontrollere göre daha düşüktü (log₂FC = −1.056, FDR = 2.85 × 10⁻6) ve kontrolden peritumoral dokuya, oradan da tümör çekirdeğine doğru anlamlı bir azalma eğilimi gözlendi (trend katsayısı = −0.531, FDR = 8.59 × 10⁻6).
Rastgele etkiler meta-analizi, tümör dokusunda MAP1LC3A ekspresyonunun anlamlı derecede düşük olduğunu doğrulamış (birleştirilmiş log₂FC = −1.273, 95% CI −1.625 ile −0.920 arası; Hartung–Knapp P = 0.0041; BH-FDR = 0.016) ve çalışmalar arası heterojenlik kanıtı saptanmamıştır (I2 = 0%; Ek Dosya 1). RPTOR ekspresyonu üç kohortun tamamında tutarlı bir şekilde daha düşük çıkmış ve GSE4290'dale tüm transkriptom genelinde anlamlılık düzeyine ulaşmıştır; ancak birleştirilmiş tahmini istatistiksel olarak anlamlı değildir (log₂FC = −0.258, 95% CI −0.655 ile 0.139 arası; BH-FDR = 0.196; I2 = 42.3%). CHMP6 ekspresyonu tümör dokusunda tutarlı bir şekilde daha yüksek çıkmış ve GSE4290'da anlamlılık düzeyine ulaşmış, buna karşın birleştirilmiş tahmin anlamlı kalmamıştır (log₂FC = 0.150, 95% CI −0.130 ile 0.431 arası; BH-FDR = 0.196; I2 = 52.0%). ATG7, kohortlar genelinde yönsel olarak tutarsız küçük farklar ve anlamlı olmayan bir birleştirilmiş ilişki göstermiştir (log₂FC = 0.036, 95% CI −0.073 ile 0.146 arası; BH-FDR = 0.291; I2 = 0%). Bu nedenle, MR ile tekrarlanan dört gen arasında MAP1LC3A, tümörle ilişkili diferansiyel ekspresyona dair en güçlü ve en tutarlı kanıtları sergilemiştir.
Tek hücreli sanal nakavt, tekrarlanabilir hedef-spesifik transkripsiyonel pertürbasyonları ortaya çıkarır
MR ile tekrarlanan dört gen, GSE131928'deki 20 yetişkin IDH-wild-type GBM tümöründen alınan 4.916 uygun malign hücrede değerlendirildi. ATG7, RPTOR, MAP1LC3A ve CHMP6, uygun malign hücrelerin sırasıyla %42,78'inde, %45,89'unda, %46,89'unda ve %31,90'ında tespit edilerek sanal nakavt analizine dahil edilmeleri desteklendi (Ek Şekil 4; Ek Dosya 1). Hasta temsiliyetindeki dengesizliği en aza indirmek için her tümörden rastgele 120 hücre örneklendi ve böylece 2.400 malign hücreden oluşan hasta dengeli bir veri seti elde edildi. Her bir hedef gen, beş bağımsız tohumlanmış çalışma boyunca değerlendirilerek toplam 20 sanal nakavt analizi gerçekleştirildi.
Beş deneyin en az üçünde BH-FDR < 0.05 şeklinde önceden belirlenmiş kriter kullanılarak, sanal nakavt (virtual knockout) ile ATG7 için üç, RPTOR için 15, MAP1LC3A için dört ve CHMP6 için yedi sağlam downstream gen tanımlanmıştır (Şekil 4A; Ek Şekil 5). RPTOR konsensüs seti RND3, NKAIN4, CHI3L1, CDKN1A, BCAN, PDGFRA, OLIG1, LHFPL3, ENO2, HILPDA, LGALS3, ANXA1, CNTN1, NAMPT ve SCRG1 genlerinden oluşmuştur. MAP1LC3A konsensüs seti RND3, CD24, BCAN ve S100B genlerini içerirken, ATG7 ve CHMP6 konsensüs setleri sırasıyla üç ve yedi gen içermiştir. Beş deneyin en az dördünde daha katı bir anlamlılık kriterinin uygulanması; konsensüs setlerini iki ATG7 ilişkili gene, dokuz RPTOR ilişkili gene, bir MAP1LC3A ilişkili gene ve dört CHMP6 ilişkili gene düşürmüştür. Topluca bu analizler, çıkarılan malign hücre düzenleyici ağ içerisinde tekrarlanabilir, hedefe özgü transkripsiyonel pertürbasyonlar tanımlamıştır.
Fonksiyonel zenginleştirme ve ortak ağ analizleri, yakınsak adhezyonla ilişkili yanıtları tanımlar
Dört hedef-spesifik konsensüs kümesi, toplamda 17 benzersiz aşağı akış geninden oluşmuştur. Ağ analizi, RND3'ün dört sanal nakavt tarafından paylaşılan tek gen olduğunu belirlemişken; BCAN, CD24 ve NKAIN4 genlerinin her biri, dört sanal nakavttan üçü tarafından paylaşılmıştır. CHI3L1, LHFPL3 ve PDGFRA iki hedef tarafından paylaşılmış, geri kalan on gen ise hedefe özgü bulunmuştur (Şekil 4B,C). En büyük mutlak ikili örtüşme, altı aşağı akış genini paylaşan RPTOR ve CHMP6 arasında gerçekleşmiştir. Jaccard benzerliğine dayanarak, en yüksek oransal örtüşme ATG7 ve CHMP6 arasında gözlemlenmiş (Jaccard indeksi = 0,429), bunu RPTOR–CHMP6 ve MAP1LC3A–CHMP6 (her ikisi de 0,375) takip etmiştir.
Havuzlanmış 17 genlik konsensüs setinin Gen Ontolojisi analizi, Benjamini–Hochberg düzeltmesi sonrası on anlamlı şekilde zenginleşmiş terim belirlemiştir (Şekil 4D; Ek Şekil 6). Zenginleşen biyolojik süreç terimleri arasında hücre adhezyonu (BH-FDR = 0.0028), hücre popülasyonu proliferasyonunun pozitif regülasyonu (BH-FDR = 0.0028), inflamatuar yanıt (BH-FDR = 0.0139), ERK1/ERK2 kaskadının pozitif regülasyonu (BH-FDR = 0.0165) ve hücre-hücre adhezyonu (BH-FDR = 0.0196) yer almıştır. Anlamlı hücresel bileşen terimleri arasında hücre yüzeyi, hücre dışı bölge, plazma membranı ve hücre dışı matris yer alırken; karbonhidrat bağlanması, anlamlı şekilde zenginleşen tek moleküler fonksiyon terimi olmuştur. Analiz, en az iki hedef tarafından paylaşılan genlerle sınırlandırıldığında ve daha katı olan beşten dördü konsensüs kriteri uygulandığında, hücre adhezyonu anlamlı şekilde zenginleşmiş olarak kalmıştır. BH düzeltmesi sonrası hiçbir KEGG veya Reactome yolu anlamlılığını korumamıştır.
Hedefe özgü zenginleştirme, 15 genlik konsensüs seti dört biyolojik süreç terimi ve dört hücresel bileşen terimi için zenginleşmiş olan RPTOR için en kapsamlıydı (Ek Şekil 7). MAP1LC3A konsensüs seti hücre adhezyonu (BH-FDR = 8,74 × 10⁻4) ve merkezi sinir sistemi gelişimi (BH-FDR = 0,0364) için zenginleşmişken, CHMP6 konsensüs seti hücre adhezyonu (BH-FDR = 0,0075) için zenginleşmişti. Üç genlik ATG7 konsensüs seti için hiçbir Gen Ontolojisi terimi BH-FDR < 0,05 değerine ulaşmadı.
VERİ KULLANILABİLİRLİĞİ:
Kamuya açık transkriptomik veri setlerine GEO üzerinden GSE196533, GSE4290, GSE116520 ve GSE131928 erişim numaraları ile ulaşılabilir. GBM sonuç özet istatistikleri, Avrupa Genom-fenom Arşivine (EGA) kontrollü erişim altında, EGAD00010001657 veri seti (https://ega-archive.org/datasets/EGAD00010001657) olarak kaydedilmiştir. Erişim, ilgili Veri Erişim Komitesi tarafından yönetilmekte olup onaylanmış bir başvuru ve Veri Erişim Sözleşmesi gerektirmektedir. Geçerli sözleşme uyarınca, yazarlar dosyaları yeniden dağıtmaya veya kamuya açık bir depoya aktarmaya yetkili değildir. eQTL özet verileri, kendi erişim ve kullanım koşullarına göre eQTLGen Konsorsiyumu ve GTEx'ten temin edilebilir. Bu çalışmayı destekleyen analiz betikleri, Ek Kodlama Dosyası 1 ve Ek Kodlama Dosyası 2 olarak sunulmuştur.
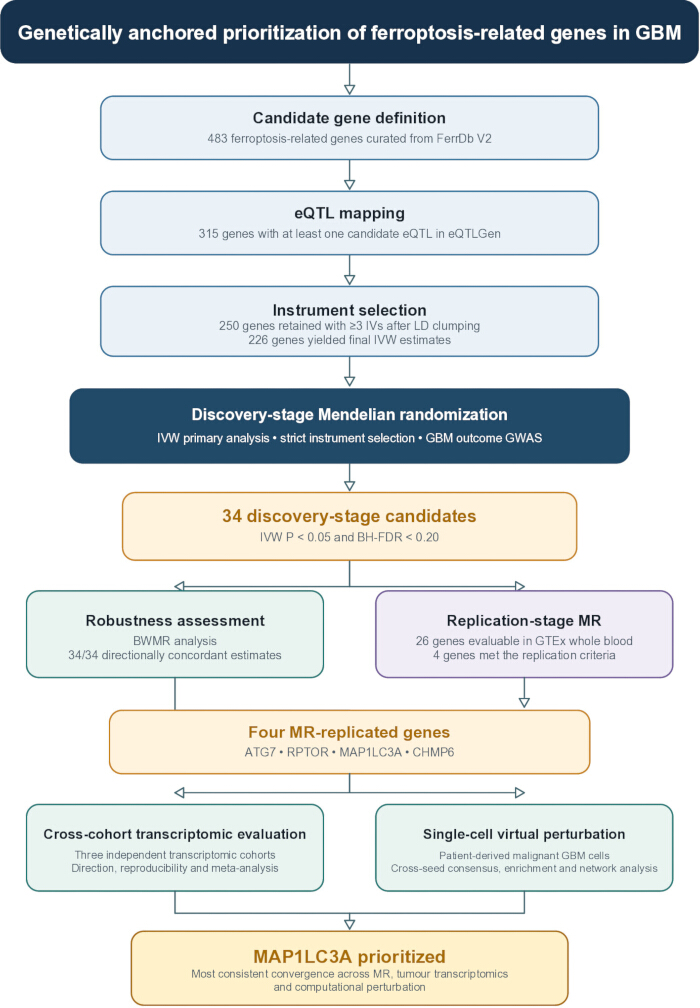
Şekil 1: Glioblastomda ferroptozla ilişkili genlerin genetik olarak dayandırılmış önceliklendirmesi için çalışma tasarımı ve kanıt entegrasyon çerçevesi. FerrDb V2'den derlenen ferroptozla ilişkili genler eQTLGen ile eşleştirilmiş, bağımsız cis-ekspresyon kantitatif özellik lokusu (cis-eQTL) araçları içinle taranmış ve keşif aşaması Mendel randomizasyonu (MR) ile değerlendirilmiştir. Derlenen 483 genin 315'inde en az bir aday cis-eQTL bulunmuş, bağlantı dengesizliği (LD) kümelemesi sonrası 250 gen en az üç bağımsız aracı korumuş ve sonuç varyantı sorgulaması ile alel harmonizasyonu sonrası 226 gen geçerli ters-varyans ağırlıklı (IVW) tahminler vermiştir. Otuz dört gen keşif aşaması kriterlerini karşılamış ve ardından sağlamlığı değerlendirmek için Bayesyen ağırlıklı Mendel randomizasyonu (BWMR) kullanılmıştır. Daha sonra yirmi altı gen, GTEx V10 tüm kan cis-eQTL'leri kullanılarak replikasyon aşaması MR'de değerlendirilebilir bulunmuştur. Dört gen (ATG7, RPTOR, MAP1LC3A ve CHMP6) replikasyon kriterlerini karşılamış ve üç bağımsız transkriptomik kohort boyunca ve hasta kaynaklı malign hücrelerde sanal perturbasyon ile daha fazla değerlendirilmiştir. Bu tamamlayıcı analizlerin entegrasyonu, daha fazla araştırma için MAP1LC3A'yı önceliklendirmiştir. BWMR = Bayesyen ağırlıklı Mendel randomizasyonu; eQTL = ekspresyon kantitatif özellik lokusu; IVW = ters-varyans ağırlıklı; LD = bağlantı dengesizliği; MR = Mendel randomizasyonu. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
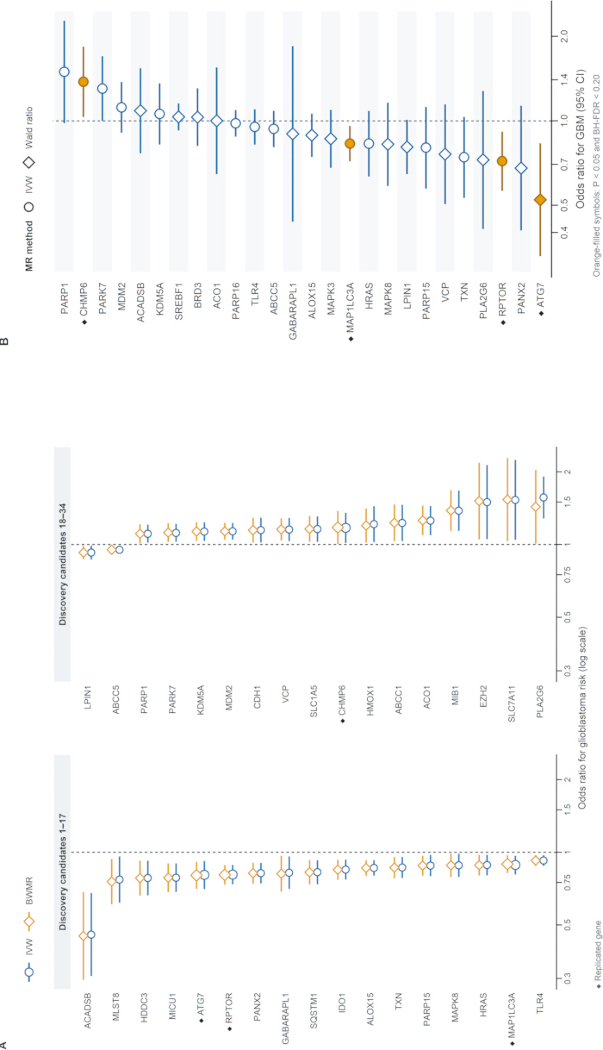
Şekil 2: Genetik olarak öngörülen ferroptozla ilişkili gen etkilerinin glioblastoma riski üzerindeki keşif aşaması sağlamlığı ve bağımsız replikasyonu. (A) IVW P < 0.05 ve Benjamini–Hochberg yanlış keşif oranı (BH-FDR) < 0.20 olan keşif aşaması kriterlerini karşılayan 34 gen için ters-varyans ağırlıklı (IVW) ve Bayes ağırlıklı Mendelyen randomizasyon (BWMR)lelemlerini karşılaştıran eşleştirilmiş orman grafikleri. Gen adlarından önceki kareler, bağımsız replikasyon analizinde sonradan desteklenen genleri belirtir. Üçgen, IVW ve BWMRlemlerinin uyumsuz etki yönleri gösterdiği LPIN1'i tanımlar. (B) Replikasyon aşaması veri setinde değerlendirilen 26 genin orman grafiği. En az iki instrumanı olan genler için IVWlelemleri, tek bir instrumanı olan genler içinse Wald-oranı lelemleri gösterilmiştir. Turuncu dolgulu semboller, replikasyon kriterlerini (P < 0.05 ve BH-FDR < 0.20) karşılayan ATG7, RPTOR, MAP1LC3A ve CHMP6'yı tanımlar. Noktalar ve yatay çizgeler sırasıyla odds oranlarını (OR) ve %95 güven aralıklarını (CI) temsil eder; dikey kesikli çizgi OR = 1'i belirtir. OR'lar logaritmik ölçekte gösterilmiştir. GBM = glioblastoma. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
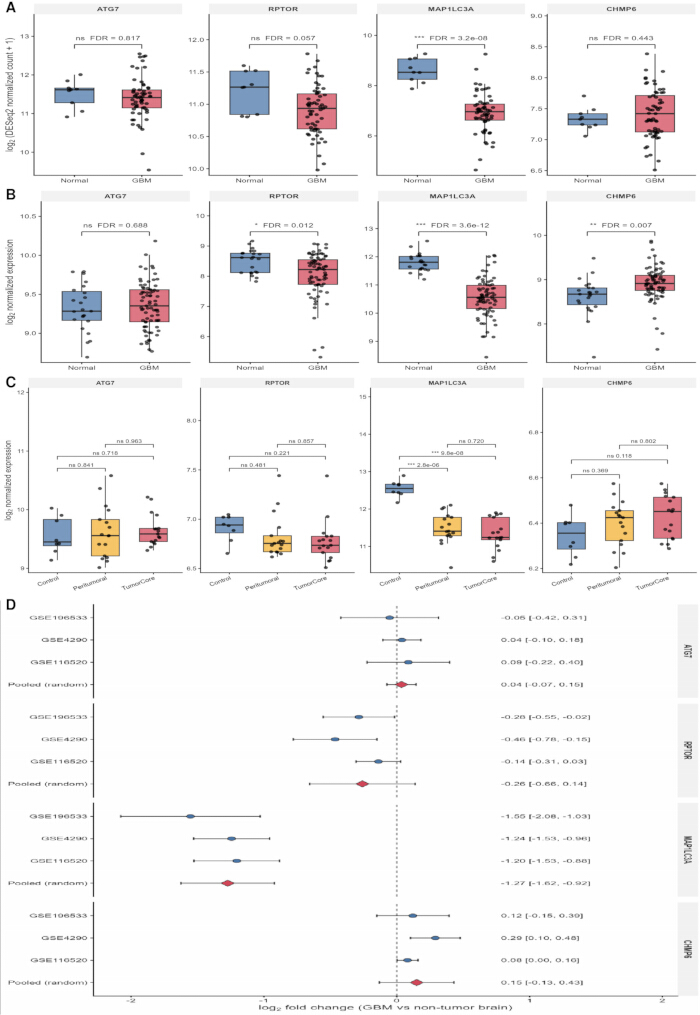
Şekil 3: MR ile tekrarlanan dört genin kohortlar arası transkriptomik değerlendirmesi. GSE196533'te (depolanmış meta verilerde GBM olarak etiketlenmiş 61 evre 4 gliyom örneği ve dokuz non-neoplastik beyin örneği) ATG7, RPTOR, MAP1LC3A ve CHMP6 ekspresyonu; (A) GSE4290 (77 GBM ve 23 non-tümör beyin örneği); (B) ve GSE116520 (17 tümör çekirdeği, 17 hastaya özgü peritümoral ve sekiz non-neoplastik kontrol örneği); (C) Kutular medyanı ve çeyreklikler arası aralığı (IQR) göstermekte, kırbaçlar 1,5 × IQR'ye kadar uzanmakta ve noktalar bireysel örnekleri temsil etmektedir. (D) Tümör veya tümör çekirdeği dokusunu non-neoplastik beyin dokusu ile karşılaştıran çalışmaya özgü log₂ kat değişimleri ve rastgele etkiler meta-analizi. Noktalar ve yatay çizgiler çalışmaya özgü tahminleri ve %95 güven aralıklarını gösterirken, elmaslar Hartung–Knapp çıkarımı ile kısıtlı maksimum olabilirlik havuzlanmış tahminlerini temsil eder. Pozitif değerler, tümör dokusunda daha yüksek ekspresyonu gösterir. FDR = yanlış keşif oranı; GBM = glioblastoma; MR = Mendel randomizasyonu. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
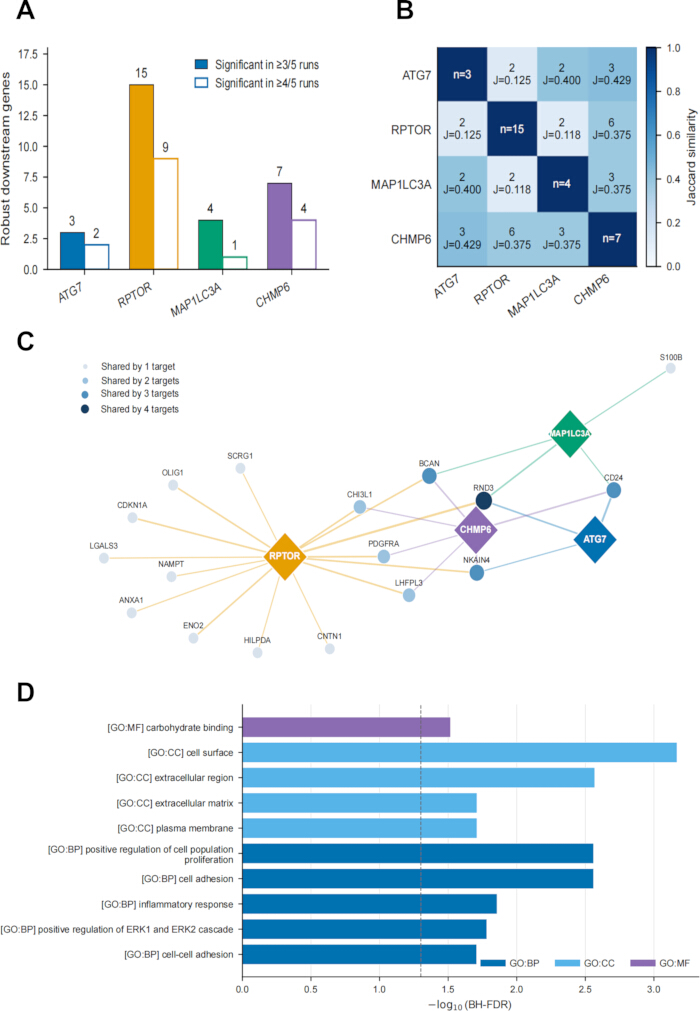
Şekil 4: Malign glioblastoma hücrelerindeki tek hücreli sanal nakavtların çapraz-tohum konsensüsü ve fonksiyonel yakınsaması. (A) Beş çalışmanın en az üçünde anlamlılık şeklinde önceden belirlenmiş kriter ve daha katı olan beş çalışmadan dördü hassasiyet kriteri kullanılarak her bir hedef için tanımlanan sağlam downstream gen sayıları. (B) Sağlam downstream genlerin ikili örtüşmeleri; hücreler örtüşme sayılarını ve Jaccard benzerlik katsayılarını rapor etmektedir. (C) Dört sanal nakavt hedefini (baklava dilimleri) sağlam downstream genlere (daireler) bağlayan iki parçalı ağ. Kenar renkleri pertürbe edilen hedefi belirtirken, daire boyutu ve renk yoğunluğu her bir downstream yanıtını paylaşan hedef sayısını göstermektedir. Kenarlar, doğrudan moleküler etkileşimlerden ziyade tekrarlanabilir hesaplamalı pertürbasyonlar arasındaki ilişkileri temsil etmektedir. (D) Havuzlanmış 17 genlik konsensüs setinin anlamlı Gen Ontolojisi zenginleşmesi. Çubuk uzunluğu −log10(BH-FDR)'yi temsil etmekte, kesikli çizgi anlamlılık eşiğini (BH-FDR = 0.05) göstermekte ve renkler biyolojik süreç (BP), hücresel bileşen (CC) ve moleküler fonksiyonu (MF) belirtmektedir. Fonksiyonel zenginleşme analizi, 1.004 genlik hasta-dengeli regülatör-ağ arka planını kullanmıştır. Benjamini–Hochberg düzeltmesi sonrası hiçbir KEGG veya Reactome yolu anlamlı kalmamıştır. Kısaltmalar: BH-FDR = Benjamini–Hochberg yanlış keşif oranı; BP = biyolojik süreç; CC = hücresel bileşen; GO = Gen Ontolojisi; KEGG = Kyoto Gen ve Genom Ansiklopedisi; MF = moleküler fonksiyon. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
Tablo 1: Veri kaynaklarının genel görünümü ve çalışmadaki analitik rolleri. Örnek sayıları, mevcut analizlere dahil edilen gözlemleri temsil etmektedir. BH-FDR = Benjamini–Hochberg yanlış keşif oranı; cis-eQTL = cis-ekspresyon kantitatif özellik lokusu; EGA = European Genome-phenome Archive; GBM = glioblastoma; GTEx = Genotype-Tissue Expression; GWAS = genom çapında ilişkilendirme çalışması; IV = instrumental variable; MR = Mendelian randomizasyon; RNA-seq = RNA dizileme. Bu tabloyu indirmek için lütfen buraya tıklayın.
Tablo 2: MR ile tekrarlanan dört gene dair kohortlar arası transkriptomik kanıtlar. Değerler, non-neoplastik beyin dokusuna göre GBM veya tümör çekirdeği dokusu için log₂ kat değişimlerini temsil etmektedir. Birleştirilmiş tahminler, Hartung–Knapp çıkarımı ile kısıtlı maksimum olabilirlik rastgele etkiler modelleri kullanılarak elde edilmiştir. CI = güven aralığı; FDR = yanlış keşif oranı. Bu tabloyu indirmek için lütfen buraya tıklayın.
Ek Şekil 1: Tekrarlanan dört gene yönelik keşif aşaması Mendelyen randomizasyon duyarlılık analizleri. MAP1LC3A, ATG7, RPTOR ve CHMP6 genlerinin her biri şu şekilde sunulmuştur: (A) birini dışarıda bırakma (leave-one-out) analizi; (B) yöntem karşılaştırma dağılım grafiği ve (C) huni grafiği.Bu dosyayı indirmek için lütfen buraya tıklayınız.
Ek Şekil 2: Çoklu araçlara sahip replike edilen üç gen için replikasyon aşaması Mendelyen randomizasyon tanısal grafikleri. MAP1LC3A, RPTOR ve CHMP6 şu şekilde sunulmuştur: (A) yöntem karşılaştırma saçılım grafiği ve (B) huni grafiği. ATG7, tek araçlı Wald oranı kullanılarak tahmin edildiğinden çoklu araçlı tanısal grafikler için uygun değildir.Lütfen bu dosyayı indirmek için buraya tıklayınız.
Ek Şekil 3: Üç bağımsız transkriptomik kohortun temel bileşen analizi. (A) GSE196533 RNA dizileme kohortu. (B) GSE4290 Affymetrix GPL570 kohortu. (C) GSE116520 Illumina GPL10558 kohortu. Temel bileşen analizi, kohort içi varyansı en yüksek olan 500 gen veya prob kullanılarak gerçekleştirilmiştir. Her bir nokta biyolojik bir örneği temsil eder; renkler doku gruplarını belirtir ve eksen etiketleri her bir temel bileşen tarafından açıklanan varyansı bildirir.Lütfen bu dosyayı indirmek için buraya tıklayınız.
Ek Şekil 4: Erişkin malign GBM hücrelerinde dört MR-replike genin saptanabilirliği. (A) GSE131928/SCP393'teki 20 erişkin IDH-wild-type GBM tümöründen alınan 4.916 malign hücre arasında ATG7, RPTOR, MAP1LC3A ve CHMP6'nın genel saptanma oranları. (B) Aynı genler için hasta düzeyindeki saptanma oranları. Renk, TPM > 0 olan malign hücrelerin yüzdesini belirtmektedir.Lütfen bu dosyayı indirmek için buraya tıklayın.
Ek Şekil 5: Sanal nakavt alt sinyallerinin çapraz tohum yeniden üretilebilirliği. (A) Her bir hedef için beş bağımsız çalışmada tanımlanan BH-FDR-anlamlı alt genlerin sayısı. Noktalar rastgele tohumları, yatay çubuklar ise medyanları temsil etmektedir. (B) Beş çalışmadan en az üçünde anlamlı olan alt genler. x ekseni anlamlı çalışma sayısını göstermekte, renkler pertürbe edilen hedefi belirtmekte ve nokta boyutu medyan scTenifoldKnk Z istatistiğini temsil etmektedir. Hedef genin kendisi hariç tutulmuştur.Lütfen bu dosyayı indirmek için buraya tıklayın.
Ek Şekil 6: Havuzlanmış, paylaşılan ve katı eşikli zenginleştirme duyarlılık analizleri. Şu grupların fonksiyonel zenginleştirmesi: (A) beş çalışmanın en az üçünde anlamlılık ile tanımlanan havuzlanmış konsensüs; (B) üçte beş kriteri altında en az iki hedef tarafından paylaşılan genler; (C) beş çalışmanın en az dördünde anlamlılık ile tanımlanan havuzlanmış katı konsensüs ve (D) dörtte beş kriteri altında en az iki hedef tarafından paylaşılan genler. x-ekseni −log₁₀(nominal P) değerini göstermekte, nokta boyutu örtüşme sayısını yansıtmakta ve renkler anotasyon veritabanını belirtmektedir. Dolu noktalar BH-FDR < 0.05 değerine ulaşmışken, boş noktalar nominal P < 0.05 olan keşifsel terimleri belirtir. Tüm analizlerde 1,004 genlik düzenleyici ağ arka planı kullanılmıştır.Bu dosyayı indirmek için lütfen buraya tıklayın.
Ek Şekil 7: Robust sanal-nakavt yanıtlarının hedefe özgü fonksiyonel zenginleştirmesi. (A) ATG7; (B) RPTOR; (C) MAP1LC3A ve (D) CHMP6 sanal nakavtını takiben robust aşağı akış genlerinin zenginleştirmesi. x-ekseni −log₁₀(nominal P) değerini göstermekte, nokta boyutu örtüşme sayısını yansıtmakta ve renkler GO: BP, GO: CC, GO: MF, KEGG veya Reactome'u belirtmektedir. Dolu noktalar BH-FDR < 0.05 değerine ulaşmışken, boş noktalar nominal P < 0.05 olan keşifsel terimleri belirtmektedir. Hasta dengeli düzenleyici ağı oluşturan 1.004 gen, zenginleştirme arka planı olarak hizmet etmiştir.Bu dosyayı indirmek için lütfen buraya tıklayın.
Ek Dosya 1: Glioblastoma duyarlılığı ile ilişkili ferroptozla ilgili genlerin çok aşamalı önceliklendirmesini destekleyen ek tablolar. Bu ek dosya, genetik, transkriptomik ve tek hücre analizlerini destekleyen tüm ek tabloları içermektedir. Dosya; ferroptozla ilgili genlerin ve genetik araçların taranmasını ve seçilmesini; heterojenlik, yatay pleiotropi ve MR-PRESSO değerlendirmeleri dahil olmak üzere duyarlılık analizleri ile birlikte tamamlanmış keşif ve replikasyon aşaması Mendelian randomizasyon sonuçlarını; genetik olarak önceliklendirilmiş genlerin kohort özelliklerini, diferansiyel ekspresyon analizlerini ve kohortlar arası meta-analizlerini; ve tek hücreli sanal nakavt analizlerini, tekrarlanabilirlik değerlendirmelerini, fonksiyonel zenginleştirme analizlerini ve ortak ağ sonuçlarını içermektedir.Bu dosyayı indirmek için lütfen buraya tıklayın.
Ek Kodlama Dosyası 1: Bu çalışmada açıklanan Mendelyen randomizasyon, transkriptomik, tek hücreli sanal nakavt, fonksiyonel zenginleştirme ve ağ analizleri için kullanılan R ve Python betikleri.Bu dosyayı indirmek için lütfen buraya tıklayın.
Ek Kodlama Dosyası 2: Çalışma sonuçlarını, şekilleri ve ek çıktıları oluşturmak için kullanılan destekleyici analiz betikleri, çizim rutinleri ve iş akışı yardımcı programları.Bu dosyayı indirmek için lütfen buraya tıklayın.
Tartışma
Bu çalışma, glioblastoma (GBM) yatkınlığı ile ilişkili ferroptozla ilgili genleri önceliklendirmek için genetik ilişkilendirme, replikasyon aşaması Mendel randomizasyonunu (MR), tümör transkriptomiğini ve hasta türevli tek hücreli modellemeyi entegre etmiştir. 6.183 vaka ve 18.169 kontrolden oluşan bir GBM genom çapında ilişkilendirme çalışmasına (GWAS) karşı 483 kürate edilmiş genin taranması sonucunda 34 keşif aşaması adayı belirlenmiş; bunlardan dördü —ATG7, RPTOR, MAP1LC3A ve CHMP6— bağımsız bir ekspresyon kantitatif özellik lokusu (eQTL) kaynağı kullanılarak yapılan replikasyon analizinde desteklenmiştir. Kanıtlar, genetik analizlerin ötesinde giderek daha seçici hale gelmiştir. MAP1LC3A, üç bağımsız tümör kohortunda tutarlı bir şekilde düşük eksprese edilmiş (downregulated) ve kohortlar arası meta-analizde anlamlılığını korumuştur. Bu tümör ekspresyon paterni, MR analizlerinde gözlenen koruyucu ilişkiyi tamamlamıştır; ancak bu iki yaklaşım, hastalık biyolojisinin farklı yönlerini ele almaktadır. RPTOR ve CHMP6, yönsel olarak tutarlı ancak daha az kesin transkriptomik kanıtlar gösterirken, ATG7 doku düzeyinde tekrarlanabilir destektenyoksundur. Sanal nakavt (virtual knockout) çalışmaları, malign hücrelerde hedefe özgü ancak kısmen örtüşen transkripsiyonel yanıtları daha da ortaya çıkarmıştır. Topluca, bu ardışık analitik katmanlar, hastalıkla ilişkili destek dereceleri farklı olan adayları ayırt ederek başlangıçtaki MR bulgularını rafine etmiş ve MAP1LC3A genel olarak en güçlü aday olarak öne çıkmıştır.
Ferroptozu gliom ile ilişkilendiren mevcut insan kanıtlarının çoğu, tümör ekspresyon çalışmalarından elde edilmiştir. TCGA, CGGA ve diğer kamuya açık kohortların analizleri; sağkalım, tümör derecesi, moleküler özellikler ve immün özelliklerle ilişkili ferroptozla ilgili imzaları defalarca tanımlamıştır9,27. Bu çalışmalar ferroptozla ilgili transkripsiyonel programların klinik ilgisini ortaya koymuş olsa da, yerleşmiş tümörlerden elde edilen ekspresyon profilleri, duyarlılıkla ilişkili genleri, tümör progresyonu sırasında ortaya çıkan veya hücresel kompozisyondaki farklılıkları yansıtan transkripsiyonel değişikliklerden ayıramamaktadır. Genetik analizler tamamlayıcı bir perspektif sunar. Robinson ve meslektaşları, glioma GWAS verilerini MR ve kolokalizasyon kullanarak beyin ve tüm kan eQTL veri setleriyle entegre etmiş, dokuya bağımlı etkileri olan olası duyarlılık genlerine öncelik vermiş ve kan ve beyin kaynaklı tahminler arasında sınırlı bir uyum olduğunu göstermiştir11. Daha yakın zamanda, entegratif bir eQTL ve pQTL tabanlı MR çalışması, GBM12'de daha ileri değerlendirmeler için GPX7 ve CXCL10'a öncelik vermek amacıyla genetik kanıtları diferansiyel ekspresyon ve kolokalizasyon analizleriyle birleştirmiştir. Buna karşılık, mevcut çalışma önceden tanımlanmış bir ferroptozla ilişkili gen setiyle başlamış ve genetik olarak öncelikli adayları replikasyon aşaması MR, tümör transkriptomiği ve hücre çözünürlüklü hesaplamalı perturbasyon yoluyla değerlendirmiştir. 34 keşif aşaması ilişkisinden dört replike gene ve nihayetinde kohortlar arası istatistiksel olarak anlamlı diferansiyel ekspresyon gösteren tek gen olarak MAP1LC3A'ya kadar gerçekleşen kademeli iyileştirme, birden fazla tamamlayıcı analitik yaklaşımın entegre edilmesinin ayırt edici değerini örneklendirmektedir. Önemli bir nokta olarak, transkriptomik analizlerin amacı kan kaynaklı genetik araçları doğrulamak değil, genetik olarak önceliklendirilen genlerin aynı zamanda tekrarlanabilir hastalıkla ilgili ekspresyon modelleri sergileyip sergilemediğini belirlemekti.
Mevcut bulgular, MAP1LC3A'nın tümörle ilişkili ve prognostik bir belirteç olarak önceki karakterizasyonunu genişlettiği için bu gen özel bir ilgi odağıdır. Daha önceki çok kohortlu bir biyoinformatik çalışma, MAP1LC3A'yı GBM sağkalımı ve nüksü ile ilişkili altı genli bir imzanın içine dahil etmiş ve hastalık duyarlılığına katkısı belirsiz kalmasına rağmen MAP1LC3A metilasyonunda değişiklikler rapor etmiştir28. Burada, genetik olarak öngörülen daha yüksek MAP1LC3A ekspresyonu, her iki MR aşamasında da tutarlı bir şekilde daha düşük GBM duyarlılığı ile ilişkilendirilmiştir. Ayrıca, ekspresyon platformları, örnek kompozisyonları ve analitik metodolojilerdeki farklılıklara rağmen MAP1LC3A, üç bağımsız tümör kohortunda tekrarlanabilir şekilde düşük eksprese edilmiştir (downregulated) ve havuzlanmış meta-analiz tahmini, çalışmalar arasında tespit edilebilir bir heterojenlik göstermemiştir. Bu bulgular, azalmış MAP1LC3A ekspresyonunun GBM'yi başlattığını kanıtlamasa da, geni hastalık duyarlılığına bağlayan, yalnızca tümör diferansiyel ekspresyon analizlerinden daha güçlü kanıtlar sunmaktadır. MAP1LC3A, memeli ATG8 protein ailesi içindeki LC3A izoformlarını kodlar. Bai ve arkadaşları, LC3A varyant 1'in LC3A-II oluşturmak için fosfatidiletanolamin konjugasyonuna uğradığını ve indüklenmiş otofaji sırasında otofagozomlarda lokalize olduğunu göstermiştir29. Otofajik ferritin döngüsünün, sistin yoksunluğu altında ve ALDH1A3 bağımlı modeller dahil olmak üzere GBM hücrelerinde ferroptoz duyarlılığını etkilediği de gösterilmiştir30,31. Ancak, bu çalışmalar özellikle MAP1LC3A'dan ziyade öncelikle toplam LC3-II veya LC3B'yi incelemiştir. Mevcut tek hücre analizlerinde, MAP1LC3A'nın sanal pertürbasyonu, hücre yapışmasıyla ilişkili süreçler açısından zenginleştirilmiş, tekrarlanabilir alt akış yanıtları üretmiştir. Birlikte değerlendirildiğinde bu gözlemler, MAP1LC3A'yı; otofajiyle ilişkili düzenlemenin, ferroptoz duyarlılığının ve malign hücre davranışının GBM'de nasıl kesiştiğini araştırmak için odaklanmış bir aday olarak tanımlamaktadır.
Geriye kalan MR-replike edilen genler, sonraki analizlerden farklı düzeylerde destek almıştır. Genetik olarak öngörülen yüksek RPTOR ekspresyonu, her iki MR aşamasında da daha düşük GBM duyarlılığı ile ilişkilendirilmiş ve havuzlanmış tahmin istatistiksel anlamlılığa ulaşmamış olsa da, ekspresyonu üç tümör kohortunun tamamında tutarlı bir şekilde daha düşük bulunmuştur. RPTOR'un sanal nakavtı (virtual knockout), ERK sinyallemesi, inflamatuar yanıtlar, hücre proliferasyonu ve hücre adezyonunu içeren zenginleşmelerle birlikte, tekrarlanabilir en geniş aşağı akış transkripsiyonel değişiklikler setini üretmiştir. Bu bulgular, RPTOR'un mTORC1 iskelesi olarak yerleşmiş rolü ile tutarlı olsa da, transkripsiyonel yanıtın büyüklüğü daha güçlü bir nedensel etkinin kanıtı olarak yorumlanmamalıdır32. Benzer şekilde CHMP6, her iki aşamada uyumlu MR ilişkilendirmeleri göstermiş ve genetik olarak öngörülen yüksek ekspresyon artmış GBM duyarlılığı ile ilişkilendirilmiştir. CHMP6 ekspresyonu üç tümör kohortunun tamamında tutarlı bir şekilde yükselmiş olsa da, havuzlanmış güven aralığı nul değerini içermiş ve çalışmalar arası heterojenlik orta düzeyde seyretmiştir. CHMP6-bağımlı ESCRT-III membran onarımının ferroptotik hücre ölümünü baskıladığını gösteren deneysel kanıtlar, bu bulgular GBM modelleri dışında elde edilmiş olsa da, makul bir mekanistik bağlam sunmaktadır33. Buna karşılık ATG7, replike edilmiş koruyucu bir genetik ilişkilendirme göstermiş ancak tekrarlanabilir bir tümör ekspresyon paterni sergilememiştir. Sanal nakavt sadece üç sağlam aşağı akış geni tanımlamış ve çoklu test düzeltmesi sonrası hiçbir fonksiyonel kategori anlamlı kalmamıştır. Önceki deneysel çalışmalar, ATG7-bağımlı otofajiyi GBM adaptasyonu ve tedavi yanıtı ile ilişkilendirmiştir34,35, ancak bu gözlemler burada gözlemlenen nispeten zayıf platformlar arası desteği açıklamamaktadır. Buna bağlı olarak, RPTOR, CHMP6 ve ATG7 makul ikincil adaylar olarak kalırken, MAP1LC3A genetik, transkriptomik ve hesaplamalı perturbasyon analizleri genelinde en güçlü yakınsamayı göstermiştir.
Sanal pertürbasyon analizleri, önceliklendirilmiş dört genin tamamı tarafından paylaşılan tek bir downstream yolu tanımlamamıştır. Bunun yerine, tekrarlanabilir transkripsiyonel yanıtlar yalnızca kısmi örtüşme göstermiş ve RND3, dört hedef-spesifik ağ tarafından paylaşılan tek downstream gen olarak belirlenmiştir. En belirgin fonksiyonel yakınsama, hücre yapışması ve hücre dışı veya hücre yüzeyi süreçlerini içermekte olup, hücre yapışması için zenginleşme, daha katı olan çapraz tohum kriteri altında da anlamlı kalmıştır. Çoklu test düzeltmesi sonrası hiçbir KEGG veya Reactome yolu anlamlı kalmamıştır. Aday genler, küratörlü bir ferroptozla ilişkili gen setinden seçilmiş olsa da, malign GBM hücrelerindeki öngörülen downstream etkilerinin kanonik ferroptoz yolları tarafından domine edilmemesi dikkat çekicidir. Aksine, bu genlerin GBM duyarlılığına katkısı, ferroptozla ilişkili mekanizmaların çalıştığı daha geniş hücresel süreçleri kapsıyor olabilir. Mevcut analizler ortak bir moleküler mekanizma kurmamakta veya RND3'ü nedensel bir aracı olarak tanımlamamaktadır. Bunun yerine, özellikle hücre yapışmasıyla ilgili olan ve gelecekteki deneysel araştırmaları hak eden sınırlı bir malign hücre programları setine dikkat çekmektedir.
Bu çalışma, nedensel genlerin kesin bir atamasıyla değil, aşamalı bir önceliklendirme çerçevesi olarak yorumlanmalıdır. Hiçbir bireysel analitik katman kesin olarak kabul edilmemiştir; bunun yerine, keşif aşamasındaki ilişkiler sırasıyla BWMR, bağımsız bir eQTL kaynağı, üç transkriptomik kohort ve hasta kaynaklı malign hücre düzenleyici modelleme kullanılarak değerlendirilmiştir. Bazı kısıtlamalar kabul edilmelidir. Birincisi, < 0.20 olan BH-FDR keşif eşiği, konfirmasyonel çıkarımdan ziyade aday taraması için amaçlanmıştır ve keşif aşamasındaki 34 adayın yalnızca 26'si replikasyonda değerlendirilebilir durumdaydı. İkincisi, birkaç gen nispeten az sayıda genetik araçla temsil edilmiştir ve formal gen düzeyi güç analizleri yapılmamıştır; dolayısıyla, zayıf veya nul ilişkiler ihtiyatla yorumlanmalıdır. Üç araçlık uygunluk eşiği, gen kapsamını artırmış ancak yalnızca üç veya dört varyantla temsil edilen genler için duyarlılık analizlerinin kapsamını ve stabilitesini sınırlamıştır. Elde tutulan tüm keşif aşaması araçları geleneksel F > 10 eşiğini aşmış ve adaylar BWMR ile bağımsız replikasyon kullanılarak daha ileri düzeyde değerlendirilmiş olsa da, bu önlemler seyrek araçların eksikliğini tamamen telafi etmemektedir; bu nedenle, söz konusu tahminler keşifsel düzeyde kalmalıdır. Üçüncüsü, her iki eQTL kaynağı da tam kandan türetilmiştir ve beyne veya tümöre özgü düzenleyici etkileri doğru şekilde yakalayamamış olabilir. Dördüncüsü, mevcut GBM GWAS özet istatistikleri, Steiger yönlülük testi ve formal kolokalizasyon analizleri için gerekli bilgilerden yoksundu. Sonuç olarak, her lokustaki eQTL ve GBM ilişki sinyallerinin aynı nedensel varyanttan mı yoksa bağlantı dengeliliğindeki (linkage disequilibrium) farklı varyantlardan mı kaynaklandığı belirsizliğini korumaktadır. BWMR, yaygın yatay pleiyotropiyi ve aykırı araçları kapsayacak şekilde tasarlanmış olsa da, IVW ve BWMR arasındaki uyum, kalıntı pleiyotropiyi dışlayamaz veya formal kolokalizasyon analizlerinin yerini tutamaz. Ek olarak, değerlendirilen transkriptomik kohortlar hastalık yatkınlığı yerine yerleşmiş tümörleri incelemiş ve kohortlardan biri yalnızca IDH-wild-type GBM yerine evre 4 glioma örneklerinden oluşmuştur. Son olarak, tek hücre analizleri tek bir veri setindeki malign hücrelerle sınırlandırılmış ve düzenleyici pertürbasyonu deneysel olarak değil, hesaplamalı olarak modellemiştir; tümör mikroçevresindeki non-malign hücreleri değerlendirmemiş veya gen pertürbasyonunu in vitro veya in vivo olarak doğrudan reprodüse etmemiştir. Buna bağlı olarak, temel nedensel varyantlar, hücre tipine özgü mekanizmalar ve biyolojik sonuçlar henüz kesinleşmemiştir.
Replikasyon analizine tabi tutulan dört gen arasında, MAP1LC3A genetik, transkriptomik ve tek hücre analizleri genelinde en tutarlı desteği göstermiştir. RPTOR, CHMP6 ve ATG7, iki aşamalı MR analizlerinden gelen kanıtlarını korumuş ancak sonraki transkriptomik ve perturbasyon analizlerinde daha az tutarlı destek sergilemiştir. Buna göre, MAP1LC3A, kesinleşmiş bir nedensel gen veya terapötik hedefden ziyade, ileri araştırmalar için öncelikli bir aday olarak değerlendirilmelidir. Gelecekteki çalışmalar, öncelikle beyin veya tümöre özgü düzenleyici kaynaklarla birlikte eksiksiz lokus düzeyindeki veri setlerini kullanarak eQTL ve GBM ilişkili sinyallerin kolokalize olup olmadığını belirlemelidir. Ardından, hasta kaynaklı GBM modellerinde gerçekleştirilecek çift yönlü perturbasyon çalışmalarıyla, ferroptoz hassasiyeti, lipid peroksidasyonu, hücre sağkalımı ve hesaplamalı analizlerle tanımlanan adezyonla ilişkili transkripsiyonel programlar incelenebilir. Kalıtsal hastalık yatkınlığı üzerindeki etkileri, yerleşmiş tümör hücrelerinin davranışını etkileyen etkilerden ayırt etmek ve bu çalışmada belirlenen yakınsak ilişkileri doğrudan test etmek için bu tür deneyler gerekli olacaktır.
Açıklamalar
Yazarlar herhangi bir çıkar çatışması beyan etmemektedir.
Teşekkürler
Yazarlar, Avrupa Genom-Fenom Arşivi (veri seti EGAD00010001657) aracılığıyla glioma GWAS özet istatistiklerine erişim sağladıkları için The Institute of Cancer Research'deki Kanser Genomiği ekibine teşekkür ederler. Bu verilerin orijinal üretimi, Bobby Moore Fonu dahil olmak üzere Cancer Research UK, Wellcome Trust ve DJ Fielding Medical Research Trust (C1298/A8362) tarafından desteklenmiştir.
Malzemeler
| Ad | Şirket | Katalog numarası | Yorumlar |
|---|---|---|---|
| BWMR | R paketi | BWMR | Bayesyen ağırlıklı Mendelian randomizasyon |
| DESeq2 | Bioconductor | Sürüm 1.46.0 | RNA dizileme diferansiyel ekspresyon analizi |
| FerrDb V2 | FerrDb | Sürüm 2 | Kürate edilmiş 483 ferroptozla ilişkili genin kaynağı |
| Glioblastoma toplu mikro-dizi (bulk microarray) | NCBI Gen İfadesi Omnibus'u | GSE4290 | Transkriptomik değerlendirme kohortu |
| Glioblastoma GWAS özet istatistikleri | Avrupa Genom-fenom Arşivi | EGAD00010001657 | Kontrollü erişimli sonuç verileri; 6.183 vaka ve 18.169 kontrol |
| Glioblastoma Smart-seq2 tek hücre RNA dizileme | NCBI Gene Expression Omnibus | GSE131928 | Malign hücre sanal nakavt analizi |
| Evre 4 gliom bulk RNA dizileme | NCBI Gene Expression Omnibus | GSE196533 | Transkriptomik değerlendirme kohortu |
| GTEx tam kan cis-eQTL özet istatistikleri | Genotip-Doku İfadesi projesi | GTEx V10 | Replikasyon aşaması maruziyet verileri |
| limma | Bioconductor | Sürüm 3.62.2 | Mikrodizilim diferansiyel ekspresyon analizi |
| metafor | R paketi | Sürüm 4.8-0 | Rastgele etkiler meta-analizi |
| R | R Foundation for Statistical Computing | Sürüm 4.4.2 | İstatistiksel hesaplama ortamı |
| scTenifoldKnk | R paketi | Sürüm 1.0.3 | Tek hücreli sanal nakavt analizi |
| Tümör çekirdeği ve peritümöral kütle mikroarray analizi | NCBI Gen İfade Omnibus'u | GSE116520 | Transkriptomik değerlendirme kohortu |
| TwoSampleMR | R paketi | Sürüm 0.6.29 | İki örneklemli Mendelian randomizasyonu |
| Tam kan cis-eQTL özet istatistikleri | eQTLGen Konsorsiyumu | eQTLGen | Keşif aşaması maruziyet verileri |
Kaynaklar
- Weller M, et al. EANO guidelines on the diagnosis and treatment of diffuse gliomas of adulthood. Nat Rev Clin Oncol. 2021;18:170-186.
- Stupp R, et al. Radiotherapy plus concomitant and adjuvant temozolomide for glioblastoma. N Engl J Med. 2005;352:987-996.
- McBain C, et al. Treatment options for progression or recurrence of glioblastoma: a network meta-analysis. Cochrane Database Syst Rev. 2021;5:CD013579.
- Dixon SJ, et al. Ferroptosis: an iron-dependent form of nonapoptotic cell death. Cell. 2012;149:1060-1072.
- Stockwell BR, et al. Ferroptosis: A regulated cell death nexus linking metabolism, redox biology, and disease. Cell. 2017;171:273-285.
- Minami JK, et al. CDKN2A deletion remodels lipid metabolism, priming glioblastoma for ferroptosis. Cancer Cell. 2023;41:1048-1060.e1049.
- Kram H, et al. Glioblastoma relapses show increased markers of vulnerability to ferroptosis. Front Oncol. 2022;12:841418.
- Miao Z, et al. A targetable PRR11-DHODH axis drives ferroptosis- and temozolomide-resistance in glioblastoma. Redox Biol. 2024;73:103220.
- Liu HJ, et al. Ferroptosis-related gene signature predicts glioma cell death and glioma patient progression. Front Cell Dev Biol. 2020;8:538.
- Dong J, et al. Ferroptosis-related gene contributes to immunity, stemness, and predicts prognosis in glioblastoma multiforme. Front Neurol. 2022;13:829926.
- Robinson JW, et al. Transcriptome-wide Mendelian randomization study prioritizing novel tissue-dependent genes for glioma susceptibility. Sci Rep. 2021;11:2329.
- Zhang H, Wang Z, Qiao X, Wu J, Cheng C. Investigating potential drug targets for the treatment of glioblastoma: a Mendelian randomization study. BMC Cancer. 2025;25:654.
- GTEx Consortium. The GTEx Consortium atlas of genetic regulatory effects across human tissues. Science. 2020;369:1318-1330.
- Zhou N, et al. FerrDb V2: update of the manually curated database of ferroptosis regulators and ferroptosis-disease associations. Nucleic Acids Res. 2023;51:D571-D582.
- Võsa U, et al. Large-scale cis- and trans-eQTL analyses identify thousands of genetic loci and polygenic scores that regulate blood gene expression. Nat Genet. 2021;53:1300-1310.
- Melin BS, et al. Genome-wide association study of glioma subtypes identifies specific differences in genetic susceptibility to glioblastoma and non-glioblastoma tumors. Nat Genet. 2017;49:789-794.
- Zeng C, et al. Dissection of transcriptomic and epigenetic heterogeneity of grade 4 gliomas: implications for prognosis. Acta Neuropathol Commun. 2023;11:133.
- Sun L, et al. Neuronal and glioma-derived stem cell factor induces angiogenesis within the brain. Cancer Cell. 2006;9:287-300.
- Kruthika BS, et al. Transcriptome profiling reveals PDZ binding kinase as a novel biomarker in peritumoral brain zone of glioblastoma. J Neurooncol. 2019;141:315-325.
- Neftel C, et al. An integrative model of cellular states, plasticity, and genetics for glioblastoma. Cell. 2019;178:835-849.e821.
- Burgess S, Thompson SG. Avoiding bias from weak instruments in Mendelian randomization studies. Int J Epidemiol. 2011;40:755-764.
- Papadimitriou N, et al. Physical activity and risks of breast and colorectal cancer: a Mendelian randomisation analysis. Nat Commun. 2020;11:597.
- Song W, et al. Causal relationship between gut microbiota and lung squamous cell carcinoma: a bidirectional two-sample Mendelian randomization study. Postgrad Med J. 2025;101:526-534.
- Zhao J, et al. Bayesian weighted Mendelian randomization for causal inference based on summary statistics. Bioinformatics. 2020;36:1501-1508.
- Love MI, Huber W, Anders S. Moderated estimation of fold change and dispersion for RNA-seq data with DESeq2. Genome Biol. 2014;15:550.
- Ritchie ME, et al. limma powers differential expression analyses for RNA-sequencing and microarray studies. Nucleic Acids Res. 2015;43:e47.
- Yun D, et al. A novel prognostic signature based on glioma essential ferroptosis-related genes predicts clinical outcomes and indicates treatment in glioma. Front Oncol. 2022;12:897702.
- Li R, et al. Identification of candidate genes associated with prognosis in glioblastoma. Front Mol Neurosci. 2022;15:913328.
- Bai H, Inoue J, Kawano T, Inazawa J. A transcriptional variant of the LC3A gene is involved in autophagy and frequently inactivated in human cancers. Oncogene. 2012;31:4397-4408.
- Hayashima K, Kimura I, Katoh H. Role of ferritinophagy in cystine deprivation-induced cell death in glioblastoma cells. Biochem Biophys Res Commun. 2021;539:56-63.
- Wu Y, et al. ALDH1-mediated autophagy sensitizes glioblastoma cells to ferroptosis. Cells. 2022;11:4015.
- Carriere A, et al. ERK1/2 phosphorylate Raptor to promote Ras-dependent activation of mTOR complex 1 (mTORC1). J Biol Chem. 2011;286:567-577.
- Dai E, Meng L, Kang R, Wang X, Tang D. ESCRT-III-dependent membrane repair blocks ferroptosis. Biochem Biophys Res Commun. 2020;522:415-421.
- Comincini S, et al. microRNA-17 regulates the expression of ATG7 and modulates the autophagy process, improving the sensitivity to temozolomide and low-dose ionizing radiation treatments in human glioblastoma cells. Cancer Biol Ther. 2013;14:574-586.
- Wang L, et al. Autophagy mediates glucose starvation-induced glioblastoma cell quiescence and chemoresistance through coordinating cell metabolism, cell cycle, and survival. Cell Death Dis. 2018;9:213.