Metabolik yeniden programlama; HIF-1α, PKM2, KRAS, laktat ve lipid yolları aracılığıyla PDAC anjiyogenezini tetikler. Kompansatuar mekanizmalar monoterapiyi kısıtlamakta ve rasyonel kombinasyon stratejilerine olan ihtiyacı vurgulamaktadır.
Derleme makalesi
Pankreatik Duktal Adenokarsinomda Anjiyogenezin Metabolik Düzenlenmesi
Bu makalede
Özet
Özet
Pankreatik duktal adenokarsinom (PDAC), %13 gibi düşük bir 5 yıllık sağkalım oranıyla oldukça ölümcül seyretmeye devam etmektedir. Agresif biyolojisi ve geç teşhis edilmesi, genellikle başvuru anında metastatik yayılıma yol açar. Bu derleme, metabolik yeniden programlamanın PDAC'de anjiyogenezi nasıl düzenlediğini incelemekte ve bu etkileşimin terapötik yansımalarını araştırmaktadır. Glikoz, amino asit ve lipid metabolik değişiklikleri ile bunların hipoksiyle indüklenen faktör-1α (HIF-1α), onkogenik sinyalizasyon ve metabolit aracılı yollar üzerinden neovaskülarizasyon ile olan bağlantılarını içeren yayınlanmış çalışmaları sistematik olarak analiz ettik. Mevcut literatürün sentezine dayanarak, metabolik-anjiyojenik etkileşimin en az üç birbirine bağlı mekanizma üzerinden işlediği görülmektedir: HIF-1α/piruvat kinaz M2 (PKM2) tarafından yönlendirilen glikolitik-vasküler endotelyal büyüme faktörü (VEGF) ekseni; M2 polarize tümör ilişkili makrofajları teşvik eden ve HIF-1α'yı stabilize eden bir sinyal molekülü olarak görev yapan laktat; ve endotelyal fonksiyonu ile sağkalımı modüle eden eikozanoidler ve yağ asidi bağlayıcı protein 4 (FABP4) dahil olmak olan lipid metabolitleri. Ayrıca, glutamin türevli ara ürünler endotelyal tomurcuklanmayı ve hücre dışı matriks yeniden şekillenmesini desteklerken, triptofan ve serin yolları immün-anjiyojenik dengeyi etkilemektedir. Önemli bir nokta olarak, kompansatuar yollar (örneğin, glikojen birikimi ve proteazla aktive olan reseptör-2 aktivasyonu yoluyla HIF-1α'dan bağımsız anjiyogenez), tekil ajan müdahalelerinin etkinliğini sınırlamakta ve kombinasyon stratejilerine olan ihtiyacı vurgulamaktadır. Bu metabolik-anjiyojenik ağların anlaşılması, tümör metabolizmasını ve vaskülarizasyonu eş zamanlı olarak hedefleyen biyobelirteç rehberli terapiler için bir temel oluşturmaktadır. Metabolik ve anjiyojenik biyobelirteçlerin (örneğin, VEGF, laktat dehidrojenaz A) görüntüleme tabanlı metabolik profilleme ile entegrasyonu, PDAC'de hasta stratifikasyonunu ve tedavi izlemini iyileştirebilir.
Giriş
Pankreatik duktal adenokarsinom (PDAC), en ölümcül solid malignitelerden biri olmaya devam etmektedir. Metastatik hastalığı olan hastalar için medyan genel sağkalım yaklaşık 6–11 aydır ve lokal olarak ileri evre veya rezektabil tümörleri olanlar bile son derece kötü uzun vadeli sonuçlarla karşı karşıyadır1,2. Son otuz yılda, 5 yıllık sağkalım oranı, sistemik tedavideki kırılmalardan ziyade büyük ölçüde cerrahi tekniklerdeki ilerlemeler ve bakımın merkezileştirilmesi sayesinde %4'ten %13'e yalnızca mütevazı bir şekilde yükselmiştir3,4. Epidemiyolojik olarak, pankreas kanserinin 2030 yılına kadar Amerika Birleşik Devletleri'nde kansere bağlı ölümlerin ikinci önde gelen nedeni olması öngörülmektedir5. Çin'de hastalık, insidans bakımından 8., mortalite bakımından ise 6. sırada yer almaktadır6 ve genç yetişkinler arasındaki insidansı artmaktadır7,8.
Bu yüksek yüke rağmen, temel olarak tümörün belirgin heterojenliği, erken sistemik yayılımı ve agresif biyolojisinin temel itici güçlerinin tam olarak anlaşılamamış olması nedeniyle terapötik ilerleme hayal kırıklığı yaratacak kadar yavaş seyretmiştir. Tümör mikroçevresindeki metabolik adaptasyon ve vasküler anomaliler, PDAC progresyonu ve tedavi direnci için merkezi kabul edilmektedir; ancak bu iki süreç arasındaki nedensel ilişkiler ve sinyalizasyon çapraz etkileşimleri yetersiz şekilde karakterize edilmiştir. Özellikle, kanser hücrelerinin metabolik yeniden programlama yoluyla anjiyojenik nişi nasıl aktif olarak şekillendirdiği, metabolik ara ürünlerin endotelyal hücreler üzerinde doğrudan sinyal molekülleri olarak hareket edip etmediği ve bu mekanizmaların kolektif olarak tedavi kaçışına nasıl katkıda bulunduğu sistematik olarak anlaşılmamıştır9,10. Bu nedenle, metabolik-anjiyojenik eşleşme ağının kapsamlı bir şekilde aydınlatılması, PDAC progresyon mekanizmalarının ortaya çıkarılması ve yeni müdahale stratejilerinin geliştirilmesi açısından önemli teorik ve klinik öneme sahiptir. Bununla birlikte, bugüne kadar hiçbir sistematik derleme, metabolik yeniden programlamanın PDAC'de anjiyojenizi yönettiği çok yönlü mekanizmaları sentezlememiş ve bu bulguların translasyonel potansiyeli kritik bir şekilde değerlendirilmemiştir. Bu boşluğu doldurmak amacıyla mevcut derleme şunları hedeflemektedir: hipoksiyle indüklenebilir faktör-1α (HIF-1α), onkogenik sinyaller ve metabolik ara ürünlerin merkezî rollerine vurgu yaparak glikoz, amino asit ve lipid yeniden programlamasının PDAC'de anjiyojenizi düzenlediği temel mekanizmaları sentezlemek; mevcut kanıtlara dayanarak metabolik ve anjiyojenik biyobelirteçlerin klinik faydasını kritik bir şekilde değerlendirmek ve metabolik ve vasküler yolları eş zamanlı olarak hedefleyen kombinasyon tedavilerinin beklentilerini ve zorluklarını tartışmak. Bu çok seviyeli verileri entegre ederek, PDAC'nin hassas tanısı ve tedavisi için kavramsal bir çerçeve sunmayı amaçlıyoruz. Önemli bir nokta olarak, bu eşleşme mekanizmalarının aydınlatılması biyobelirteç tanımlama ve hedefe yönelik tedavi geliştirme için teorik bir temel sunabilse de, bu bulguların translasyonel değeri iyi tasarlanmış prospektif klinik çalışmalarla doğrulanmayı beklemektedir ve önerilen her bir uygulama için kanıtların gücü, bu derlemenin sonraki bölümlerinde kritik olarak incelenecektir.
İnceleme ve perspektif
Pankreatik duktal adenokarsinom (PDAC), yoğun desmoplazi, derin hipoksi ve aberrant metabolik yeniden programlama ile karakterize, benzersiz şekilde düşman bir mikroçevre içerisinde gelişir. Bu ortamdan ortaya çıkan tümör vaskülatürü yalnızca pasif bir kanal değil; onkogenik sinyalleme, metabolik adaptasyon ve stromal çapraz etkileşimin yakınsamasıyla şekillenen, hastalık progresyonunun aktif bir katılımcısıdır. Şekil 1'de gösterildiği gibi, glikoz, amino asit ve lipid yollarından gelen metabolik girdiler; transkripsiyonel ve post-translasyonel anjiyojenik çıktıları koordine etmek için merkezi regülatörler olan hipoksiyle indüklenebilir faktör-1α (HIF-1α), mutant KRAS (PDAC vakalarının ~%93'ünde mevcuttur) ve mTOR kompleks 1 (mTORC1) üzerinde yakınsar. Ortaya çıkan vaskülatür tipik olarak hipovasküler, sızdıran ve immatürdür; filizlenme (sprouting), intussusseptif ve koalesan anjiyogenezin yanı sıra vaskülojenik mimikriyi (VM) içeren dört farklı vaskülarizasyon modundan oluşur. Bu mekanistik heterojenliğin anlaşılması, anti-anjiyojenik monoterapilerin başarısızlığının yorumlanması ve rasyonel kombinasyon stratejilerinin tasarlanması için esastır.
Pankreas kanserinde anjiyogenezin genel bakışı
Anjiyogenez biçimleri
Tomurcuklanma anjiyogenezi, PDAC'deki neovaskülarizasyonun baskın biçimidir; hipoksi, doku hasarı veya onkojenik sinyalleme tarafından tetiklenir ve çok sayıda pro-anjiyojenik mediyatör tarafından düzenlenir11. Tümör hücreleri tarafından salgılanan vasküler endotelyal büyüme faktörü (VEGF), en kritik düzenleyici faktörü oluşturur. VEGFR2'ye bağlandığında VEGF, PI3K/AKT ve MAPK/ERK yollarını aktive eder: PI3K, endotelyal hücre (EC) proliferasyonunu ve migrasyonunu teşvik etmek için AKT'yi çağırmak ve aktive etmek amacıyla PIP2'yi fosforilleyerek PIP3 üretir; MAPK/ERK kaskadı ise RAS-RAF-MEK-ERK aktivasyonu üzerinden ilerler ve ERK, proliferasyon ve migrasyonla ilişkili gen ekspresyonunu modüle etmek için çekirdeğe transloke olur. Preklinik çalışmalar, VEGF inhibisyonunun PDAC modellerinde tomurcuklanmayı önemli ölçüde azalttığını ve tümör büyümesini zayıflattığını göstermektedir12. Son gelişmeler, endotelyal fenotipik plastisitenin tomurcuklanma verimliliğini kritik şekilde modüle ettiğini vurgulamaktadır. Endotelyal hücreler; durgun "falanks" hücreleri, migratuar "uç" (tip) hücreleri ve proliferatif "sap" (stalk) hücreleri arasında tersinir şekilde geçiş yapar. Uç-sap dinamikleri metabolik olarak özelleşmiştir: uç hücreler migrasyonu beslemek için öncelikli olarak glikolize güvenirken, sap hücreleri proliferasyonu sürdürmek için yağ asidi oksidasyonuna bağımlıdır. ADAM9 gibi tümör kaynaklı proteazlar, heparin-bağlayıcı EGF benzeri büyüme faktörünün dökülmesi (shedding) yoluyla tomurcuk oluşumunu daha da teşvik eder. Toplu olarak bu bulgular, PDAC tomurcuklanma anjiyogenezinin sadece VEGF tarafından değil, metabolik, sinyalizasyon ve stromal faktörlerin karmaşık bir etkileşimi tarafından yönetildiğini göstermektedir13,14,15,16.
İntussuseptif anjiyogenez, endotel hücre proliferasyonu veya migrasyonuna ihtiyaç duymadan, mevcut vasküler duvarın yeniden şekillenmesi yoluyla damarların genişlemesini ve dallanmasını sağlar17. Tümör dokusunda, hızlı kanser hücresi proliferasyonu lokal basıncı artırarak damar duvarının lümene doğru içe çökmesine ve kolumnar veya septal yapıların oluşmasına neden olur. Bu yapılar kademeli olarak genişler ve birleşerek orijinal lümeni birden fazla küçük kanala böler, böylece damar yüzey alanını ve hacmini artırır. PDAC fare modellerindeki üç boyutlu görüntüleme, bu modun hipoksiyi hafifletmeye yardımcı olduğu merkezi tümör bölgelerinde daha yaygın olduğunu göstermektedir18. İntussuseptif anjiyogenez, EC proliferasyonundan ziyade damar duvarı yeniden şekillenmesine bağlı olduğundan, endotel proliferasyonunu inhibe eden anti-anjiyojenik ajanların --ve özellikle anti-VEGF tedavisinin-- bu moda karşı etkinliği sınırlı olabilir.
Koalesan anjiyogenez (CA), doku adalarını çevreleyen izotropik bir kapiler ağdan gelişir. Kapiler agregasyonu ve iç doku sütunlarının yok olmasıyla tercih edilen akış yolları genişlerken, daha az perfüze olan segmentler geriler; böylece ağ benzeri yapı, damar duvarı bileşenlerini koruyan ve kan akışını sürdüren hiyerarşik bir ağaca yeniden modellenir19. CA, intussuseptif anjiyogenez ile ortak özellikler taşır ancak morfolojik olarak farklıdır: intussuseptif anjiyogenez, mevcut damarları bölmek için doku sütunlarını büyütüp birleştirirken, CA nihai damarları oluşturmak için doku adalarını ortadan kaldırır ve bu yönüyle fonksiyonel olarak ters işlemlemi gerçekleştirir20.
Vaskülojenik taklit, tümör hücrelerinin damar benzeri yapılar oluşturmak için endotel hücrelerini simüle ettiği belirgin bir örüntüyü temsil eder. VM oluşumu, epitelyal-mezenkimal geçiş (EMT) ile yakından ilişkilidir21; EMT ile transforme olmuş tümör hücreleri, periyodik asit-Schiff (PAS)-pozitif hücreler ve hücre dışı matris tarafından desteklenen lümen içeren yapılar oluşturmak üzere birbirine bağlanarak eritrositleri taşır ve normal vaskülatüre benzer perfüzyon işlevlerini yerine getirir22. VM yapıları, yüksek derecede invaziv PDAC dokularında önemli ölçüde artmıştır ve kötü prognoz ile korelasyon gösterir23.
Vasküler özellikler ve mikroçevresel kısıtlamalar
Birçok malignitenin aksine, PDAC karakteristik olarak hipovasküler ve desmoplastiktir; ortalama mikrodamar yoğunluğu (MVD), normal pankreas dokusuna veya hepatosellüler karsinoma göre anlamlı derecede daha düşüktür24,25,26. Bu hipovasküler fenotip, derin hipoksiye rağmen devam etmekte ve bu durum aktif anjiyosüpresif mekanizmalar olduğunu düşündürmektedir. Parakrin Hedgehog sinyallemesi, VEGFR2'ye bağımlı endotelyal aşırı filizlenmeyi sınırlamak için kanonik olmayan WNT sinyallemesini baskılayabilir ve tümör ile endotel hücreleri arasındaki VEGFR2/nöropilin 1 (NRP1) trans-kompleks oluşumu, azalmış damar dallanması ve iyileşmiş sağkalım ile ilişkilidir27. Ortaya çıkan vaskülatur; düzensiz dağılım, immatür yapı, düşük perisit kapsayıcılığı ve fonksiyonel sızıntı sergiler28; bu da plazma ekstravazasyonuna ve artmış interstisyel sıvı basıncına (IFP) yol açar. Yoğun fibrozisin neden olduğu solid stres ile birleşen yüksek IFP, damarları sıkıştırarak potansiyel olarak vasküler kollapsa ve çapı 10 µm'den büyük damarların neredeyse tamamen yok olmasına neden olur, bu da hipoperfüzyonu daha da şiddetlendirir29,30.
Bu azalmış perfüzyon, hipoksiden oluşan kısır bir döngü yaratır. PDAC neovessel'ları, eksik duvarlara ve yetersiz düz kas ile perisit desteğine sahiptir, bu da kan akışının yavaşlamasına neden olur31. Hipoksik mikroçevre, HIF-1α'yı transkripsiyonel olarak stabilize ederek VEGF sekresyonunu artırır ve anjiyojenik dürtüyü sürdürür32,33. Rezeke edilmiş insan PDAC örneklerinde, HIF-1α ekspresyonu (vakaların %40'ında mevcuttur) metastatik hastalık ve MVD ile pozitif korelasyon gösterirken, prognozla negatif korelasyon göstermektedir34. HIF-2α aşırı ekspresyonu ve vaskülojenik mimikri de benzer şekilde kötü diferansiyasyon, ileri evre, lenf nodu metastazı ve olumsuz prognoz ile ilişkilendirilmiştir35.
Ektopik α-düz kas aktin ekspresyonu ve bozulmuş perisit-endotel yapışması ile karakterize edilen perisit disfonksiyonu, vaskülaturu daha da destabilize eder36. Gevşek endotel bağlantıları, süreksiz bazal membranlar ve hücreler arası boşluklar geçirgenliği artırarak, interstisyel basıncı yükselten ve ilaç iletimini engelleyen plazma ekstravazasyonuna izin verirken tümör hücresi intravazasyonunu kolaylaştırır. Düşük mikrovasküler bütünlük ile birleşen yüksek MVD; erken nüksetme, metastaz ve rezeksiyon sonrası kısa süreli sağkalım ile ilişkilidir37.
Anjiyogenezin metabolik düzenlemesi
PDAC, komşu normal dokudaki 24,3–92,7 mmHg'lik değere kıyasla medyan doku pO2 değerinin 0–5,3 mmHg olduğu geniş hipoksik bölgeler sergiler38. Bu durum hipoksik fibröz stromadan, hızlı proliferasyondan ve yetersiz vaskülarizasyondan kaynaklanır39. Temel olarak HIF-α izoformları tarafından yönetilen adaptif hipoksik yanıt, PDAC'ye agresif ve tedaviye dirençli bir fenotip kazandırır: akut şiddetli hipoksi altında HIF-1α hızla indüklenirken40,41, kronik orta dereceli hipoksi altında HIF-2α kalıcı ekspresyona eğilim gösterir42,43 ve HIF-3α büyük oranda diğer HIF komplekslerini düzenler44.
HIF-1α, glikoz metabolik yeniden programlamasını ve anjiyogenezi eş zamanlı olarak yönlendiren merkezi bir üst akış anahtarı görevi görür. Hipoksi altında HIF-1α, glikolizle ilişkili genleri (GLUT1, HK2, LDHA, PKM2) transkripsiyonel olarak aktifleştirirken, eş zamanlı olarak pro-anjiyojenik faktörleri (VEGF, CTGF, PDGFB) de aktive eder45,46,47. MUC1, P4HA1 ve APE1/Ref-1 gibi moleküller, HIF-1α stabilizasyonu veya artan transkripsiyonel fonksiyon aracılığıyla hem glikolitik fenotipi hem de anjiyojenik kapasiteyi güçlendirir48,49,50,51. PKM2, glikoliz ve anjiyogenez arasında doğrudan bir moleküler köprü görevi görür: hipoksi altında PKM2, β-catenin/STAT3 etkileşimi ve histon modifikasyonu yoluyla glikolitik ve anjiyojenik genlerin (VEGF-A dahil) transkripsiyonunu birlikte aktive etmek için çekirdeğe transloke olur; bu durum, artan glikolizin HIF-1α/VEGF sinyalini amplifiye ettiği pozitif bir geri besleme döngüsü oluşturur47,52. KRAS mutasyonları, MEK/ERK üzerinden HIF-1α/2α stabilitesini artırarak glikolitik enzimleri (LDHA, PDK1) ve pro-anjiyojenik efektörleri (VEGF, CA9, MCT4) yukarı regüle eder53,54. Ek çapraz etkileşimler arasında LSD1 aracılı HIF-1α stabilizasyonu, UHRF1/SIRT4 ekseni ve IR/IGF1R ile CX3CL1/CX3CR1 üzerinden gerçekleşen reseptör sinyalleri yer alırken39,55,56, lumican EGFR/PI3K/Akt inhibisyonu yoluyla hem glikolizi hem de anjiyogenezi baskılar57. Glikojen birikimi, dendritik hücre alımı yoluyla anjiyogenezin sürdürülmesi58 ve MEK-ERK üzerinden VEGF'yi teşvik eden PAR-2 aktivasyonu gibi kompansatuar yollar53, tek başına HIF-1α'yı veya tekil metabolik düğümleri hedeflemenin yetersiz olabileceğini göstermektedir.
Amino asit metabolizması, endotel filizlenmesi ve hücre dışı matris yeniden şekillenmesi için biyosentetik öncüller sağlayarak ve vasküler tonusu ve immün infiltrasyonu dolaylı olarak düzenleyen immünmetabolik sinyaller üreterek anjiyogenezi modüle eder. Glutamin, GLS aracılığıyla, EC filizlenmesini desteklemek için59 aspartata ve ECM yeniden şekillenmesi için60 prolinle dönüştürülebilen glutamat oluşturur. VEGF stimülasyonu, endotel glisin alımını artırarak migrasyonu teşvik eder61; glisin ayrıca glutatyon sentezine katılarak NO aracılı vasküler tonusu ve oksidatif stresi modüle eder62. Arginin; prolin, poliaminler ve NO oluşumuna katkıda bulunurken63, PHGDH bağımlı serin sentez yolu vasküler tonusu, oksidatif stresi ve endotel apoptoz korumasını düzenler63,64,65. Özellikle, miyeloid kaynaklı baskılayıcı hücrelerdeki (MDSC'ler) triptofan metabolizması, IDO-1 aracılığıyla kynurenine üreterek IFNγ/IL-6 dengesini pro-anjiyojenik bir duruma kaydırır67,68.
Lipid metabolik yeniden programlama; metabolik, sinyal iletimi ve immünomodülatör mekanizmalar aracılığıyla neovaskülarizasyonu teşvik eder69. PDAC, SREBP-1 ile FASN ve ACC gibi enzimler tarafından yönlendirilen artmış de novo lipogenez sergiler. Membran biyogenezinin ötesinde FASN, bir metabolit-sinyal mekanizması yoluyla EC proliferasyonunu düzenler: FASN inhibisyonu malonil-CoA seviyelerini yükselterek lizin 1218'de mTOR malonilasyonunu teşvik eder ve mTORC1 kinaz aktivitesini bozar, böylece migrasyonu etkilemeden seçici olarak EC proliferasyonunu baskılar70. Yağ asidi oksidasyonu, glukoz kısıtlaması altında alternatif bir enerji kaynağı olarak hizmet ederek EC migrasyonunu ve tüp oluşumunu destekler; farmakolojik FAO inhibisyonu PDAC modellerinde anjiyogenezi bozar71.
Lipid türleri aynı zamanda doğrudan sinyal molekülleri olarak görev yapar. Lizofosfatidik asit (LPA) ve sfingozin-1-fosfat (S1P), proliferasyonu, migrasyonu ve permeabiliteyi desteklemek için endotelyal G proteini kenetli reseptörleri aktive eder; bu maddelerin yükselmiş seviyeleri artmış VEGF ekspresyonu ve tüp oluşumu ile ilişkilendirilmiştir72. Aberrant lipid metabolizması, HIF-1α ve NF-κB'yi aktive eden ROS ve lipid peroksidasyon ürünleri oluşturarak VEGF ve IL-8 dahil olmak üzere pro-anjiyojenik genlerin transkripsiyonunu artırır73. Kanser ve endotelyal hücrelerdeki lipid damlacığı birikimi, artmış EC sağkalımı ve anti-anjiyojenik tedaviye karşı direnç ile korelasyon gösterir; perilipinlerin ise proliferasyon ve migrasyonun düzenlenmesinde rol oynadığına işaret edilmektedir74.
Lipid metabolik yeniden programlama, immün modülasyon yoluyla anjiyojenik mikroçevreyi de şekillendirir. Tümörle ilişkili makrofajlar (TAM'lar), CD36 gibi süpürge reseptörleri aracılığıyla okside lipidleri ve kolesterolü biriktirerek VEGF, TNF-α ve matriks metalloproteinazlar salgılayan pro-anjiyojenik M2 benzeri bir fenotipi destekler. Benzer şekilde, lipid yüklü myeloid kaynaklı baskılayıcı hücreler (MDSC'ler), neovaskülarizasyonu destekleyen anjiyojenik faktörler üretir. Bu metabolik-immün-anjiyojenik aks, PDAC'da gelişmekte olan bir terapötik hedefi temsil etmektedir75.
Metabolit aracılı anjiyojenik sinyalizasyon
Laktat, metabolik atık statüsünden glikoliz ile anjiyogenez arasında köprü kuran temel bir sinyal molekülü statüsüne yükseltilmiştir. Laktat, anjiyogenezi üç ana mekanizma aracılığıyla teşvik eder: MCT-1 üzerinden endotel hücrelerdeki NF-κB/IL-8 yolağının doğrudan aktivasyonu; prolyl hidroksilaz (PHD) aktivitesini inhibe ederek HIF-1α proteininin stabilizasyonu ve parakrin immün modülasyon76. GPR81'in laktat aracılı HIF-1α aktivasyonundaki rolü tartışmalı olmaya devam etmektedir: fare çalışmalarında GPR81 sinyalizasyonunun, immün kaçış ve anjiyogenezi teşvik etmek için dendritik hücrelerde ve MDSC'lerde HIF-1α'yı stabilize ettiği gösterilmiştir; ancak fare makrofaj çalışmaları, immünosüpresif etkilerin GPR81'den bağımsız olarak gerçekleşebileceğini göstermektedir77. Ayrıca, GPR81 ekspresyonu adipöz dokuda yüksektir ancak diğer insan organlarında belirgin şekilde düşüktür78 ve GPR81 eksprese eden insan nötrofilleri, laktat stimülasyonuna karşı minimal transkripsiyonel yanıt vererek genellenebilirlik konusunda soru işaretleri uyandırmaktadır79. Özellikle pankreas kanserinde laktat, GPR81-mTOR-HIF-1α-STAT3 ekseni üzerinden MDSC aktivitesini artırır80, ancak bu mekanizmanın türler arası geçerliliği henüz tam olarak karakterize edilmemiştir. Ek olarak laktat, pro-anjiyojenik faktörler salgılayan M2 makrofaj polarizasyonunu indükler81,82; protein laktilasyonu ise (örneğin, ENSA-K63 laktilasyonu), STAT3/CCL2 aracılığıyla immün mikroçevreyi yeniden şekillendirerek anjiyogenezi dolaylı olarak etkiler83.
Diğer metabolitler, farklı yollar aracılığıyla anjiyogenezi modüle eder. Omega-3 yağ asitleri (EPA ve DHA); VEGF, PDGF, COX-2, PGE2, NF-κB ve MMP'leri inhibe ederek anti-anjiyojenik etkiler gösterir84. Aksine, yüksek omega-6 çoklu doymamış yağ asitleri, araşidonik asit metabolizması için substratlar sağlar; COX-2 aracılığıyla üretilen PGE2, otokrin mekanizmalar yoluyla PDAC hücrelerinden VEGF salınımını artırarak EC migrasyonunu teşvik eder85.
Yağ asidi bağlayıcı protein 4 (FABP4), anjiyogenezi desteklemek için birden fazla kompartımanda görev yapar. Endotel hücrelerinde, NOTCH1, uzun zincirli yağ asidi metabolizmasını beslemek ve ROS direncini sağlamak amacıyla FABP4 ekspresyonunu indükleyerek anjiyojenik tomurcuklanmayı destekler. Tümör hücrelerinde, aberrant lipid metabolizması, HIF-1α ve NF-κB'yi aktive eden asetil-CoA ve ROS üretir ve bu da VEGF ile PDGF transkripsiyonunu yönlendirir. Stromal düzeyde, adipositler FABP4 aracılığıyla serbest yağ asidi taşınımını gerçekleştirirken, NF-κB'yi aktive etmek için IL-1β ve TNF-α salgılar. Eş zamanlı olarak, anormal sfingolipid metabolizması MIF-CD74 ekseni üzerinden M2 makrofaj polarizasyonunu indükler ve FABP4+ makrofaj alt kümeleri endotel hücre göç kapasitesini artırır86.
Son olarak, süksinat, fumarat ve 2-hidroksiglutarat dahil olmak üzere tümör mikroçevre metabolitleri, EC fonksiyonunu yeniden şekillendirerek ve immün polarizasyonu düzenleyerek anjiyogenezle ilişkili yolakları aktive eden sinyal molekülleri olarak görev yaparlar87.
Klinik translasyon: biyobelirteçler, görüntüleme ve terapötikler
Metabolik yeniden programlama ve anjiyogenez arasındaki etkileşim, PDAC yönetimi için yeni biyobelirteçler ve değerlendirme boyutları sunsa da, translasyonel seyir heterojen bir kanıt gradyanı izlemektedir. Tablo 188,89,90,91,92,93'te özetlendiği üzere, aday biyobelirteçler üç kademeye ayrılmaktadır: (i) yaygın olarak kullanılan ancak PDAC ile safra yolu obstrüksiyonu arasında özgüllük eksikliği olan CA19-9 gibi yerleşik klinik belirteçler; (ii) VEGF ve glikolitik metabolitleri içeren, klinik olarak değerlendirilen yeni belirteçler ve (iii) çoklu metabolit panelleri ve lipid-makrofaj risk modelleri gibi deneysel imzalar.
Çok sayıda çalışma; VEGF, HIF-1α ve GLUT1 seviyelerinin PDAC hastalarının kan ve tümör dokularında, enflamatuar pankreas durumlarına kıyasla anlamlı derecede yüksek olduğunu doğrulamaktadır. Rezeke edilen 61 hastanın yer aldığı bir çalışmada; kan ve doku VEGF konsantrasyonlarının PDAC'de enflamatuar tümörlere göre anlamlı derecede daha yüksek olduğu (p < 0.000001), benzer şekilde HIF-1α (p = 0.000005) ve GLUT1 (p = 0.000002) seviyelerinin de daha yüksek olduğu saptanmıştır. Çok değişkenli analiz, VEGF'yi hem kanda (OR = 1.016; p = 0.001) hem de dokuda (OR = 1.02; p = 0.001) en güçlü bağımsız öngörücü olarak belirlemiş olup, 134.56 pg/mL kesme değerindeki serum VEGF seviyesi %97,8 sensitivite ve %86,7 spesifite göstermiştir88. Tanının ötesinde, tedavi sırasındaki dinamik VEGF değişimleri farmakodinamik markerlar olarak hizmet edebilir. Faz I STARPAC çalışmasında (n = 19), seri plazma ölçümleri erken VEGF değişimlerinin tedavi yanıtını öngörebileceğini düşündürmüştür, ancak bunun randomize kontrollü çalışmalarda doğrulanması gerekmektedir89.
Glikolitik yeniden programlama tamamlayıcı tanısal potansiyel sunmaktadır. GEO ve TCGA veri setlerini entegre eden araştırmacılar, LDHA'nın pankreas kanserinde genel sağkalımın bağımsız bir öngördürücüsü olduğunu belirlemişlerdir (p < 0.001). 36 PDAC hastası ve 70 sağlıklı kontrolde NMR ile yapılan serum metabolomik profillemesi, glikolizle ilişkili metabolitlerde belirgin değişiklikler ortaya koymuş; laktat, piruvat, sitrat ve glikozu birleştiren bir skor, PDAC'yi kontrollerden ayırmada 0.956'lık bir AUC değerine ulaşmıştır90. Tek gen imzalarından çoklu metabolit entegrasyonuna geçilerek yapılan iki aşamalı bir metabolomik çalışma; prolin, kreatin ve palmitik asitten oluşan bir panelin, keşif setinde sırasıyla 0.854 ve 0.865 AUC değerleri ile PDAC'yi benign neoplazmlardan ve sağlıklı kontrollerden ayırdığını belirlemiştir; CA19-9 eklenmesi performansı sırasıyla 0.949 ve 0.909'a yükseltmiş, bağımsız bir kohorttaki doğrulama AUC değerleri ise 0.830 ve 0.852 olarak gerçekleşmiştir91. Transkripsiyonel düzeyde, kamuya açık veri setlerinin (TCGA-PAAD, GSE62452, GSE57495) biyoinformatik analizi, hastaları risk durumuna göre etkili bir şekilde sınıflandıran yedi genli bir lipid-makrofaj risk modeli (ADH1A, ACACB, CD36, CERS4, PDE3B, ALOX5, CRAT) ortaya koymuştur; bu modelde TP53 mutasyonlarının yaygın olduğu ve immünomodülatör faktörlerin (PVRL2, CD276, CCL20) risk skoru ile korelasyon gösterdiği saptanmıştır92.
Umut verici keşif aşaması sonuçları ile meta-analitik bulgular arasındaki farklılık, tekrarlanan metodolojik kısıtlamaları yansıtmaktadır: tek merkezli retrospektif tasarım, rezekte edilebilir hastalığa yönelik spektrum yanlılığı, mütevazı örneklem büyüklükleri, benign karşılaştırıcıların eksikliği ve bağımsız prospektif doğrulamanın yokluğu87,88,89,90,91. Bu bulgular, yeni biyobelirteçlerin klinik uygulamaya geçebilmesi için titiz, standartlaştırılmış ve yeterli güce sahip doğrulamaların gerekliliğini vurgulamaktadır.
Fonksiyonel değerlendirme için 18F-FDG PET/CT tümör glukoz metabolik aktivitesini yansıtırken, hiperpolarize [1-13C]pirüvat MRI, LDHA ve HIF-1α aşırı ekspresyonu ile ilişkili olan pirüvattan laktata dönüşümün gerçek zamanlı izlenmesini sağlar94. Dolaşımdaki eksozomlar, erken tanı ve izleme için minimal invaziv araçlar olarak gelecek vaat etmektedir95. Prognostik olarak VEGF/VEGFR-2 aşırı ekspresyonu, yüksek glikolitik aktivite, LDHA aşırı ekspresyonu ve COX-2 ekspresyonu kötü sonuçlarla ilişkilidir; bu durum, metabolik-anjiyojenik özelliklere dayalı moleküler sınıflandırmanın hassas stratifikasyon ve tedavi seçimini mümkün kılabileceğini göstermektedir96.
Terapötik stratejiler ve anti-anjiyojenik paradoks
PDAC anjiyogenezinde VEGF'nin merkezi rolüne rağmen, anti-VEGF/VEGFR stratejileri faz III çalışmalarında sürekli olarak başarısız olmuştur. CALGB 80303 çalışması (n = 535), gemcitabine artı bevacizumab kombinasyonunun tek başına gemcitabine kullanımına kıyasla sağkalım açısından hiçbir fayda sağlamadığını göstermiştir (medyan OS 5,8'e karşı 5,9 ay; p = 0,95)97. AviTA çalışması, gemcitabine artı erlotinib tedavisine eklenen bevacizumab'ın progresyonsuz sağkalımda istatistiksel olarak anlamlı bir iyileşme sağladığını ancak genel sağkalımda bir fayda sağlamadığını göstermiştir98. Gemcitabine artı aflibercept'in incelendiği VANILLA çalışması, ara analizlerin genel sağkalım faydasının olmadığını (7,75'e karşı 6,54 ay) doğrulaması üzerine durdurulmuştur99 ve axitinib de benzer şekilde gemcitabine ile sağkalımı iyileştirmede başarısız olmuştur100.
Bu başarısızlıklar, PDAC'ye özgü en az üç direnç mekanizmasını yansıtmaktadır. Birincisi, kompansatuar yolak aktivasyonu: VEGF blokajının tetiklediği hipoksi, alternatif pro-anjiyojenik faktörleri (FGF, Ang-2, PIGF) yukarı regüle eder ve pro-anjiyojenik miyeloid hücreleri göreve çağırır101. İkincisi, vasküler ko-opsiyon ve vaskülojenik taklit: tümör hücreleri, mevcut konak damarlarını kullanarak veya endotelyal proliferasyondan bağımsız olarak damar benzeri kanallar oluşturarak filizlenme inhibisyonunu devre dışı bırakır22. Yakın tarihli tek hücre sekanslama çalışmaları, kanserle ilişkili fibroblastların (CAF'ler), CD144-β-catenin-STAT3 sinyallemesi yoluyla vaskülojenik taklit ve metastaz teşvikine yetenek endotel benzeri bir fenotipe (FAPα + CD144 + endoCAF'ler) transdiferansiye olabildiğini ortaya koymuştur; bu durum, VM'nin kavramsal çerçevesini tümör hücresi otonom bir süreçten, tümör-stromal kooperatif bir mekanizmaya kaydırmıştır102. Üçüncüsü, metabolik-stromal adaptasyon: yoğun desmoplazi terapötik antikorları fiziksel olarak izole ederken, CAF'ler VEGF'nin aşağısında veya VEGF ile paralel çalışan parakrin HGF ve TGF-β aracılı yolaklar vasıtasıyla anjiyogenezi sürdürür36. Toplu olarak bu mekanizmalar, tek bir anjiyojenik liganda hedeflenen monoterapinin PDAC'de yetersiz olduğunu kanıtlamaktadır.
Metabolik-anjiyojenik düğümleri hedeflemek rasyonel bir alternatif teşkil etmektedir. HK2 inhibitörü 2-deoxy-D-glucose, PKM2 aktivatörü shikonin ve LDHA inhibitörü oxamate dahil olmak üzere glikoz metabolizması inhibitörleri, PDAC hücre hatlarında ve ksenogreftlerde anti-anjiyojenik ve anti-tümör etkiler göstermiştir82. PKM2/HIF-1α/VEGF ekseninin hedeflenmesi, metabolik adaptasyonu ve anjiyogenezi eş zamanlı olarak inhibe edebilir. GPR81 aracılı laktat sinyali potansiyel bir parakrin hedef olarak ortaya çıkmıştır, ancak spesifik antagonistler deneysel aşamadadır; varsayılan antagonist 3-hydroxybutyrate, GPR81'den ziyade ilgili reseptör HCAR2'yi birincil olarak hedefliyor olabilir103,104. Lipid metabolizmasında, COX-2 inhibitörleri (örneğin, celecoxib) ve PPARγ/FABP4 yolak modülatörleri preklinik modellerde anti-anjiyojenik etkiler göstermiştir105, ancak celecoxib ile gemcitabine'in faz II deneyleri anlamlı sağkalım avantajları göstermemiştir. Omega-3 çoklu doymamış yağ asitleri, ω-6 yolağını kompetitif olarak inhibe eder ve preklinik modellerde anti-anjiyojenik özellikler sergiler, ancak PDAC'de insan müdahale verileri eksiktir.
PDAC'nin metabolik plastisitesi göz önüne alındığında, anti-anjiyojenik ajanların kemoterapi, immünoterapi veya metabolik inhibitörlerle eşleştirildiği kombinasyon rejimleri, gelecekteki en gelecek vaat eden yolu temsil etmektedir. Glikoz, amino asit ve lipid metabolizmasının yeniden programlanması; kemoterapi, radyoterapi ve immünoterapiye karşı dirençle yakından ilişkilidir; glikoliz ve glutaminolizin kombine inhibisyonu metabolik kompanzasyonu engelleyebilir. Ancak, bu yazının kaleme alındığı tarih itibarıyla, metabolizma hedefli hiçbir kombinasyon PDAC'de faz III etkinliği göstermemiştir. Nihayetinde, temel translasyonel zorluk, ilaçla hedeflenebilir düğümlerin azlığı değil, bireysel bir tümörde hangi vaskülarizasyon modunun —filizlenme (sprouting), intussuseptif, koalesan veya taklit (mimicry)— baskın olduğunu prospektif olarak belirleyememektir. Biyobelirteç panelleri veya görüntüleme imzaları, hastaları metabolik-anjiyojenik fenotiplerine göre stratifiye edene kadar, bu ağı hedefleyen kombinasyon stratejileri hassas kılavuzlu olmak yerine ampirik kalmaya devam edecektir.
Sonuçlar
Bu derleme, pankreatik duktal adenokarsinomda (PDAC) metabolik yeniden programlama ile anjiyogenez arasındaki karşılıklı etkileşimi tanımlamaktadır. Kolektif olarak hipovasküler, kötü perfüze edilmiş ve yapısal olarak anormal bir damar yapısı oluşturan dört farklı neovaskülarizasyon modunu (tomurcuklanma, intussusseptif, koalesan anjiyogenez ve vaskülojenik mimikri) açıklıyoruz. Mekanistik temelinde, Warburg etkisi yoluyla gerçekleşen glukoz metabolik yeniden programlaması, HIF-1α'nın hem glikolitik akışı hem de pro-anjiyojenik transkripsiyonu (VEGF, CTGF, PDGFB) yönlendirdiği, PKM2 ve mutant KRAS'ın ise metabolik durumu anjiyojenik çıktı ile entegre ettiği sinerjik bir döngü oluşturur. Amino asit ve lipid metabolizması; laktat, LPA/S1P ve FASN-malonil-CoA-mTOR ekseni dahil olmak üzere parakrin sinyaller aracılığıyla endotelyal davranışı, immün polarizasyonu ve terapötik direnci daha da modüle eder. Bu bulgular, PDAC anjiyogenezinin yalnızca hipoksik bir yanıt olmadığını, aksine tümörün metabolik adaptasyon programının ayrılmaz bir bileşeni olduğunu ortaya koymaktadır.
Klinik translasyon, tanısal ve terapötik sınırlamalar nedeniyle kısıtlı kalmaya devam etmektedir. Keşif aşamasındaki çalışmalar VEGF, LDHA kaynaklı metabolit skorları ve lipid-makrofaj risk modelleri dahil olmak üzere metabolik ve anjiyojenik biyobelirteç adaylarını belirlemiş olsa da, toplu kanıtlar hiçbirinin CA19-9'dan tutarlı bir şekilde daha iyi performans göstermediğini veya anında uygulama için yeterli katma değer sağlamadığını ortaya koymaktadır. Terapötik olarak, anti-VEGF monoterapisinin faz III çalışmaları, telafi edici yolak aktivasyonu, vaskülojenik mimikri ve metabolik-stromal adaptasyon tarafından yönlendirilen tümör vaskülarizasyonunun direncini yansıtarak, sağkalımı iyileştirmede tekdüze bir şekilde başarısız olmuştur. Bu paralel sınırlamalar, metabolik-anjiyojenik ağın derin redundansını ve plastisitesini vurgulayarak monoterapötik stratejiler yerine entegre stratejileri gerekli kılmaktadır.
Anti-anjiyojenik ajanların kemoterapi, immünoterapi veya metabolik inhibitörlerle eşleştirildiği kombinasyon rejimleri, geleceğe yönelik en gelecek vaat eden yolu temsil etmektedir. Glikoliz ve glutaminolizin eş zamanlı hedeflenmesi veya FASN ve mTOR'un birlikte inhibisyonu, metabolik kompanzasyonu aşabilir ve lipid kaynaklı anjiyojenik sinyalleri bozabilir. Gelecekteki öncelikler arasında biyobelirteç yönlendirmeli hasta stratifikasyonu (örneğin, glikolitik ve lipid bağımlı fenotipler), çeşitli vaskülarizasyon modlarını bloke eden rasyonel çok hedefli kombinasyonlar, non-invaziv metabolik-anjiyojenik görüntüleme ve moleküler olarak tanımlanmış PDAC alt popülasyonlarında titizlikle tasarlanmış klinik çalışmalar yer almaktadır. Nihayetinde, metabolik-anjiyojenik etkileşimin aydınlatılması, PDAC'yi terapötik olarak dirençli bir hastalık olmaktan çıkarıp mekanizma tabanlı hassas müdahalelere uygun bir hale getirmek için temel önem taşıyacaktır.
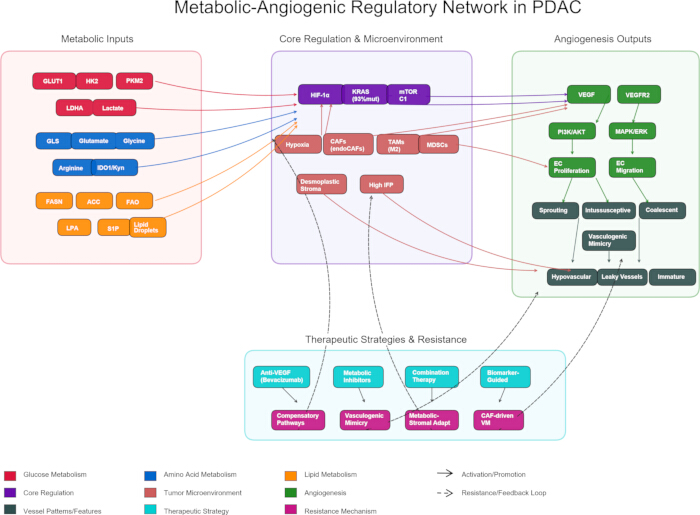
Şekil 1: PDAC'daki metabolik-anjiyojenik düzenleyici ağ. PDAC'daki metabolik-anjiyojenik düzenleyici ağ. Pankreatik duktal adenokarsinomda metabolik-anjiyojenik etkileşimin şematik özeti. (Sol) Besin yolu yeniden programlaması: glikoz metabolizması (koyu kırmızı), amino asit metabolizması (mavi) ve lipid metabolizması (turuncu). (Orta) Hipoksi, yüksek interstisyel sıvı basıncı (IFP) ile karakterize desmoplastik stroma, CAF'ler (FAPα⁺CD144⁺ endoCAF'ler dahil), M2-polarize TAM'ler ve MDSC'lerin bulunduğu tümör mikroçevresinde (somon rengi) merkez düzenleyiciler (mor; HIF-1α, mutant KRAS, mTORC1) tarafından metabolik girdilerin entegrasyonu. (Sağ) VEGF-VEGFR2 kaynaklı anjiyojenik sinyalizasyon ve dört farklı vaskülarizasyon modu (koyu arduvaz grisi): filizlenme (sprouting), intussuseptif, koalesan anjiyogenez ve vaskülojenik taklit (VM). (Alt) Güncel terapötik stratejiler (turkuaz) ve direnç mekanizmaları (magenta). Düz oklar aktivasyonu; kesikli oklar direnç geri besleme döngülerini belirtir. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
| Biyobelirteç/Panel | Biyolojik Gerekçelendirme | Kanıt Düzeyi | Temel Kısıtlamalar | Translasyonel Aşama |
| CA19‑993 | Siyalle Lewis antijeni | Klinik olarak kanıtlanmış | PDAC ile safra yolu obstrüksiyonu arasında düşük özgünlük | Klinik standart |
| Serum VEGF (tanısal)88 | HIF‑1α/VEGF ekseni aktivasyonu | Tek merkezli retrospektif | Spektrum yanlılığı; yalnızca rezekte edilebilir kohort | Keşif |
| Serum VEGF (yanıt)89 | Farmakodinamik belirteç | Faz I (STARPAC, n=19) | Tek kollu; kontrol kolu yok | Hipotez üreten |
| LDHA/metabolit skoru90 | Glikolitik akış | Retrospektif; tek merkezli | Benign karşılaştırıcı grup yok; küçük kohort | Keşif |
| Prolin-kreatin-palmitik asit + CA19-991 | Çoklu omik entegrasyonu | Keşif + küçük ölçekli doğrulama | Tek kurum; sınırlı n | Erken doğrulama |
| 7 genli lipid/makrofaj risk modeli92 | Lipid-immün etkileşimi | Retrospektif biyoinformatik | Prospektif kohort yok; grup etkileri | Keşif |
Tablo 1: PDAC'daki metabolik-anjiyojenik biyobelirteçler için kademeli kanıt çerçevesi. Tablo, PDAC'daki metabolik-anjiyojenik biyobelirteçleri üç kademedele çevirisel olgunluklarına göre sınıflandırmaktadır: (i) klinik olarak kabul görmüş standart CA19-9; (ii) diyagnostik ve farmakodinamik serum VEGF analizleri ile bir LDHA/metabolit skorunu içeren erken aşama adaylar ve (iii) çoklu metabolit paneli (prolin--kreatin--palmitik asit artı CA19-9) ve 7 genli bir lipid/makrofaj risk modeli ile örneklendirilen keşif aşaması imzaları. Ortaya çıkan adaylar genelinde tekrarlayan bir model görülmektedir: biyolojik gerekçeler iyi tanımlanmış olsa da, metodolojik kısıtlamalar (retrospektif veya tek merkezli tasarım, benign karşılaştırıcıların yokluğu, küçük kohortlar ve prospektif doğrulamadaki eksiklikler), keşif veya erken hipotez oluşturma aşamalarının ötesine geçilmesini topluca engellemektedir.
Açıklamalar
Yazarlar herhangi bir çıkar çatışması olmadığını beyan ederler.
Teşekkürler
Çalışma, primer tümör hücrelerinin 3B sferoidlerine dayalı ilaç tarama için Dijital Mikroakışkan platformu (FDCT0001/2025/RID) tarafından finanse edilmiştir.
Kaynaklar
- Siegel RL, Giaquinto AN, Jemal A. Cancer statistics, 2024. CA Cancer J Clin. 2024;74(1):12-49.
- Mackay TM, et al. Implementation of Best Practices in Pancreatic Cancer Care in the Netherlands: A Stepped-Wedge Randomized Clinical Trial. JAMA Surg. 2024;159(4):429-37.
- Latenstein AEJ, et al. Effect of centralization and regionalization of pancreatic surgery on resection rates and survival. Br J Surg. 2021;108(7):826-33.
- Kotecha K, et al. Centralization of Pancreaticoduodenectomy: A Systematic Review and Spline Regression Analysis to Recommend Minimum Volume for a Specialist Pancreas Service. Ann Surg. 2024;279(6):953-60.
- Rahib L, Wehner MR, Matrisian LM, Nead KT. Estimated Projection of US Cancer Incidence and Death to 2040. JAMA Netw Open. 2021;4(4):e214708.
- Han B, Zheng R, Zeng H, et al. Cancer incidence and mortality in China, 2022. J Natl Cancer Cent. 2024;4(1):47-53.
- Sung H, Siegel RL, Rosenberg PS, Jemal A. Emerging cancer trends among young adults in the USA: analysis of a population-based cancer registry. Lancet Public Health. 2019;4(3):e137-47.
- Hughes T, et al. The current and future global burden of cancer among adolescents and young adults: a population-based study. Lancet Oncol. 2024;25(12):1614-24.
- Folkman J. Anti-angiogenesis: new concept for therapy of solid tumors. Annals of Surgery, 1972, 175(3): 409-416.
- Hanahan D, Weinberg RA. Hallmarks of cancer: the next generation. Cell. 2011;144(5):646-74.
- Rhodin JA, Fujita H. Capillary growth in the mesentery of normal young rats. Intravital video and electron microscope analyses. J Submicrosc Cytol Pathol. 1989;21(1):1-34.
- Potente M, Gerhardt H, Carmeliet P. Basic and therapeutic aspects of angiogenesis. Cell. 2011;146(6):873-87.
- De Bock K, et al. Role of PFKFB3-driven glycolysis in vessel sprouting. Cell. 2013;154(3):651-63.
- Jakobsson L, et al. Endothelial cells dynamically compete for the tip cell position during angiogenic sprouting. Nat Cell Biol. 2010;12(10):943-53.
- Lu C, et al. An integrative proteotranscriptomics approach reveals new ADAM9 substrates and downstream pathways 2024;25(4):101538.
- Schoors S, et al. Fatty acid carbon is essential for dNTP synthesis in endothelial cells. Nature. 2015;520(7546):192-7.
- Baum O, et al. VEGF-A promotes intussusceptive angiogenesis in the developing chicken chorioallantoic membrane. Microcirculation. 2010;17(6):447-57.
- Djonov V, Baum O, Burri PH. Vascular remodeling by intussusceptive angiogenesis. Cell Tissue Res. 2003;314(1):107-17.
- Pezzella F, Kerbel RS. On coalescent angiogenesis and the remarkable flexibility of blood vessels. Angiogenesis. 2022;25(1):1-3.
- Nitzsche B, et al. Coalescent angiogenesis—evidence for a novel concept of vascular network maturation. Angiogenesis. 2022;25(1):35-45.
- Sun B, Zhang D, Zhao N, Zhao X. Epithelial-to-endothelial transition and cancer stem cells: two cornerstones of vasculogenic mimicry in malignant tumors. Oncotarget. 2017;8(18):30502-10.
- Maniotis AJ, et al. Vascular channel formation by human melanoma cells in vivo and in vitro: vasculogenic mimicry. Am J Pathol. 1999;155(3):739-52.
- Yang JP, et al. Tumor vasculogenic mimicry predicts poor prognosis in cancer patients: a meta-analysis. Angiogenesis. 2016;19(2):191-200.
- Hexige S, et al. Identification of novel vascular projections with cellular trafficking abilities on the microvasculature of pancreatic ductal adenocarcinoma. J Pathol. 2015;236(2):142-54.
- Olive KP, et al. Inhibition of Hedgehog Signaling Enhances Delivery of Chemotherapy in a Mouse Model of Pancreatic Cancer. Science. 2009;324(5933):1457-61.
- Sofuni A, et al. Differential diagnosis of pancreatic tumors using ultrasound contrast imaging. J Gastroenterol. 2005;40(5):518-25.
- Liu W, Yin B, Liang Z-H, Yu Y, Lu N. Computed tomography perfusion imaging evaluation of angiogenesis in patients with pancreatic adenocarcinoma. World J Clin Cases. 2022;10(8):2393-403.
- Rhim AD, et al. Stromal elements act to restrain, rather than support, pancreatic ductal adenocarcinoma. Cancer Cell. 2014;25(6):735-47.
- Jacobetz MA, et al. Hyaluronan impairs vascular function and drug delivery in a mouse model of pancreatic cancer. Gut. 2013;62(1):112-20.
- Provenzano PP, et al. Enzymatic targeting of the stroma ablates physical barriers to treatment of pancreatic ductal adenocarcinoma. Cancer Cell. 2012;21(3):418-29.
- Nguyen NC, Taalab K, Osman MM. Decreased blood flow with increased metabolic activity: a novel sign of pancreatic tumor aggressiveness. Clin Cancer Res. 2010;16(1):367.
- Büchler P, et al. Hypoxia-inducible factor 1 regulates vascular endothelial growth factor expression in human pancreatic cancer. Pancreas. 2003;26(1):56-64.
- Wei D, et al. Stat3 activation regulates the expression of vascular endothelial growth factor and human pancreatic cancer angiogenesis and metastasis. Oncogene. 2003;22(3):319-29.
- Shibaji T, et al. Prognostic significance of HIF-1 alpha overexpression in human pancreatic cancer. Anticancer Res. 2003;23(6C):4721-7.
- Yang J, et al. HIF-2α promotes the formation of vasculogenic mimicry in pancreatic cancer by regulating the binding of Twist1 to the VE-cadherin promoter. Oncotarget. 2017;8(29):47801-15.
- Neesse A, Algül H, Tuveson DA, Gress TM. Stromal biology and therapy in pancreatic cancer: a changing paradigm. Gut. 2015;64(9):1476-84.
- Wang W-Q, et al. Intratumoral α-SMA enhances the prognostic potency of CD34 associated with maintenance of microvessel integrity in hepatocellular carcinoma and pancreatic cancer. PLoS One. 2013;8(8):e71189.
- Koong AC, et al. Pancreatic tumors show high levels of hypoxia. Int J Radiat Oncol Biol Phys. 2000;48(4):919-22.
- Hu Q, et al. UHRF1 promotes aerobic glycolysis and proliferation via suppression of SIRT4 in pancreatic cancer. Cancer Lett. 2019;452:226-36.
- Raz S, et al. Severe hypoxia induces complete antifolate resistance in carcinoma cells due to cell cycle arrest. Cell Death Dis. 2014;5(2):e1067.
- Parks SK, Mazure NM, Counillon L, Pouysségur J. Hypoxia promotes tumor cell survival in acidic conditions by preserving ATP levels. J Cell Physiol. 2013;228(9):1854-62.
- Jokilehto T, Jaakkola PM. The role of HIF prolyl hydroxylases in tumour growth. J Cell Mol Med. 2010;14(4):758-70.
- Uchida T, et al. Prolonged hypoxia differentially regulates hypoxia-inducible factor (HIF)-1alpha and HIF-2alpha expression in lung epithelial cells: implication of natural antisense HIF-1alpha. J Biol Chem. 2004;279(15):14871-8.
- Bristow RG, Hill RP. Hypoxia and metabolism. Hypoxia, DNA repair and genetic instability. Nat Rev Cancer. 2008;8(3):180-92.
- He G, Jiang Y, Zhang B, Wu G. The effect of HIF-1α on glucose metabolism, growth and apoptosis of pancreatic cancerous cells. Asia Pac J Clin Nutr. 2014;23(1):174-80.
- Tung K-H, et al. CHC promotes tumor growth and angiogenesis through regulation of HIF-1α and VEGF signaling. Cancer Lett. 2013;331(1):58-67.
- Kitamoto S, et al. MUC1 enhances hypoxia-driven angiogenesis through the regulation of multiple proangiogenic factors. Oncogene. 2013;32(39):4614-21.
- Shukla SK, et al. MUC1 and HIF-1alpha Signaling Crosstalk Induces Anabolic Glucose Metabolism to Impart Gemcitabine Resistance to Pancreatic Cancer. Cancer Cell. 2017;32(1):71-87.e7.
- Shi S, et al. VEGF Promotes Glycolysis in Pancreatic Cancer via HIF1α Up-Regulation. Curr Mol Med. 2016;16(4):394-403.
- Logsdon DP, et al. Blocking HIF signaling via novel inhibitors of CA9 and APE1/Ref-1 dramatically affects pancreatic cancer cell survival. Sci Rep. 2018;8:13759.
- Logsdon DP, et al. Regulation of HIF1α under Hypoxia by APE1/Ref-1 Impacts CA9 Expression: Dual Targeting in Patient-Derived 3D Pancreatic Cancer Models. Mol Cancer Ther. 2016;15(11):2722-32.
- Azoitei N, et al. PKM2 promotes tumor angiogenesis by regulating HIF-1α through NF-κB activation. Mol Cancer. 2016;15(1):3.
- Chang LH, Pan SL, Lai CY, Tsai AC, Teng CM. Activated PAR-2 regulates pancreatic cancer progression through ILK/HIF-α-induced TGF-α expression and MEK/VEGF-A-mediated angiogenesis. Am J Pathol. 2013;183(2):566-75.
- McDonald PC, et al. Regulation of pH by Carbonic Anhydrase 9 Mediates Survival of Pancreatic Cancer Cells With Activated KRAS in Response to Hypoxia. Gastroenterology. 2019;157(3):823-37.
- Yang J, et al. β-Pentagalloyl-Glucose Sabotages Pancreatic Cancer Cells and Ameliorates Cachexia in Tumor-Bearing Mice. 2019;47(3):675-689
- Ren H, Zhao T, Sun J. The CX3CL1/CX3CR1 reprograms glucose metabolism through HIF-1 pathway in pancreatic adenocarcinoma[J/OL]. Journal of Cellular Biochemistry, 2013, 114(11): 2603-2611.
- Li X, et al. Extracellular lumican inhibits pancreatic cancer cell growth and is associated with prolonged survival after surgery. 2014 Dec 15;20(24):6529-40.
- Maruggi M, et al. Absence of HIF1A Leads to Glycogen Accumulation and an Inflammatory Response That Enables Pancreatic Tumor Growth. Cancer Res. 2019;79(22):5839-48.
- Kim B, Li J, Jang C, Arany Z. Glutamine fuels proliferation but not migration of endothelial cells. EMBO J. 2017;36(16):2321-33.
- Kay EJ, et al. Cancer-associated fibroblasts require proline synthesis by PYCR1 for the deposition of pro-tumorigenic extracellular matrix. Nat Metab. 2022;4(6):693-710.
- Guo D, et al. Vascular endothelial growth factor signaling requires glycine to promote angiogenesis. Sci Rep. 2017;7(1):14749.
- Rose ML, Madren J, Bunzendahl H, Thurman RG. Dietary glycine inhibits the growth of B16 melanoma tumors in mice. Carcinogenesis. 1999;20(5):793-8.
- Morris SM. Recent advances in arginine metabolism: roles and regulation of the arginases. Br J Pharmacol. 2009;157(6):922-30.
- Vandekeere S, et al. Serine Synthesis via PHGDH Is Essential for Heme Production in Endothelial Cells. Cell Metab. 2018;28(4):573-587.e13.
- Cantelmo AR, et al. Inhibition of the Glycolytic Activator PFKFB3 in Endothelium Induces Tumor Vessel Normalization, Impairs Metastasis, and Improves Chemotherapy. Cancer Cell. 2016;30(6):968-85.
- Mishra RC, et al. L-Serine lowers while glycine increases blood pressure in chronic L-NAME-treated and spontaneously hypertensive rats. J Hypertens. 2008;26(12):2339-48.
- Taylor MW, Feng GS. Relationship between interferon-gamma, indoleamine 2,3-dioxygenase, and tryptophan catabolism. FASEB J. 1991;5(11):2516-22.
- Dey S, et al. IDO1 Signaling through GCN2 in a Subpopulation of Gr-1+ Cells Shifts the IFNγ/IL6 Balance to Promote Neovascularization. Cancer Immunol Res. 2021;9(5):514-28.
- Vander Heiden MG, DeBerardinis RJ. Understanding the Intersections between Metabolism and Cancer Biology. Cell. 2017;168(4):657-69.
- Bruning U, et al. Impairment of Angiogenesis by Fatty Acid Synthase Inhibition Involves mTOR Malonylation. Cell Metab. 2018;28(6):866-880.e15.
- Carracedo A, Cantley LC, Pandolfi PP. Cancer metabolism: fatty acid oxidation in the limelight. Nat Rev Cancer. 2013;13(4):227-32.
- Mills GB, Moolenaar WH. The emerging role of lysophosphatidic acid in cancer. Nat Rev Cancer. 2003;3(8):582-91.
- Chandel NS, et al. Reactive oxygen species generated at mitochondrial complex III stabilize hypoxia-inducible factor-1alpha during hypoxia: a mechanism of O2 sensing. J Biol Chem. 2000;275(33):25130-8.
- Walther TC, Farese RV. Lipid droplets and cellular lipid metabolism. Annu Rev Biochem. 2012;81:687-714.
- Gabrilovich DI, Nagaraj S. Myeloid-derived suppressor cells as regulators of the immune system. Nat Rev Immunol. 2009;9(3):162-74.
- Yang J, et al. The enhancement of glycolysis regulates pancreatic cancer metastasis. Cell Mol Life Sci. 2019;77(2):305-21.
- Sanmarco LM, et al. Lactate limits CNS autoimmunity by stabilizing HIF-1α in dendritic cells. Nature. 2023;620(7975):881-9.
- Brown TP, et al. The lactate receptor GPR81 promotes breast cancer growth via a paracrine mechanism involving antigen-presenting cells in the tumor microenvironment. Oncogene 2020bz;39:3292-304.
- Hoque R, et al. Lactate Reduces Organ Injury in Toll-like Receptor- and Inflammasome-Mediated Inflammation via GPR81-mediated Suppression of Innate Immunity. Gastroenterology 2014ca;146:1763-74.
- Yang X, et al. Lactate-Modulated Immunosuppression of Myeloid-Derived Suppressor Cells Contributes to the Radioresistance of Pancreatic Cancer. Cancer Immunol Res 2020cb;8:1440-51.
- Yang L, et al. Lactate Metabolism: The String-Puller for the Development of Pancreatic Cancer. Biology (Basel). 2025;14(9):1213.
- Gao F, et al. Lactate metabolism reprogramming in PDAC: Potential for tumor therapy. Biochim Biophys Acta Rev Cancer. 2025;1880:189373.
- Chen Q, et al. Targeting lactylation and the STAT3/CCL2 axis to overcome immunotherapy resistance in pancreatic ductal adenocarcinoma. J Clin Invest. 2025;135(7):e191422.
- Spencer L, et al. The effect of omega-3 FAs on tumour angiogenesis and their therapeutic potential. Eur J Cancer. 2009;45(14):2077-86.
- Eibl G, et al. PGE2 is generated by specific COX-2 activity and increases VEGF production in COX-2-expressing human pancreatic cancer cells. Biochem Biophys Res Commun. 2003;306(4):887-97.
- Wang M, et al. FABP4 in lipid metabolism and the tumor microenvironment: mechanisms and therapeutic potential. Lipids Health Dis. 2025;25(1):29.
- Gardner GL, Stuart JA. Tumor microenvironment-like conditions alter pancreatic cancer cell metabolism and behavior. Am J Physiol Cell Physiol. 2024;327(11):C959-78.
- Wiewiora M, et al. Evaluations of the combined use of blood- and tissue-based protein biomarkers for pancreatic cancer. Clin Hemorheol Microcirc. 2024;86(4):383-93.
- Hughes CS, Blyuss O, Kocher HM. Plasma vascular endothelial growth factor levels are a potential therapy-response biomarker for pancreatic cancer. Front Oncol. 2025;15:1672385.
- Jiang W, et al. Aberrant lactate dehydrogenase A signaling contributes metabolic signatures in pancreatic cancer. Ann Transl Med. 2021;9(4):358.
- Zhao R, et al. Biomarkers for pancreatic cancer based on tissue and serum metabolomics analysis in a multicenter study. Cancer Med. 2023;12(5):5158-71.
- Wu L, et al. Identification of prognostic and therapeutic biomarkers associated with macrophage and lipid metabolism in pancreatic cancer. Sci Rep. 2025;15:14584.
- Ballehaninna UK, Chamberlain RS. The clinical utility of serum CA 19-9 in the diagnosis, prognosis and management of pancreatic adenocarcinoma: An evidence based appraisal. J Gastrointest Oncol 2012da;3:105-19.
- Dutta P, et al. Combining Hyperpolarized Real-Time Metabolic Imaging and NMR Spectroscopy to Identify Metabolic Biomarkers in Pancreatic Cancer. J Proteome Res. 2019;18(7):2826-34.
- Shakerian N, et al. Current Understanding of Therapeutic and Diagnostic Applications of Exosomes in Pancreatic Cancer. Pancreas. 2025;54(3):e255-67.
- Grobbelaar C, Steenkamp V, Mabeta P. Vascular Endothelial Growth Factor Receptors in the Vascularization of Pancreatic Tumors: Implications for Prognosis and Therapy. Curr Issues Mol Biol. 2025;47(3):179.
- Kindler HL, et al. Gemcitabine Plus Bevacizumab Compared With Gemcitabine Plus Placebo in Patients With Advanced Pancreatic Cancer: Phase III Trial of the Cancer and Leukemia Group B (CALGB 80303). J Clin Oncol. 2010;28(22):3617-22.
- Van Cutsem E, et al. Phase III trial of bevacizumab in combination with gemcitabine and erlotinib in patients with metastatic pancreatic cancer. J Clin Oncol. 2009;27(15):2231-7.
- Rougier P, et al. Randomised, placebo-controlled, double-blind, parallel-group phase III study evaluating aflibercept in patients receiving first-line treatment with gemcitabine for metastatic pancreatic cancer. Eur J Cancer. 2013;49(12):2633-42.
- Spano J-P, et al. Efficacy of gemcitabine plus axitinib compared with gemcitabine alone in patients with advanced pancreatic cancer: an open-label randomised phase II study. Lancet. 2008;371(9630):2101-8.
- Bergers G, Hanahan D. Modes of resistance to anti-angiogenic therapy. Nat Rev Cancer. 2008;8(8):592-603.
- Sun X, et al. Endothelial-like cancer-associated fibroblasts facilitate pancreatic cancer metastasis via vasculogenic mimicry and paracrine signalling. Gut. 2025;74(9):1437-51.
- Liu C, et al. Lactate inhibits lipolysis in fat cells through activation of an orphan G-protein-coupled receptor, GPR81. J Biol Chem 2009cx;284:2811-22.
- Roland CL, et al. Cell surface lactate receptor GPR81 is crucial for cancer cell survival. Cancer Res. 2014;74(18):5301-10.
- Swierczynski J, Hebanowska A, Sledzinski T. Role of abnormal lipid metabolism in development, progression, diagnosis and therapy of pancreatic cancer. World J Gastroenterol. 2014;20(9):2279-303.