Bu derleme; cerrahi yaklaşımlar, radyoterapi ve hedefe yönelik tedaviler dahil olmak üzere, intrakraniyal kordoma'nın patolojik sınıflandırılması ve tedavisindeki son gelişmelere ilişkin klinik ve translasyonel kanıtları sentezlemektedir.
Derleme makalesi
İntrakraniyal Kordoma'nın Patolojik Sınıflandırması ve Tedavisindeki Yeni Gelişmeler
Bu makalede
Özet
Özet
Kordoma, Gözetim, Epidemiyoloji ve Sonuçlar (SEER) veri tabanına göre yıllık insidansı 100.000 kişide yaklaşık 0,08 olan nadir bir malign kemik tümörüdür ve intrakraniyal kordoma, tüm kordoma vakalarının yaklaşık üçte birini oluşturur. Nadir görülmesi, özellikle yaygın olmayan patolojik alt tipler başta olmak üzere hastalığın anlaşılmasını kısıtlamıştır ve patolojik sınıflandırma ile optimal tedavi stratejilerine ilişkin evrensel bir konsensüs sağlanamamıştır. İntrakraniyal kordoma ayrıca, klinik yönetimi karmaşıklaştıran gross total rezeksiyonun başarılmasındaki zorluk, konvansiyonel radyoterapi ve kemoterapiye karşı direnç ve yüksek nüks oranı ile karakterize edilir. Bu anlatısal derleme, cerrahi yaklaşımlar, radyoterapi ve hedefe yönelik tedaviler üzerinde durarak intrakraniyal kordomanın patolojik sınıflandırmasını ve tedavisini ele alan klinik çalışmaları ve translasyonel araştırmaları sentezlemektedir. Patolojik alt tiplerin daha detaylı karakterizasyonu; nöroendoskopik cerrahi, proton demeti tedavisi, karbon iyon radyoterapisi ve moleküler düzeyde hedeflenmiş tedavi alanındaki gelişmelerle birlikte, hastalık sınıflandırması ve yönetimine yönelik mevcut yaklaşımları genişletmiştir. Bu gelişmelerin değerlendirilmesi, intrakraniyal kordomanın tanı ve tedavisindeki güncel stratejilere ve mevcut zorluklara dair güncellenmiş bir genel bakış sunmaktadır.
Giriş
Kordoma, notokord dokusu kalıntılarından köken alan, nadir görülen, lokal olarak agresif, malign bir kemik tümörüdür. Gözetim, Epidemiyoloji ve Sonuçlar (SEER) veri tabanına göre, yıllık insidans 100.000 kişide yaklaşık 0,08'dir ve primer malign kemik tümörlerinin %1-4'ünü oluşturur1,2. Kordomalar ağırlıklı olarak klivus, omurga ve sakrokoksigeal bölge dahil olmak üzere aksiyel iskelette görülür. İntrakraniyal kordomalar, tüm kordomaların yaklaşık %27-42'sini oluşturur ve genellikle nadiren metastaz yapan, yavaş büyüyen tümörlerdir1,3,4,5,6,7. Bununla birlikte, konvansiyonel radyoterapi ve kemoterapiye karşı direnç, tam cerrahi rezeksiyon gerçekleştirmenin zorluğu ile birlikte, yaklaşık %30-51 oranında bir nüks oranına katkıda bulunur8,9,10,11,12,13,14,15.
Kordomalar patolojik olarak üç alt türe ayrılır: konvansiyonel veya klasik kordoma, düşük diferansiyasyonlu kordoma ve dediferansiye kordoma. Konvansiyonel kordoma, nispeten daha iyi bir prognozla ilişkilidir ve mümkün olduğunda öncelikle tam cerrahi rezeksiyonla yönetilir. Buna karşılık, düşük diferansiyasyonlu ve dediferansiye kordomalar daha agresif davranışlar ve daha kötü klinik sonuçlar sergiler; cerrahi, radyoterapi ve hedefli tedavi dahil olmak üzere multimodal tedavi gerektirebilirler. Bu nedenle, patolojik sınıflandırma, tedavi seçiminde ve klinik yönetimde önemli bir role sahiptir. Bu derleme, patolojik alt tür ile terapötik strateji arasındaki ilişkiye vurgu yaparak, intrakranial kordomanın patolojik karakterizasyonu ve tedavisindeki güncel gelişmeleri incelemektedir.
İnceleme ve perspektif
1. Sınıflandırma
- Konvansiyonel/klasik kordoma
Konvansiyonel kordoma, en yaygın patolojik alt tiptir.16,17Mikroskobik olarak tümör, esas olarak miksoid bir stroma içine gömülmüş ve fibröz septalarla ayrılmış lobüller şeklinde düzenlenmiş epitelioid hücrelerden oluşur.11Bu epitelioid hücreler karakteristik olarak vakuollü sitoplazma içerirler ve ilk olarak 1857 yılında Alman patolog Rudolf Virchow tarafından tanımlanan bir özellik olan fizalifor veya vakuollü hücreler olarak adlandırılırlar.18Bazı kordomalar, hem vakuollü sitomorfoloji hem de hyalin kartilajinöz matriks sergiler ve histolojik olarak kondrosarkoma ile benzerlik gösterir; bu tümörler kondroid kordomalar olarak adlandırılır.6,19Kondroid kordoma daha önce bağımsız bir patolojik alt tip olarak sınıflandırılmıştı ancak kemik ve yumuşak doku tümörlerinin en güncel Dünya Sağlık Örgütü (WHO) sınıflandırmasında konvansiyonel kordoma kapsamında yer almaktadır. Erken dönem çalışmalar kondroid kordoma için konvansiyonel kordomaya kıyasla daha olumlu bir prognoz öngörmüş olsa da daha yakın tarihli çalışmalar iki grup arasında prognostik farkların minimal olduğunu göstermektedir.20,21,22,23İyi diferansiye konvansiyonel kordoma, histolojik olarak daha olumlu bir prognoza sahip olan ve genellikle cerrahi müdahale gerektirmeyen benign notokordal hücreli tümörü (BNCT) andırabilir; bu durum, dikkatli bir ayırıcı tanının önemini ortaya koymaktadır. Konvansiyonel kordoma, 4-7 yıllık medyan genel sağkalım ve yaklaşık %40-60'lık 10 yıllık sağkalım oranı ile üç kordoma alt tipi arasında en olumlu prognoza sahip olanıdır.12. - Kötü diferansiye kordoma
Kötü diferansiye kordoma, oldukça nadir görülen bir alt tiptir. 1980'li ve 1990'lı yıllarda Sibley, Coffin ve meslektaşları, çocuklarda kordomanın karakteristik vakuollü hücrelerinden yoksun olan ancak sitokeratin, vimentin ve S-100 proteini pozitifliği dahil olmak üzere kordoma ile uyumlu immünohistokimyasal özellikler gösteren malign kafa tabanı tümörleri bildirmişlerdir24,25. Sonuç olarak, ayrı bir patolojik alt tip olarak sınıflandırılması uzun bir süre tartışmalı kalmış ve literatürde sellüler kordoma ve atipik kordoma gibi heterojen terimler kullanılmıştır.24,25,26,27,28,29Kötü diferansiye kordoma, 2020 WHO Yumuşak Doku ve Kemik Tümörleri Sınıflandırması ile ayrı bir alt tip olarak resmen tanınmıştır. Mikroskobik olarak tümör hücreleri rhabdoid ve yüzük hücreli özellikler sergiler, konvansiyonel kordomanın karakteristik vakuollü hücrelerinden yoksundur ve nadiren müsinöz matriks gösterir.30,31,32Bu alt tip, konvansiyonel kordomaya göre önemli ölçüde daha kötü bir prognoz ile ilişkilidir. Hoch ve ark. tarafından yapılan bir çalışmada,lele diferansiye kordoma olan 6 hastadan 5'i ölmüştür ve bu durum %83'lük bir mortalite oranına karşılık gelmektedir; 2 hastada akciğer metastazları gelişmiş ve hayatta kalan tek hastada servikal lenf nodu metastazı gelişmiştir.33Ortalama genel sağkalımın yaklaşık 9-53 ay arasında olduğu bildirilmiştir.32,34,35. - Dediferansiye kordoma
Dediferansiye kordoma, yaygın olarak yetişkinleri etkileyen bir diğer nadir patolojik alt tiptir. Histopatolojik olarak bu tümörler, klasik vakuollü kordoma hücrelerinin, iğsi veya pleomorfik hücrelerden oluşan yüksek dereceli sarkomatöz bir bileşenle birlikte bulunduğu bifazik morfoloji ile karakterizedir. İki bileşen, kordomatöz diferansiyasyondan sarkomatöz diferansiyasyona geçişi gösteren transitional bölgeler sergilerken belirgin sınırlarını korurlar.36İmmünohistokimyasal olarak, konvansiyonel bileşen konvansiyonel kordomayı andırırken, sarkomatöz bileşen Brachyury ekspresyonu kaybı gösterir ve sitokeratin için negatiftir.37. Heffelfinger ve ark. bu sarkomatöz transformasyonu “dediferansiyasyon” olarak adlandırmışlar ve sonraki çalışmalarda yaygın olarak “dediferansiye kordoma” terimi benimsenmiştir6,38,39,40Sarkomatoid kordoma ve anaplastik kordoma gibi terimler de kullanılmıştır. "Anaplastik kordoma" bazı çalışmalarda az diferansiye kordomayı ifade ettiği için, birbiriyle örtüşen bu terimlerin kullanılmaya devam edilmesi önerilmemektedir.41Dediferansiye kordoma, tanı sonrası medyan genel sağkalım süresinin genellikle 24 aydan kısa olmasıyla, kordoma alt tipleri arasında en agresif klinik seyri ve en kötü prognozu sergileyen tiptir.38,42.
2. İmmünohistokimya ve moleküler biyoloji
Brachyury geni, T-box (TBX) gen ailesine aittir ve kodladığı protein notokord gelişimi için önemlidir43,44,45. Brachyury ekspresyonu embriyonik notokord ve kordoma ile oldukça sınırlıdır, bu da bir tanısal belirteç olarak yüksek hassasiyet ve özgünlük sağlar22,43,45,46. Bu nedenle Brachyury, kordomayı diğer tümörlerden ayırt etmek için önemli bir immünohistokimyasal belirteçtir. Ekspresyonu aynı zamanda kordomanın notokordal kökenini destekleyen moleküler kanıtlar sunar. Bazı çalışmalar, Brachyury-negatif kordomaların, Brachyury-pozitif tümörlere göre daha kötü bir prognoz ile ilişkili olduğunu öne sürmüştür46. Ancak, bu ilişki yalnızca sınırlı sayıda çalışmada bildirilmiş olup daha fazla doğrulanması gerekmektedir.
SWI/SNF-ilişkili, matrisle ilişkili, aktin bağımlı kromatin düzenleyicisi, alt aile B, üye 1 (SMARCB1), switch/sucrose-non-fermentable (SWI/SNF) kromatin yeniden şekillendirme kompleksinin temel bir bileşenidir. Bu tümör baskılayıcı genin kaybı, atipik teratoid ve rabdoid tümörlerin gelişimi ile güçlü bir şekilde ilişkilidir34,47. SMARCB1 genellikle kötü diferansiye kordoma dışındaki kordoma alt tiplerinde korunur ve bu nedenle kötü diferansiye kordomanın diğer alt tiplerden ayırt edilmesine yardımcı olabilir34,48. Kordomalar ayrıca karakteristik olarak sitokeratin eksprese eder ve çoğu epiteliyal membran antijenini (EMA) ve S100 proteinini eksprese eder21,46,49,50. Bu immünohistokimyasal markerlar, kordomanın diğer tümörlerden ayırt edilmesine yardımcı olur. Kordomanın patolojik alt tipleri ve immünohistokimyasal özellikleri Tablo 1'de özetlenmiştir.
| Tür | Yüksek Riskli Popülasyon | Patolojik Özellikler | İmmünohistokimya/Moleküler Biyoloji | Prognoz |
| Konvansiyonel kordoma | Yetişkinler | Vakuollü hücreler mevcuttur | Brachyury, sitokeratin, S100 proteini ve SMARCB1 için pozitif | Üç alt tip arasında en elverişli olanı |
| Kötü diferansiye kordoma | Çocuklar ve ergenler | Karakteristik vakuollü hücrelerin yokluğu | SMARCB1 Kaybı | Orta Seviye |
| Dediferansiye kordoma | Yetişkinler | Hem vakuollü kordoma hücreleri hem de yüksek dereceli sarkomatöz bir bileşen içerir | Konvansiyonel bileşen konvansiyonel kordomaya benzer; dediferansiye bileşen Brachyury kaybı gösterir ve sitokeratin için negatiftir. | Yetersiz |
Tablo 1: Kordomanın patolojik alt tipleri ve immünohistokimyasal özellikleri. Kordomanın patolojik alt tiplerinin ve temel immünohistokimyasal özelliklerinin özeti. SMARCB1, SWI/SNF ile ilişkili, matrise ilişkili, kromatinin aktin bağımlı düzenleyicisi, alt aile B, üye 1.
3. Terapi
- Cerrahi Tedavi
Cerrahi rezeksiyon, intrakraniyal kordoma için temel tedavi yöntemi olmaya devam etmektedir. İntrakraniyal kordomalar sıklıkla, kritik nöral ve vasküler yapıların tümörünle tam rezeksiyonunu teknik olarak zorlaştırdığı klivusta ortaya çıkar. Rezeksiyonun kapsamı, önemli bir prognostik faktördür.51Bu doğrultuda, maksimal güvenli rezeksiyon, cerrahi yönetimin temel hedefi olmaya devam etmektedir.
Cerrahi yaklaşımlar genel olarak anterior, lateral ve posterior şeklinde kategorize edilebilir.52,53,54Beijing Tiantan Hastanesi'nden elde edilen veriler, intrakraniyal kordomaların yaklaşık %60'ının klivusun üst üçte ikilik kısmında ortaya çıktığını göstermektedir.55Bu nedenle, birçok intrakraniyal kordoma, çevredeki anatomik yapıları koruyarak tümör rezeksiyonuna olanak tanıyan ventral transnazal transsfenoidal bir yol aracılığıyla erişilebilir. Transsfenoidal cerrahi, endoskopik destekli veya mikroskobik destekli teknikler kullanılarak gerçekleştirilebilir. Komotar tarafından yapılan sistematik bir incelemede ve ark. intrakraniyal kordoma olan 766 hastadaki sonuçları analiz etmiş ve endoskopik endonazal cerrahinin (EES), geleneksel açık cerrahiye kıyasla daha yüksek bir brüt total rezeksiyon (GTR) oranı (%61,0) sağladığını bildirmişlerdir karşı 48.1%)56EES sonrası bildirilen sinir yaralanması, beyin omurilik sıvısı (BOS) sızıntısı ve menenjit insidansları sırasıyla %1,3, %5,0 ve %0,9 iken; açık cerrahi sonrası bu oranlar %24,2, %10,7 ve %5,9 olarak gerçekleşmiştir.56Mortalite ve nüks oranları, EES kohortlarında açık cerrahi kohortlarına göre daha düşüktü (%4,7 karşı %21,6 ve %16,8 karşı sırasıyla %40)56Zatürre, sepsis, diabetes insipidus, yara enfeksiyonu veya hidrosefali açısından istatistiksel olarak anlamlı bir fark bildirilmemiştir.56Serbest yağ greftleri, dural defektlerin onarılmasına, BOS sızıntısının azaltılmasına ve dural defektler boyunca fiziksel bir bariyer sağlanmasına yardımcı olabilir.55.
EES'nin kısıtlamaları öncelikle tümörün konumuna, infiltrasyonun kapsamına ve tümör boyutuna ilişkilidir. Kordomlar daha sık üst ve orta klivusta yer alsa da, yaklaşık üçte biri alt klivusta görülür.9,55Alt klivus, transsfenoidal yaklaşımın distal ucunda yer alır ve bu durum tam rezeksiyonu daha zor hale getirebilir. Cerrahi sonrası rezidüel tümör ve nüks oranlarının, alt klivus kordomaları için üst ve orta klivus tümörlerine göre daha yüksek olduğu bildirilmiştir.8Bu gibi durumlarda, far-lateral yaklaşım değerlendirilebilir. Tümör infiltrasyonu da yaklaşım seçimini etkiler. Bir tümör klivusun ötesine bilateral olarak uzandığında, endoskopik yaklaşım yoluyla elde edilebilen operasyon alanı ve görüş alanı sınırlı olabilir. Bu nedenle alternatif yaklaşımlar tanımlanmıştır. Optik sinirin lateraline uzanan tümörler için orbitofrontal kraniyotomi önerilmiş; karotis arterin lateraline uzanan tümörler için ise far-lateral veya posterior transpetröz yaklaşımlar değerlendirilebilir.57Tümör boyutu bir başka önemli faktördür. Çapı 4 cm'den büyük veya hacmi 80 cm³'ü aşan kordomalar3 yalnızca EES kullanılarak tamamen rezeke edilmesi zor olabilir ve kombine cerrahi yaklaşımlar gerektirebilir58.
Bu nedenle EES, üst ve orta klivus kordomaları için önemli bir cerrahi seçenektir. Alt klivusta yerleşmiş tümörler, aşırı boyutlu tümörler veya geniş bilateral invazyonu olan tümörler için cerrahi yaklaşım, anatomik ve biyolojik özelliklere göre bireyselleştirilmelidir. Cerrahi yaklaşımları karşılaştıran kanıtlar, kordomanın nadir görülmesi ve geniş ölçekli randomize kontrollü çalışmaların eksikliği nedeniyle sınırlı kalmaktadır. Birkaç meta-analizin yanı sıra, en büyük tek merkezli seri Beijing Tiantan Hospital tarafından bildirilmiştir. Çalışmalar arasında rezeksiyon kapsamı ve rezidüel tümör tanımlarındaki farklılıklar, sonuçların doğrudan karşılaştırılmasını daha da kısıtlamaktadır. Bu nedenle, farklı cerrahi yaklaşımların göreli avantajlarını ve kısıtlamalarını netleştirmek için standartlaştırılmış sonuç tanımları kullanan daha geniş kapsamlı çok merkezli çalışmalara ihtiyaç vardır. - Radyoterapi
Konvansiyonel radyoterapi, intrakraniyal kordomada sınırlı etkinliğe sahiptir. Proton demeti tedavisi (PBT) ve karbon iyon radyoterapisinin (CIRT), nüks oranlarının azalması ve sağkalım sonuçlarının iyileşmesi ile ilişkili olduğu görülmüştür.23,32Bu parçacık tabanlı yaklaşımlar, radyasyon yolunun sonunda Bragg piki olarak bilinen konsantre bir enerji birikimi oluşturarak, komşu normal dokuların radyasyona maruz kalmasını azaltırken tümöre terapötik bir doz verilmesine olanak tanır.59,60,61PBT ve CIRT; spinal, sakral ve intrakraniyal kordoma popülasyonlarında değerlendirilmiştir.62,63,64,65,66,67Rodrigues tarafından gerçekleştirilen sistematik bir inceleme ve meta-analiz ve ark. PBT için %83 ve CIRT için %89 oranında 5 yıllık genel sağkalım (OS) oranları ile sırasıyla %84 ve %81 oranında 5 yıllık progresyonsuz sağkalım (PFS) oranları bildirilmiştir67PBT ve CIRT, erişilebilirliklerini sınırlayan özel tesislere ve büyük parçacık hızlandırıcılara ihtiyaç duymaktadır. Modalite seçimi ve doz reçetelendirmesi dahil olmak üzere standart radyoterapi protokolleri de henüz oluşturulmamıştır. Önceki çalışmalar sıklıkla ekstrakraniyal kordoma popülasyonlarını değerlendirmişken, özellikle intrakraniyal kordomaya odaklanan kanıtlar nispeten sınırlı kalmıştır.67,68,69Bu faktörler, partikül radyoterapi yaklaşımlarının daha geniş çapta uygulanmasını ve doğrudan karşılaştırılmasını kısıtlamaya devam etmektedir. - Farmakoterapi
- Hedefe Yönelik Tedaviler
Kordomada değerlendirilen hedefli tedaviler arasında trombosit kaynaklı büyüme faktörü reseptörü (PDGFR), epidermal büyüme faktörü reseptörü (EGFR) ve vasküler endotelyal büyüme faktörü reseptörü (VEGFR) inhibitörleri yer almaktadır.
İmatinib mezilat, PDGFR'yi hedef alan bir tirozin kinaz inhibitörüdür (TKI) ve kordoma üzerinde yaygın olarak çalışılmıştır.70,71Bildirilen kısmi yanıt (PR) oranları %0-5, stabil hastalık (SD) oranları %69-74 ve progresif hastalık (PD) oranları %26-28 arasında değişmektedir; medyan PFS yaklaşık 9 ay, OS ise yaklaşık 30-35 ay arasındadır.72,73,74Imatinib ayrıca, everolimus veya sirolimus gibi memeli hedef rapamisin (mTOR) inhibitörleri ve siklofosfamid ile kombinasyon şeklinde de değerlendirilmiştir.75,76,77Bir diğer PDGFR inhibitörü olan Dasatinib, kordomada da değerlendirilmiştir. 32 hastanın yer aldığı faz 2 çalışmada, medyan PFS 6,3 ay iken 2 yıllık ve 5 yıllık OS oranları sırasıyla %43 ve %18 olarak gerçekleşmiştir.78.
Kordomada değerlendirilen EGFR inhibitörleri arasında erlotinib, lapatinib ve cetuximab yer almaktadır. Erlotinib için klinik kanıtlar sınırlı kalmaya devam etmektedir. Erlotinib monoterapisi alan ve Katı Tümörlerde Yanıt Değerlendirme Kriterleri'ne (RECIST) göre değerlendirilen beş hastanın yer aldığı bir çalışmada, bir hastada PR ve dört hastada SD gözlemlenmiştir.74Erlotinib ayrıca cetuximab, linsitinib ve diğer ajanlarla kombinasyon halinde değerlendirilmiştir.79,80,81,82,83,84Stacchiotti tarafından yürütülen bir evre II klinik çalışma ve ark. lapatinib monoterapisini değerlendirmiş ve sırasıyla %40 PR, %50 SD ve %10 PD oranları ile 8 aylık medyan PFS ve 25 aylık medyan OS bildirmişlerdir85Kordomada cetuximab, gefitinib ve diğer EGFR inhibitörleri de rapor edilmiş olsa da mevcut kanıtlar sınırlı kalmaktadır ve daha fazla araştırmaya ihtiyaç vardır.86,87.
Sorafenib, VEGFR ve PDGFR'yi hedefleyen bir TKI'dır88,8927 hastanın katıldığı bir faz 2 çalışmasında; PR oranı %4, 6 aylık PFS oranı %85,35, 6 aylık OS oranı %100, 9 aylık PFS oranı yaklaşık %73 ve 12 aylık OS oranı yaklaşık %86,5 idi.89Bir başka klinik çalışma; sırasıyla %9 PR, %82 SD ve %9 PD oranları bildirmiştir.74Sunitinib ve pazopanib, benzer farmakolojik mekanizmalara sahip diğer çok hedefli TKI'lardır.90,91,92Sunitinib için bildirilen SD ve PD oranları sırasıyla %44 ve %56 iken, pazopanib için SD ve PD oranlarının her ikisi de %50'ydi; bazı hastalarda 15 aya kadar PFS bildirilmiştir.93,94.
Toplu olarak, mevcut çalışmalar PDGFR, EGFR ve VEGFR'yi hedefleyen tedavilerin potansiyel hastalık kontrol aktivitesine işaret etmektedir. Ancak, kanıt tabanı küçük örneklem büyüklükleri, vaka raporları ve retrospektif analizler nedeniyle sınırlı kalmaktadır. En büyük faz 2 çalışma 56 hastayı kapsamış olup, bu durum geniş kapsamlı sistematik klinik çalışmaların eksikliğini ortaya koymaktadır. Çoğu çalışma ayrıca, ileri evre kordomayı patolojik alt tipe göre tabakalama yapmaksızın değerlendirmiştir. Sonuç olarak, bu ajanların farklı patolojik alt tiplerdeki terapötik aktivitesi yetersiz şekilde tanımlanmış durumdadır. Vaka raporu olmayan seçilmiş çalışmalar şurada özetlenmiştir: Tablo 2Kordomada değerlendirilen hedefe yönelik tedaviler arasında trombosit kaynaklı büyüme faktörü reseptörü (PDGFR), epidermal büyüme faktörü reseptörü (EGFR) ve vasküler endotelyal büyüme faktörü reseptörü (VEGFR) inhibitörleri yer almaktadır (Şekil 1). - Sitotoksik ilaçlar
Kamptothesin bazlı ajanlar ve alkilleyici ajanlar da kordomada değerlendirilmiştir. İleri evre veya metastatik kordoma hastalarında oral 9-nitrokamptothesin ile yapılan bir faz II çalışmasında, medyan PFS'nin 9,9 hafta olduğu, 3 ve 6 aylık PFS oranlarının ise sırasıyla %47 ve %33 olduğu bildirilmiştir.95Küçük bir retrospektif seride Dhall ve ark. postoperatif siklofosfamid ve etoposid ile tedavi edilen üç hasta tanımlanmıştır; medyan takip süresinin 9 yıl ve takip aralığının 6-13 yıl olduğu uzun dönem izlem boyunca tüm hastalar nükssüz kalmıştır96Başka bir rapor; vincristine, cyclophosphamide ve etoposide ile tedavi edilen pediatrik bir hastada tam remisyon bildirdi; manyetik rezonans görüntüleme 3. ayda tümör küçülmesi, 12. ve 30. ay takiplerinde ise saptanabilir tümör olmadığını gösterdi.97Antrasiklinlerin ve cisplatinin de bazı hastalarda kısmi yanıtlar oluşturduğu bildirilmiştir. Ancak, bu raporlar büyük ölçüdele kötü diferansiye veya dediferansiye kordomaları kapsamakta olup mevcut kanıtlar sınırlı kalmaya devam etmektedir. - Diğer ilaçlar
Palbosiklib, bir siklin bağımlı kinaz (CDK) inhibitörüdür. CDK'lar, hücre döngüsü regülasyonu ve transkripsiyonda yer alan serin/treonin kinazlardır. Chordomaların bir alt kümesinde CDKN2A ve CDKN2B'nin homozigot delesyonu bildirilmiştir ve bu durum, değişmiş CDK aktivitesi ve tümör proliferasyonu ile ilişkilidir.98Palbosiklib, kordoma hücre hatlarında ve hasta kaynaklı zenograftlarda değerlendirilmiş olup ayrıca bir faz 2 klinik çalışması da başlatılmıştır.99,100,101,102.
İncelenmekte olan immünoterapötik yaklaşımlar arasında immün kontrol noktası inhibitörleri, T-hücre tedavileri, monoklonal antikorlar ve Brachyury'yi hedefleyen aşı tedavileri yer almaktadır. Çalışmaların çoğu henüz erken aşamadadır ve klinik faydaya dair kanıtlar şu an için sınırlıdır.103,104,105,106Altta yatan düzenleyici mekanizmaların da daha fazla açıklığa kavuşturulması gerekmektedir. Bu nedenle, söz konusu yaklaşımlar kordoma için araştırma aşamasındaki terapötik stratejiler olmayı sürdürmektedir.
- Hedefe Yönelik Tedaviler
| Hedef | İlaç | Çalışma Türü | Örneklem Büyüklüğü | PR (%) | SD (%) | PD (%) | PFS | OS |
| PDGFR | Imatinib | Faz 2 | 56 | 2 | 70 | 28 | 9.2 ay | 35 ay |
| Imatinib | Retrospektif vaka serisi | 46 | 0 | 74 | 26 | 9.9 ay | 30 ay | |
| Imatinib | Retrospektif çalışma | 62 | 5 | 69 | 26 | NR | NR | |
| Dasatinib | Faz 2 | 32 | NR | NR | NR | 6.3 ay | NR | |
| EGFR | Erlotinib | Retrospektif çalışma | 5 | 20 | 80 | NR | 4 ay | NR |
| Lapatinib | Faz 2 | 18 | 40 | 50 | 10 | 8 ay | 25 ay | |
| VEGFR | Sorafenib | Faz 2 | 27 | 4 | NR* | NR* | 6 aylık PFS: 85.35%; 9 aylık PFS: 73.0% | 6 aylık OS: 100%; 12 aylık OS: 86.5% |
| Sorafenib | Retrospektif çalışma | 11 | 9 | 82 | 9 | NR | NR | |
| Sunitinib | Faz 2 | 9 | NR | 44 | 56 | NR | NR | |
| Pazopanib | Vaka serisi | 4 | NR | 50 | 50 | 8.5 ay | NR | |
| Kısaltmalar, PR: Parsiyel Yanıt; SD: Stabil Hastalık; PD: Progresif Hastalık; PFS: Progresyonsuz Sağkalım; OS: Genel Sağkalım | ||||||||
| Dipnot: Bompas ve ark. tarafından yapılan çalışmada89 medyan PFS ve OS tanımlanmamıştır. Bu veriler 6/9 ve 12. aylardaki PFS oranlarıdır | ||||||||
Tablo 2: Kordomada seçilmiş hedefe yönelik tedavi çalışmaları. Kordomada hedefe yönelik tedavileri değerlendiren, tedavi yanıtı ve sağkalım sonuçlarını içeren seçilmiş çalışmaların özeti. PR, kısmi yanıt; SD, stabil hastalık; PD, progresif hastalık; PFS, progresyonsuz sağkalım; OS, genel sağkalım.
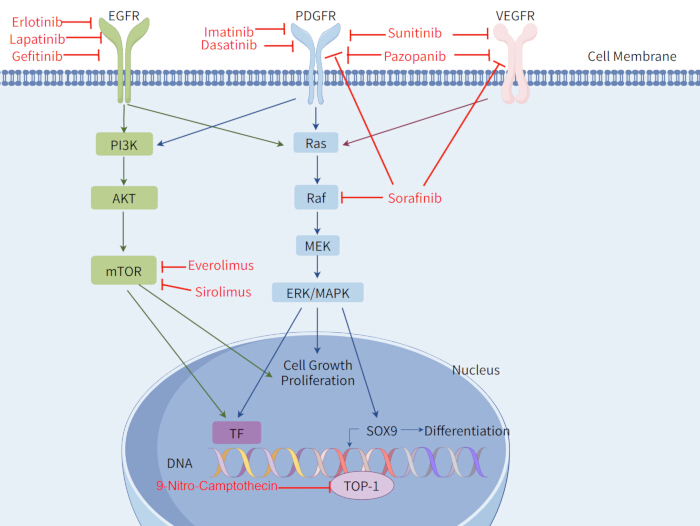
Şekil 1: Kordoma ile ilişkili terapötik hedefler ve sinyal iletim yolları. Kordoma ile ilişkili terapötik hedeflerin ve ilişkili sinyal iletim yollarının genel görünümü. EGFR, epidermal büyüme faktörü reseptörü; PDGFR, trombosit kaynaklı büyüme faktörü reseptörü; VEGFR, vasküler endotelyal büyüme faktörü reseptörü; PI3K, fosfoinositid 3-kinaz; AKT, protein kinaz B; mTOR, memeli rapamisin hedefi; Ras, rat sarkomu; Raf, hızla hızlanmış fibrosarkom; MEK, mitojenle aktive olan protein kinaz kinaz; ERK, hücre dışı sinyal düzenleyici kinaz; MAPK, mitojenle aktive olan protein kinaz; TF, transkripsiyon faktörü; SOX9, SRY-box transkripsiyon faktörü 9; TOP-1, topoizomeraz I. FigDraw kullanılarak oluşturulmuştur. Bu şeklin daha büyük bir versiyonunu görüntülemek için lütfen buraya tıklayın.
Sonuçlar
Patolojik sınıflandırma ve tedavideki ilerlemeler, kordomanın anlaşılmasını ve yönetimini geliştirmiştir. 2020 WHO sınıflandırması, kötü diferansiye kordomayı ayrı bir olite olarak tanımlayarak kordoma taksonomisini geliştirmiştir. İntrakranial kordoma için temel tedavi cerrahi rezeksiyondur. Endoskopik endonazal cerrahinin, üst ve orta klivusu etkileyen tümörlerde, gözlemsel çalışmalarda daha yüksek makroskobik total rezeksiyon oranları ve daha düşük nüks oranları dahil olmak üzere olumlu sonuçlar gösterdiği görülmüştür. Bununla birlikte, mevcut kanıtlar büyük ölçüde retrospektif çalışmalara ve birleştirilmiş klinik serilere dayanmaktadır; bu nedenle cerrahi yaklaşım seçimi tümörün konumuna, yayılımına ve boyutuna bağlı olmalıdır.
Rezeke edilemeyen, rezidüel veya nüks eden hastalıklar için proton demeti terapisi ve karbon iyon radyoterapisi önemli tedavi seçenekleridir ve progresyonsuz sağkalım ile genel sağkalım açısından olumlu sonuçlar göstermiştir. PDGFR inhibitörleri ve diğer moleküler hedefli ajanları içeren hedefli tedaviler, destekleyici kanıtlar sınırlı kalmakla birlikte, ileri evre kordomada da etkinlik göstermiştir. Tedavi planlamasında patolojik alt tip dikkate alınmalıdır. Konvansiyonel kordoma genellikle daha olumlu bir prognozla ilişkilidir ve öncelikli olarak cerrahi ile yönetilir; radyoterapi ise klinik duruma göre değerlendirilir. Kötü diferansiye ve dediferansiye kordomalar daha agresif bir klinik seyir izler ve sıklıkla cerrahi, radyoterapi ve sistemik terapiyi kapsayan multimodal tedavi gerektirir.
Bazı kısıtlamalar devam etmektedir. Kordoma nadir görülür ve mevcut çalışmaların çoğu küçük hasta kohortlarını içermektedir. Doz ve tedavi döngüsü dahil olmak üzere standartlaştırılmış kemoterapi rejimleri henüz belirlenmemiştir. Proton demeti tedavisi ile karbon iyon radyoterapisi arasındaki doğrudan karşılaştırmalar sınırlı kalmıştır ve her iki yaklaşım da özel tesisler gerektirmektedir. Radyoterapi ve sistemik tedavi çalışmaları da ağırlıklı olarak ileri evre hastalığa odaklanmış olup, patolojik alt tipler arasındaki tedavi sonuçlarını karşılaştıran kanıtlar sınırlıdır. Bu tedavilerin farklı kordoma alt tiplerindeki rolünü netleştirmek ve tedavi seçimini iyileştirmek için daha fazla klinik çalışmaya ihtiyaç vardır.
Açıklamalar
Herhangi bir çıkar çatışması bildirilmemiştir.
Teşekkürler
Kamu, ticari veya kar amacı gütmeyen sektörlerdeki finansman kuruluşlarından herhangi bir özel hibe alınmamıştır.
Kaynaklar
- McMaster ML et al. Chordoma: incidence and survival patterns in the United States, 1973–1995. Cancer Causes Control. 2001;12(1):1-11. doi:10.1023/A:1008947301735.
- Healey JH, Lane JM. Chordoma: a critical review of diagnosis and treatment. Orthop Clin North Am. 1989;20(3):417-426.
- Eriksson B, Gunterberg B, Kindblom LG. Chordoma: a clinicopathologic and prognostic study of a Swedish national series. Acta Orthop Scand. 1981;52(1):49-58. doi:10.3109/17453678108991758.
- Higinbotham NL, Phillips RF, Farr HW, Hustu HO. Chordoma: thirty-five-year study at Memorial Hospital. Cancer. 1967;20(11):1841-1850. doi:10.1002/1097-0142(196711)20:11<1841::AID-CNCR2820201107>3.0.CO;2-2.
- Chambers KJ et al. Incidence and survival patterns of cranial chordoma in the United States. Laryngoscope. 2014;124(5):1097-1102. doi:10.1002/lary.24420.
- Heffelfinger MJ, Dahlin DC, MacCarty CS, Beabout JW. Chordomas and cartilaginous tumors at the skull base. Cancer. 1973;32(2):410-420. doi:10.1002/1097-0142(197308)32:2<410::AID-CNCR2820320219>3.0.CO;2-S.
- Soo MY. Chordoma: review of clinicoradiological features and factors affecting survival. Australas Radiol. 2001;45(4):427-434. doi:10.1046/j.1440-1673.2001.00950.x.
- Jahangiri A et al. Factors predicting recurrence after resection of clival chordoma using variable surgical approaches and radiation modalities. Neurosurgery. 2015;76(2):179–186. doi:10.1227/NEU.0000000000000611.
- Sen C et al. Clival chordomas: clinical management, results, and complications in 71 patients. J Neurosurg. 2010;113(5):1059-1071. doi:10.3171/2009.9.JNS08596.
- Di Maio S, Temkin N, Ramanathan D, Sekhar LN. Current comprehensive management of cranial base chordomas: 10-year meta-analysis of observational studies. J Neurosurg. 2011;115(6):1094-1105. doi:10.3171/2011.7.JNS11355.
- Wasserman JK, Gravel D, Purgina B. Chordoma of the head and neck: a review. Head Neck Pathol. 2018;12(2):261–268. doi:10.1007/s12105-017-0860-8.
- Yamaguchi T, Imada H, Iida S, Szuhai K. Notochordal tumors. Surg Pathol Clin. 2017;10(3):637-656. doi:10.1016/j.path.2017.04.008.
- Colia V, Stacchiotti S. Medical treatment of advanced chordomas. Eur J Cancer. 2017;83:220-228. doi:10.1016/j.ejca.2017.06.038.
- Radaelli S et al. Sacral chordoma: long-term outcome of a large series of patients surgically treated at two reference centers. Spine. 2016;41(12):1049-1057. doi:10.1097/BRS.0000000000001604.
- Fischbein NJ, Kaplan MJ, Holliday RA, Dillon WP. Recurrence of clival chordoma along the surgical pathway. AJNR Am J Neuroradiol. 2000;21(3):578-583.
- Lee IJ, Lee RJ, Fahim DK. Prognostic factors and survival outcome in patients with chordoma in the United States: a population-based analysis. World Neurosurg. 2017;104:346-355. doi:10.1016/j.wneu.2017.04.118.
- Tauziède-Espariat A et al. Prognostic and therapeutic markers in chordomas: a study of 287 tumors. J Neuropathol Exp Neurol. 2016;75(2):111-120. doi:10.1093/jnen/nlv010.
- Sahyouni R, Goshtasbi K, Mahmoodi A, Chen JW. A historical recount of chordoma. J Neurosurg Spine. 2018;28(4):422-428. doi:10.3171/2017.7.SPINE17668.
- Rosenberg AE, Brown GA, Bhan AK, Lee JM. Chondroid chordoma—a variant of chordoma: a morphologic and immunohistochemical study. Am J Clin Pathol. 1994;101(1):36-41. doi:10.1093/ajcp/101.1.36.
- Forsyth PA et al. Intracranial chordomas: a clinicopathological and prognostic study of 51 cases. J Neurosurg. 1993;78(5):741-747. doi:10.3171/jns.1993.78.5.0741.
- Mitchell A et al. Chordoma and chondroid neoplasms of the spheno-occiput: an immunohistochemical study of 41 cases with prognostic and nosologic implications. Cancer. 1993;72(10):2943-2949. doi:10.1002/1097-0142(19931115)72:10<2943::AID-CNCR2820721014>3.0.CO;2-6.
- Vujovic S et al. Brachyury, a crucial regulator of notochordal development, is a novel biomarker for chordomas. J Pathol. 2006;209(2):157-165. doi:10.1002/path.1969.
- Jian BJ et al. Adjuvant radiation therapy and chondroid chordoma subtype are associated with a lower tumor recurrence rate of cranial chordoma. J Neurooncol. 2010;98(1):101-108. doi:10.1007/s11060-009-0068-1.
- Sibley RK, Day DL, Dehner LP, Trueworthy RC. Metastasizing chordoma in early childhood: a pathological and immunohistochemical study with review of the literature. Pediatr Pathol. 1987;7(3):287-301. doi:10.1080/15513818709177131.
- Coffin CM, Swanson PE, Wick MR, Dehner LP. Chordoma in childhood and adolescence: a clinicopathologic analysis of 12 cases. Arch Pathol Lab Med. 1993;117(9):927-933.
- Becker LE, Yates AJ, Hoffman HJ, Norman MG. Intracranial chordoma in infancy: case report. J Neurosurg. 1975;42(3):349-352. doi:10.3171/jns.1975.42.3.0349.
- Wold LE, Laws ER. Cranial chordomas in children and young adults. J Neurosurg. 1983;59(6):1043-1047. doi:10.3171/jns.1983.59.6.1043.
- Borba LA, Al-Mefty O, Mrak RE, Suen J. Cranial chordomas in children and adolescents. J Neurosurg. 1996;84(4):584-591. doi:10.3171/jns.1996.84.4.0584.
- Sassin JF, Chutorian AM. Intracranial chordoma in children. Arch Neurol. 1967;17(1):89-93. doi:10.1001/archneur.1967.00470250093010.
- Tirabosco R, O'Donnell P, Flanagan AM. Notochordal tumors. Surg Pathol Clin. 2021;14(4):619-643. doi:10.1016/j.path.2021.06.006.
- Karpathiou G et al. Chordomas: a review with emphasis on their pathophysiology, pathology, molecular biology, and genetics. Pathol Res Pract. 2020;216(9):153089. doi:10.1016/j.prp.2020.153089.
- Yeter HG, Kosemehmetoglu K, Soylemezoglu F. Poorly differentiated chordoma: review of 53 cases. APMIS. 2019;127(9):607–615. doi:10.1111/apm.12978.
- Hoch BL, Nielsen GP, Liebsch NJ, Rosenberg AE. Base of skull chordomas in children and adolescents: a clinicopathologic study of 73 cases. Am J Surg Pathol. 2006;30(7):811-818. doi:10.1097/01.pas.0000209828.39477.ab.
- Hasselblatt M et al. Poorly differentiated chordoma with SMARCB1/INI1 loss: a distinct molecular entity with dismal prognosis. Acta Neuropathol. 2016;132(1):149-151. doi:10.1007/s00401-016-1574-9.
- Shih AR et al. Clinicopathologic characteristics of poorly differentiated chordoma. Mod Pathol. 2018;31(8):1237-1245. doi:10.1038/s41379-018-0002-1.
- Morimitsu Y, Aoki T, Yokoyama K, Hashimoto H. Sarcomatoid chordoma: chordoma with a massive malignant spindle-cell component. Skeletal Radiol. 2000;29(12):721-725. doi:10.1007/s002560000264.
- Hung YP et al. Dedifferentiated chordoma: clinicopathologic and molecular characteristics with integrative analysis. Am J Surg Pathol. 2020;44(9):1213-1223. doi:10.1097/PAS.0000000000001501.
- Meis JM et al. “Dedifferentiated” chordoma: a clinicopathologic and immunohistochemical study of three cases. Am J Surg Pathol. 1987;11(7):516-525. doi:10.1097/00000478-198707000-00003.
- Smith J, Reuter V, Demas B. Case report 576. Anaplastic sacrococcygeal chordoma (dedifferentiated chordoma). Skeletal Radiol. 1989;18(7):561-564. doi:10.1007/BF00351762.
- Ng WK, Tang V. Crush preparation findings of “sarcomatoid” chordoma of the sacrum: report of a case with histologic, immunohistochemical, and ultrastructural correlation. Diagn Cytopathol. 2001;25(6):406-410. doi:10.1002/dc.10024.
- Chavez JA, Nasir Ud Din, Memon A, Perry A. Anaplastic chordoma with loss of INI1 and brachyury expression in a 2-year-old girl. Clin Neuropathol. 2014;33(6):418-420. doi:10.5414/NP300724.
- Fernandez-Miranda JC et al. Clival chordomas: a pathological, surgical, and radiotherapeutic review. Head Neck. 2014;36(6):892-906. doi:10.1002/hed.23415.
- Miettinen M et al. Nuclear Brachyury expression is consistent in chordoma, common in germ cell tumors and small cell carcinomas, and rare in other carcinomas and sarcomas: an immunohistochemical study of 5229 cases. Am J Surg Pathol. 2015;39(10):1305-1312. doi:10.1097/PAS.0000000000000462.
- Showell C, Binder O, Conlon FL. T-box genes in early embryogenesis. Dev Dyn. 2004;229(1):201-218. doi:10.1002/dvdy.10480.
- Jambhekar NA et al. Revisiting chordoma with brachyury, a “new age” marker: analysis of a validation study on 51 cases. Arch Pathol Lab Med. 2010;134(8):1181-1187. doi:10.5858/2009-0476-OA.1.
- Oakley GJ, Fuhrer K, Seethala RR. Brachyury, SOX-9, and podoplanin, new markers in the skull base chordoma vs chondrosarcoma differential: a tissue microarray-based comparative analysis. Mod Pathol. 2008;21(12):1461-1469. doi:10.1038/modpathol.2008.144.
- Roberts CWM, Leroux MM, Fleming MD, Orkin SH. Highly penetrant, rapid tumorigenesis through conditional inversion of the tumor suppressor gene Snf5. Cancer Cell. 2002;2(5):415-425. doi:10.1016/S1535-6108(02)00185-X.
- Mobley BC et al. Loss of SMARCB1/INI1 expression in poorly differentiated chordomas. Acta Neuropathol. 2010;120(6):745-753. doi:10.1007/s00401-010-0767-x.
- Tirabosco R et al. Brachyury expression in extra-axial skeletal and soft tissue chordomas: a marker that distinguishes chordoma from mixed tumor/myoepithelioma/parachordoma in soft tissue. Am J Surg Pathol. 2008;32(4):572-580. doi:10.1097/PAS.0b013e31815b693a.
- Al-Adnani M, Cannon SR, Flanagan AM. Chordomas do not express CD10 and renal cell carcinoma antigen: an immunohistochemical study. Histopathology. 2005;47(5):535-537. doi:10.1111/j.1365-2559.2005.02131.x.
- Barber SM et al. Chordoma—current understanding and modern treatment paradigms. J Clin Med. 2021;10(5):1054. doi:10.3390/jcm10051054.
- Crumley RL, Gutin PH. Surgical access for clivus chordoma: the University of California, San Francisco, experience. Arch Otolaryngol Head Neck Surg. 1989;115(3):295-300. doi:10.1001/archotol.1989.01860270037011.
- Blevins NH, Jackler RK, Kaplan MJ, Gutin PH. Combined transpetrosal-subtemporal craniotomy for clival tumors with extension into the posterior fossa. Laryngoscope. 1995;105(9):975-982. doi:10.1288/00005537-199509000-00018.
- Bertalanffy H, Seeger W. The dorsolateral, suboccipital, transcondylar approach to the lower clivus and anterior portion of the craniocervical junction. Neurosurgery. 1991;29(6):815-821. doi:10.1097/00006123-199112000-00002.
- Wang L et al. Clinical features and surgical outcomes of patients with skull base chordoma: a retrospective analysis of 238 patients. J Neurosurg. 2017;127(6):1257-1267. doi:10.3171/2016.9.JNS16559.
- Komotar RJ et al. The endoscope-assisted ventral approach compared with open microscope-assisted surgery for clival chordomas. World Neurosurg. 2011;76(3-4):318-327. doi:10.1016/j.wneu.2011.02.026.
- Koutourousiou M et al. Endoscopic endonasal approach for resection of cranial base chordomas: outcomes and learning curve. Neurosurgery. 2012;71(3):614-625. doi:10.1227/NEU.0b013e31825ea3e0.
- Fraser JF et al. Endoscopic endonasal transclival resection of chordomas: operative technique, clinical outcome, and review of the literature. J Neurosurg. 2010;112(5):1061-1069. doi:10.3171/2009.7.JNS081504.
- Yaniv D et al. Skull base chordomas: review of current treatment paradigms. World J Otorhinolaryngol Head Neck Surg. 2020;6(2):125-131. doi:10.1016/j.wjorl.2020.01.008.
- Konieczkowski DJ, DeLaney TF, Yamada Y. Radiation strategies for spine chordoma: proton beam, carbon ions, and stereotactic body radiation therapy. Neurosurg Clin N Am. 2020;31(2):263-288. doi:10.1016/j.nec.2019.12.002.
- Wu S et al. Carbon ion radiotherapy for patients with extracranial chordoma or chondrosarcoma: initial experience from Shanghai Proton and Heavy Ion Center. J Cancer. 2019;10(15):3315-3322. doi:10.7150/jca.29667.
- Mima M et al. Particle therapy using carbon ions or protons as a definitive therapy for patients with primary sacral chordoma. Br J Radiol. 2014;87(1033):20130512. doi:10.1259/bjr.20130512.
- Uhl M et al. Carbon ion beam treatment in patients with primary and recurrent sacrococcygeal chordoma. Strahlenther Onkol. 2015;191(7):597-603. doi:10.1007/s00066-015-0825-3.
- Imai R et al. Carbon ion radiation therapy for unresectable sacral chordoma: an analysis of 188 cases. Int J Radiat Oncol Biol Phys. 2016;95(1):322-327. doi:10.1016/j.ijrobp.2016.02.012.
- Fuchs B et al. Operative management of sacral chordoma. J Bone Joint Surg Am. 2005;87(10):2211-2216. doi:10.2106/JBJS.D.02693.
- Stacchiotti S et al. Chordoma of the mobile spine and sacrum: a retrospective analysis of a series of patients surgically treated at two referral centers. Ann Surg Oncol. 2010;17(1):211-219. doi:10.1245/s10434-009-0740-x.
- Rodrigues ACLF et al. Proton beam and carbon ion radiotherapy in skull base chordoma: a systematic review, meta-analysis and meta-regression with trial sequential analysis. Neurosurg Rev. 2024;47(1):893. doi:10.1007/s10143-024-03117-1.
- Potter GM et al. Skull base chordoma and chondrosarcoma: neuroradiologist's guide to diagnosis, surgical management, and proton beam therapy. Radiographics. 2024;44(10):e240036. doi:10.1148/rg.240036.
- Gersey ZC et al. A refined treatment strategy for skull base chordoma: a protocol and management algorithm. Neurosurg Rev. 2025;48(1):729. doi:10.1007/s10143-025-03869-4.
- Tamborini E et al. Molecular and biochemical analyses of platelet-derived growth factor receptor B, PDGFRA, and KIT receptors in chordomas. Clin Cancer Res. 2006;12(23):6920-6928. doi:10.1158/1078-0432.CCR-06-1584.
- Zeinali M et al. Systematic review of novel target therapies and clinical trials in chordoma. Clin Neurol Neurosurg. 2025;259:109222. doi:10.1016/j.clineuro.2025.109222.
- Hindi N et al. Imatinib in advanced chordoma: a retrospective case series analysis. Eur J Cancer. 2015;51(17):2609-2614. doi:10.1016/j.ejca.2015.07.038.
- Stacchiotti S et al. Phase II study of imatinib in advanced chordoma. J Clin Oncol. 2012;30(9):914-920. doi:10.1200/JCO.2011.35.3656.
- Lebellec L et al. Advanced chordoma treated by first-line molecular targeted therapies: outcomes and prognostic factors. A retrospective study of the French Sarcoma Group (GSF/GETO) and the Association des Neuro-Oncologues d'Expression Française (ANOCEF). Eur J Cancer. 2017;79:119-128. doi:10.1016/j.ejca.2017.03.037.
- Stacchiotti S et al. Imatinib and everolimus in patients with progressing advanced chordoma: a phase 2 clinical study. Cancer. 2018;124(20):4056-4063. doi:10.1002/cncr.31685.
- Stacchiotti S et al. Response to imatinib plus sirolimus in advanced chordoma. Ann Oncol. 2009;20(11):1886-1894. doi:10.1093/annonc/mdp210.
- Adenis A et al. A dose-escalating phase I of imatinib mesylate with fixed dose of metronomic cyclophosphamide in targeted solid tumours. Br J Cancer. 2013;109(10):2574-2578. doi:10.1038/bjc.2013.648.
- Schuetze SM et al. Phase 2 study of dasatinib in patients with alveolar soft part sarcoma, chondrosarcoma, chordoma, epithelioid sarcoma, or solitary fibrous tumor. Cancer. 2017;123(1):90-97. doi:10.1002/cncr.30379.
- Singhal N, Kotasek D, Parnis FX. Response to erlotinib in a patient with treatment refractory chordoma. Anticancer Drugs. 2009;20(10):953-955. doi:10.1097/CAD.0b013e328330c7f0.
- Launay SG et al. Efficacy of epidermal growth factor receptor targeting in advanced chordoma: case report and literature review. BMC Cancer. 2011;11:423. doi:10.1186/1471-2407-11-423.
- Houessinon A et al. Sustained response of a clivus chordoma to erlotinib after imatinib failure. Case Rep Oncol. 2015;8(1):25-29. doi:10.1159/000371843.
- Macaulay VM et al. Phase I dose-escalation study of linsitinib (OSI-906) and erlotinib in patients with advanced solid tumors. Clin Cancer Res. 2016;22(12):2897-2907. doi:10.1158/1078-0432.CCR-15-2218.
- Migliorini D et al. First report of clinical responses to immunotherapy in 3 relapsing cases of chordoma after failure of standard therapies. Oncoimmunology. 2017;6(8):e1338235. doi:10.1080/2162402X.2017.1338235.
- Asklund T et al. Durable stabilization of three chordoma cases by bevacizumab and erlotinib. Acta Oncol. 2014;53(7):980-984. doi:10.3109/0284186X.2013.878472.
- Stacchiotti S et al. Phase II study on lapatinib in advanced EGFR-positive chordoma. Ann Oncol. 2013;24(7):1931-1936. doi:10.1093/annonc/mdt117.
- Hof H, Welzel T, Debus J. Effectiveness of cetuximab/gefitinib in the therapy of a sacral chordoma. Onkologie. 2006;29(12):572-574. doi:10.1159/000096283.
- Lindèn O, Stenberg L, Kjellén E. Regression of cervical spinal cord compression in a patient with chordoma following treatment with cetuximab and gefitinib. Acta Oncol. 2009;48(1):158-159. doi:10.1080/02841860802266672.
- Wilhelm SM et al. BAY 43-9006 exhibits broad spectrum oral antitumor activity and targets the RAF/MEK/ERK pathway and receptor tyrosine kinases involved in tumor progression and angiogenesis. Cancer Res. 2004;64(19):7099-7109. doi:10.1158/0008-5472.CAN-04-1443.
- Bompas E et al. Sorafenib in patients with locally advanced and metastatic chordomas: a phase II trial of the French Sarcoma Group (GSF/GETO). Ann Oncol. 2015;26(10):2168-2173. doi:10.1093/annonc/mdv300.
- Chow LQM, Eckhardt SG. Sunitinib: from rational design to clinical efficacy. J Clin Oncol. 2007;25(7):884–896. doi:10.1200/JCO.2006.06.3602.
- Chellappan DK et al. The role of pazopanib on tumour angiogenesis and in the management of cancers: a review. Biomed Pharmacother. 2017;96:768-781. doi:10.1016/j.biopha.2017.10.058.
- Meng T et al. Molecular targeted therapy in the treatment of chordoma: a systematic review. Front Oncol. 2019;9:30. doi:10.3389/fonc.2019.00030.
- George S et al. Multicenter phase II trial of sunitinib in the treatment of nongastrointestinal stromal tumor sarcomas. J Clin Oncol. 2009;27(19):3154-3160. doi:10.1200/JCO.2008.20.9890.
- Lipplaa A, Dijkstra S, Gelderblom H. Efficacy of pazopanib and sunitinib in advanced axial chordoma: a single reference centre case series. Clin Sarcoma Res. 2016;6:19. doi:10.1186/s13569-016-0059-x.
- Chugh R et al. Phase II study of 9-nitro-camptothecin in patients with advanced chordoma or soft tissue sarcoma. J Clin Oncol. 2005;23(15):3597-3604. doi:10.1200/JCO.2005.02.170.
- Dhall G et al. The role of chemotherapy in pediatric clival chordomas. J Neurooncol. 2011;103(3):657-662. doi:10.1007/s11060-010-0441-0.
- Al-Rahawan MM, Siebert JD, Mitchell CS, Smith SD. Durable complete response to chemotherapy in an infant with a clival chordoma. Pediatr Blood Cancer. 2012;59(2):323-325. doi:10.1002/pbc.23297.
- Martinez Moreno M et al. Shedding light on emerging therapeutic targets for chordoma. Expert Opin Ther Targets. 2023;27(8):705-713. doi:10.1080/14728222.2023.2248382.
- Von Witzleben A et al. Preclinical characterization of novel chordoma cell systems and their targeting by pharmacological inhibitors of the CDK4/6 cell-cycle pathway. Cancer Res. 2015;75(18):3823-3831. doi:10.1158/0008-5472.CAN-14-3270.
- Liu T et al. CDK4 expression in chordoma: a potential therapeutic target. J Orthop Res. 2018;36(6):1581-1589. doi:10.1002/jor.23819.
- Passeri T et al. In vivo efficacy assessment of the CDK4/6 inhibitor palbociclib and the PLK1 inhibitor volasertib in human chordoma xenografts. Front Oncol. 2022;12:960720. doi:10.3389/fonc.2022.960720.
- Sharifnia T et al. Small-molecule targeting of brachyury transcription factor addiction in chordoma. Nat Med. 2019;25(2):292-300. doi:10.1038/s41591-018-0312-3.
- Godinez C et al. Combinatorial therapies for epigenetic, immunotherapeutic, and genetic targeting of chordoma. J Neurooncol. 2025;172(2):307-315. doi:10.1007/s11060-024-04920-y.
- Heery CR et al. Phase I trial of a yeast-based therapeutic cancer vaccine (GI-6301) targeting the transcription factor Brachyury. Cancer Immunol Res. 2015;3(11):1248-1256. doi:10.1158/2326-6066.CIR-15-0119.
- Heery CR et al. Phase I study of a poxviral TRICOM-based vaccine directed against the transcription factor Brachyury. Clin Cancer Res. 2017;23(22):6833-6845. doi:10.1158/1078-0432.CCR-17-1087.
- DeMaria PJ et al. Randomized, double-blind, placebo-controlled phase II study of yeast-Brachyury vaccine (GI-6301) in combination with standard-of-care radiotherapy in locally advanced, unresectable chordoma. Oncologist. 2021;26(5):e847-e858. doi:10.1002/onco.13720.