8-氧代鸟嘌呤DNA糖基化酶活性的时间进程呈双相特征,表现为产物生成的快速爆发相和线性的稳态相。利用淬灭-流动技术,可分别测定爆发相速率和稳态速率,它们对应于8-氧代鸟嘌呤的切除以及糖基化酶从产物DNA上的释放。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
人源8-氧代鸟嘌呤DNA糖基化酶(OGG1)可切除DNA中具有致突变性的氧化性DNA损伤产物8-氧代-7,8-二氢鸟嘌呤(8-oxoG)。对OGG1进行动力学表征,旨在测定其切除8-oxoG及释放产物的速率。当OGG1浓度低于底物DNA时,产物生成的时间进程呈双相性;表现为一个快速的指数相即 产物生成的爆发相)之后是线性的稳态阶段。初始的产物生成爆发相对应于正确结合在底物上的酶浓度,且爆发幅度依赖于酶的浓度。该爆发相的一级速率常数反映8-氧代鸟嘌呤(8-oxoG)切除的本征速率,而较慢的稳态速率则反映产物释放的速率(即产物DNA解离速率常数, k关闭)。在此,我们描述了用于分离和测量OGG1催化循环中特定步骤的稳态、预稳态和单转换动力学方法。通过使用荧光标记的含损伤寡核苷酸和纯化的OGG1,可实现精确的动力学测量。由于稳态测量需使用低浓度酶,因此可通过手动混合试剂并淬灭反应,来确定稳态速率(k关闭)。此外,将稳态速率外推至时间零点的纵坐标,表明在第一次催化循环期间发生了产物形成的爆发阶段(即 y轴截距为正值)。可通过快速混合-淬灭技术测定指数级爆发相的一级反应速率常数,该技术通过检测短时间内生成产物的量来实现<1 秒)进入稳态阶段,代表 8-oxoG 切除的速率(即 化学步骤也可以通过单次转换法进行测量,该方法通过酶(E)使底物DNA达到饱和,从而阻止催化循环>S)。这些方法可测量影响DNA损伤切除效率的基本速率常数。
引言
有氧环境会加速基因组不稳定性。由氧化应激导致的一种主要致突变性DNA损伤是7,8-二氢-8-氧代鸟嘌呤(8-oxoG)。这归因于8-oxoG具有模糊的编码特性。人类8-氧代鸟嘌呤DNA糖基化酶(OGG1)负责启动对8-oxoG的碱基切除修复。OGG1的糖基化酶活性可切除8-oxoG碱基,从而产生在apurinic位点(AP位点)处带有缺碱基位点的产物DNA。在某些情况下,OGG1还具有较弱的裂解酶活性,可切割该AP位点。
DNA糖基化酶的动力学表征通常发现其表现出双相时间过程。在产物生成的初始快速相之后(即 爆发)后,观察到线性稳态阶段1-3该行为表明这是一个继化学反应之后的步骤即 构象变化或产物释放)在反应进程的线性阶段成为限速步骤,而爆发相(常被称为瞬变相)则对应于反应第一个循环中酶活性位点的产物形成。当在稳态阶段产物释放为限速步骤时,活性测定可提供产物DNA结合亲和力的定性衡量,但无法提供有关酶活性位点事件的动力学信息即 化学)。因此,需要建立分离和测量指数型预稳态爆发相的方法,以研究酶活性位点在首次催化循环过程中的反应事件。4.
有三种标准的动力学方法可用于表征OGG1的催化行为:(1)稳态动力学,(2)预稳态动力学,以及(3)单次转换动力学。这些方法之间的区别在于反应体系中酶的浓度以及每种方法所采用的酶与底物比例。在典型的稳态动力学方法中(有时称为多次转换动力学),使用低浓度的酶来监测产物的生成。底物浓度远高于酶浓度,因此多次酶促转换对底物浓度的影响不显著。在此情况下,反应进程曲线应呈线性,但由于该方法中酶浓度较低,通常难以判断在第一次转换过程中是否出现“爆发”相;需注意,爆发相的幅度相当于酶浓度。这一问题可通过使用较高酶浓度并外推线性反应进程至零时间,以检测首次酶促转换是否迅速发生来克服。纵坐标(y轴)上的截距应与酶浓度成正比,可反映实际参与底物结合的活性酶量。尽管该方法原则上可为爆发相的存在提供证据,但仍需采用另一种方法来测量爆发相的动力学参数。在许多情况下,爆发相的反应速度过快,无法通过手动混合和淬灭技术进行准确测定。此时,需采用预稳态和单次转换动力学方法即 瞬态动力学方法通常需要使用快速混合与淬灭仪器来追踪反应的早期时间点5在预稳态动力学方法中,使用高浓度的酶,以便在第一次周转过程中生成可检测量的产物。由于需要追踪多个周转过程以观察催化循环(即 线性阶段(紧随爆发期之后),底物浓度大于酶浓度([enzyme] < [底物]。为了在无催化循环的情况下研究酶活性位点上的事件,需采用单次 turnover 条件。在此情况下,酶的浓度远高于底物(E>>S),使所有底物均参与单次 turnover 反应,通常表现出单指数时间进程。
如上所述,对于表现出爆发相的酶,产物释放(koff)通常限制了反应进程稳态阶段的速率。产物释放速率(vss,浓度/时间)可通过稳态线性阶段的斜率确定。为了将产物释放速率转换为固有速率常数,需要知道活性酶浓度(E),其中 koff = vss/[E]。重要的是,由于杂质、无活性酶、酶与底物非生产性结合以及测定蛋白质浓度所用方法的影响,活性酶浓度通常低于测得的蛋白质总浓度。当产物释放较慢时,可通过爆发相的幅值来确定活性酶浓度。因此,将稳态反应进程外推至零时间,可估算出计算 koff(产物释放)所需的活性酶浓度。
为了测量爆发相的动力学,必须采用稳态前方法,以追踪线性稳态阶段之前第一个催化循环中的产物生成。爆发相动力学反映了酶-产物中间体的形成过程。一旦通过混合酶与底物启动反应,酶-产物复合物的量会迅速增加,直至反应达到稳态阶段。如果催化步骤远快于产物释放,则爆发相的幅值等于实际参与反应的酶量,而观察到的指数趋近平衡的速率(kobs)对应于底物转化为产物的化学反应速率,前提是化学反应的逆向速率可忽略不计。
在某些情况下,催化循环会干扰稳态前分析,例如当化学反应步骤与产物释放步骤的速率常数相差不大时。此时,使用相对于底物过量的酶可以阻止催化循环,使底物与酶的结合仅限于单次转化。因此,反应的第一个化学步骤可被分离出来,并准确地确定为一级反应速率常数(kobs)。该速率常数应与上述稳态前方法测得的kobs相近。
本文介绍了如何利用这些动力学方法分析OGG1的糖基化酶活性。
访问受限。请登录或开始试用以查看此内容。
方案
1. 酶和DNA底物的制备
- 在大肠杆菌(E. coli)中过表达OGG1的GST融合蛋白,利用GST标签进行纯化,随后通过HRV-3C蛋白酶切割去除GST标签(图1)6。
- 购买化学合成的5'-6-羧基荧光素(6-FAM)标记的含单个8-oxoG残基的寡核苷酸及其未标记的互补链。该34聚体寡核苷酸在距5'-端第17位含有一个8-oxoG。通过聚丙烯酰胺凝胶电泳纯化这些寡核苷酸。
- 在1.5 ml微量离心管中,将5'-6-FAM标记的寡核苷酸与其互补链以1:1.2的摩尔比混合于退火缓冲液(10 mM Tris-HCl,pH 7.5,50 mM NaCl,1 mM EDTA)中,制备含有8-oxoG的双链DNA底物。将离心管置于沸水中漂浮5分钟,随后静置,让水缓慢冷却至室温(约需2小时)。
- 在低光或最小光照条件下进行样品制备和实验操作,以尽量减少荧光标记的光漂白。
2. OGG1 稳态时间进程测定与活性位点滴定
2.1. 样品制备与稳态时间进程
- 在冰上,分别用反应缓冲液(50 mM HEPES,pH 7.5,20 mM KCl,0.5 mM EDTA 和 0.1% 牛血清白蛋白)在 1.5 ml 微量离心管中配制 DNA 底物和 OGG1 溶液。DNA 浓度为 400 nM,OGG1 的表观浓度根据 Bradford 蛋白质测定法确定,分别为 30、60、90 或 120 nM。将反应管置于设定为 37 °C 的加热块中,在 37 °C 下分别预孵育酶和 DNA 底物溶液 1 分钟。
- 通过移液混合等体积的 OGG1 和 DNA 底物溶液启动反应。按 1:1(v/v)混合后,DNA 的终浓度为 200 nM,OGG1 的终浓度分别为 15、30、45 或 60 nM。在不同时间点取出等分试样(10 μl),并通过加入 1 μl 1 M NaOH 终止反应。作为时间进程的对照,将不含酶的 10 μl 反应混合物与 1 μl 1 M NaOH 混合。
- 将反应样品置于 90 °C 加热块中 5 分钟,以裂解产生的产物 AP 位点。加热后,向每个样品中加入 1 μl 1 M HCl 进行中和。
- 向每个反应样品中加入等体积(12 μl)的凝胶上样缓冲液(95% 甲酰胺,20 mM EDTA,0.02% 溴酚蓝和 0.02% 茜素蓝),然后将混合物置于 95 °C 加热块中 2 分钟,随后立即将管子置于冰上。
- 将样品(5 μl)上样至含有 8 M 尿素的 15% 变性聚丙烯酰胺凝胶中,凝胶缓冲体系为 89 mM Tris-HCl(pH 8.8)、89 mM 硼酸和 2 mM EDTA。电泳后,底物和切割产物可得到良好分离。
2.2. 凝胶成像
- 使用能够检测荧光标记 DNA 的成像仪扫描凝胶,并观察底物和产物条带。
- 成像后对条带进行定量分析。请注意,底物经 NaOH 处理后可能会观察到一定程度的背景切割(图 2A)。从每个反应产物的测定值中扣除该背景值。
2.3. 数据分析
- 绘制每个反应时间(t)下生成产物的量(图 2B)。使用公式 1 分析原始数据,以确定爆发相的幅度(A0,y 轴截距)和线性稳态阶段的斜率(vss)。
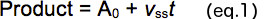
- 将 y 轴截距对总蛋白浓度作图(即 表观酶浓度 图2C),以测定酶的活性比例。采用线性拟合并强制截距为零,以获得用于确定酶活性比例的校正因子。
- 将稳态速率相对于活性酶浓度作图(图 2D),提供产物解离速率常数(即 拟合直线的斜率)。
3. 瞬态前稳态时间过程的测定
如图2所示,爆发相期间的产物生成速度过快,无法通过手动混合和淬灭进行测量。因此,快速淬灭-流动仪器可提供一种强大的方法,用于测量毫秒时间尺度上发生的快速反应(图3)5。该仪器利用计算机控制的驱动电机,在设定的反应时间后快速混合并淬灭反应。例如,可使用Kintek RQF-3快速淬灭-流动仪器来测量OGG1催化的产物生成的初始爆发相及随后的稳态相。快速淬灭-流动仪器可从多家厂商获得。
3.1. 样品制备
分别在1.5 ml离心管中按2-1所述方法配制DNA底物和OGG1溶液。DNA和活性OGG1的浓度分别为400 nM和80 nM。等体积(v/v)混合后,DNA和活性OGG1的终浓度分别为200 nM和40 nM。
3.2. 快速淬灭流动仪的准备
- 将循环水浴连接至快速淬灭-流动仪器,以控制温度(37 °C)。
- 根据制造商说明调整仪器参数,并为所需的时间点选择合适的反应环。反应环具有不同长度,可提供不同的反应时间。
- 在10 ml鲁尔锁式一次性注射器中配制反应缓冲液和NaOH淬灭液,并将这些注射器连接至驱动端口,同时在驱动储液器中加入反应缓冲液(注射器B)和142 mM NaOH(注射器Q)(将注射器加载阀置于LOAD位置)。为去除注射器中的气泡,需将溶液反复推拉数次。
- 降低步进电机,直至其接触注射器顶部(注射器加载阀和样品加载阀置于FIRE位置)。
- 用水和甲醇冲洗样品环、反应环和出口管线,并将冲洗区域彻底干燥(阀门置于FLUSH位置)。
3.3. 预稳态时间进程
- 使用16号针头在带盖的1.5 ml离心管顶部打孔。在出口管路连接收集管,用于收集淬灭后的反应液。
- 使用小键盘设置所需的反应时间(单位:秒)。步进电机会自动后退以调节环路体积,从而保持恒定的淬灭体积。通过连接在驱动端口上的一次性注射器加入缓冲液,使注射器B的推杆与步进电机平台接触到位。
- 分别将DNA底物溶液和OGG1溶液注入1 ml鲁尔锁型一次性注射器中(样品阀置于LOAD位置)。将装有DNA底物溶液和OGG1溶液的注射器分别连接至样品加载端口,然后分别用DNA底物溶液和OGG1溶液填充样品环(样品加载阀置于LOAD位置)。
- 将所有注射器加载阀和样品加载阀设置为“FIRE”位置。通过按键启动反应(例如 按“G”或“START”键)。DNA底物和OGG1溶液(18 μl 每个组分立即在反应环中混合。
- 等待反应在设定的反应时间结束时通过自动混合淬灭 36 μl 反应混合物的 86 μl 142 mM NaOH终止反应后,样品从出口管线排出。
- 将注射器加载阀置于 LOAD 位置,将样品加载阀置于 FLUSH 位置。用水和甲醇冲洗样品环、反应环和出口管路,并按照 3.2 节所述进行干燥。对每个时间点重复上述操作。
- 进行无酶的对照实验以确定背景校正值,该实验可手动完成,也可使用快速淬灭仪完成。若使用快速淬灭仪进行对照实验,将DNA底物加入DNA样品环中,但保持OGG1样品环为空。设定反应时间,并按照3.3.4–3.3.6步骤进行混合与淬灭操作。
- 用 2 M NaOH、2 M HCl、水和甲醇清洗样品环和反应环,然后干燥清洗后的管路。将步进电机设置为初始位置后,将注射器加载阀切换至 LOAD 位置,并用水清洗驱动储液器。
- 将淬灭的反应样品进行加热处理,然后按照2.1节所述方法,通过15%变性聚丙烯酰胺凝胶电泳分离底物和产物DNA。
- 按照 2.2 中所述方法对凝胶上的条带进行成像和定量。
3.4. 数据分析
通过非线性回归分析,将产物生成的时间进程拟合至包含上升指数项和线性项的方程(方程2),以获得一级反应速率常数(kobs)、爆发相的振幅(A0)以及线性速率(vss)。
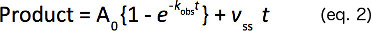
4. 单次转换时间进程
- 按照2-1所述方法,在两个独立的1.5 ml离心管中分别制备DNA底物和OGG1。DNA和活性OGG1的浓度分别为100 nM和500 nM;等体积(v/v)混合后,DNA和OGG1的终浓度分别为50 nM和250 nM。
- 按照3.2和3.3所述方法准备快速淬灭流动仪并制备反应样品。
- 将淬灭后的反应样品进行加热处理,然后按照2.1所述方法进行15%变性聚丙烯酰胺凝胶电泳,以分离底物和产物。
- 按照2.2所述方法对凝胶上的条带进行成像和定量分析。
- 将产物生成的时间进程数据拟合为单指数函数,以确定一级反应速率常数(kobs),如公式3所示。
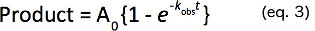
访问受限。请登录或开始试用以查看此内容。
结果
采用200 nM DNA底物和四种不同表观浓度的OGG1(分别为15、30、45和60 nM,通过Bradford蛋白测定法确定)进行稳态动力学分析2。产物生成的时间进程数据拟合为线性方程,以确定y轴截距,其值相对于每种蛋白浓度分别为2.2、11、15和26 nM(图2B)。进一步将这些y轴截距相对于各实际蛋白浓度作图(图2C)。根据图2C中直线斜率确定活性酶的比例为38%。为确定稳态反应速率,将图2B中线性拟合得到的稳态速率vss相对于y轴截距作图(图2D)。图2D中直线的斜率为0.0028 sec-1,该值相当于DNA糖基化酶/裂解酶活性所产生的产物AP位点与切刻AP位点的解离速率常数。
采用200 nM DNA底物和40 nM有活性的OGG1进行预稳态时间进程分析。产物生成的时间进程可拟合为包...
访问受限。请登录或开始试用以查看此内容。
讨论
此处描述的动力学方法可用于确定基本动力学常数。如果产物生成的时间进程呈双相特征,且第一次酶促转化发生迅速,则在后续的催化循环中,化学反应之后的某个步骤成为限速步骤。对于 OGG1 而言,可通过使用高浓度酶并结合底物限量(SE) DNA 浓度。在前一种情况下,反应局限于“单次转换”,可测定酶活性位点的催化速率。在后一种情况下,则评估多次酶促转换过程。首次转换期间出现的产物生成爆发相可反映酶活性位点上化学反应步骤的速率,而后续的转换则反映限制催化循环的步骤速率。此外,产物生成爆发相的幅度可反映实际参与反应的酶量。这一参数必须已知,才能根据稳态反应速率计算产物解离速率常数k关闭 = vss/E)。对于 OGG1,产物 DNA 的释放(即 产物DNA解离速率常数限制了催化循环及其稳态速率7,8如图所示 图4,DNA产物解离速率常数(k关闭 = 0.0055 秒-1) 对于 OGG1 而言,比观察到的催化速...
访问受限。请登录或开始试用以查看此内容。
披露
作者无任何利益冲突需要披露。
致谢
我们感谢 Julie K. Horton 博士对稿件的审阅,以及 Rajendra Prasad 博士提供的有益建议和讨论。本研究的部分内容最初发表于 《生物化学杂志》,Sassa A 等DNA序列环境对人类8-氧代鸟嘌呤DNA糖基化酶糖基化酶活性的影响 J Biol Chem. 287, 36702-36710 (2012) 2本工作全部或部分由美国国立卫生研究院研究项目基金 Z01-ES050158 在国家环境卫生科学研究所(NIEHS)院内研究计划中资助。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 试剂/材料 | |||
| 5’-6-FAM 标记的含单个 8-oxoG 的寡核苷酸 | Eurofins MWG Operon | 也可使用 5’-P32 放射性标记的寡核苷酸。建议使用聚丙烯酰胺凝胶纯化级产品。 | |
| 未标记的寡核苷酸(互补链) | Eurofins MWG Operon | 建议使用聚丙烯酰胺凝胶纯化级产品。 | |
| 1 ml BD Luer Lock 一次性注射器 | BD Medical | 309628 | 也可使用其他供应商的 Luer Lock 一次性注射器。 |
| 10 ml BD Luer Lock 一次性注射器 | BE Medical | 309604 | 也可使用其他供应商的 Luer Lock 一次性注射器。 |
| 设备 | |||
| 循环水浴锅 | 任意供应商 | ||
| RQF-3 快速淬灭-流动仪 | KinTek Corporation | 也可使用其他供应商的快速淬灭-流动仪。 | |
| Typhoon 磷光成像仪 8600 | GE Healthcare Life Sciences | 也可使用其他供应商的成像仪。 | |
| KaleidaGraph | Synergy Software |
参考文献
- Porello, S. L., Leyes, A. E., David, S. S. Single-turnover and pre-steady-state kinetics of the reaction of the adenine glycosylase MutY with mismatch-containing DNA substrates. Biochemistry. 37, 14756-14764 (1998).
- Sassa, A., Beard, W. A., Prasad, R., Wilson, S. H. DNA sequence context effects on the glycosylase activity of human 8-oxoguanine DNA glycosylase. The Journal of Biological Chemistry. 287, 36702-36710 (2012).
- Wong, I., Lundquist, A. J., Bernards, A. S., Mosbaugh, D. W. Presteady-state analysis of a single catalytic turnover by Escherichia coli uracil-DNA glycosylase reveals a "pinch-pull-push" mechanism. The Journal of Biological Chemistry. 277, 19424-19432 (1074).
- Johnson, K. A. Advances in transient-state kinetics. Current Opinion in Biotechnology. 9, 87-89 (1998).
- Johnson, K. A. Rapid kinetic analysis of mechanochemical adenosinetriphosphatases. Methods in Enzymology. 134, 677-705 (1986).
- Kovtun, I. V., et al. OGG1 initiates age-dependent CAG trinucleotide expansion in somatic cells. Nature. 447, 447-452 (2007).
- Hill, J. W., Hazra, T. K., Izumi, T., Mitra, S. Stimulation of human 8-oxoguanine-DNA glycosylase by AP-endonuclease: potential coordination of the initial steps in base excision repair. Nucleic Acids Research. 29, 430-438 (2001).
- Zharkov, D. O., Rosenquist, T. A., Gerchman, S. E., Grollman, A. P. Substrate specificity and reaction mechanism of murine 8-oxoguanine-DNA glycosylase. The Journal of Biological Chemistry. 275, 28607-28617 (2000).
- Waters, T. R., Swann, P. F. Kinetics of the action of thymine DNA glycosylase. The Journal of Biological Chemistry. 273, 20007-20014 (1998).
- Nilsen, H., et al. Excision of deaminated cytosine from the vertebrate genome: role of the SMUG1 uracil-DNA glycosylase. The EMBO Journal. 20, 4278-4286 (2001).
- Gill, S. C., von Hippel, P. H. Calculation of protein extinction coefficients from amino acid sequence data. Analytical Biochemistry. 182, 319-326 (1989).
- Van de Berg,, Beard, B. J., A, W., Wilson, S. H. DNA structure and aspartate 276 influence nucleotide binding to human DNA polymerase beta. Implication for the identity of the rate-limiting conformational change. The Journal of Biological Chemistry. 276, 3408-3416 (2001).
- Krishnamurthy, N., Haraguchi, K., Greenberg, M. M., David, S. S. Efficient removal of formamidopyrimidines by 8-oxoguanine glycosylases. Biochemistry. 47, 1043-1050 (2008).
- Leipold, M. D., Muller, J. G., Burrows, C. J., David, S. S. Removal of hydantoin products of 8-oxoguanine oxidation by the Escherichia coli DNA repair enzyme, FPG. Biochemistry. 39, 14984-14992 (2000).
- Zhao, X., Krishnamurthy, N., Burrows, C. J., David, S. S. Mutation versus repair: NEIL1 removal of hydantoin lesions in single-stranded, bulge, bubble, and duplex DNA contexts. Biochemistry. 49, 1658-1666 (2010).
- Leipold, M. D., Workman, H., Muller, J. G., Burrows, C. J., David, S. S. Recognition and removal of oxidized guanines in duplex DNA by the base excision repair enzymes hOGG1, yOGG1, and yOGG2. Biochemistry. 42, 11373-11381 (2003).
- Robey-Bond, S. M., Barrantes-Reynolds, R., Bond, J. P., Wallace, S. S., Bandaru, V. Clostridium acetobutylicum 8-oxoguanine DNA glycosylase (Ogg) differs from eukaryotic Oggs with respect to opposite base discrimination. Biochemistry. 47, 7626-7636 (2008).
- Jarem, D. A., Wilson, N. R., Delaney, S. Structure-dependent DNA damage and repair in a trinucleotide repeat sequence. Biochemistry. 48, 6655-6663 (2009).
- Livingston, A. L., Kundu, S., Henderson Pozzi, M., Anderson, W. D., David, S. S. Insight into the roles of tyrosine 82 and glycine 253 in the Escherichia coli adenine glycosylase MutY. Biochemistry. 44, 14179-14190 (2005).
- Kundu, S., Brinkmeyer, M. K., Livingston, A. L., David, S. S. Adenine removal activity and bacterial complementation with the human MutY homologue (MUTYH) and Y165C, G382D, P391L and Q324R variants associated with colorectal cancer. DNA Repair. 8, 1400-1410 (2009).
- Zharkov, D. O., Rosenquist, T. A. Inactivation of mammalian 8-oxoguanine-DNA glycosylase by cadmium(II): implications for cadmium genotoxicity. DNA Repair. 1, 661-670 (2002).
- Jarem, D. A., Wilson, N. R., Schermerhorn, K. M., Delaney, S. Incidence and persistence of 8-oxo-7,8-dihydroguanine within a hairpin intermediate exacerbates a toxic oxidation cycle associated with trinucleotide repeat expansion. DNA Repair. 10, 887-896 (2011).
- Mokkapati, S. K., Wiederhold, L., Hazra, T. K., Mitra, S. Stimulation of DNA glycosylase activity of OGG1 by NEIL1: functional collaboration between two human DNA glycosylases. Biochemistry. 43, 11596-11604 (2004).
- Sidorenko, V. S., Nevinsky, G. A., Zharkov, D. O. Mechanism of interaction between human 8-oxoguanine-DNA glycosylase and AP endonuclease. DNA Repair. 6, 317-328 (2007).
访问受限。请登录或开始试用以查看此内容。
重印与许可
标签
