多种人类脑肿瘤局限于脑内的特定区域,且难以在培养条件下生长。本方案旨在研究肿瘤微环境的作用,并通过分析在小鼠脑组织切片中生长的荧光标记原代脑肿瘤细胞,探索新的药物治疗方法。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
脑肿瘤是癌症相关发病和死亡的主要原因。由于许多脑肿瘤难以在标准培养条件下生长,因此针对这些癌症开发新的治疗方法具有挑战性。神经球培养体系在无血清条件下以及原位异种移植模型的建立,已扩大了可维持培养的肿瘤类型范围。然而,许多类型的脑肿瘤仍然难以扩增或研究,这一问题在儿童脑肿瘤(如毛细胞型星形细胞瘤和髓母细胞瘤)中尤为突出。本实验方案描述了一种可在体外培养原代人脑肿瘤的系统。该定量检测方法可用于研究微环境对肿瘤生长的影响,并用于测试新的药物疗法。在此系统中,将荧光标记的人脑肿瘤细胞接种于幼年小鼠的脑组织切片上进行共培养。通过分析随时间推移切片上肿瘤细胞数量的变化,可在此模型中研究肿瘤细胞对药物处理的反应。此外,该系统还可用于探究通常促进脑肿瘤生长的微环境特性。这种脑肿瘤器官型脑切片共培养体系为在脑微环境中测试作用于人肿瘤细胞的新药提供了一个理想的平台。
引言
近年来,癌症研究在识别多种脑肿瘤的基因突变、分子改变及潜在治疗方法方面取得了显著进展。尽管如此,脑肿瘤仍是导致成人和儿童癌症相关死亡的主要原因之一。脑肿瘤研究的限制因素包括原代患者样本和细胞系的获取受限,以及难以在可及的实验系统中复制独特且异质性的脑部微环境。对于许多脑肿瘤而言,长期维持肿瘤细胞所需的培养条件尚未明确。即使能够以神经球形式在细胞悬浮培养中生长的脑肿瘤,其培养条件也可能影响肿瘤细胞的特性。1,2确实,添加碱性成纤维细胞生长因子或表皮生长因子以促进增殖并抑制分化,可能会改变基因表达1其他用于肿瘤细胞生长的方法,例如通过原位或皮下异种移植肿瘤细胞在小鼠体内进行肿瘤传代,虽为有价值的检测手段,但受限于多种因素,如肿瘤形成所需时间(尤其是低级别肿瘤)、成本,以及可注射并用于研究的肿瘤细胞数量。因此,目前培养人类脑肿瘤细胞的方法尚不足以维持某些肿瘤类型的特性,且常提供与真实情况相差较远的人工微环境 体内 肿瘤微环境
不同类型的儿童脑肿瘤生长于大脑内高度特化的特定区域[3, 4] 这很可能反映了肿瘤生长对不同微环境条件的需求[5]本方案描述了一种新型系统,该系统可用于培养在常规培养条件下难以增殖的细胞,将其置于模拟体内环境的脑组织型微环境中进行生长 体内 肿瘤生长条件。在此定量检测中,将荧光标记的脑肿瘤细胞接种于幼鼠脑组织器官型切片上,并随时间进行监测。该检测可用于研究微环境对肿瘤生长的影响,并在具有临床相关性的脑微环境中测试新的药物疗法。
访问受限。请登录或开始试用以查看此内容。
方案
伦理声明:涉及动物受试者的以下操作均依照美国国立卫生研究院(NIH)指南进行,并已获得丹娜—法伯癌症研究所机构动物护理和使用委员会的批准。所有涉及人类受试者的研究工作均已由布莱根妇女医院和丹娜—法伯癌症研究所的机构审查委员会以及斯坦福大学审查,确认已获得所有必要受试者的知情同意,或在符合要求的情况下获得了适当的知情同意豁免,且研究属于最低风险类别。
脑片培养方案时间线:
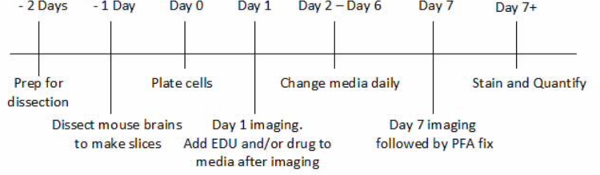
图1. 脑肿瘤/器官型脑片共培养实验的时间线。该图展示了脑片培养实验的整个八天流程及主要操作步骤。时间线以第0天为基准,即细胞接种至脑片的日期,以突出在细胞接种前数天即需启动实验流程的重要性。请点击此处查看该图的放大版本。
1. 解剖缓冲液
- 在1×HBSS中配制15 mM HEPES(1 M)、6.5 mg/ml葡萄糖、1.3 mM MgSO4(1 M)、20 mM KCl(2 M)以及1%青霉素/链霉素。
- 用NaOH将pH值调至7.4。
- 过滤后于-20 °C保存。
2. 切片培养基
- 在不含酚红的 Neurobasal-A 培养基中配制 2% B-27、1% N2 补充剂、1% 青霉素/链霉素、1% Glutamax 和 1.5 mg/ml 葡萄糖。
- 过滤后于 -20 °C 保存。按需解冻,于 4 °C 保存不得超过 1 周,之后弃用。
注意:以下步骤可在开始解剖前最多一天完成。 - 3% 低熔点琼脂糖
注意:以下步骤可在开始解剖前最多一天完成。 - 将 0.9 g 低熔点琼脂糖加入约 31 ml 解剖缓冲液中,盖子稍松,微波加热 25 秒。持续微波加热至完全融化,并确保混合液不发生溢出。
- 使用前保持在 55–65 °C。
注意:以下步骤可在开始解剖前最多一天完成。
4. 用层粘连蛋白包被脑片培养插件
注意:以下步骤可在开始解剖前最多一天内完成。
- 在组织培养超净台中,使用无菌镊子将一个切片培养插件放入6孔板的每个孔中(根据拟获取的切片数量进行匹配,一次操作可获得约12个切片。以下步骤以六个切片为例)。向一个15 ml锥形管中加入1×PBS(每插件800 µl),并加入层粘连蛋白(laminin,10 µg/ml)。
- 向每个切片培养插件的上方加入800 µl层粘连蛋白混合液。于37 °C孵育,备用。
5. 解剖前准备
- 向6孔板的每个孔中加入1,200 µl切片培养基。将未使用的孔中加入1,200 µl PBS,并在板的中央区域加入5 ml 1x PBS。将该板置于37 °C环境中保存。
- 用70%乙醇对解剖工具进行灭菌。使用丙酮擦拭振动切片机刀片以去除油渍,并在使用前进行灭菌。
- 在超净台内放置三个35 mm2培养皿和五个10 cm2组织培养皿。将其中一个10 cm2培养皿中加入解剖缓冲液并置于冰上。
注意:每次仅处理一只幼鼠。
6. 解剖
注意:每次处理一只幼崽。
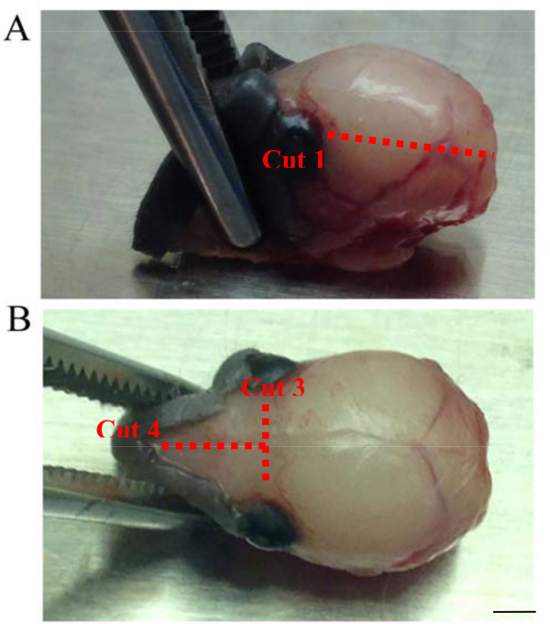
图2. 解剖切口。这些图像展示了从P6小鼠脑组织中移除颅骨所需的解剖切口。切口以虚线表示。(A) 显示切口1。切口1和2从脑干/后部开始,双侧分别连接至同侧的眼眶。(B) 显示切口3和4。切口3从一侧眼眶切至另一侧眼眶,连接切口1和2。切口4从切口3的中点开始,继续向鼻尖方向切割,将嗅球之间的颅骨分开(比例尺 = 4.4 mm)。请点击此处查看此图的放大版本。
- 使用异氟烷(100% 异氟烷)暴露法麻醉 P6 小鼠。约 5 分钟后,当呼吸减慢或无呼吸迹象时,立即用锋利的剪刀将小鼠断头。用 70% 乙醇喷洒头部,并将其置于组织培养皿中。
- 用大型钝头镊子夹住小鼠鼻部以固定头部。使用中号解剖剪剪除多余皮肤,暴露颅骨。
- 进行切口 1 和切口 2:从颅骨后侧向两侧前部做双侧切口,将切口延伸至眼眶。操作时尽量使剪刀尖贴近颅骨,以避免损伤组织。
- 进行切口 3 时,使用小型弹簧剪连接切口 1 和切口 2。然后用小型钝头镊子轻轻剥离颅骨。
- 使用小型弹簧剪沿脑顶部中线轻轻剪开残留的颅骨,使其分为两半(图 2,切口 #4)。用镊子剥离颅骨,暴露出两个嗅球。
- 将扁平刮铲(用解剖缓冲液润湿,以防组织粘连)插入脑底部与颅底之间,轻轻取出脑组织,并放入盛有冰上解剖缓冲液的培养皿中。
- 重复步骤 6,获取第二个脑组织用于切片
7. 将脑组织包埋于琼脂糖中
- 放置两个35 mm2 将培养皿在冰上打开,并用70%乙醇擦拭一对大型钝头镊子。
- 倒入3%低熔点琼脂糖(步骤3中制备)至两个培养皿中,直至形成穹顶状。设置计时器为3分钟。3分钟时(通过轻触琼脂糖穹顶边缘进行测试,若观察到琼脂糖已凝固,即为就绪),用钝头镊子夹取一个脑组织,放入盛有琼脂糖的35 mm培养皿侧边,再将其移至培养皿中央(此举可去除脑组织周围的过量解剖缓冲液,使其更牢固地固定)。
- 重复上述步骤以进行第2次nd 脑。启动计时器,计时10分钟。
- 10 分钟后,将一把平头刮铲插入琼脂糖与培养皿之间的缝隙,将含有 P6 脑组织的聚合琼脂糖块取出。
- 使用平整的剃须刀片将琼脂糖修整成围绕脑组织的立方体,确保边缘尽可能平直。
- 在振动切片机载物台上以两条线状涂抹超级胶水。然后用镊子夹取包埋在琼脂糖中的脑组织,轻轻放置于胶水上,调整位置以获取矢状切面。另一侧脑组织同样处理。确保两个脑组织彼此对齐。
- 让胶水在室温下干燥 5-8 分钟。在此期间,将振动切片机的冰盒区域装入碎冰和水。
8. 使用振动切片机进行切片
- 将切片槽放入冰盒区域,向右移动卡扣以将其固定到位。
- 使用圆形头螺丝刀取下粘有脑组织的圆形振动切片机载物板,并将其安装到切片槽中。取下螺丝刀,用六角头螺丝刀将载物板固定牢固。确保载物板和切片槽均稳固就位。
- 使用镊子夹取振动切片刀片,将其安装到切刀头上,并用六角螺丝刀锁紧。然后,使用圆形螺丝将装有刀片的切刀头固定到振动切片机上。
- 将刀片位置调节至尽可能接近琼脂糖包埋的脑组织,同时确保刀片高度与脑组织齐平或略高于脑组织。向切片室中加入足量的冷解剖缓冲液,以浸没刀片。
- 按下 ↕ 按钮一次(按钮应闪烁,该按钮用于设定刀片往复运动的范围),然后按住“Forward”键手动切割包埋的脑组织,释放按键直至刀片完全离开琼脂糖块。立即再次按下 ↕ 按钮,以确定自动切片范围的终点。
- 按下“SINGLE/CONT”按钮一次,CONT 指示灯应亮起。将切片厚度设为 400–450 µm,振动频率设为 5.5–6,速度设为 4。此为修片参数设置。
- 按下“start/stop”按钮一次,自动切片应开始运行。根据需要,按下“pause”键,使用带孔的勺子收集组织。大约需要 5–10 分钟接近中线区域。此时,按下“pause”键,将速度调整为 3,切片厚度调整为 200 µm。此参数更改后切出的第一片组织不要收集。
- 理想厚度为 200 µm 的切片应清晰显示从嗅球至小脑的结构。将每一片符合要求的切片在切出后立即转移至盛有冰上解剖缓冲液的 6 孔板中。操作时通过轻轻搅动切片室中的缓冲液使组织漂浮,尽量减少接触,待切片正对槽型勺上方时将其提起。通常可收集到约 12 片含有目标结构的切片。切片可在冰上的解剖缓冲液中保存最多 20 分钟。
- 切片置于冰上期间,从 37 °C 培养箱中取出预先用层粘连蛋白包被的 6 孔板插入式培养小室。在解剖超净台中小心弃去层粘连蛋白溶液,注意勿损伤插入小室。向每个插入小室的顶部加入 3.5 ml 切片培养基。培养基液面将形成穹顶状,不会溢入孔中。
9. 将切片铺板到插件上
- 使用带槽的勺子工具,将脑片放入插入物的培养基中,轻轻推动脑片使其完全浸没。对所有脑片重复此操作。
- 使用 p1000 移液器从插入物顶部吸取 1 ml 脑片培养基,并将其加入孔底部。移除并弃去多余培养基,直至脑片周围琼脂糖的边缘可见。对剩余脑片进行相同操作。
- 用镊子夹住插入物边缘,倾斜并去除多余培养基。然后迅速将插入物转移至含有 1 ml 脑片培养基的 35 mm2 培养皿中。使用两对尖头镊子小心去除组织周围的琼脂糖,注意不要拉伸或损伤脑片,也不要刺破膜(最简便的方法是在琼脂糖最边缘处撕开一个小口,然后从两侧将琼脂糖撕开)。随后将插入物移回 6 孔板,对剩余脑片重复此步骤。
- 在组织培养罩内关闭吹风装置(以防止脑片干燥),清除每张膜上的琼脂糖碎片。
- 将脑片转移至第 5.1 步准备好的 6 孔板中,并将板置于 37 °C 培养。孵育脑片 24–48 小时。
10. 更换脑片培养基
- 使用新的6孔板重复步骤5.1。
- 在组织培养罩内关闭吹风装置的情况下,将插入式培养小室转移至含有新鲜脑片培养基的新6孔板中。
11. 在脑片上接种肿瘤细胞
- 超声处理Cm-DiI染料,并以中等速度离心2分钟。
- 将用于覆盖的肿瘤细胞在201 × g下离心5分钟,然后重悬于2 ml切片培养基中。
- 向2 ml细胞悬液和培养基中加入7 µl Cm-DiI,于37 °C孵育20分钟。
- 在201 × g下离心细胞5分钟,弃上清后重悬于200 µl切片介质中。轻柔吹打10–20次以充分解离细胞(直至沉淀消失),再加入800 µl切片介质,终体积为1,000 µl。
- 使用台盼蓝计数活肿瘤细胞。将绿色荧光微球以与细胞相同浓度加入肿瘤细胞悬液中,作为惰性对照。将细胞与微球混合物在201 × g下离心5分钟,弃上清后重悬于适量切片培养基中。以每片6,000个细胞、体积65 µl的密度接种细胞。根据实验需求和细胞可用性,可适当增加每片接种的细胞数量。
- 在组织培养超净台内,将65 µl含细胞的培养基滴加至切片中央。
12. 成像与固定
注意:使用尼康 Eclipse Ni C2si 正置共聚焦显微镜在 4X 放大倍数下对整个矢状切片进行大视野扫描,采集红色和绿色荧光通道的图像。如果设备不具备扫描功能,可依次在切片的不同区域拍摄多张图像,随后在 Photoshop 中将这些图像拼接成完整图像(利用微球的位置和切片边缘作为定位参考)。
- 第二天(第1天成像),将脑片转移至6个35 mm2的培养皿中,每皿加入1 ml脑片培养基。在荧光直立显微镜下依次对每张脑片进行成像。使用4X物镜,以红色和绿色荧光通道对整张矢状面脑片进行大视野图像扫描。每张脑片的激光强度和增益设置应保持一致。成像结束后,将所有脑片重新转移回6孔板中,每孔加入新鲜脑片培养基。
- 如需添加EDU、其他增殖标记物或药物处理条件,应配制含相应药物的脑片培养基母液,用于后续每日更换培养基。药物处理应在步骤12.1(即第1天成像后立即)开始。任何EDU或增殖标记物也应从12.1步骤起加入培养基中,并每日更换(EDU使用浓度为10 µM)。
- 在第7天使用与第1天成像相同的设置再次进行成像。
- 完成第7天成像后,将每张脑片转移至6孔板中,每孔加入1.2 ml 4%多聚甲醛(PFA)。小心缓慢地在每张脑片上方再加入1 ml PFA。室温下固定1小时。
- 移除各孔及脑片表面的PFA溶液,用PBS洗涤每孔3次。将脑片置于PBS中,4 °C保存,用于后续染色或载玻片封片。
注意:ImageJ的参数设置可能需要根据图像质量、显微镜性能以及肿瘤细胞大小进行调整和优化。
13. 图像定量分析(使用 ImageJ)
注意:需要根据图像和显微镜质量以及肿瘤细胞大小调整和优化 ImageJ 的设置。
- 在 ImageJ 中,使用多边形工具勾画出整个切片或需要定量的区域。将此选区添加到 ROI 管理器中,在其中可以重命名并保存。
- 右键单击所选区域并选择“复制”。使用区域、切片编号和日期命名该副本图像。按下 Ctl+Shift+E 显示轮廓,然后选择“Process”(处理)–“Subtract Background”(减去背景),滚动球半径(Rolling ball Radius)设为 4。
- 背景扣除后,在“Image”(图像)下拉菜单中选择“Adjust Threshold”(调整阈值)。勾选“Dark Background”(暗背景),放大图像进行观察并设置阈值。在移动阈值滑块设置时,确保包含所有细胞(即被高亮显示),但排除作为碎片的极小点状物(或小于细胞的结构)。所有图像使用相同的阈值。将阈值窗口移至一侧。
- 选择“Process”(处理)–“Find Maxima”(寻找最大值),将噪声容差(noise tolerance)设置在 5 到 10 之间,并勾选以下选项:预览点选(Preview point selection)、输出类型为“Segmented Particles”(分割后的粒子)、排除边缘最大值(Exclude edge maxima)、高于下限阈值(Above lower threshold)。然后按下 Ctl+Shift+E 重新选择感兴趣区域。
- 从“Analyze”(分析)下拉菜单中选择“Analyze Particles”(分析粒子)。将像素大小设置为 4–40,圆度(circularity)设置为 0.00–1.00。同时勾选“Show Overlay Outlines”(显示叠加轮廓)、“Display Results”(显示结果)和“Summarize”(汇总),然后点击“OK”。
- 将所有原始数据和汇总结果记录在 Microsoft Office 文档中。每个区域的“Count”(计数)用于计算培养一周内的倍数变化(fold change)。
- 对所有图像和感兴趣区域重复此过程,确保阈值及其他设置保持一致。
- 通过将第 7 天切片上的肿瘤细胞数量除以第 1 天切片上的细胞数量,计算培养期间切片上细胞数量的倍数变化。同样,每个区域内细胞数量的倍数变化通过将该区域第 7 天的细胞数量除以第 1 天的细胞数量来计算。
- 对微球体(microspheres)也执行步骤 13.8。切片上的微球体数量在第 7 天应与第 1 天相同(倍数变化 = 1)。同样,每个区域内微球体数量在第 7 天也应与第 1 天相同(倍数变化 = 1)。如果倍数变化偏离 1,则表明切片形貌随时间发生了改变。
14. 染色
- 在实验台上用封口膜贴住一张膜,并用液相阻断笔画出六个圆圈(每个切片一个,圆圈略大于切片尺寸)。在每个圆圈中央滴加约 400 µl PBS。对圆圈进行编号或标记,以便识别各个切片。
- 在 1 ml PBS 中,使用剃须刀片围绕切片切割出一个正方形区域,保留切片周围部分膜结构。用镊子将切下的切片转移至第一个圆圈中,小心地将切片平铺在 PBS 液滴表面。此过程中必须确保切片不发生折叠或上下翻转。随后,将切片下方的 PBS 移至切片上方,并根据需要添加更多 PBS,以确保切片始终浸没在液体中。对每个切片重复此步骤。
- 配制 10 ml 含 3% BSA 的 PBS 溶液。取出其中 2 ml,加入 100 µl 皂苷(digitonin),混匀后加入切片中,用于封闭和透化处理,室温孵育 30 分钟。
注意:若使用其他透化试剂(如 Triton X-100),会导致 CM-DiI 标记丢失。 - 移除透化/封闭液,用 PBS 洗涤 3 次,每次 10 分钟。
- 若进行 EDU 染色,请根据试剂盒说明书配制染色混合液,孵育 45 分钟。若使用其他抗体染色,需优化一抗和二抗的浓度(通常一抗和二抗均在室温孵育约 1 小时)。用 PBS 洗涤 3 次,每次 10 分钟。
- 用 PBS 稀释 DAPI(1:1,000),室温染色 5 分钟,随后用 PBS 洗涤 2 次。
15. 切片封片
- 将切片转移至显微镜载玻片上。确保带有切片的膜面朝上,且不发生折叠。使用液体阻隔笔在切片周围画出边界。
- 在切片两侧各放置一片小型玻璃盖玻片(5 mm),以防止切片受损。在切片上方滴加两到三滴 Fluoromount-G(用于免疫荧光染色),使其刚好覆盖切片,然后加盖长条形盖玻片(24 × 50 mm)。
- 对每一片切片重复上述操作。用指甲油封固载玻片边缘,并于 4 °C 保存。进行共聚焦显微镜成像分析染色结果。
访问受限。请登录或开始试用以查看此内容。
结果
本部分展示了利用脑肿瘤/器官型脑片共培养体系研究肿瘤对不同脑区微环境偏好性以及评估新疗法时所能获得的典型实验结果。结果表明,该检测方法能够成功模拟脑肿瘤的微环境,因为脑片的组织结构和细胞增殖状态均得以维持(图3)。我们还证实,随着时间推移,脑片上肿瘤细胞数量的增加在一定程度上是由于肿瘤细胞迁移进入脑片微环境所致(图4)。此外,我们证明该共培养体系可作为定量分析方法,通过计算培养一周内特定脑区或整个脑片中肿瘤细胞数量的倍数变化来进行定量评估(图6)。多种肿瘤细胞的初步实验结果表明,由于肿瘤细胞仅迁移进入脑片深度20–50 µm的范围内,因此可通过共聚焦显微镜对200 µm厚的脑片进行成像,实现肿瘤细胞数量的准确量化。
我们发现,绿色荧光微球可有效作为脑片拓扑结构变化的对照,因为在培养期间其位置和数量均无明显移动或改变(图5)。共培养体系固定后,可通过染色检测肿瘤细胞在脑微环境中的状态,以及药物对肿瘤细胞增殖、细胞死亡或蛋白表达变化的影响(
访问受限。请登录或开始试用以查看此内容。
讨论
本方案描述了如何将脑肿瘤细胞进行荧光标记,并接种于P6小鼠脑矢状切片上,随后在培养条件下连续观察一周。该脑肿瘤/器官型脑片共培养实验可用于评估脑内不同区域微环境对肿瘤细胞数量的影响,也可作为评价新药对人类肿瘤生长抑制效果的检测体系。既往研究曾采用类似策略来评估脑微环境对神经前体细胞增殖的作用7,8。
该实验通过在器官型脑片培养体系中接种脑肿瘤细胞9,为难以在常规细胞培养条件下增殖的人脑肿瘤细胞提供了一种有效的培养系统。该实验的关键环节在于维持脑片和肿瘤细胞的健康状态。在解剖操作过程中以及成像期间室温(RT)下脑片在缓冲液中放置的时间应尽可能缩短,以确保脑片和细胞保持最佳活性。若实验中使用原代人脑肿瘤细胞,则应在活检后尽快将细胞接种至脑片上,因此脑片需在手术前预先制备。为避免不同脑片在成像时间上的差异影响实验结果,所有脑片培养物在每次实验中离开培养箱的时间应尽可能短暂且保持一致。微球对照具有重要作用,可提供随时间推移保持空间一致的标记点。此外,通过成像观察微球珠,可清晰识别脑片培养过程中因收缩、撕裂或折叠引起的形变。
访问受限。请登录或开始试用以查看此内容。
披露
所有作者均无竞争利益或利益冲突。
致谢
本研究由美国国立卫生研究院(NIH)基金(RAS 获 P01CA142536,DPY 获 T32CA009361)和儿童低级别星形细胞瘤基金会资助。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| HEPES | Invitrogen | 17504044 | |
| 葡萄糖 | Invitrogen | 17502048 | |
| 青霉素-链霉素 | Life Technologies | 15140-122 | |
| HBSS | Life Technologies | 14185-052 | |
| B-27 | Life Technologies | 17504-044 | |
| N2 | Life Technologies | 17502-048 | |
| Glutamax | Life Technologies | 35050061 | |
| Neurobasal-A 培养基(不含酚红) | Invitrogen | 12349015 | |
| 低熔点琼脂糖 | Promega | V2111 | |
| 脑片培养插件 | Millipore | PICM0RG50 | |
| 层粘连蛋白 | Invitrogen | 23017015 | |
| Cm-DiI | Invitrogen | V22888 | |
| EDU(标记与检测) | Life Technologies | c10337 | |
| 微球 | Life Technologies | F-21010 | |
| 振动切片机 | Leica | ||
| 共聚焦显微镜 | Nikon Eclipse Ni C2si | ||
| ImageJ 软件 | |||
| 5 mm 盖玻片 | Fisher Scientific | 64-0700 (CS-5R) |
参考文献
- Heddleston, J. M., et al. Glioma stem cell maintenance: the role of the microenvironment. Curr Pharm Des. 17 (23), 2386-2401 (2013).
- Sasai, K. Shh pathway activity is down-regulated in cultured medulloblastoma cells: implications for preclinical studies. Cancer Res. 66 (8), 4215-4222 (2006).
- Louis, D. N., et al. The 2007 WHO classification of tumours of the central nervous system. Acta Neuropathol. 114 (2), 97-109 (2007).
- Duffau, H., Capelle, L. Preferential brain locations of low-grade gliomas. Cancer. 100 (12), 2622-2626 (2004).
- Chourmouzi, D., et al. Manifestations of pilocytic astrocytoma: a pictorial review. Insights Imaging. 5 (3), 387-402 (2014).
- Buonamici, S., et al. Interfering with resistance to smoothened antagonists by inhibition of the PI3K pathway in medulloblastoma. Sci Transl Med. 2 (51), 51ra70(2010).
- Choi, Y., Borghesani, P. R., Chan, J. A., Segal, R. A. Migration from a mitogenic niche promotes cell-cycle exit. J Neurosci. 25 (45), 10437-10445 (2005).
- Chan, J. A., et al. Proteoglycan interactions with Sonic Hedgehog specify mitogenic responses. Nat Neurosci. 12 (4), 409-417 (2009).
- Stoppini, L., Buchs, P. A., Muller, D. A simple method for organotypic cultures of nervous tissue. J Neurosci Methods. 37 (2), 173-182 (1991).
- Kenny, H. A., et al. Quantitative high throughput screening using a primary human three- dimensional organotypic culture predicts in vivo efficacy. Nat Commun. 6, 6220(2015).
- Liu, X., et al. ROCK inhibitor and feeder cells induce the conditional reprogramming of epithelial cells. Am J Pathol. 180 (2), 599-607 (2012).
访问受限。请登录或开始试用以查看此内容。
重印与许可
