通过将突触小泡蛋白与pHluorin融合后的光学显微镜检测以及突触小泡摄取的电子显微镜观察,可检测突触小泡的内吞作用。
需要JoVE订阅才能观看此内容。 请登录或开始免费试用
本文内容
摘要
摘要
在内吞作用过程中,融合后的突触小泡在神经末梢被回收,从而实现小泡的再利用,维持神经元重复放电期间的突触传递。在病理条件下,内吞功能受损会导致突触强度和脑功能下降。本文描述了在培养神经元的哺乳动物海马突触中测量突触小泡内吞作用的方法。我们通过将突触小泡腔内侧的膜蛋白(包括突触素和VAMP2/突触小泡素)与pHluorin(一种对pH敏感的绿色荧光蛋白,其荧光强度随pH升高而增强)融合,来监测突触小泡蛋白的内吞过程。在胞吐过程中,小泡腔内的pH升高,而在内吞过程中,小泡腔内pH重新酸化。因此,pHluorin荧光强度的增加表示融合事件,而荧光强度的降低则表示标记的突触小泡蛋白发生了内吞。除了使用pHluorin成像法记录内吞过程外,我们还通过电镜(EM)检测辣根过氧化物酶(HRP)被小泡摄取的情况,来监测小泡膜的内吞。最后,我们观察了高钾诱导去极化后不同时间点神经末梢膜凹陷结构的形成。HRP摄取和膜凹陷结构形成的时间进程反映了内吞作用的动力学过程。
引言
神经递质储存在突触小泡中,并通过胞吐作用释放。随后,突触小泡的膜和蛋白质通过内吞作用被回收,用于下一轮的胞吐过程。突触小泡的内吞对于维持突触小泡库的稳定以及清除质膜上突出的小泡具有重要意义。一种对pH敏感的绿色荧光蛋白pHluorin,其在酸性环境中荧光被淬灭,而在中性pH条件下荧光恢复,已被用于在活细胞中测量内吞过程的时间进程1,2,3。pHluorin通常连接在突触小泡蛋白(如突触素或VAMP2/突触小泡蛋白)的腔内侧。在静息状态下,pHluorin因处于pH为5.5的突触小泡腔内而处于淬灭状态。当小泡与质膜融合时,其腔面暴露于pH约为7.3的细胞外液中,导致pHluorin荧光增强。胞吐发生后,随着突触小泡蛋白的内吞以及回收小泡内部的再酸化,荧光强度逐渐下降。尽管荧光衰减同时反映了内吞和小泡再酸化两个过程,但在大多数情况下主要反映的是内吞过程,因为再酸化的速度通常快于内吞1,4。再酸化的时间常数为3–4秒或更短5,6,通常快于突触小泡内吞所需的10秒或更长时间4,5。若实验需要区分内吞与再酸化过程,可使用pH为5.5的25 mM 4-吗啉乙磺酸(MES)溶液进行酸性淬灭实验,以判断突触小泡蛋白是否通过内吞作用从质膜上被回收1,3,4。因此,pHluorin荧光强度的上升反映了胞吐与内吞之间的动态平衡,而神经刺激后的荧光下降则特异性地反映了内吞过程。
pHluorin成像不仅可用于测量内吞作用的时间过程,还可用于测定突触小泡池的大小7,8,以及诱发释放和自发释放的概率9。许多参与调控内吞作用的因素和蛋白质,如钙离子、可溶性NSF附着蛋白受体(SNARE)蛋白、脑源性神经营养因子(BDNF)和钙调磷酸酶,均已通过pHluorin成像技术被鉴定出来1,2,10,11,12,13,14,15,16。此外,利用全内反射荧光显微镜(TIRFM),不仅可在原代神经元中,也可在神经母细胞瘤细胞中检测神经递质的释放17。最近,已开发出多种pHluorin变体,如dsRed、mOrange和pHTomato,用于在单个突触中同时监测多个因素的动态变化18,19。例如,pHTomato已与突触素(synaptophysin)融合,并与基因编码的钙离子指示剂(GCaMP5K)联合使用,以同时监测突触前小泡融合和突触后区室中的Ca2+内流20。因此,将pHluorin标记于突触蛋白上,为分析内吞作用与外排作用之间的关系提供了一种有效的方法。
电镜(EM)是研究内吞作用的另一种常用方法,因其具有高空间分辨率,可显示内吞过程中发生的超微结构变化。电镜主要应用于两个方面:一是可视化神经元细胞内的病理学改变21,二是追踪囊泡蛋白22。特别是,通过电镜可以观察到突触囊泡的摄取、包被有网格蛋白(clathrin)的活性区周围膜曲率变化以及内体结构3,23,24,25,26,27,28。尽管电镜可能存在一些潜在的人工假象,例如固定剂引起的形态畸变,可能影响内吞过程,且数据分析工作量大,但其分辨率仍为观察细胞结构提供了有力手段。通过高压冷冻技术可克服固定剂带来的问题以及电镜在时间分辨率上的局限,该技术提供了一种快速且非化学性的方法,用于稳定内吞过程中存在的精细结构27。
访问受限。请登录或开始试用以查看此内容。
方案
注意:以下方案描述了在培养的海马神经元中使用的pHluorin成像方法和电镜(EM)方法。pHluorin用于监测活细胞中突触囊泡蛋白的摄取,而电镜可检测突触囊泡的摄取及超微结构的变化。
动物护理和操作遵循美国国立卫生研究院(NIH)指南,并经NIH动物护理和使用委员会批准。
1. pHluorin 成像
- 海马神经元培养
- 通过混合 4 mM NaHCO3 和 5 mM HEPES,并用 5 M NaOH 调节至 pH 7.3,制备海马缓冲液(HB)。通过混合神经基础培养基、2% B27、0.5 mM L-谷氨酰胺和 1% 青霉素-链霉素,制备培养基。另外,制备 HB 缓冲液与 20% 胎牛血清的混合液(HB/20% FBS)。
注意:本培养方案基于 Sankaranarayanan, et al.29 和 Wu, et al.24 - 将出生后第 0 至第 2 天的小鼠幼崽断头后放入培养基中,并将脑组织转移至 4 °C 的 HB/20% FBS 中。去除脑干和丘脑以暴露海马体。在去除脑干和丘脑暴露海马体后,解剖取出海马体,并转移至新鲜的 4 °C HB/20% FBS 中。
注意:通常每只幼崽(两个海马体)的细胞产量约为 4 x 10⁵ 个细胞/mL。使用镊子或剪刀清除附着的膜组织,然后转移至新鲜的 4 °C HB/20% FBS 中。用剪刀剪开并展开齿状回,分离下托区,再转移至新鲜的 4 °C HB/20% FBS 中。 - 将每个海马体从头到尾切成约 10 片,并转移至 15 mL 聚丙烯圆锥管中。
- 待组织沉淀后,用 10 mL HB/20% FBS 洗涤一次,再用 10 mL HB 洗涤三次。
- 制备含 137 mM NaCl、5 mM KCl、7 mM Na2HPO4 和 25 mM HEPES 的消化液,并用 5 M NaOH 调节至 pH 7.2。移除海马体上的上清液。向 2 mL 消化液中加入 10 mg 胰蛋白酶和 1 mg DNase,通过无菌 0.22 µm 滤膜直接过滤到样品沉淀上。
- 将海马体在 37 °C 下孵育 5 分钟,然后用 10 mL HB/20% FBS 洗涤两次,再用 10 mL HB 洗涤一次。
- 向 2 mL HB 中加入 6 mg MgSO4∙7H2O 和 1 mg DNase,混匀后经无菌 0.22 µm 滤器无菌过滤至海马体沉淀上,用于细胞解离。通过轻柔吹打使细胞解离,注意避免引入气泡。静置 2 分钟使组织碎片沉淀,然后缓慢将上清液转移至另一管中。
- 向细胞悬液中加入 3 mL HB/20% FBS,在 4 °C 下以 1,000 rpm 离心 10 分钟。弃去上清液,将沉淀重悬于培养基中。
- 将 60,000 个细胞悬浮于 150 µL 培养基中,接种于经多聚-L-赖氨酸包被的直径为 25 mm 的盖玻片上,注意不要溢出盖玻片边缘。接种 2 小时后加入 2 mL 预热的培养基。盖玻片置于 6 孔培养板或无菌培养皿中维持培养。
- 将细胞在 37 °C、5% CO2 的湿润培养箱中用培养基培养 14–21 天后再进行记录。在培养期间,每周两次更换一半上清培养基。
- 通过混合 4 mM NaHCO3 和 5 mM HEPES,并用 5 M NaOH 调节至 pH 7.3,制备海马缓冲液(HB)。通过混合神经基础培养基、2% B27、0.5 mM L-谷氨酰胺和 1% 青霉素-链霉素,制备培养基。另外,制备 HB 缓冲液与 20% 胎牛血清的混合液(HB/20% FBS)。
- 转染
- 接种后 6–7 天,将突触素-pHluorin 2X(SpH)或 VAMP2-pHluorin 转染至海马神经元中。对于 SpH,使用插入 pcDNA3 载体中的巨细胞病毒(CMV)启动子30。对于 VAMP2-pHluorin,使用插入 pCI 载体中的 CMV 启动子31。
- 使用 1 µg 质粒,通过脂质载体将任一载体转染至靶细胞。转染时使用步骤 1.1.1 中不含血清的培养基。转染 2 小时后更换培养基以降低毒性。
注意:若 SpH 在突触小体中表达水平较低,可将 DNA 浓度提高至 2 µg 或延长与脂质载体的孵育时间,除非细胞状态不佳。通常,约有 4–10 个神经元(占 0.006–0.008%)被成功转染。
- 光学显微镜观察
- 制备正常盐溶液,其成分为 119 mM NaCl、2 mM CaCl2、2.5 mM KCl、25 mM HEPES(pH 7.4)、30 mM 葡萄糖、2 mM MgCl2、0.01 mM 6-氰基-7-硝基喹喔啉-2,3-二酮(CNQX)和 0.05 mM DL-2-氨基-5-磷酸戊酸(AP5)。从培养板中取出盖玻片,置于允许场刺激的成像腔室中,使用润滑剂和密封剂防止泄漏。在将盖玻片从培养板转移至腔室过程中,应立即加入 750 µL 正常盐溶液,避免玻璃表面干燥。
注意:使用 CNQX 和 AP5 可阻断突触后活动,防止出现重复性活动。在将腔室置于倒置荧光显微镜前,应使用擦拭纸确认腔室无泄漏。缓慢泄漏会导致正常盐溶液与浸油混合,改变折射率,从而在记录过程中引起焦点漂移。 - 刺激与记录
- 在倒置宽场显微镜上使用 60X(数值孔径 1.4)油镜,配合金属卤化物灯进行成像。使用激发峰为 480 nm、490 nm 长通反射镜、500–550 nm 发射滤光片和手动翻转快门的滤光片组观察 pHluorin 信号。使用电子倍增电荷耦合器件(EMCCD)相机,每 100 ms 采集一次图像,采用 2 × 2 像素合并模式。
注意:为避免光漂白,需综合考虑图像采集间隔、滤光片和像素合并等参数,具体设置取决于设备。若使用共聚焦成像,还需考虑激光功率和曝光时间以避免光漂白。本实验设置是在无刺激条件下至少记录 3 分钟,并在无刺激条件下至少记录 10 秒以检测是否存在光漂白。 - 每次实验选择突触小体密度较高的区域以便于分析。通过绿色荧光信号识别转染细胞,重点关注突触小体中呈圆形或椭圆形的表达模式以及突触小体之间的连续表达。
- 通过场刺激诱导内吞作用,使用脉冲刺激器提供 1 ms 脉冲、20 mA 动作电位(AP),经刺激隔离单元中的铂电极传递。在刺激过程中及细胞恢复期间记录荧光活动。
注意:死亡细胞的表达强度高于活细胞的突触小体,且在突触小体之间呈现斑块状分布。
- 在倒置宽场显微镜上使用 60X(数值孔径 1.4)油镜,配合金属卤化物灯进行成像。使用激发峰为 480 nm、490 nm 长通反射镜、500–550 nm 发射滤光片和手动翻转快门的滤光片组观察 pHluorin 信号。使用电子倍增电荷耦合器件(EMCCD)相机,每 100 ms 采集一次图像,采用 2 × 2 像素合并模式。
- 制备正常盐溶液,其成分为 119 mM NaCl、2 mM CaCl2、2.5 mM KCl、25 mM HEPES(pH 7.4)、30 mM 葡萄糖、2 mM MgCl2、0.01 mM 6-氰基-7-硝基喹喔啉-2,3-二酮(CNQX)和 0.05 mM DL-2-氨基-5-磷酸戊酸(AP5)。从培养板中取出盖玻片,置于允许场刺激的成像腔室中,使用润滑剂和密封剂防止泄漏。在将盖玻片从培养板转移至腔室过程中,应立即加入 750 µL 正常盐溶液,避免玻璃表面干燥。
- 图像分析
- 为分析单个突触小体的荧光强度,设置大小为 1.5 × 1.5 µm 的方形感兴趣区域(ROI);突触小体的尺寸通常在约 1.5 µm 范围内。使用刺激前的荧光线迹检测光漂白,并作为背景扣除。
- 使用以下公式对荧光变化(ΔF)进行归一化:
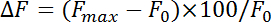
其中 Fmax 和 F0 分别代表刺激后最大荧光增强值和基础荧光值。以内吞过程中 pHluorin 荧光从峰值下降至基线的前 4–10 秒的衰减速率衡量内吞速率。通过将 pHluorin 荧光衰减曲线从峰值恢复至基线部分拟合为单指数函数,获得内吞的时间常数(τ)。
2. 电子显微镜
- 通过向每个孔中加入 1.5 mL 经无菌过滤的 0.01% 多聚赖氨酸(Poly-D-Lysine)溶液,在室温下孵育 1 小时,然后用无菌水洗涤三次,制备多聚赖氨酸包被的 6 孔板。分别按照步骤 1.1.1、1.1.2 和 1.1.3 进行海马神经元的解剖、培养和维持。
- 配制含辣根过氧化物酶(HRP)的高 K+ 刺激溶液:31.5 mM NaCl、2 mM CaCl2、90 mM KCl、25 mM HEPES(pH 7.4)、30 mM 葡萄糖、2 mM MgCl2、0.01 mM CNQX、0.05 mM AP5 和 5 mg/mL HRP,然后用 5 M NaOH 调节至 pH 7.4。
- 在室温下,向每孔加入 1.5 mL 高 K+ 刺激溶液,刺激海马神经元培养物 90 秒(称为 K+ 条件)。在静息条件下(称为 R),使用含相同浓度 HRP(5 mg/mL)的正常生理盐水溶液处理 90 秒。对于恢复样本,先按 K+ 样本方式施加高 K+ 刺激溶液,随后迅速洗涤并更换为正常生理盐水,孵育 10 分钟。
- 固定与染色
- 使用 21.4 g/L Na cacodylate 配制 0.1 M Na cacodylate 缓冲液(pH 7.4)。用含 4% 戊二醛的 0.1 M Na cacodylate 缓冲液在室温下固定细胞至少 1 小时。用 0.1 M Na cacodylate 缓冲液洗涤三次,每次 7 分钟。
- 配制二氨基联苯胺(DAB)溶液:将 0.5 mg/mL DAB 溶于含 0.3% H2O2 的 ddH2O 中,并用 0.22 µm 滤膜过滤。每孔加入 1.5 mL DAB 溶液,在 37 °C 孵育 30 分钟。用 0.1 M Na cacodylate 缓冲液洗涤三次,每次 7 分钟。
警告:DAB 具有毒性且为疑似致癌物,请佩戴手套和实验服操作。
备注:DAB 的标记作用依赖于 HRP 催化的 H2O2 氧化反应。各组分浓度的微小增加会导致样品信号增强。提高 HRP 浓度可加快催化反应速度。过高的 H2O2 浓度会引发对 HRP 的破坏性副反应,抑制标记效果32。本研究中标记系统的浓度选择基于现有研究结果33,34。 - 后固定:在 4 °C 条件下,用含 1% OsO4 的 0.1 M Na cacodylate 缓冲液孵育神经元 1 小时。用 1.5 mL 0.1 M Na cacodylate 缓冲液洗涤三次,每次 7 分钟。
警告:由于 OsO4 具有毒性和高反应活性,在多数情况下建议将样品置于冰上并在通风橱中孵育,而非使用冰箱。 - 使用 13.61 g/L 醋酸钠和 11.43 mL/L 冰醋酸配制 pH 5.0 的 0.1 M 醋酸钠缓冲液。用 1.5 mL pH 5.0 的 0.1 M 醋酸盐缓冲液洗涤三次,每次 7 分钟;然后在 4 °C 条件下,用含 1% 醋酸铀酰的 0.1 M 醋酸盐缓冲液(pH 5.0)孵育 1 小时。再用 1.5 mL 0.1 M 醋酸盐缓冲液洗涤三次,每次 7 分钟。
- 环氧树脂包埋
- 在通风橱中,依次用 1.5 mL 的 50%、70% 和 90% 乙醇各洗涤 7 分钟,随后用 1.5 mL 100% 乙醇洗涤三次,每次 7 分钟,对神经元培养物进行脱水处理。
- 将 485 mL/L 双酚-A(环氧氯丙烷)环氧树脂、160 mL/L 十二烯基琥珀酸酐(DDSA)、340 mL/L 甲基-5-降冰片烯-2,3-二羧酸酐(NMA)和 15 mL/L 2,4,6-三(二甲氨基甲基)苯酚(DMP-30)混合,配制环氧树脂。充分混匀后,在真空条件下储存以去除气泡。
备注:去除树脂中的气泡至关重要,尤其是肉眼不可见的小气泡,因为它们在切片过程中可能导致树脂内部形成空腔。 - 在摇床上,用含 50% 环氧树脂的乙醇溶液在室温下孵育 30 分钟以开始渗透;随后更换为含 70% 环氧树脂的乙醇溶液,在室温下继续孵育 30 分钟。
- 更换为 100% 环氧树脂溶液,在 50 °C 孵育 10 分钟。更换新鲜的 100% 环氧树脂两次,每次在 50 °C 孵育 1 小时。加入新鲜的 100% 环氧树脂,先在 50 °C 过夜硬化,再在 60 °C 继续硬化超过 36 小时。
- 使用珠宝匠手锯将每个样本从多孔板中取出。在倒置光学显微镜下选择细胞密集的感兴趣区域,然后用切片机切割成 70 至 80 nm 厚的块状样本。将切下的区域安装至切片机卡盘中并装载切片机。调整卡盘位置,并安装金刚石刀,使其刃口与样本块表面平行。直接将 70 至 80 nm 厚的切片收集到单个载网上。
- 将醋酸铀酰溶于水中,配制成 1%(质量比)水溶液;另将柠檬酸铅溶于水中,配制成 3%(质量比)水溶液。将切片依次浸入 1% 醋酸铀酰水溶液中染色 15 分钟,再浸入 3% 柠檬酸铅水溶液中染色 5 分钟,以增强样品的对比度。
- 电镜成像
- 使用透射电子显微镜观察切片,并用 CCD 数字相机在 10,000–20,000X 的初始放大倍数下采集图像3。
- 统计学分析
- 采用 t 检验,通过比较对照组与实验组样本的均值及测量标准误(s.e.m.),识别是否存在显著性差异。
访问受限。请登录或开始试用以查看此内容。
结果
采用脂质载体法,在海马神经元中表达SpH,从而能够识别出突触小体(图1a)。对细胞进行电刺激可诱导胞吐作用,并伴随荧光强度的相应增加。当停止刺激时,荧光增强(ΔF)也随之终止(图1b)。随后荧光信号缓慢下降,这是由于内吞作用所致。对于VAMP2-pHluorin而言,刺激后VAMP2会沿着轴突从小体部位扩散4。原始数据使用任意单位,并通过归一化至基线水平来计算衰减速率和τ值(图2a-c)。由于测量数据来自归一化后的轨迹曲线,因此衰减速率反映的是每秒峰值ΔF的百分比下降速率(ΔF/s)。在本实验条件下,内吞作用(通常持续时间超过10 s)远慢于再酸化过程(约3–4 s)4,5
访问受限。请登录或开始试用以查看此内容。
讨论
本文展示了两种监测突触小泡内吞作用的方法。第一种方法中,我们监测了转染神经元中与突触小泡蛋白融合的pHluorin,并随后施加电刺激。第二种方法中,我们采用透射电镜成像技术观察由KCl诱导的辣根过氧化物酶(HRP)摄取情况。我们采用不同刺激方式基于两个原因:首先,高钾溶液处理可引起培养物中所有神经元的去极化,这有利于电镜检查,因为我们的电镜方法无法区分未受刺激与已受刺激的神经元;其次,相较于短暂的动作电位串甚至单个动作电位即可引发的pHluorin荧光变化,超微结构形态学的改变在高强度刺激(如高钾刺激)后更易于可靠地观察到。
利用pHluorin进行光学显微成像可在活细胞中以高时间分辨率观察突触小泡蛋白的融合与摄取过程。该技术可用于研究调控内吞过程时间动态以及突触小泡池大小的分子机制。pHluorin成像不仅被用于监测突触蛋白的内吞作用,还被用于检测诱发性或自发性单个小泡释放、短期突触可塑性,以及释放概率的测量35。研究表明,发生释放的突触小泡蛋白池与被回收的蛋白池并不相同36...
访问受限。请登录或开始试用以查看此内容。
披露
作者无任何利益冲突需要披露。
致谢
感谢朱永玲博士提供突触素-pHluorin2x质粒,感谢James E. Rothman博士提供VAMP2-phluorin质粒。感谢美国国立神经疾病与卒中研究所电子显微镜平台的Susan Cheng博士和Virginia Crocker提供的技术支持与帮助。本研究工作由美国国立神经疾病与卒中研究所院内研究计划(美国)以及韩国生物科学与生物技术研究所(KRIBB)研究倡议计划(韩国生物医学科学家奖学金计划)资助。
访问受限。请登录或开始试用以查看此内容。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| Lipofectamine LTX with Plus | Thermo Fisher | 15338-100 | 质粒DNA转染,包括突触素或VAMP2-pHluorin |
| neurobasal培养基 | Thermo Fisher | 21103-049 | 神经元生长培养基,使用前预热至37°C |
| B27 | Thermo Fisher | 17504-044 | 神经元分化的添加剂 |
| Glutamax | Thermo Fisher | 35050-061 | 神经元培养的添加剂 |
| 多聚-D-赖氨酸包被的盖玻片 | Neuvitro | GG-25-pdl | 用于神经元生长及pHluorin成像的基质 |
| 牛胰蛋白酶XI | Sigma | T1005 | 神经元培养——消化海马组织 |
| 牛胰脱氧核糖核酸酶I | Sigma | D5025 | 神经元培养——抑制细胞悬液黏稠 |
| 脉冲刺激器 | A-M systems | model 2100 | 施加电刺激 |
| 带电场刺激的槽式浴槽 | Warner Instruments | RC-21BRFS | 施加电刺激 |
| 刺激隔离单元 | Warner Instruments | SIU102 | 施加电刺激 |
| 润滑剂 | Dow corning | 111 | pHluorin成像——用于盖玻片与成像室之间的密封,防止液体泄漏 |
| AP5 | Tocris | 3693 | 正常生理盐水添加剂,选择性NMDA受体拮抗剂,抑制具有潜在重复活动能力的突触后活性 |
| CNQX | Tocris | 190 | 正常生理盐水添加剂,竞争性AMPA/红藻氨酸受体拮抗剂,抑制具有潜在重复活动能力的突触后活性 |
| 照明器 | Nikon | C-HGFI | pHluorin成像用金属卤化物光源 |
| EMCCD相机 | Andor | iXon3 | pHluorin成像,检测pHluorin荧光强度 |
| 倒置显微镜 | Nikon | Ti-E | 用于成像转染了突触素或VAMP2-pHluorin的细胞 |
| NIS-Elements AR | Nikon | NIS-Elements Advanced Research | 成像采集与分析软件 |
| Igor Pro | WaveMetrics | Igor pro | 成像分析与数据展示软件 |
| 成像室 | Warner Instruments | RC21B | pHluorin成像,对活细胞施加电场刺激 |
| 多聚-L-赖氨酸 | Sigma | P4832 | 电子显微镜,神经元生长基质,室温下在多孔板中孵育1小时,然后用无菌水洗涤3次 |
| 辣根过氧化物酶(HRP) | Sigma | P6782 | 电子显微镜,通过在过氧化氢存在下催化DAB反应标记内吞的突触小泡,终浓度为5 mg/mL生理盐水中,使用前新鲜配制 |
| 二甲胂酸钠(Na cacodylate) | Electron Microscopy Sciences | 12300 | 电子显微镜,固定剂和洗涤缓冲液,终浓度为0.1 N |
| 3,3′-二氨基联苯胺(DAB) | Sigma | D8001 | 电子显微镜,用于标记内吞的突触小泡,HRP的底物,终浓度为0.5 mg/mL双蒸水中,过滤后使用,使用前新鲜配制 |
| 过氧化氢溶液 | Sigma | H1009 | 电子显微镜,通过诱导HRP-DAB反应标记内吞的突触小泡,终浓度为0.3%双蒸水中,使用前新鲜配制 |
| 戊二醛 | Electron Microscopy Sciences | 16365 | 电子显微镜,固定剂,终浓度为4% Na-二甲胂酸盐缓冲液中,使用前新鲜配制,使用前充分震荡混匀 |
| 透射电子显微镜(TEM) | JEOL | 200CX | 电子显微镜,用于内吞小泡及超微结构变化的成像 |
| CCD数码相机 | AMT | XR-100 | 电子显微镜,用于图像采集 |
| 柠檬酸铅 | Leica microsystems | 16707235 | 电子显微镜,载网染色 |
参考文献
- Sankaranarayanan, S., Ryan, T. A. Real-time measurements of vesicle-SNARE recycling in synapses of the central nervous system. Nature cell biol. 2 (4), 197-204 (2000).
- Sun, T., Wu, X. S., et al. The role of calcium/calmodulin-activated calcineurin in rapid and slow endocytosis at central synapses. J Neurosci. 30 (35), 11838-11847 (2010).
- Wu, X. -S. S., Lee, S. H., et al. Actin Is Crucial for All Kinetically Distinguishable Forms of Endocytosis at Synapses. Neuron. 92 (5), 1020-1035 (2016).
- Granseth, B., Odermatt, B., Royle, S. J., Lagnado, L. Clathrin-mediated endocytosis is the dominant mechanism of vesicle retrieval at hippocampal synapses. Neuron. 51 (6), 773-786 (2006).
- Atluri, P. P., Ryan, T. A. The kinetics of synaptic vesicle reacidification at hippocampal nerve terminals. J Neurosci. 26 (8), 2313-2320 (2006).
- Royle, S. J., Granseth, B., Odermatt, B., Derevier, A., Lagnado, L. Imaging phluorin-based probes at hippocampal synapses. Methods Mol Biol. 457, 293-303 (2008).
- Moulder, K. L., Mennerick, S. Reluctant vesicles contribute to the total readily releasable pool in glutamatergic hippocampal neurons. J Neurosci. 25 (15), 3842-3850 (2005).
- Li, Z., Burrone, J., Tyler, W. J., Hartman, K. N., Albeanu, D. F., Murthy, V. N. Synaptic vesicle recycling studied in transgenic mice expressing synaptopHluorin. Proc Natl Acad Sci U S A. 102 (17), 6131-6136 (2005).
- Morris, R. G. Elements of a neurobiological theory of hippocampal function: the role of synaptic plasticity, synaptic tagging and schemas. Eur J Neurosci. 23 (11), 2829-2846 (2006).
- Sankaranarayanan, S., Ryan, T. A. Calcium accelerates endocytosis of vSNAREs at hippocampal synapses. Nat Neurosci. 4 (2), 129-136 (2001).
- Balaji, J., Armbruster, M., Ryan, T. A. Calcium control of endocytic capacity at a CNS synapse. J Neurosci. 28 (26), 6742-6749 (2008).
- Ferguson, S. M., Brasnjo, G., et al. A selective activity-dependent requirement for dynamin 1 in synaptic vesicle endocytosis. Science. 316 (5824), 570-574 (2007).
- Baydyuk, M., Wu, X. S., He, L., Wu, L. G. Brain-derived neurotrophic factor inhibits calcium channel activation, exocytosis, and endocytosis at a central nerve terminal. J Neurosci. 35 (11), 4676-4682 (2015).
- Wu, X. S., Zhang, Z., Zhao, W. D., Wang, D., Luo, F., Wu, L. G. Calcineurin is universally involved in vesicle endocytosis at neuronal and nonneuronal secretory cells. Cell Rep. 7 (4), 982-988 (2014).
- Zhang, Z., Wang, D., et al. The SNARE proteins SNAP25 and synaptobrevin are involved in endocytosis at hippocampal synapses. J Neurosci. 33 (21), 9169-9175 (2013).
- Wu, L. -G. G., Hamid, E., Shin, W., Chiang, H. -C. C. Exocytosis and endocytosis: modes, functions, and coupling mechanisms. Annu Rev Physiol. 76 (1), 301-331 (2014).
- Daniele, F., Di Cairano, E. S., Moretti, S., Piccoli, G., Perego, C. TIRFM and pH-sensitive GFP-probes to evaluate neurotransmitter vesicle dynamics in SH-SY5Y neuroblastoma cells: cell imaging and data analysis. J Vis Exp. (95), e52267(2015).
- Shaner, N. C., Lin, M. Z., et al. Improving the photostability of bright monomeric orange and red fluorescent proteins. Nat Methods. 5 (6), 545-551 (2008).
- Li, Y., Tsien, R. W. pHTomato, a red, genetically encoded indicator that enables multiplex interrogation of synaptic activity. Nat Neurosci. 15 (7), 1047-1053 (2012).
- Leitz, J., Kavalali, E. T. Fast retrieval and autonomous regulation of single spontaneously recycling synaptic vesicles. Elife. 3, e03658(2014).
- Bisht, K., El Hajj, H., Savage, J. C., Sánchez, M. G., Tremblay, M. -È Correlative Light and Electron Microscopy to Study Microglial Interactions with β-Amyloid Plaques. J Vis Exp. (112), e54060(2016).
- Schikorski, T. Monitoring Synaptic Vesicle Protein Sorting with Enhanced Horseradish Peroxidase in the Electron Microscope. High-Resolution Imaging of Cellular Proteins: Methods and Protocols. , 327-341 (2016).
- Kononenko, N. L., Puchkov, D., et al. Clathrin/AP-2 mediate synaptic vesicle reformation from endosome-like vacuoles but are not essential for membrane retrieval at central synapses. Neuron. 82 (5), 981-988 (2014).
- Wu, Y., O'Toole, E. T., et al. A dynamin 1-, dynamin 3- and clathrin-independent pathway of synaptic vesicle recycling mediated by bulk endocytosis. eLife. 2014 (3), e01621(2014).
- Heuser, J. E., Reese, T. S. Evidence for recycling of synaptic vesicle membrane during transmitter release at the frog neuromuscular junction. J Cell Biol. 57 (2), 315-344 (1973).
- Ceccarelli, B., Hurlbut, W. P., Mauro, A. Turnover of transmitter and synaptic vesicles at the frog neuromuscular junction. J Cell Biol. 57 (2), 499-524 (1973).
- Watanabe, S., Rost, B. R., et al. Ultrafast endocytosis at mouse hippocampal synapses. Nature. 504 (7479), 242-247 (2013).
- Watanabe, S., Trimbuch, T., et al. Clathrin regenerates synaptic vesicles from endosomes. Nature. 515 (7526), 228-233 (2014).
- Sankaranarayanan, S., Atluri, P. P., Ryan, T. A. Actin has a molecular scaffolding, not propulsive, role in presynaptic function. Nat Neurosci. 6 (2), 127-135 (2003).
- Zhu, Y., Xu, J., Heinemann, S. F. Two pathways of synaptic vesicle retrieval revealed by single-vesicle imaging. Neuron. 61 (3), 397-411 (2009).
- Miesenbock, G., De Angelis, D. A., Rothman, J. E. Visualizing secretion and synaptic transmission with pH-sensitive green fluorescent proteins. Nature. 394 (6689), 192-195 (1998).
- Arnao, M. B. B., Acosta, M., del Rio, J. A. A., García-Cánovas, F. Inactivation of peroxidase by hydrogen peroxide and its protection by a reductant agent. Biochim Biophys Acta. 1038 (1), 85-89 (1990).
- Deák, F., Schoch, S., et al. Synaptobrevin is essential for fast synaptic-vesicle endocytosis. Nat Cell Biol. 6 (11), 1102-1108 (2004).
- Clayton, E. L., Evans, G. J. O., Cousin, M. A. Bulk synaptic vesicle endocytosis is rapidly triggered during strong stimulation. J Neurosci. 28 (26), 6627-6632 (2008).
- Kavalali, E. T., Jorgensen, E. M. Visualizing presynaptic function. Nat Neurosci. 17 (1), 10-16 (2014).
- Wienisch, M., Klingauf, J. Vesicular proteins exocytosed and subsequently retrieved by compensatory endocytosis are nonidentical. Nat Neurosci. 9 (8), 1019-1027 (2006).
- Fernández-Alfonso, T., Kwan, R., Ryan, T. A. Synaptic vesicles interchange their membrane proteins with a large surface reservoir during recycling. Neuron. 51 (2), 179-186 (2006).
- Gimber, N., Tadeus, G., Maritzen, T., Schmoranzer, J., Haucke, V. Diffusional spread and confinement of newly exocytosed synaptic vesicle proteins. Nat Commun. 6, 8392(2015).
- Nicholson-Fish, J. C., Smillie, K. J., Cousin, M. A. Monitoring activity-dependent bulk endocytosis with the genetically-encoded reporter VAMP4-pHluorin. J Neurosci Methods. 266, 1-10 (2016).
- Burrone, J., Li, Z., Murthy, V. N. Studying vesicle cycling in presynaptic terminals using the genetically encoded probe synaptopHluorin. Nat Protoc. 1 (6), 2970-2978 (2006).
- Wisse, E., Braet, F., et al. Fixation methods for electron microscopy of human and other liver. World journal of gastroenterology. 16 (23), 2851-2866 (2010).
- Magidson, V., Khodjakov, A. Circumventing Photodamage in Live-Cell Microscopy. Methods in Cell Biology. 114, 545-560 (2013).
- Søndergaard, C. R., Garrett, A. E., et al. Structural artifacts in protein-ligand X-ray structures: implications for the development of docking scoring functions. J Med Chem. 52 (18), 5673-5684 (2009).
访问受限。请登录或开始试用以查看此内容。
重印与许可
