本文介绍了串联组装gRNA克隆(STAgR)方法,该方法可轻松实现CRISPR/Cas9技术中gRNA载体的多重化。STAgR使gRNA多重化过程变得简单、高效且可定制。
本文内容
摘要
摘要
细菌的CRISPR/Cas9系统极大地拓展了生命科学家的方法学选择。由于该系统的应用,遗传与基因组工程已可广泛适用于多种体系。此外,许多转录调控和表观基因组工程策略如今首次实现了普遍可行性。CRISPR具有广泛应用性的一个原因在于其双组分特性:短小的向导RNA(gRNA)决定了该复合物的基因组靶点、Cas9蛋白的不同变体以及局部的分子效应。然而,许多CRISPR技术依赖于将多个gRNA同时递送至单个细胞中。本文介绍了一种可定制的串联组装gRNA克隆(STAgR)方案,该方法可在单次克隆步骤中简便、快速且高效地构建多重gRNA表达载体。STAgR具有成本效益,因为在本方案中,各个靶向序列通过短的突出端引物引入,而gRNA表达盒的长DNA模板则可多次重复使用。此外,STAgR支持在单一步骤中插入大量gRNA,以及不同gRNA变体、载体和启动子的任意组合。
引言
串联组装gRNA克隆(STAgR)是一种能够在单次克隆步骤中高效地在一夜之内构建包含多个gRNA表达盒的表达载体的方法。STAgR实验方案无需特殊的专业技术或材料,并提供多种定制化选择。
细菌的CRISPR蛋白Cas9具有一种独特的能力:它能够识别并选择性结合仅存在于天然crRNA或人工设计的gRNA中所编码的DNA序列1。作为分子工具的应用,使得大量过去无法实现、不可行或仅限于特定细胞模型的研究方法成为可能。这些方法包括靶向基因突变2、基因组编辑3、表观基因组编辑4,5,6、转录激活以及基因沉默7,8。据我们所知,CRISPR具有普适性,已有大量报道显示其在多种靶位点、细胞类型和物种中成功应用。然而,许多CRISPR应用直接或间接依赖于多个gRNA的递送,包括一系列基因组操作(如染色体易位9,10、中等规模11和大规模基因组改变12,13)、基因组工程(如使用Cas9切口酶14、条件等位基因的构建11,15或连续突变16)以及谱系示踪策略17。此外,对于其他一些方法(如转录调控工程18、表观基因组工程19,20),虽然多个靶向位点并非绝对必需,但通常只有在使用多个gRNA时才能达到最佳效果。
已有多种有用的方法被用于构建包含多个gRNA表达盒的gRNA载体21,22,23,24,25,26,27。本文介绍一种STAgR(string assembly gRNA cloning,串联组装gRNA克隆)方案,该方法在简便性与快速性方面表现突出(仅需一个过夜克隆步骤),具有低成本(DNA模板可多次重复使用)、可定制性(适用于不同的gRNA系统和启动子)以及高效性(可构建包含大量gRNA表达盒的载体)等优势28。
原则上,STAgR 可用于构建表达载体,所含表达盒数量可少至几个(1–2 个 gRNA)、中等数量(3–5 个 gRNA),甚至达到目前报道的最高水平(6–8 个 gRNA)28。同样,STAgR 适用于任何 gRNA 序列、载体骨架或启动子。然而,由于 STAgR 主要基于聚合酶链式反应(PCR)和吉布森组装(Gibson assembly),对于序列相似性较高的 gRNA,应采用其他方法进行构建。
方案
1. STAgR 克隆策略的设计
- 确定一个表达载体中将包含多少个gRNA表达盒及其排列顺序。确定每个gRNA应使用的启动子和gRNA骨架。利用任何在线工具设计gRNA例如, www.benchling.com
2. 带有突出端的STAgR克隆引物设计
注意:最后一条 gRNA 的有义原间隔序列和第一条 gRNA 的反义序列分别添加至用于扩增载体骨架的 PCR 引物中(图 1)。其余序列从片段中扩增获得,从而将有义和反义 gRNA 按照所需顺序连接。第一条片段使用一个正向引物(其末端突出包含第一条 gRNA 的 N20 序列)和一个反向引物(其末端突出包含第二条 gRNA 的 N20 序列的反向互补序列)进行扩增。后续所有片段均依此方式制备。
- 将 N20 gRNA 序列作为末端突出序列添加至 STAgR DNA 串的正向扩增引物中(表 1)。将正义链 gRNA 序列添加至正向引物 "scf-FP"(用于常规支架)或 "sam-FP"(用于含 MS2 的支架)的 5' 端。FP 引物与相应 STAgR 串的支架/MS2 部分退火(图 1)。
- 将 N20 gRNA 序列的反向互补序列添加至反向引物序列中。根据所使用的特定启动子和串选择 RP 引物(hU6-RP、mU6-RP、7sK-RP、H1-RP)。
3. STAgR 克隆片段的制备
- 为进行Gibson组装以生成各自的克隆片段,进行PCR反应:加入10 µL高保真(HF)缓冲液、1 µL 10 mM dNTPs、0.25 µL 末端延伸引物(100 µM)、10 ng DNA模板(片段或载体)、0.5 µL HF聚合酶、1.5 µL二甲基亚砜(DMSO),并加入H2O,以终体积为50 µL。
注意:使用质粒 "STAgR_Neo" 作为骨架PCR的模板,将gRNA支架整合到最后一个gRNA中;如果选择SAM支架,则使用 "STAgR_SAM"以含有六个gRNA表达盒的STAgR质粒为例,需要进行六轮PCR,其中五轮以DNA片段为模板,一轮以载体骨架为模板。 - 在PCR仪中孵育反应体系,程序设置如下:98 °C 预变性1次,1分30秒;38个循环:98 °C 变性10秒,59 °C(gRNA骨架)/68 °C(SAM环)退火10秒,72 °C 延伸30秒(用于插入片段)/1分30秒(用于载体);72 °C 最终延伸1次,10分钟。
- 从PCR反应中取出5.5 µL,加入上样染料,将扩增产物在1%琼脂糖凝胶上进行分析。加载合适的DNA分子量标记(100 bp DNA ladder/1 kb DNA ladder),并在适当的电泳缓冲液中运行凝胶例如,TLE缓冲液)中以120 V电泳30分钟。
- 在凝胶电泳进行的同时,加入5 µL随限制性内切酶提供的缓冲液和0.5 µL Dpn加入I(10单位)至剩余的44.5 µL PCR反应体系中,37 °C孵育30分钟至1小时。
- 使用磁珠进行DNA纯化。
- 每1 µL PCR产物中加入1.8 µL磁珠,用移液器吹打混匀。室温(RT)孵育2分钟。
- 使用磁铁将磁珠与DNA片段从残留液体中分离。用70%乙醇洗涤磁珠两次,冲洗沉淀时勿完全重悬。
- 用移液器吸除所有乙醇,让沉淀物自然风干。
- 将沉淀溶解于15–20 µL H2用移液器反复吹打使珠子与液体分离,然后使用磁铁将珠子固定,将澄清的上清液转移至新管中。
注:也可使用基于层析柱的反应纯化试剂盒。
- 使用分光光度计测定DNA浓度,具体方法见其他文献29.
4. 吉布森组装反应与细菌转化
注意:以下步骤改编自 Gibson 等人30。
- 制备自制的Gibson反应混合液,或使用市售的Gibson克隆试剂盒。
- 将3 mL pH 7.5的1 M Tris(三(羟甲基)氨基甲烷)-HCl、300 µL 1 M MgCl、60 µL 100 mM dGTP(脱氧鸟苷三磷酸)、60 µL 100 mM dATP(脱氧腺苷三磷酸)、60 µL 100 mM dTTP(脱氧胸苷三磷酸)、60 µL 100 mM dCTP(脱氧胞苷三磷酸)、300 µL 1 M DTT(二硫苏糖醇)、1.5 g PEG-8000(聚乙二醇)、300 µL 100 mM NAD(烟酰胺腺嘌呤二核苷酸)混合,并加入H2O至总体积为6 mL,配制成5×等温反应缓冲液。
注意:分装后的缓冲液可在-20 °C保存至少12个月。 - 对于Gibson组装主混合液,将320 µL 5×等温反应缓冲液与697 µL H2O混合,然后加入3 µL 10 U/µL T5核酸外切酶、20 µL 2 U/µL DNA聚合酶和160 µL 40 U/µL Taq DNA连接酶。
注意:该混合液可分装并在-20 °C保存至少12个月。
- 将3 mL pH 7.5的1 M Tris(三(羟甲基)氨基甲烷)-HCl、300 µL 1 M MgCl、60 µL 100 mM dGTP(脱氧鸟苷三磷酸)、60 µL 100 mM dATP(脱氧腺苷三磷酸)、60 µL 100 mM dTTP(脱氧胸苷三磷酸)、60 µL 100 mM dCTP(脱氧胞苷三磷酸)、300 µL 1 M DTT(二硫苏糖醇)、1.5 g PEG-8000(聚乙二醇)、300 µL 100 mM NAD(烟酰胺腺嘌呤二核苷酸)混合,并加入H2O至总体积为6 mL,配制成5×等温反应缓冲液。
- 每反应使用7.5 µL组装主混合液,加入2.5 µL插入片段和载体。对于2x STAgR反应,使用1:1的载体与插入片段摩尔比,但总DNA量不超过0.2 pmol。当包含超过2个gRNA表达盒时,使用1:3的载体与插入片段摩尔比,但总DNA量不得超过0.5 pmol。
注意:所有扩增的gRNA表达盒应以等摩尔量使用。设置一个对照组,使用与实验组相同量的载体但不加插入片段,以检测未消化的模板载体(和/或自连)情况。 - 将样品在50 °C孵育45至60分钟。随后将样品置于冰上或-20 °C保存,用于后续转化。
注意:本步骤可在此处暂停。 - 将一半的反应混合物直接转化至化学感受态细菌中。
- 将化学感受态TOP10 E. coli细菌置于冰上解冻。
- 向50 µL感受态细菌中加入5 µL Gibson混合液,轻轻弹击管底混匀。冰上孵育30分钟。
- 进行热激处理:将离心管置于42 °C水浴或金属加热块中45秒。
- 将离心管放回冰上。向细菌中加入250 µL SOC培养基,并在37 °C摇床培养箱中恢复培养30–45分钟。
- 恢复培养后,将转化后的细菌涂布于含氨苄青霉素(100 µg/mL)的1.5% LB(Luria-Bertani)琼脂平板上,37 °C过夜培养。
5. 通过细菌菌落PCR筛选STAgR克隆
- 为每个构建体准备至少两组200 µL PCR反应管(每组3至24个),并进行相同的标记。
- 向其中一组反应管中加入100 µL含有100 µg/mL氨苄青霉素的LB培养基。
- 使用无菌移液器吸头刮取一个细菌菌落的生物材料,并将其涂抹在另一个空的100 µL PCR反应管底部。随后立即将该吸头转移至含有LB培养基的对应第二支反应管中。
- 轻轻搅动吸头,确保部分细菌被转移至LB培养基中,随后在37 °C下孵育以备后续使用。
- 配制PCR主混合液(每反应10 µL)。
- 对于10个反应,混合10 µL Taq 缓冲液、2 µL 10 mM dNTPs、0.5 µL 引物(100 µM)、0.5 µL Taq 聚合酶,并用H2O补足至100 µL总体积。
- 使用以下引物:StAgR_seq_fwd2: ACTGGATCCGGTACCAAGG,StAgR_seq_rev: TTACGGTTCCTGGCCTTTTG。
- 向未加LB培养基的已标记PCR反应管中各加入10 µL PCR主混合液。
- 将反应体系置于热循环仪中,按以下条件进行扩增:94 °C预变性5 min(1个循环);94 °C变性30 s、55 °C退火30 s、72 °C延伸2 min(共38个循环);72 °C最终延伸10 min(1个循环)。
注意:延伸时间(72 °C步骤)应随gRNA表达盒数量的增加而延长。请参考表2计算插入片段的理论大小,并按照每1 kb DNA在72 °C下延伸1 min的标准设定时间。 - 加入上样染料,将扩增产物在1%琼脂糖凝胶上进行电泳分析。使用合适的DNA分子量标准(如1 kb DNA Ladder),并在适当的电泳缓冲液(例如,TLE缓冲液)中以120 V电压电泳30 min。
- 通过累加所用启动子、gRNA骨架及N20序列数量的各自长度,结合表2计算扩增子的理论大小。根据菌落PCR结果,通过条带大小判断细菌克隆是否可能含有正确构建的载体。
- 将前期制备的100 µL菌液接种至含100 µg/mL氨苄青霉素的2.5 mL LB培养基中,于37 °C培养12小时,制备过夜培养物。
- 使用商业化质粒小提试剂盒及其说明书推荐的操作步骤提取质粒DNA31。
- 采用以下引物对质粒进行Sanger测序:StAgR_seq_fwd1 (GAGTTAGGGGCGGGACTATG)、StAgR_seq_fwd2 (ACTGGATCCGGTACCAAGG) 和 StAgR_seq_rev (TTACGGTTCCTGGCCTTTTG)。
结果
采用本方案可实现定制化多重gRNA载体的构建(图1)。图2展示了使用六种不同gRNA表达盒进行STAgR操作的代表性结果。图2A显示了用于获取STAgR片段的PCR反应的典型结果(方案3.1–3.3)。六个扩增产物(BB、S1–S5)为线性DNA片段,其两端分别含有各自的gRNA N20序列。质粒骨架(BB)现已通过gRNA1和gRNA6的靶向序列进行延伸,因此具备与另外两个PCR产物(S1和S5)进行Gibson组装所需的同源末端(图2A,表3)。经纯化后,载体和插入片段的DNA得率均可达到至少1 µg。
Gibson 组装后,细菌转化应产生 100 至 700 个细菌菌落。图 2B 展示了采用含有六个 gRNA 表达盒的 STAgR 方案后,通过菌落 PCR 对 10 个细菌菌落进行的代表性分析。凝胶电泳结果表明,其中有三个克隆显示出完整组装预期的扩增片段大小(表 2)。其他克隆可能获得了含有一个至五个 gRNA 表达盒的 STAgR 载体,而其中一个克隆(图 2B,编号 18)为空载体。
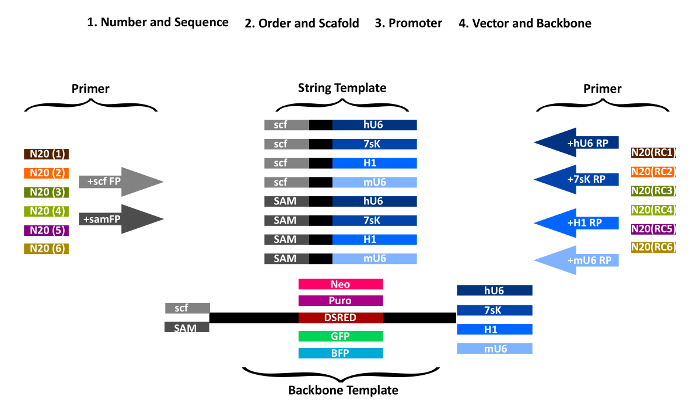
图 1:STAgR 引物设计概览。 首先选择第一个 gRNA 编号及其支架,然后确定 gRNA 的顺序和启动子,最后确定应使用的载体类型。针对每个 gRNA,设计一条特异性正向引物,该引物包含以正义方向排列的 gRNA 靶向序列,以及“scf-FP”或“sam-FP”的通用部分。类似地,为生成各自的反向引物,将相应启动子序列(RP)与下一个 gRNA 的 N20 序列的反向互补序列进行融合。请点击此处查看该图的放大版本。

图2:使用六种不同gRNA表达盒的STAgR方法的代表性结果。(A)五个插入片段以及载体STAgR_Tomato的PCR代表性示例。(B)使用hU6和mU6启动子以及经典gRNA和SAM支架的6x STAgR反应的菌落PCR。共分析了22个细菌菌落,其中7个显示出预期条带,表明组装完整。DNA分子量标准:1 kb plus,数值单位为碱基对(bp)。请点击此处查看该图的放大版本。
| 用于支架和载体的正向引物 | |
| scaffold_fwd | GTTTTAGAGCTAGAAATAGCAAGTT |
| SAM_fwd | GTTTTAGAGCTAGGCCAACATGAGG |
| 用于支架和载体的反向引物 | |
| hU6_rev | CGGTGTTTCGTCCTTT |
| mU6_rev | CAAACAAGGCTTTTCTCCAAGG |
| hH1_rev | CTGGGAAAGAGTGGTCTCATACAGA |
| h7SK_rev | CCGAGGTACCCAAGCGG |
表1:gRNA骨架和启动子的引物序列。
| 启动子和支架的大小。 | |
| hU6 | 265 bp |
| hH1 | 225 bp |
| mU6 | 316 bp |
| h7SK | 245 bp |
| gRNA支架 | 83 bp |
| SAMloop + gRNA支架 | 143 bp |
表2:用于计算菌落PCR结果的各表达盒理论大小。
| hU6 | hH1 | mU6 | h7SK | STAgR_Neo | STAgR_tdTomato | |
| gRNA Scf | 400 bp | 360 bp | 451 bp | 380 bp | 3722 bp | 4487 bp |
| SAM | 460 bp | 420 bp | 511 bp | 440 bp | - | - |
表3:启动子与支架的尺寸。
| hU6 | hH1 | mU6 | h7SK | STAgR_Neo | STAgR_tdTomato | |
| gRNA Scf | 368 bp | 328 bp | 419 bp | 348 bp | +74 bp | +67 bp |
| SAM | 428 bp | 388 bp | 479 bp | 408 bp |
表4:PCR后STAgR片段的计算大小。
讨论
本文介绍了一种用于STAgR的详细实验方案,可快速、简便地构建不同大小的gRNA表达质粒。该方案可用于一步式构建含有2–8个gRNA表达盒(可选是否包含两个MS2 RNA适配体)的gRNA质粒,并将其克隆至gRNA表达载体STAgR_Neo中,同时可使用人U6、小鼠U6、人7sK和人H1启动子28,32,33。若需构建超过四个表达盒,建议至少使用两种不同的启动子/支架类型以提高效率。其他载体、启动子及其组合,以及超过8个gRNA表达盒的情况也可能实现,但尚未经过验证。尽管本方法在我们的经验中具有可靠性和可重复性,我们仍确定了关键步骤并提供了相应的故障排除策略,以防未达到预期结果。根据我们的经验,以下步骤对实验成功至关重要:首先,在Gibson组装步骤中,插入片段与载体骨架的摩尔比必须正确(推荐为3:1)。然而,我们发现对于某些gRNA组合,即使gRNA表达盒数量超过两个,采用插入片段与载体1:1的摩尔比反而更有利。其次,Gibson组装反应的时间应足够长(建议至少45分钟)。
STAgR 可以与大量修饰联用。靶向序列、gRNA 数量和支架、启动子以及载体骨架均可定制并自由组合。然而,每种组合可能具有略微不同的要求。根据我们的经验,如果需要中等或较多数目的 gRNA 表达盒(>4),但未能立即获得,通常最快解决此问题的方法是改变载体中各个 gRNA 表达盒的顺序。类似地,在克隆多个 gRNA 表达盒时,组合使用不同的 gRNA 启动子和支架可提高效率(从而减少需要检测的菌落 PCR 数量)。我们发现,错误克隆通常是在吉布森组装(Gibson assembly)过程中由重复序列自发连接所致。尽管这可能会降低方法的效率,但同时也导致了含有功能性 gRNA 子集的载体被同时生成28。
已有多种不同方法被用于构建包含多个gRNA表达盒的多重gRNA载体21,22,23,24,25,26,27。部分方法采用同时或连续克隆gRNA对22,34,而其他方法则依赖于Golden Gate组装及多个连续克隆步骤25,35。Xie et al.采用了一种特殊策略,利用细胞内源性的tRNA加工系统,从单一前体转录本中切割出多个gRNA36。该方法的优势在于仅需一个启动子;缺点则是每种gRNA组合均需合成新的DNA片段。每种gRNA多重化方法均有其优缺点;STAgR方法则结合了操作简便、效率高、可容纳大量gRNA表达盒以及低成本的优势。
STAgR(以及其他多重化系统)有望在实现多个基因的高效(且同步)敲除方面发挥关键作用 体内,如在斑马鱼大脑中首次实现的那样28gRNA多重化载体的另一个未来应用前景在于调控完整的转录程序,而非单一基因的激活或抑制。这些方法有望实现对细胞和器官的转化程度远超当前技术水平。
披露
作者无任何利益冲突需要披露。
致谢
作者感谢Stephan Beck教授和Jovica Ninkovic教授在开发STAgR方法过程中提供的意见、帮助与支持。感谢Tobias Klötzer、Anna Köferle和Valentin Baumann提出的有益建议。本工作得到德国研究基金会(DFG)(STR 1385/1-1)的资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| Phusion 高保真 DNA 聚合酶 | NEB | M0530L | 用于 Gibson 主混合液以及所有 PCR 反应的聚合酶 |
| dNTPs | Life Technology | R0191 | 用于所有 PCR 反应的 dNTPs |
| dATP | Life Technology | R0141 | 用于 Gibson 主混合液的 dNTPs |
| dCTP | Life Technology | R0151 | 用于 Gibson 主混合液的 dNTPs |
| dGTP | Life Technology | R0161 | 用于 Gibson 主混合液的 dNTPs |
| dTTP | Life Technology | R0171 | 用于 Gibson 主混合液的 dNTPs |
| 琼脂糖 | VWR | 443666A | |
| DpnI | NEB | R0176S | |
| AMPure XP 磁珠 | Beckman Coulter | A63881 | 用于 DNA 纯化 |
| Tris HCL | Roth | 9090.2 | 用于 Gibson 主混合液 |
| DTT | Life Technology | R0861 | 用于 Gibson 主混合液 |
| PEG 8000 | VWR | RC- 077 | 用于 Gibson 主混合液 |
| NAD | Cayman Chemicals Company | 16077 | 用于 Gibson 主混合液 |
| T5 核酸外切酶 | NEB | M0363S | 用于 Gibson 主混合液 |
| Taq DNA 连接酶 | NEB | M0208S | 用于 Gibson 主混合液 |
| 氨苄青霉素 | SigmaAldrich | PHR1393-1G | |
| DNA 标准品 1 kb Plus | Thermo Scientific | SM0311 | |
| 质粒小提试剂盒 | Thermo Scientific | K0503 | |
| 质粒与引物序列 | 所有序列可在 Figshare 获取(https://goo.gl/UGdc3Q)。 | ||
| EDTA | PanReacAppliChem | 6381-92-6 | 用于 TLE 缓冲液 |
| MgCl2 | SigmaAldrich | M8266 | 用于 Gibson 主混合液 |
| Top10 化学感受态细菌 | Thermo Scientific | C404003 | |
| S.O.C. 培养基 | Thermo Scientific | 15544034 | |
| 酵母提取物 | SigmaAldrich | Y1625 | 用于溶菌肉汤(LB 培养基) |
| NaCl | SigmaAldrich | S7653 | 用于溶菌肉汤(LB 培养基) |
| 蛋白胨 | SigmaAldrich | 91249 | 用于溶菌肉汤(LB 培养基) |
| 琼脂 | SigmaAldrich | 5040 | 用于溶菌肉汤(LB 培养基) |
| Taq DNA 聚合酶 | Quiagen | 201203 |
参考文献
- Barrangou, R. Diversity of CRISPR-Cas immune systems and molecular machines. Genome Biol. 16, 247(2015).
- Jinek, M., et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 337 (6096), 816-821 (2012).
- Cong, L., et al. Multiplex genome engineering using CRISPR/Cas systems. Science. 339 (6121), 819-823 (2013).
- Pulecio, J., Verma, N., Mejia-Ramirez, E., Huangfu, D., Raya, A. CRISPR/Cas9-Based Engineering of the Epigenome. Cell Stem Cell. 21 (4), 431-447 (2017).
- Köferle, A., Stricker, S. H., Beck, S. Brave new epigenomes: the dawn of epigenetic engineering. Genome Med. 7 (1), 59(2015).
- Stricker, S. H., Koferle, A., Beck, S. From profiles to function in epigenomics. Nature Reviews Genetics. 18 (1), 51-66 (2017).
- Gilbert, L. A., et al. CRISPR-mediated modular RNA-guided regulation of transcription in eukaryotes. Cell. 154 (2), 442-451 (2013).
- Maeder, M. L., et al. CRISPR RNA-guided activation of endogenous human genes. Nature Methods. 10 (10), 977-979 (2013).
- Lekomtsev, S., Aligianni, S., Lapao, A., Burckstummer, T. Efficient generation and reversion of chromosomal translocations using CRISPR/Cas technology. BMC Genomics. 17 (1), 739(2016).
- Jiang, J., et al. Induction of site-specific chromosomal translocations in embryonic stem cells by CRISPR/Cas9. Scientific Reports. 6, 21918(2016).
- Yang, H., et al. One-step generation of mice carrying reporter and conditional alleles by CRISPR/Cas-mediated genome engineering. Cell. 154 (6), 1370-1379 (2013).
- Wang, L., et al. Large genomic fragment deletion and functional gene cassette knock-in via Cas9 protein mediated genome editing in one-cell rodent embryos. Scientific Reports. 5, 17517(2015).
- Zhang, L., et al. Large genomic fragment deletions and insertions in mouse using CRISPR/Cas9. PLoS ONE. 10 (3), 0120396(2015).
- Shen, B., et al. Efficient genome modification by CRISPR-Cas9 nickase with minimal off-target effects. Nature Methods. 11 (4), 399-402 (2014).
- Yang, H., Wang, H., Jaenisch, R. Generating genetically modified mice using CRISPR/Cas-mediated genome engineering. Nature Protocols. 9 (8), 1956-1968 (2014).
- Wang, H., et al. One-step generation of mice carrying mutations in multiple genes by CRISPR/Cas-mediated genome engineering. Cell. 153 (4), 910-918 (2013).
- Kalhor, R., Mali, P., Church, G. M. Rapidly evolving homing CRISPR barcodes. Nature Methods. 14 (2), 195-200 (2017).
- Chavez, A., et al. Highly efficient Cas9-mediated transcriptional programming. Nature Methods. 12 (4), 326-328 (2015).
- Bultmann, S., Stricker, S. H. Entering the post-epigenomic age: back to epigenetics. Open Biology. 8 (3), (2018).
- Vora, S., Tuttle, M., Cheng, J., Church, G. Next stop for the CRISPR revolution: RNA guided epigenetic regulators. FEBS Journal. , (2016).
- Maddalo, D., et al. In vivo engineering of oncogenic chromosomal rearrangements with the CRISPR/Cas9 system. Nature. 516 (7531), 423-427 (2014).
- Nageshwaran, S., et al. CRISPR Guide RNA Cloning for Mammalian Systems. Journal of Visualized Experiments. , (2018).
- Wrighton, K. H., et al. Synthetic biology: Multiplex genome engineering in eukaryotes. Nature Reviews Genetics. 19 (1), 6-7 (2018).
- Yan, Q., et al. Multiplex CRISPR/Cas9-based genome engineering enhanced by Drosha-mediated sgRNA-shRNA structure. Scientific Reports. 6, 38970(2016).
- Kabadi, A. M., Ousterout, D. G., Hilton, I. B., Gersbach, C. A. Multiplex CRISPR/Cas9-based genome engineering from a single lentiviral vector. Nucleic Acids Research. 42 (19), 147(2014).
- Cress, B. F., et al. CRISPathBrick: Modular Combinatorial Assembly of Type II-A CRISPR Arrays for dCas9-Mediated Multiplex Transcriptional Repression in E. coli. ACS Synthetic Biology. 4 (9), 987-1000 (2015).
- Port, F., Bullock, S. L. Augmenting CRISPR applications in Drosophila with tRNA-flanked sgRNAs. Nature Methods. 13 (10), 852-854 (2016).
- Breunig, C. T., et al. One step generation of customizable gRNA vectors for multiplex CRISPR approaches through string assembly gRNA cloning (STAgR). PLoS ONE. 13 (4), 0196015(2018).
- Barbas, C. F., Burton, D. R., Scott, J. K., Silverman, G. J. Quantitation of DNA and RNA. CSH Protoc. 2007, (2007).
- Gibson, D. G. Enzymatic assembly of overlapping DNA fragments. Methods Enzymology. 498, 349-361 (2011).
- Maniatis, T., Fritsch, E. F., Sambrook, J. Molecular cloning : a laboratory manual. , Cold Spring Harbor Laboratory. (1982).
- Koferle, A., et al. CORALINA: a universal method for the generation of gRNA libraries for CRISPR-based screening. BMC Genomics. 17 (1), 917(2016).
- Koferle, A., Stricker, S. H. A Universal Protocol for Large-scale gRNA Library Production from any DNA Source. Journal of Visualized Experiments. (130), e56264(2017).
- Vidigal, J. A., Ventura, A. Rapid and efficient one-step generation of paired gRNA CRISPR-Cas9 libraries. Nature Communications. 6, 8083(2015).
- Sakuma, T., Nishikawa, A., Kume, S., Chayama, K., Yamamoto, T. Multiplex genome engineering in human cells using all-in-one CRISPR/Cas9 vector system. Scientific Reports. 4, 5400(2014).
- Xie, K., Minkenberg, B., Yang, Y. Boosting CRISPR/Cas9 multiplex editing capability with the endogenous tRNA-processing system. Proceedings of the National Academy of Sciences of the United States of America. 112 (11), 3570-3575 (2015).
重印与许可
