我们描述了一种针对活细胞进行光漂白后荧光恢复实验的全面且实用的方案。尽管该方案曾用于测量黄色荧光蛋白标记的p62在类聚集小体诱导结构中的迁移性,但它可适用于多种显微镜系统和荧光蛋白。
本文内容
摘要
摘要
光漂白后荧光恢复(FRAP) 是一种可用于定量活细胞中蛋白质移动性的显微镜技术。在典型的FRAP实验中,首先通过低强度激光光反复成像观察稳态荧光;随后,利用高强度激光光短暂照射,快速且不可逆地破坏荧光分子。通过监测荧光的恢复过程,可以获得有关蛋白质移动性的信息。我们采用FRAP技术,测定脂多糖(LPS)刺激后小鼠巨噬细胞中aggresome样诱导结构(ALIS)内p62蛋白的移动性。由于现有的许多FRAP实验方案要么不完整,要么过于复杂,我们的目标是提供一份全面、实用且简明的活细胞FRAP实验分步操作指南。本文详细描述了RAW264.7巨噬细胞转染黄色荧光蛋白-p62(YFP-p62)的方法、通过LPS处理诱导ALIS的步骤,以及采集漂白前和漂白后FRAP图像的分步操作流程和数据分析方法。最后,我们讨论了进行FRAP实验时需要考虑的若干关键因素。
引言
光漂白后荧光恢复(FRAP)是一种可用于量化活细胞中蛋白质动态的显微技术1,2。由于高分辨率、高速度和高灵敏度的激光扫描共聚焦显微镜在商业上广泛可得,以及一系列可遗传编码的荧光蛋白(如绿色荧光蛋白GFP和黄色荧光蛋白YFP)的出现3,FRAP技术的应用日益普及。"彩虹"般的荧光蛋白可与目标蛋白融合,从而实现目标蛋白的亚细胞定位。在典型的FRAP实验中,首先通过低强度激光光反复成像细胞内一个选定的感兴趣区域(ROI),以观察该区域的稳态荧光信号。随后,利用高强度激光短时间照射该ROI中的一个预定义子区域(即漂白ROI),使其中的荧光分子迅速且不可逆地失活。随着时间推移,未漂白的新蛋白逐渐取代被漂白的蛋白,漂白ROI中荧光恢复的速度和强度可反映蛋白质的迁移能力(图1)4。
我们希望研究小鼠 RAW264.7 巨噬细胞在脂多糖(LPS)刺激后,泛素结合蛋白 p62(也称为 sequestosome-1)在类聚集物诱导结构(ALIS)中的运动性,这一兴趣促使我们回顾了荧光漂白恢复(FRAP)相关文献。然而,目前许多现有的 FRAP 实验方案要么不完整,要么过于复杂5,6,7,8,9。一些方案未提供有关激光设置、光路配置和图像采集参数的详细信息5,6,7,8,9;另一些则忽略了数据分析中的关键细节,例如如何校正漂白 ROI 的漂移6,9,或如何计算重要的恢复参数,包括可移动组分比例(Mf)、不可移动组分比例(If)以及恢复半衰期(t½)5,7。相反,还有些方案过度强调用于计算 Mf、If 和 t1/2 的复杂数学公式5,6,8,9。因此,我们的目的是提供一份全面、实用且简明的活细胞 FRAP 实验分步操作方案。
方案
1. RAW264.7 巨噬细胞转染
- 将100,000个RAW264.7细胞(材料表)接种于含4.5 g/L葡萄糖的完全培养基(Dulbecco改良Eagle培养基(DMEM))(材料表)中,该培养基添加10%胎牛血清(材料表)和青霉素/链霉素(材料表),接种至未经处理的35 mm玻璃底培养皿(材料表)中,然后将培养皿置于37 °C、5% CO2的培养箱中。次日,使用1 mg/mL聚乙烯亚胺(PEI)(材料表)对细胞进行转染。
- 将1.5 μg YFP-p62与8 μL PEI加入166 μL无血清DMEM(不含胎牛血清和青霉素/链霉素的基础培养基)中混合。
- 将转染复合物混合液在室温下静置15分钟,随后加入各培养板中。
- 将复合物直接加入含有细胞的现有培养基中,并轻轻晃动培养板。
- 将培养板置于37 °C、5% CO2培养箱中过夜。
- 次日早晨,吸除培养板中的培养基,用完全培养基冲洗一次,然后向培养板中加入2 mL完全培养基,使细胞恢复培养至第二天。
2. 使用脂多糖(LPS)诱导ALIS
- 第二天,吸去培养板中的培养基,然后加入含有 10 ng/mL LPS 的 1 mL 完全培养基(材料表)。将培养板置于 37 °C、5% CO2 培养箱中孵育 5 小时。
- LPS 处理后,吸去培养基,然后加入 1 mL 冷的无菌 Tyrode's 缓冲液(含 145 mM NaCl、5 mM KCl、10 mM 葡萄糖、1.5 mM CaCl2、1.0 mM MgCl2 和 10 mM HEPES,pH 7.4)清洗培养板。
- 吸去缓冲液,然后加入 1 mL 含 10 μg/mL nocodazole(材料表)的冷无菌 Tyrode's 缓冲液。在进行 FRAP 成像与分析前,将培养板于 4 °C 孵育 15–20 分钟。
注意: 使用含 HEPES 作为缓冲成分的 Tyrode's 缓冲液,可实现在室温下进行成像。使用 nocodazole 可抑制微管介导的 ALIS 运动。培养基中含有碳酸氢盐作为缓冲成分,需 CO2 环境以维持缓冲能力;否则,培养基中的碳酸氢盐在缺乏 CO2 时会导致 pH 变化。
3. 共聚焦显微镜的设置及感兴趣区域的选择
- 激光选择与光路配置
- 使用任何合适的共聚焦显微镜(材料表) 配备 AIM 或 ZEN 软件(材料表)或任何合适的成像软件。
- 选择氩/2激光器的514 nm谱线,因为YFP的激发峰位于512 nm,发射峰位于527 nm。点击 获取 按钮,然后单击 激光 按钮。在激光控制窗口中,单击 氩气/2 458、477、488、514 nm, 然后点击 待机 按钮。等待约 3 分钟让激光器预热后,点击 开启 按钮(图2A).
- 将514 nm氩离子/2激光线的激光功率设为100%(8.6 A)。点击 获取 按钮,然后单击 激光 按钮。在激光控制窗口中,输入 100 在 输出 [%] 字段,然后按 输入 按钮(图2A).
- 将514 nm氩/2激光线的透射率设置为5%。点击 获取 按钮,然后 通道 按钮。在 扫描控制 窗口,单击 通道 按钮,然后单击文本左侧的白色方形框 514 nm 在 线性激活 柱以激活 514 nm 激光线。输入 5 在 透射率 [%] 514 nm 激光线的视野(图2D).
- 将主分色镜(Haupt Farb Teiler (HFT))设置为 HFT 458/514/561 调整位置,使这些光带偏转至样品以进行激发。点击 获取 按钮,然后 配置 按钮。在 配置控制 窗口,单击 通道模式 按钮,然后 单轨 按钮。单击 HFT 按钮,然后选择 HFT 458/514/561 从下拉菜单中图2B).
- 设置第一块二级二向色镜分光器(Neben Farb Teiler 1 (NFT1)) 镜子 位置,将100%的光线反射至第二分色二向色镜(Neben Farb Teiler 2 (NFT2))。点击 获取 按钮,然后 配置 按钮。在 配置控制 窗口,单击 通道模式 按钮,然后 单轨 按钮。单击 NFT1 按钮,然后选择 镜像 从下拉菜单中图2B).
- 设置第二块二级二向色镜(NFT2)至 NFT 515 位置以确保波长 <515 nm 将被反射,而波长 >515 nm 的光将被透射。点击 获取 按钮,然后 配置 按钮。在 配置控制 窗口,单击 通道模式 按钮,然后 单轨 按钮。单击 NFT2 按钮,然后选择 NFT 515 从下拉菜单中图2B).
- 将长通(LP)发射滤光片(EF)设置为 LP 530,以便波长 >530 nm 的光将被传输至光电倍增管(PMT,检测器)。点击 获取 按钮,然后 配置 按钮。在 配置控制 窗口,单击 通道模式 按钮,然后 单轨 按钮。单击 发射滤光片 按钮,然后选择 LP 530 从下拉菜单中(图2B).
- 选择 通道 3. 点击 获取 按钮,然后 配置 按钮。在 配置控制 窗口,单击 通道模式 按钮,然后 单轨 按钮。单击左侧的方形白色框 Ch3 按钮
- 图像采集设置
- 选择 Plan-Apochromat 63x/1.40 油镜物镜(材料表)。通过显微镜目镜观察样本,将ALIS置于视野中央。点击 获取 按钮,然后 显微技术 按钮。在 显微镜控制 窗口,单击 目标,然后从下拉菜单中选择 Plan-Apochromat 63x/1.40 油镜物镜。
- 将帧大小设置为 512 × 512 像素,扫描速度至 8,以及数据深度到 12 位. 点击 获取 按钮,然后 扫描 按钮。在 扫描控制 窗口,单击 模式 按钮和 帧 按钮,然后单击 512 按钮。输入 8 在 扫描速度 领域,压榨 输入,然后点击 12 位 按钮(图2C).
- 将扫描平均值设为 1 以及光学变焦至 3. 点击 获取 按钮,然后单击 扫描 按钮。在 扫描控制 窗口中,单击扫描平均次数字段的下拉箭头按钮,然后选择 1 从下拉菜单中选择。输入 3 在光学变焦区域,然后按压 输入 (图2C).
- 将针孔设置为 1.95 阿iry单位 和检测器增益至 582 (略低于饱和点)。点击 获取 按钮,然后 扫描 按钮。在 扫描控制 窗口,单击 通道 按钮,输入 196 在针孔区域中,然后按压 输入. 输入 582 在“Detector Gain”字段中,然后按 输入 (图2D).
- 确保514 nm氩/2激光线的功率设置为100%(8.6 A)。点击 获取 按钮,然后 激光 按钮。在 激光控制 菜单中,“输出 [%]”字段的值应为 100 (图2A).
- 确保514 nm氩/2激光线的透射率设置为5%。点击 获取 按钮,然后 扫描 按钮。在 扫描控制 窗口中,514 nm 激光线的透射率 [%] 字段的值应为 5 (图2D).
- 创建一个尺寸为 150 × 150 像素(194.6 µm)的方形感兴趣区域(采集感兴趣区域)2)。点击 获取 按钮,然后 编辑感兴趣区域 按钮。在 编辑感兴趣区域 菜单中,点击矩形图标,然后在图像窗口中点击并拖动以创建一个尺寸为 150 x 150 像素(194.6 µm)的方形2) (图1A).
注意: 采集ROI包括:(a) 感兴趣的ALIS区域,(b) 非ALIS的荧光区域(对照ROI),且面积至少为20 × 20像素(3.3 µm)2),以及 (c) 一个荧光信号极弱或无荧光的区域(背景 ROI),其面积至少为 20 × 20 像素(3.3 µm)2) (图1A)。在采集ROI中包含一个对照ROI非常重要,以便控制因重复成像可能引起的光漂白效应。此处定义的采集ROI将是唯一被扫描的区域。仅在采集ROI内进行重复激光扫描,可将光漂白限制在该区域内,而不是例如导致整个细胞或多个细胞发生光漂白;同时,光电倍增管(PMT,检测器)收集到的像素数量将多于扫描整个细胞或多个细胞后所收集的像素数量。 - 设置时间序列,使采集的 ROI 每 30 秒扫描一次,共扫描 35 次。点击 获取 按钮,然后 时间序列 按钮。在 时间序列控制 窗口,单击 手动启动系列 按钮和 手动停止系列 按钮。输入 35 在手动停止序列字段中,按下 输入 键,然后单击 30.0 秒 循环延迟按钮(图2E).
- 将漂白对照设置为在第5次扫描后发生光漂白,以采集获取ROI的5张漂白前图像。点击 获取 按钮,然后 编辑漂白 按钮。在 漂白对照 窗口中,单击白色方块旁边的 漂白后编号扫描. 进入 5 在扫描编号字段中输入,然后按 输入 关键图2F).
注意: 预漂白和后漂白图像应在相同的光学深度下采集。 - 在ALIS内创建一个圆形漂白ROI,直径为10像素(面积 = 0.8 µm)2)。点击 获取 | 编辑漂白 | 定义区域. 在 漂白区域 窗口,单击 圆 图标。在图像窗口中单击并拖动,绘制一个直径为10像素的圆(面积 = 0.8 µm)2) (图2F).
- 设置迭代次数为 300. 点击 获取 按钮,然后 编辑漂白 按钮。在 漂白对照 窗口,输入 300 在“迭代次数”字段中输入数值,然后按 输入 关键词图2F).
- 将氩/2 514 nm 激光线在漂白期间设置为100%功率(8.6 A)和100%透射率。点击 获取 按钮,然后 编辑漂白 按钮。在 漂白对照 窗口中,单击白色方框左侧的区域 514 nm. 进入 100 在514 nm激光线的透射率 [%] 字段中输入数值,然后按下 进入 按钮(图2F).
注意: 迭代次数需通过实验确定,其数值将根据荧光染料、需漂白结构的大小以及所用激光器的不同而有所变化。
- 数据采集
- 开始FRAP实验。采集前5帧预漂白图像和第一帧漂白后图像,然后根据以下公式计算漂白深度。
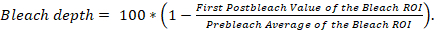
如果漂白深度是 <90,则停止实验并舍弃数据,因为漂白深度不足。当漂白深度≥90时,使用图像处理软件和电子表格软件收集数据以进行分析材料表).
注意:当ALIS的漂移量≥3 µm时,应停止实验并舍弃数据,因为该程度的图像漂移无法通过图像处理软件的分析进行校正材料表)。当ALIS发生漂移时 <3 µm,使用图像处理程序和电子表格程序收集数据以进行数据分析(材料表). - 从10个细胞中收集漂移小于3 µm的ALIS的FRAP数据,每个细胞采集10个ALIS。随后,将AIM .lsm文件转移至个人计算机进行数据分析。
- 开始FRAP实验。采集前5帧预漂白图像和第一帧漂白后图像,然后根据以下公式计算漂白深度。
- 图像处理程序中的数据分析
- 通过配准(即对齐或匹配)采集感兴趣区域(ROI)的时间序列图像堆栈来校正图像漂移。为此,使用图像处理程序打开每个 AIM .lsm 文件材料表),然后选择 插件 | 配准 | StackReg | 平移接下来,选择 插件 | 配准 | StackReg | 刚体变换10.
- 设置 ROI Manager 以测量漂白 ROI 中的信号强度。选择 分析 | 工具 | 感兴趣区域管理器. 选择 椭圆形 工具,然后在漂白 ROI 内绘制一个直径为 10 像素的圆,然后单击 添加 按钮
- 设置 ROI 管理器以测量对照 ROI 中的信号强度。在 ROI 管理器中,选择 矩形 工具,然后在对照 ROI 区域内绘制一个 20 x 20 像素的正方形,然后单击 添加 按钮
- 设置 ROI Manager 以测量背景 ROI 中的信号强度。在 ROI Manager 中,选择 矩形 工具,在背景ROI区域绘制一个20 x 20像素的正方形,然后单击 添加 按钮。
- 重命名感兴趣区域。在添加要分析的感兴趣区域后 ROI 管理器,重命名它们 漂白 ROI,对照 ROI,以及 背景 ROI 相应地。
- 在感兴趣区域(ROI)内测量信号强度。选择 漂白 ROI,对照 ROI,以及 背景 ROI,然后选择 更多 | 多重检测确保 测量全部35个切片 和 每切片一行 被选中。在 设置测量参数 窗口,确保仅 平均灰度值 被选中。
注意: 这些是原始的 FRAP 数据(图1B). - 将结果粘贴到电子表格程序中(材料表)。复制漂白 ROI、对照 ROI 和背景 ROI 的信号强度结果,然后粘贴到标注的列中 漂白 ROI,对照 ROI,以及 背景 ROI,分别在电子表格程序中(材料表).
- 电子表格程序中的数据分析
- 对漂白 ROI 和对照 ROI 中的信号强度进行背景校正(图1A,C)。使用 插入功能 电子表格程序中的工具(材料表) 用于减去标有该列名称的数值 背景 ROI 来自标记为的列中的数值 漂白 ROI减去标有该列名称的数值 背景 ROI 来自标记为的列中的数值 对照ROI. 标注这些新列 校正后的漂白 ROI 和 校正后的对照组 ROI.
- 将漂白 ROI 的信号归一化为对照 ROI 的背景校正后信号(图1A,D)。使用 插入 在电子表格程序中的功能(材料表) 用于除以标有该列的数值 校正后的漂白区域 由标注为该列的数值 校正后的对照组ROI. 将此新列标记为 归一化校正漂白 ROI.
- 标准化信号在 归一化校正漂白 ROI 将该列数值与漂白区域(ROI)内5个预漂白值的平均值进行比较(图1A,E)。计算漂白 ROI 中 5 个预漂白值的平均值。接着,将标记为 归一化校正漂白 ROI 用漂白前在漂白ROI内5个数值的平均值进行归一化。将此新列标记为 归一化校正前漂白平均漂白ROI.
- 从曲线拟合数据中获取移动组分与恢复半衰期
- 使用图像处理程序对归一化并校正后的漂白 ROI 数据进行曲线拟合材料表)。在图像处理程序中(材料表),选择 分析 | 工具 | 曲线拟合. 复制漂白后经归一化和校正的漂白ROI值及其对应的时间值,然后将其粘贴到 曲线拟合器 窗口。选择 指数恢复 来自 曲线拟合器 下拉菜单,然后选择 适配.
- 计算 Mf 根据恢复函数的参数计算 M,这些参数提供以下数值:“a”为缓慢恢复的部分;“b”为恢复速率;“c”为快速扩散的部分。f 通过将“a”和“c”的值代入方程 Mf = a + c。计算 If 使用公式 If = 1 - Mf. 计算 t½ 通过将 'b' 的值代入方程
 然后求解 t1/2.11
结果
此处展示了一项典型实验的结果,我们使用 FRAP 技术检测了经 LPS 处理 3–5 小时的 RAW264.7 细胞中 ALIS 内 p62 蛋白的移动程度12。图 3A 显示了在对图像序列进行对齐以校正 ALIS 微小漂移(< ~3 µm)后,从漂白区、对照区和背景区 ROI 获得的原始数据。该 ALIS 中 YFP-p62 荧光在漂白前和漂白后的信号分别显示于 图 3E 和 补充视频 1 中。图 3B 显示了经背景校正后的数据。图 3C 显示了进一步校正对照 ROI 荧光后的数据。图 3D 显示了将数据归一化至漂白 ROI 前 5 个时间点平均荧光强度后的结果。本实验中漂白程度充分(漂白深度 = 91.94)。YFP-p62 在该 ALIS 中的荧光恢复较慢,半恢复时间 t1/2 = 128.27 秒(2.14 分钟)。在本实验中,YFP-p62 并非高移动性蛋白,其移动分数 Mf = 21.97,不可移动分数 If = 78.03。
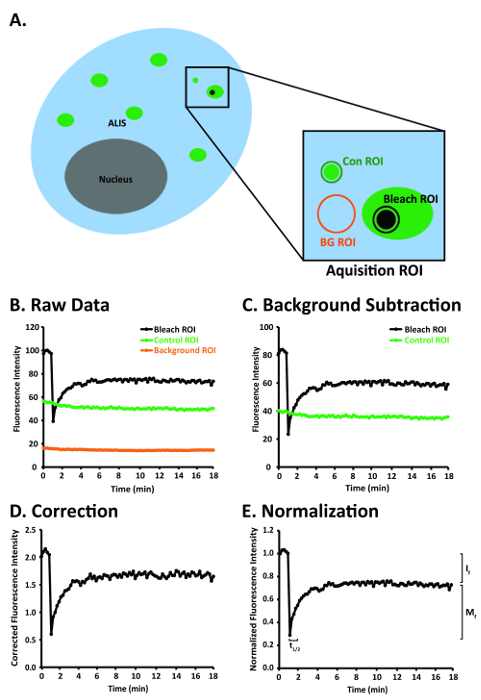
图1:RAW264.7细胞示意图及FRAP图像经ALIS校正图像漂移后的图像分析步骤。(A)RAW264.7细胞示意图,显示多个ALIS以及采集ROI内的漂白区、对照区和背景区(ROIs)。(B)在A图的漂白区、对照区和背景区获得的理想化原始FRAP数据示意图。(C)经背景校正后的理想化原始FRAP数据图。(D)经背景校正后,再以对照区荧光强度进行归一化的理想化FRAP数据图。(E)进一步以漂白区漂白前荧光强度归一化的理想化归一化及背景校正FRAP数据图。缩写:Con = 对照;BG = 背景。本图改编自Rabut和Ellenberg4。请点击此处查看此图的放大版本。
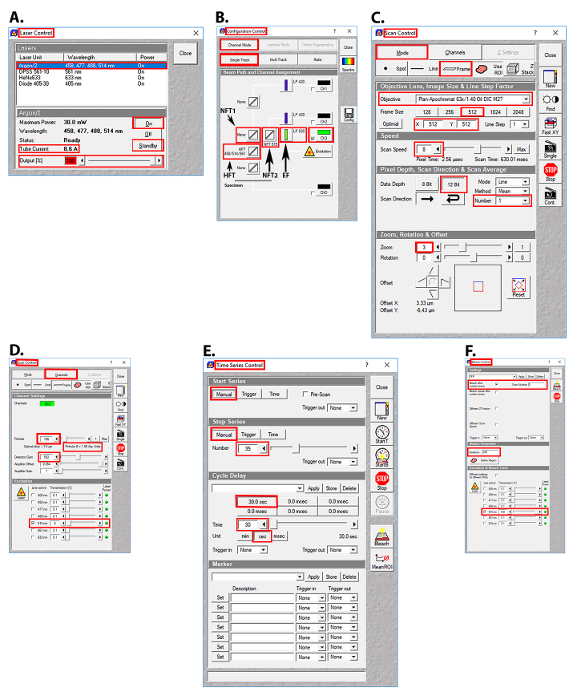
图2:FRAP实验中用于激光选择、光路配置和图像采集参数设置的AIM软件(材料表)用户界面示意图。(A)激光控制界面,显示所用的氩/2激光谱线、输出功率及管电流。(B)配置控制界面,显示所用的分光镜和发射滤光片设置。(C)扫描控制界面,显示图像采集所用的设置。(D)扫描控制界面,显示针对氩/2 514 nm激光谱线所设置的针孔、探测器增益、放大器偏移、放大器增益及透射率参数。(E)时间序列控制界面,显示所用的时间序列设置。(F)漂白控制界面,显示所用的预漂白和后漂白参数。缩写:HFT = Haupt Farb Teiler(主分色镜);NT1 = Neben Farb Teiler 1(第一辅助分色镜);NT2 = Neben Farb Teiler 2(第二辅助分色镜);EF = 发射滤光片。请点击此处查看该图的放大版本。
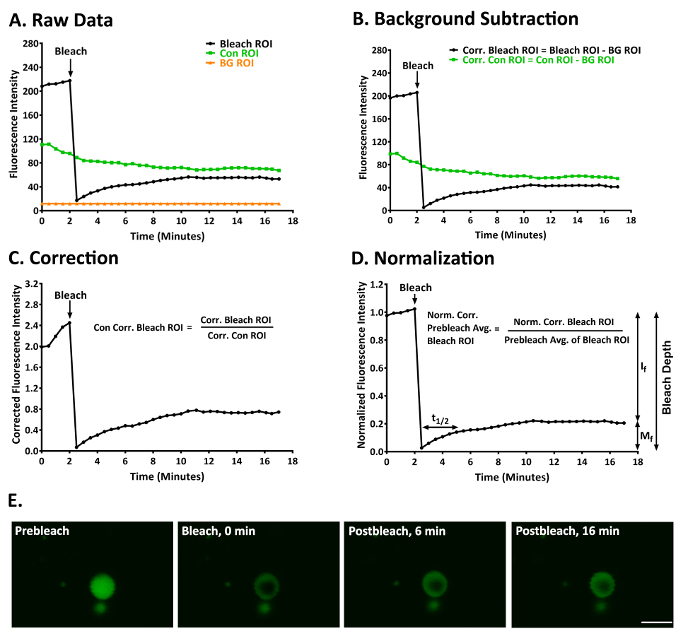
图3:在RAW264.7细胞中研究YFP-p62在ALIS中动态变化的代表性FRAP实验。(A)漂白区、对照区和背景区(ROI)的原始荧光强度数据。(B)将漂白区和对照区的荧光强度数据减去背景区荧光信号后的校正结果。(C)将漂白区的荧光强度归一化,以校正后的对照区荧光强度为参考进行标准化处理后的数据。(D)将归一化并背景校正后的漂白区荧光强度进一步归一化为漂白前5个时间点平均值后的结果。Mf = 21.97,If = 78.03,t1/2 = 128.27 s(2.14 min),漂白深度 = 91.94。(E)ALIS在漂白前(1.5 min)及漂白后(0、6 和 16 min)的图像。比例尺 = 5 µm,适用于所有图示。缩写:Con = 对照;BG = 背景;Corr. = 校正;Norm. = 归一化;Avg. = 平均值。本图改编自Cabe等人的研究12 请点击此处查看该图的放大版本。
补充视频 1:RAW264.7 巨噬细胞中典型的 ALIS 在光漂白前后的变化。 YFP-p62 荧光在光漂白后恢复缓慢,因此 p62 并非高度可移动的蛋白质。本实验中,Mf = 25.62,If = 74.38,t1/2 = 442.79 s(7.38 分钟),漂白深度为 90.19。比例尺 = 5 µm。该视频改编自 Cabe 等人12 请点击此处观看该视频。(右键可下载。)
讨论
我们提供了一套全面、实用且简明的活细胞FRAP实验分步操作方案。本文所述方案用于测定RAW264.7巨噬细胞中ALIS内YFP-p62的移动性,但该方案可适用于目前多种激光扫描共聚焦显微镜系统及基因编码的荧光蛋白。对于任何显微成像系统,预实验均至关重要,用以确定最佳FRAP参数,包括图像采集、漂白及对照区域(ROI)的大小、光漂白激光强度,以及漂白前和漂白后的图像采集条件。不同基因编码的荧光蛋白和细胞系之间,其最佳FRAP参数可能存在差异,这是可预期的。
进行FRAP实验时需考虑的重要因素包括:(a) 实现适当的漂白深度,(b) 采用短暂的漂白步骤,(c) 在漂白后留出足够时间以观察完整的恢复过程,(d) 漂白效率,(e) 多次FRAP操作可能引起的细胞毒性,以及(f) 设置对照以校正因重复成像导致的荧光信号衰减。我们建议漂白深度(可根据第3.3.1节提供的公式计算)应≥90%13。当漂白深度为 <90,光漂白后荧光恢复程度将被低估,且 I 的值f,Mf,以及 t1/2 将会不准确。尽管在不同的FRAP实验中,诱导漂白的激光脉冲持续时间和强度可能有所不同,但光漂白步骤必须短暂,并且显著快于荧光恢复过程。如果无法满足这一条件,则在漂白过程中可能发生显著的荧光恢复。当漂白时间较长时,漂白阶段期间发生的荧光恢复将无法被测量,从而导致对I的测量结果不准确f,Mf,以及 t1/2此外,为了获得 I 的正确数值f,Mf,以及 t1/2,应在漂白后持续观察采集ROI,直至漂白ROI内的荧光水平达到平台期。例如,在我们的FRAP实验中,If,Mf, 和 t1/2 在观察到光漂白ROI中YFP-p62荧光持续32.2分钟与15.1分钟后的数值之间无显著差异;因此,我们得出结论:YFP-p62在光漂白后15.1分钟时,其恢复曲线已达到平台期。12就光漂白效率而言,光漂白程度随光学变焦倍数的平方而增加14因此,使用高倍光学变焦镜头有利于快速光漂白,但在图像采集过程中可能导致不必要的光漂白;后者可通过成像对照ROI进行校正。应避免重复光漂白,因其可能产生细胞毒性活性氧(ROS)。然而,与化学荧光染料(如荧光抗体)相比,遗传编码的荧光蛋白在高强度激光照射下产生的ROS程度较低。15,且生成的活性氧更倾向于与基因编码的荧光蛋白发生反应,而非细胞中的其他分子4除了产生细胞毒性活性氧(ROS)的概率增加之外,还应避免反复进行光漂白,因为其难以控制。最后,尽管使用低激光透过率来获取所有非漂白图像,但仍不可避免地会发生一定程度的光漂白,因此必须加以控制。可能的对照措施包括:在成像区域内的对照ROI中监测荧光变化、在相邻未光漂白的细胞中获取对照图像,以及使用与光漂白实验完全相同的成像参数但不执行光漂白操作来进行对照实验。
披露
作者声明无利益冲突。
致谢
感谢芝加哥洛约拉大学的 Seth Robia 博士对本手稿提出的宝贵意见。本研究由美国国立卫生研究院(NIH)资助,项目编号为 1R01NS073967-01A1,授予 Joanna C. Bakowska。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 杜尔贝科改良伊格尔培养基 | Hyclone | SH30022.01 | 高葡萄糖(4.5 g/L) |
| 胎牛血清 | Gemini Bio-Products | 100-106 | |
| 玻璃底培养皿 | MatTek | P35G-1.5-14-C | 35 mm |
| ImageJ 软件 | 美国国立卫生研究院 | N.A. | |
| 脂多糖(LPS) | Sigma | L4391 | |
| 诺考达唑 | Sigma | M1404 | |
| 青霉素-链霉素溶液 | Corning | 30-002-Cl | 100× |
| Plan-Apochromat 63×/1.40 油镜物镜 | Carl Zeiss MicroImaging, Inc | 4407629904000000 | |
| 聚乙烯亚胺(PEI) | Polysciences | 23966-1 | 线性(分子量 25,000) |
| RAW 264.7 小鼠巨噬细胞 | ATCC | TIB-71 | |
| 蔡司共聚焦显微镜 | Carl Zeiss MicroImaging, Inc | LSM 510 |
参考文献
- Axelrod, D., Koppel, D. E., Schlessinger, J., Elson, E., Webb, W. W. Mobility measurement by analysis of fluorescence photobleaching recovery kinetics. Biophysical Journal. 16 (9), 1055-1069 (1976).
- Peters, R., Peters, J., Tews, K. H., Bahr, W. A microfluorimetric study of translational diffusion in erythrocyte membranes. Biochimica et Biophysica Acta. 367 (3), 282-294 (1974).
- Patterson, G., Day, R. N., Piston, D. Fluorescent protein spectra. Journal of Cell Science. 114, Pt 5 837-838 (2001).
- Rabut, G., Ellenberg, J. Photobleaching techniques to study mobility and molecular dynamics of proteins in live cells: FRAP, iFRAP, and FLIP. Live Cell Imaging: A Laboratory Manual (1st ed). , Cold Spring Harbor Laboratory Press. 101-126 (2004).
- Fritzsche, M., Charras, G. Dissecting protein reaction dynamics in living cells by fluorescence recovery after photobleaching. Nature Protocols. 10 (5), 660-680 (2015).
- Goodwin, J. S., Kentworthy, A. K. Photobleaching approaches to investigate diffusional mobility and trafficking of Ras in living cells. Methods. 37 (2), 154-164 (2005).
- Hildick, K. L., Gonzàlez-Gonzàlez, I. M., Jaskolski, F., Henley, J. M. Lateral diffusion and exocytosis of membrane proteins in cultured neurons assessed using fluorescence recovery and fluorescence-loss photobleaching. Journal of Visualized Experiments. (60), e3747(2012).
- Nissim-Rafinia, M., Meshorer, E. Photobleaching assays (FRAP & FLIP) to measure chromatin protein dynamics in living embryonic stem cells. Journal of Visualized Experiments. (52), e2696(2011).
- Zheng, C., Petralia, R. S., Wang, Y., Kachar, B. Fluorescence recovery after photobleaching (FRAP) of fluorescence tagged proteins in dendritic spines of cultured hippocampal neurons. Journal of Visualized Experiments. (50), e2568(2011).
- Thevenaz, P., Ruttimann, U. E., Unser, M. A pyramid approach to subpixel registration based on intensity. IEEE Transactions on Image Processing. 7 (1), 27-41 (1998).
- Ishikawa-Ankerhold, H. C., Ankerhold, R., Drummen, G. P. Advanced fluorescence microscopy techniques--FRAP, FLIP, FLAP, FRET and FLIM. Molecules. 17 (4), 4047-4132 (2012).
- Cabe, M., Rademacher, D. J., Karlsson, A. B., Cherukuri, S., Bakowska, J. C. PB1 and UBA domains of p62 are essential for aggresome-like induced structure formation. Biochemical and Biophysical Research Communications. 503 (4), 2306-2311 (2018).
- Brown, E. B., Wu, E. S., Zipfel, W., Webb, W. W. Measurement of molecular diffusion in solution by multiphoton fluorescence photobleaching recovery. Biophysical Journal. 77 (5), 2837-2849 (1999).
- Centonze, V., Pawley, J. Tutorial on practical confocal microscopy and the use of the confocal test specimen. Handbook of biological confocal microscopy. , Plenum Press. New York. 549-570 (1995).
- Chudakov, D. M., Matz, M. V., Lukyanov, S., Lukyanov, K. A. Fluorescent proteins and their applications in imaging living cells and tissues. Physiological Reviews. 90 (3), 1103-1163 (2010).
重印与许可
