本文介绍一种通过定量PCR(qPCR)检测表观遗传标记来确定免疫细胞身份和纯度的可靠方法。特定基因位点的DNA去甲基化可作为特定细胞类型的独特标识,可用于鉴定CD8+ T细胞、调节性T细胞或Th17 T细胞。
本文内容
摘要
摘要
免疫细胞亚群的比例可能对T细胞治疗的疗效产生显著影响。目前的方法(如流式细胞术)具有特定的样本要求、需要较高的样本投入量、通量较低且难以标准化,这些因素均不利于在细胞治疗产品的开发和生产过程中对其进行表征。
本实验方法通过分离的基因组DNA(gDNA)准确鉴定并定量细胞异质混合物中的免疫细胞类型。利用亚硫酸氢盐转化揭示DNA甲基化模式,该过程中未甲基化的胞嘧啶被转化为尿嘧啶。通过qPCR扩增针对已转化区域设计的引物,可检测未甲基化的DNA区域。每个实验检测一个独特的基因座,作为特定细胞类型的精确标识。该方法稳定可靠,可高通量地鉴定CD8+ T细胞、调节性T细胞和Th17 T细胞。这些优化后的检测方法有望用于细胞治疗工艺中的过程控制及产品放行检测。
引言
过去十年中,T细胞在细胞免疫治疗中的应用显著增加,尤其是随着嵌合抗原受体(CAR)T细胞技术的出现1。尽管基于T细胞的疗法在临床上取得了巨大成功,但其具有异质性,且不同供体之间的细胞特征和身份可能存在显著差异2。T细胞群体的异质性可能对治疗效果产生重大影响,并使临床试验的结论复杂化。因此,在产品生产和配制过程中理解T细胞异质性,对于确定T细胞免疫疗法的最佳配方至关重要。
广义上,T细胞可分为两类:CD4+辅助性T细胞,其分泌免疫调节性细胞因子;以及CD8+细胞毒性T细胞,其可直接裂解在主要组织相容性复合体(MHC)I类分子上呈递相应抗原的细胞。CD4+辅助性T细胞可分化为多种特定亚群,每种亚群产生一组独特的细胞因子。有研究认为,终末细胞产物中CD4+与CD8+ T细胞的特定比例可最大化其在体内的疗效和持久性,但可能增加细胞制备的复杂性3。调节性T细胞(Tregs)是CD4+ T细胞的一个亚群,具有免疫抑制功能,可减弱免疫细胞的活化。研究表明,调节性T细胞参与介导肿瘤免疫耐受,若在CAR T细胞制备过程中存在,可能抑制CAR T细胞的抗肿瘤免疫反应4,5,6。其他CD4+亚群,如辅助性T细胞17(Th17)细胞,可促进肿瘤清除,有望被用于增强T细胞治疗的疗效。因此,在实体瘤治疗背景下,增加Th17型CD4+ T细胞尤为受到关注,因为白细胞介素17(IL-17)的增加可促进抗肿瘤免疫应答5,7,8,9。鉴于Th17细胞在抗肿瘤免疫反应中的重要性,目前已有更多研究致力于探索在体外生成此类细胞的策略7,9。因此,检测这些T细胞亚群的方法对于优化T细胞治疗至关重要,应具备稳健性、简便性、可扩展性和可重复性。
流式细胞术是确定免疫细胞身份的最常用方法。然而,流式细胞术需要使用活的、完整的细胞,并且必须在收获当天进行分析。对于细胞内细胞因子染色(ICS),需要抑制蛋白质分泌,以将细胞因子保留在T细胞内。但是,不同的抑制剂化合物对特定细胞因子的分泌具有不同的影响,迫使使用者为检测目标细胞因子配制特定的混合抑制剂10,11。此外,流式细胞术的准确性依赖于能够特异性且高效结合靶标的抗体克隆。使用不同的抗体克隆可能导致结果差异,从而得出不精确的结论,使该方法难以标准化12。此外,通过流式细胞术采集的数据分析结果以及由此得出的结论,可能因用户设门方式的不同而存在显著差异13,14。由于这些原因,流式细胞术在细胞治疗开发过程中的精确质量控制方面并不理想。
在特定基因位点上评估基因组甲基化是确定细胞身份的另一种方法。利用DNA甲基化来鉴定特定细胞类型的原理已在多篇文章中描述,其依据是特定细胞群体中存在的特异性甲基化模式15,16,17。在目标细胞中,某些位点含有未甲基化的核苷酸,而在非目标细胞中,这些位点则被甲基化。该模式可通过亚硫酸氢盐转化进行检测,此过程可将未甲基化的胞嘧啶核苷酸(C)特异性地转化为尿嘧啶(U)。针对转化后的位点可设计引物和探针,随后通过qPCR进行扩增和检测16。
本实验通过定量特定非甲基化位点的数量相对于看家基因的拷贝数,来测定异质性细胞群体中免疫细胞亚群的频率。在本实验中,CD8检测测定CD8B基因的非甲基化调控元件拷贝数,Treg检测测定FoxP3基因,Th17检测测定IL-17基因。这些位点是通过分离特定的目标细胞群(例如CD8+ T细胞),并进行亚硫酸氢盐测序,从而鉴定出仅在该细胞类型中处于非甲基化状态的基因组区域而确定的15。针对这些特异性非甲基化的位点设计引物和探针,并通过qPCR分析样本。通过高拷贝数标准质粒的系列稀释建立已知拷贝数的标准曲线,从而实现将Ct值转换为转录本拷贝数。
为评估检测性能,需要使用对照样品,包括参考基因组DNA(gDNA)和校准质粒。参考基因组材料来自多名供体血液样本的混合物,其免疫细胞频率已知,用于质量控制(QC)检测性能的评估。校准样品为合成质粒,其中包含等摩尔比的CD8、FoxP3和GAPDH基因序列。该质粒用于评估亚硫酸氢盐转化效率,因为不同基因组区域的亚硫酸氢盐转化效率存在差异。在校准样品中,目标基因与GAPDH的比值为1,但由于亚硫酸氢盐转化效率的差异,该比值可能发生变化。此校准因子将应用于CD8和Treg检测。FoxP3是Treg检测中使用的基因,位于X染色体上。由于该检测仅测量FoxP3的未甲基化拷贝,且在调节性T细胞(Tregs)中仅有一个FoxP3拷贝处于未甲基化状态,因此该检测不受性别影响,可同时用于男性和女性样本18。Th17检测不使用校准样品或GAPDH作为看家基因,而是包含另一对引物,用于靶向非Th17细胞中存在的甲基化位点,细胞总数由IL-17的甲基化与未甲基化拷贝数之和反映。从qPCR获得的数据被输入预设的分析模板,该模板对数据执行质量控制检查,并计算起始细胞群体中目标细胞的百分比。该方法实现了自动化和无偏倚的数据分析,消除了操作者的主观性,提高了标准化能力。
该检测使用基因组DNA(gDNA),可通过白细胞分离术从培养或固定的细胞,或冷冻的细胞沉淀中分离获得。该方法对样本量需求低,起始样本材料灵活,准确性高,且分析流程标准化,克服了流式细胞术相关的局限性,非常适合在细胞治疗工艺开发过程中的质量控制应用。
方案
所有人类样本均来自商业渠道,并遵循其人类研究伦理指南。
1. 基因组DNA提取
注意:基因组DNA的提取使用市售试剂盒(参见材料表),可从任何造血细胞(如外周血单个核细胞(PBMCs)、纯化的T细胞或其他任何类型的造血细胞)中进行。本实验中使用了来自三位不同人类供体的外周血单个核细胞(PBMCs)和T细胞。
- 取1-2 × 10⁶个造血细胞置于锥形管中,在400 × g条件下离心10分钟。
- 完全吸除上清液。
- 向样品中加入350 µL裂解/结合缓冲液,在55 °C孵育10分钟。
- 向350 µL细胞悬液中加入50 µL蛋白酶K(20 mg/mL),涡旋振荡30秒。
- 加入50 µL DNA结合磁性珠和400 µL 100%异丙醇,在室温(RT)孵育3分钟。
- 将管子置于磁力架上2分钟,小心吸除上清液,避免扰动磁珠。此时DNA已结合在磁珠上。
- 加入950 µL洗涤缓冲液1,涡旋振荡30秒,并重复步骤1.6。
- 重复步骤1.7。
- 加入950 µL洗涤缓冲液2,涡旋振荡30秒,并重复步骤1.6。
- 加入100 µL洗脱缓冲液,涡旋振荡2分钟。将管子置于磁力架上1分钟,将含有基因组DNA(gDNA)的上清液转移至新管中。
- 取1 µL从造血细胞中分离的gDNA,使用荧光分光光度计在260 nm、280 nm和230 nm处测定吸光度(OD),以评估gDNA纯度。确保260 nm与280 nm处的光密度比值(OD比值)在1.7–2.0之间,260 nm与230 nm处的OD比值在1.5–2.4之间。
2. 样品制备
- 将恒温混匀仪预热至 56 °C。
- 为所有样本、校准品和参考物质标记 2 mL 离心管。
- 在室温下,用洗脱缓冲液(随步骤 1 所用试剂盒提供)稀释样本和校准品。
- 对于所有实验样本,将基因组 DNA(gDNA)稀释至终体积为 142 µL。例如,将 4 µL 浓度为 100 ng/µL 的 gDNA 加入 138 µL 洗脱缓冲液中。
注意:本检测可使用 400–1,200 ng 的 gDNA。 - 将 75 µL 校准品稀释至终体积为 142 µL。
- 使用分光光度计测定参考 gDNA 的浓度,以 TE 缓冲液(pH = 8.0)作为空白对照。
- 将 1,000–1,200 ng 的参考 gDNA 稀释至终体积为 142 µL。例如,将 10 µL 浓度为 100 ng/µL 的参考 gDNA 加入 132 µL 洗脱缓冲液中。
- 对于所有实验样本,将基因组 DNA(gDNA)稀释至终体积为 142 µL。例如,将 4 µL 浓度为 100 ng/µL 的 gDNA 加入 138 µL 洗脱缓冲液中。
- 在恒温混匀仪中于 56 °C、900 rpm 条件下孵育离心管 5 分钟,随后短暂离心以收集管壁上的液体。
3. 亚硫酸氢盐转化
注意:确保亚硫酸氢盐转化过程中的孵育时间遵循推荐时长。孵育时间过长或过短均会影响检测结果。
- 将恒温混匀仪设置为 80 °C。
- 向所有试管中加入 270 µL 亚硫酸氢铵和 90 µL 四氢糠醇(THFA)。涡旋振荡以充分混匀,并短暂离心使液体聚集于管底。
- 将试管置于恒温混匀仪中,在 80 °C、900 rpm 条件下孵育 45 分钟。若使用加热块,孵育期间每 4.5 分钟需涡旋振荡试管 1–2 秒。
- 短暂离心样品,随后室温静置 3–5 分钟,再进行步骤 4 或 5。最终体积应约为 500 µL。
4. CD8 和 Treg 检测
- 亚硫酸氢盐转化后DNA纯化
注意:此步骤使用市售DNA纯化试剂盒(参见材料表)对亚硫酸氢盐转化后的DNA进行操作。确保所有试剂在使用前已恢复至室温。- 开始纯化前,通过涡旋振荡30秒使DNA分离用顺磁性磁珠充分混匀。根据瓶上标注的体积向洗涤缓冲液中加入乙醇和异丙醇,并将加热块预热至65 °C。
- 在室温下,向第3.4步的每个管中加入870 µL裂解/结合缓冲液和105 µL DNA结合用顺磁性磁珠。涡旋振荡以充分混匀,并短暂离心收集管壁液体。
- 加入570 µL 2-丙醇,涡旋振荡以充分混匀。
- 将各管在恒温混匀仪或普通旋转混合器中于室温、50 rpm条件下孵育7分钟。
- 短暂离心收集管壁液体。将管子置于磁力架上,孵育5分钟。
- 保持样本仍在磁力架上,小心移除上清液,避免扰动磁珠。
注意:DNA已结合在磁珠上。 - 将管子从磁力架上取下,向每管加入900 µL洗涤缓冲液1。涡旋振荡使磁珠完全重悬,然后短暂离心收集管壁液体。
- 将管子放回磁力架,孵育3分钟。
- 保持样本仍在磁力架上,小心移除上清液,避免扰动磁珠。
- 重复洗涤步骤(4.1.7–4.1.9),先用洗涤缓冲液1洗涤一次,再用洗涤缓冲液2洗涤两次。
- 移除上清液后,短暂离心收集管壁液体,再放回磁力架孵育3分钟。
- 彻底去除残留的洗涤缓冲液2,并将管子从磁力架上取下。
- 将管盖打开,在65 °C下干燥磁珠15分钟。
- 向每管加入60 µL洗脱缓冲液,在室温、1,400 rpm条件下孵育7分钟。也可使用泡沫适配器以中等速度涡旋振荡。
- 短暂离心收集管壁液体,置于磁力架上2分钟。
- 将55 µL洗脱液转移至新管中,避免扰动磁珠。洗脱液中含有亚硫酸氢盐转化后的DNA。无需测定DNA浓度。
- 设置并运行qPCR
- 打开qPCR仪及其连接的计算机,启动操作软件。
- 在软件用户界面中创建新实验,并选择用于运行实验的反应模块。
- 选择标准曲线作为实验类型。
- 如适用,选择所用检测化学体系。本实验使用TaqMan试剂;否则选择ROX作为被动参比染料。
- 如适用,将仪器运行参数设为标准模式。
- 通过指定靶标(例如以FAM为报告荧光基团的GAPDH或CD8)及非荧光淬灭基团,定义实验设计。
- 为标准品、样本和对照指定样本名称。
- 接下来,根据qPCR板的孔位分配每个孔。每个孔需指定一个靶标(如CD8或GAPDH)和一个样本名称。每个样本需设三个复孔,并在仪器板布局中体现。
- 将各标准品任务设为标准,并根据表1指定其最终拷贝数。
- 将样本、校准品和参照样本的任务设为未知。
- 将无模板对照孔标记为NTC或N。
- 制备λ DNA(10 ng/µL)的系列稀释液作为标准品(参见表1)。
- 配制qPCR主混合液,分别为靶细胞类型和GAPDH各配制一份(参见表2)。所有样本、标准品及NTC对照均需设三个复孔。
注意:GAPDH用于定量总细胞数,与靶标扩增平行进行。CD8检测中测定CD8 B基因未甲基化调控元件的拷贝数,Treg检测中测定FoxP3,Th17检测中测定IL-17。 - 使用96孔板进行qPCR。先向各孔加入3 µL模板DNA,再加入7 µL主混合液。
- 用qPCR密封膜封板,并在放入qPCR仪前短暂离心收集液体。
- 按照表3所示程序运行qPCR。
- 运行结束后,将qPCR数据导出为.txt或.xlsx文件。
- 使用CD8检测和Treg检测的分析模板(参见材料表)分析数据,计算Ct均值、Ct标准差和拷贝数。
| 初始质粒拷贝数/3 µL | 体积 | 稀释用DNA [1] | 每3 µL最终拷贝数 | 标签 |
| 31250 | 1000 µL | - | 31250 | STD#1 |
| 31250 | 200 µL | 800 µL | 6250 | STD#2 |
| 6250 | 200 µL | 800 µL | 1250 | STD#3 |
| 1250 | 200 µL | 800 µL | 250 | STD#4 |
| 250 | 200 µL | 800 µL | 50 | STD#5 |
| 1250 | 30 µL | 1200 µL | 30 | STD#6 [2] |
| [1] TE缓冲液(10 mM Tris,1 mM EDTA,pH 8.0)中含10 ng/µL Lambda DNA | ||||
| [2] 使用STD#3配制STD#6 | ||||
表1:标准品稀释液的制备。 根据表格,使用TE/lambda DNA作为稀释液,配制浓度范围为31250-30拷贝的4个数量级稀释标准品。CD8和GAPDH均使用相同的标准品稀释液。标准品储存于-20 °C。
| 试剂 | 用量 |
| Lambda DNA (50 ng/µL in TE, pH8.0) | 1 µL |
| TaqMan assay | 0.5 µL |
| 无核酸酶水 | 0.5 µL |
| Master Mix | 5 µL |
| 总量 | 7 µL |
表2:qPCR反应液的配制。 根据表格中的成分,分别配制两管qPCR预混液,每管分别用于CD8和GAPDH,不包含模板DNA。
| 步骤 | 时间 | 温度 | 循环次数 |
| 预孵育 | 35 分钟 | 95°C | 1X |
| 扩增 | 15 秒 | 95°C | 50X |
| 1 分钟 | 61°C | ||
| 降温 | 5 秒 | 42°C | 1X |
表3:CD8和Treg检测的qPCR运行参数。 qPCR按照表中指定的参数进行运行。
5. Th17 检测
- 亚硫酸盐转化后DNA纯化
- 按照第4.1节所述进行纯化步骤。
- 为洗脱样品,向每管中加入25 µL洗脱缓冲液,在室温下以1,400 rpm振荡孵育7分钟。或者,使用泡沫适配器以中等速度涡旋振荡。
- 短暂离心收集液体,然后将管子置于磁力架上静置2分钟。
- 将20 µL洗脱液转移至新管中,注意不要扰动磁珠。洗脱液中含有亚硫酸盐转化后的DNA。
- DNA预扩增
注意:对于丰度较低的目标序列,建议进行DNA预扩增,以便通过qPCR实现准确的定量19。Th17甲基化检测正是基于此原因设计为需要预扩增步骤。- 将2 µL亚硫酸盐转化后的DNA转移至PCR条形管中。另设一NTC对照管,加入2 µL水。
- 为所有样品配制预扩增主混合液(见表4)。
- 向每管中加入23 µL主混合液。盖紧管盖,涡旋混匀后短暂离心。
- 在带有加热盖的PCR仪上运行预扩增程序(见表5)。程序结束后,短暂离心收集液体。
- 将2 µL扩增产物转移至新管中,加入78 µL水,使样品稀释至1:40。
- qPCR设置与运行
- 参照第4.2节设置并运行qPCR。
- 使用Th17检测试剂盒配套的分析模板(见材料表)分析数据,计算Ct平均值、Ct标准差及拷贝数。
| 试剂 | 用量 |
| 无核酸酶水 | 9.5 µL |
| 热启动 PCR 预混液 | 12.5 µL |
| Th17 PCR 引物 | 1 µL |
| 总量 | 23 µL |
表4:Th17检测的DNA预扩增。 预扩增反应主混合液的配制方法见下表。
| 步骤 | 时间 | 温度 | 循环次数 |
| 预孵育 | 35 min | 95°C | 1X |
| 变性 | 1 min | 95°C | 12X |
| 退火 | 45 sec | 55°C | |
| 延伸 | 30 sec | 72°C | |
| 最终延伸 | 10 min | 72°C | 1X |
| 保存 | 无限期 | 4°C |
表5:Th17 DNA的预扩增。 在进行实际qPCR之前,Th17 DNA经过12个循环的预扩增。
结果
三种甲基化检测均以基因组DNA(gDNA)作为起始输入,并输出在整个细胞群体中CD8+ T细胞、调节性T细胞(Treg)或辅助性T细胞17(Th17)所占的百分比。经亚硫酸氢盐转化后的qPCR所产生的数据,使用所提供的分析模板进行分析。该模板利用标准品获得的标准曲线,估算检测样本中目标序列的拷贝数以及总细胞数量,随后通过分析模板中集成的公式计算出各细胞类型的百分比。图1展示了来自CD8+检测的代表性数据,这些数据通过对三名不同供体的外周血单个核细胞(PBMCs)和T细胞分别采用流式细胞术和所述甲基化检测方法进行分析而获得。在两种细胞类型中,两种方法在所有供体间的趋势相似。图2展示了来自Treg检测的代表性数据。对三名经纯化Treg细胞的供体样本,分别采用基于甲基化的qPCR和流式细胞术进行分析,并将结果绘制于图中。两种方法的结果相对接近,但在所有情况下,流式细胞术所得数值均更高。图3展示了通过流式细胞术与甲基化检测所识别的Th17细胞的比较结果。该图中包含实验方法的刺激与非刺激条件。为增加每个细胞内白细胞介素-17A(IL-17A)的含量以便通过流式细胞术检测,细胞需经佛波酯(PMA)和离子霉素刺激,并使用蛋白转运抑制剂处理20。而甲基化状态的检测则不受细胞是否受到刺激的影响。与甲基化检测相比,流式细胞术检测出的Th17细胞水平较低。检测方法的灵敏度和特异性通过表6中显示的空白限(LOB)、检出限(LOD)和定量限(LOQ)数值得以验证。
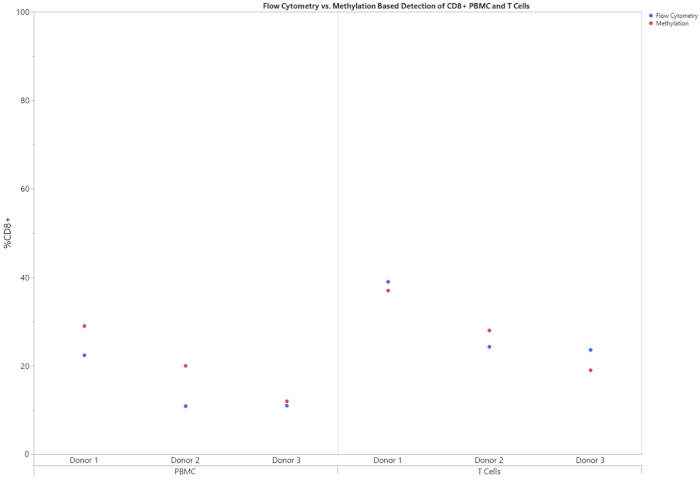
图1:三个不同供体的PBMC和T细胞中CD8+百分比的流式细胞术与甲基化分析比较。 对三个不同供体的PBMC和T细胞,分别采用流式细胞术或甲基化分析方法检测整个细胞群体中CD8+ T细胞所占的百分比。请点击此处查看该图的放大版本。
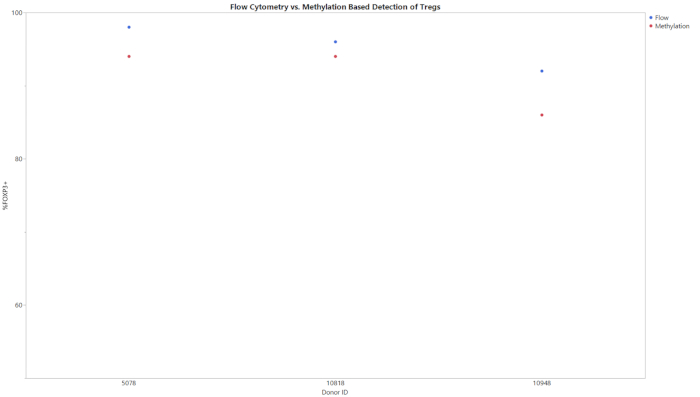
图2:三个不同供体的纯化Treg细胞中Treg比例的流式细胞术与甲基化检测比较。 采用流式细胞术或甲基化检测方法,对纯化的Treg细胞在总细胞群中所占比例进行测定。请点击此处查看该图的放大版本。
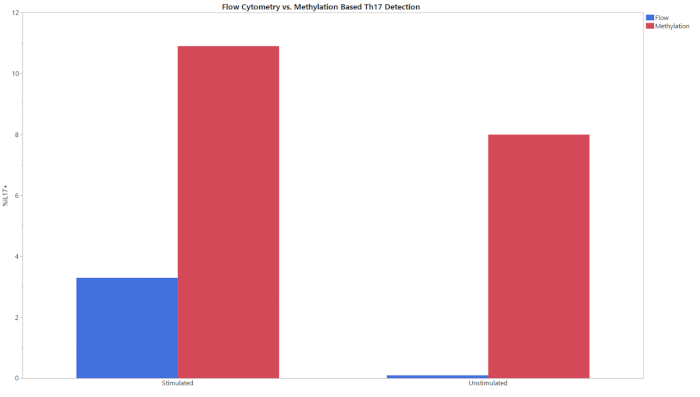
图3:刺激组与非刺激组实验条件下Th17细胞比例的流式细胞术与甲基化检测比较。 对刺激与非刺激的T细胞分别采用流式细胞术和甲基化方法进行分析。请点击此处查看该图的放大版本。
| 检测 | 空白限 | 检出限 | 定量限 |
| CD8 | 0 | 19 | 52 |
| Gapdh | 0 | 7 | 21 |
| FoxP3 | 0 | 3 | 12 |
| Th17 TpG | 0 | 35 | 73 |
| Th17 CpG | 0 | 38 | 73 |
表6:基于甲基化检测方法的拷贝数检测限(LoB)、检出限(LoD)和定量限(LoQ)。 该检测方法的灵敏度和特异性由依据MIQE指南21,22获得的LoB、LoD和LoQ值确定。通常情况下,这些检测方法可准确检测低至40个拷贝的样本。
讨论
随着新型免疫治疗药物的出现,亟需标准化的方法来检测免疫细胞的身份和纯度。目前,仍缺乏可靠、经过验证且可放大的在生产过程中及放行检测的评估方法,这已成为细胞治疗产品商业化的主要挑战。尽管流式细胞术是当前免疫细胞表型分析最常用的方法,但其对样本质量和数量的高要求限制了其常规应用。此外,在符合药品生产质量管理规范(GMP)的环境中实施流式细胞术,还受到操作者依赖性设门策略以及每种标志物均需参照标准的限制13,14。尽管自动化设门已被证明可提高检测的稳健性,但其尚未成为成熟的质量控制策略。虽然基因表达谱分析也可用于表征细胞治疗产品的身份和纯度,但其数据为半定量性质且操作繁琐。此外,RNA和微小RNA相较于DNA稳定性较差,可能导致结果缺乏稳健性和可重复性。因此,利用特定基因座的表观遗传DNA甲基化状态,可提供一种稳定、操作简便、稳健且可放大的方法,用于鉴定和定量目标细胞类型。
通过甲基化模式检测细胞表型依赖于三个关键步骤:首先,该检测需要使用基因组DNA(gDNA),其提取需遵循所述方法。高质量的DNA是必需的,若未使用高质量DNA,可能会影响亚硫酸氢盐转化效果23,24。如果获得的DNA质量较低,建议进行进一步纯化,以确保检测的可靠性。其次,必须成功实现未甲基化胞嘧啶向尿嘧啶的亚硫酸氢盐转化。亚硫酸氢盐转化中最关键的步骤是DNA变性23,25。使用亚硫酸氢铵而非亚硫酸氢钠,并在高温条件下进行变性,可提高转化效率和一致性,是此类检测推荐采用的方法25,26。操作者必须确保反应在80 °C下进行,并频繁混匀样品。因此,建议使用数字恒温混匀仪(见材料表)。第三,在qPCR准备过程中必须遵循正确的移液技术。根据定量实时PCR实验发表最低信息要求(MIQE)指南,qPCR反应中需设置三个技术重复27。允许设置更多的技术重复,但非必需。不正确的移液操作和/或未设置技术重复将导致qPCR结果不可靠。
如果遵循了关键步骤但仍未能获得理想结果,可利用该检测中的多个对照来精确定位问题所在。正确的亚硫酸氢盐转化是本实验中最关键的步骤。若亚硫酸氢盐转化不充分,分析模板计算出的校准因子和/或参考值将出现异常。如果亚硫酸氢盐转化操作有误(例如反应在室温下进行),则在qPCR过程中将无扩增信号。此外,若qPCR反应体系配制过程中出现错误(例如未加入qPCR预混液),同样不会出现扩增。通过检测标准品样本可区分上述两种情况:若标准品样本出现扩增,而参考样本、校准样本及实验样本均无扩增,表明亚硫酸氢盐转化未正确完成;若所有样本均无扩增,则表明qPCR操作存在问题。
尽管该检测方法解决了其他表型分析技术(特别是流式细胞术)所存在的严格样本要求和分析变异性问题,但仍有一些局限性需要注意。该检测针对的是单个基因座,该基因座作为目标细胞的唯一标识符,因此无法实现流式细胞术中常见的多重分析,这使得鉴定Th17等复杂细胞类型变得困难。然而,已有研究表明,单个基因座的甲基化模式可作为多种细胞准确的表型标志物,并已在多项临床试验中得到应用15,16。这一点在调节性T细胞(Treg)中尤为显著,通过检测FOXP3基因的甲基化特征,可以准确且明确地区分真正的Treg细胞与短暂表达FOXP3的细胞28。虽然失去了多重分析能力,但其所检测基因座的高度准确性对此进行了补偿。未来该检测方法的改进版本可引入多种qPCR荧光染料和淬灭剂,从而实现在一次qPCR反应中同时检测多个基因座。
该检测方法可作为流式细胞术测定细胞表型和身份的替代方法。需要注意的是,该检测方法所得结果并非与流式细胞术完全一致(图1-3)。部分原因在于流式细胞术相关数据分析的变异性。根据设门策略的不同,流式细胞术的结果可能存在显著差异。在使用复杂的染色方案检测细胞内靶标(如IL-17)时尤为明显,其变异系数(CV)可高达15%14。在多位操作者之间,本研究所采用的检测方法CV值始终<15%,表明该方法具有良好的稳健性和更高的标准化能力。当需要细胞刺激时,表观遗传学方法与基于流式细胞术的表型分析之间的差异最为显著(图3)。通过流式细胞术检测Th17细胞采用了T细胞刺激和细胞内细胞因子染色的常用方案29,30,31。Th17细胞表型分析中表观遗传学检测与流式细胞术之间的差异可能与IL-17产生的动力学有关。虽然甲基化特征较为稳定,但蛋白质的产生需要时间,且必须达到足够浓度才能被荧光标记抗体检测到20,32。为达到基于表观遗传学表型分析方法所检测到的Th17细胞水平,可能需要延长使用蛋白转运抑制剂和细胞刺激混合物的孵育时间至6小时以上。尚需进一步研究以明确两种方法结果不一致的确切原因,并确定最准确的表型分析方法。
本报告中,我们详细阐述了如何以简单且稳健的方法,在多种细胞的混合物中识别并定量免疫细胞类型。这些检测方法的设计与优化旨在适用于细胞治疗产品的中间过程控制和放行检测。所述检测方法满足细胞治疗应用中对高质量原材料的要求。通过克服流式细胞术及其他分子方法在稳定性、样本需求、预先刺激、细胞通透化以进行胞内染色以及数据分析主观性等方面的局限性,这些检测方法符合细胞治疗产品商业化的发展目标。
披露
Suman K. Pradhan、Jerry Guzman、Carl Dargitz、Mark Landon 和 Uma Lakshmipathy 供职于赛默飞世尔科技公司。Sven Olek、Bjoern Samans 和 Ulrich Hoffmueller 分别为 Epiontis 公司的创始人及员工。本手稿的撰写未使用任何写作协助服务。
致谢
该项目由赛默飞世尔科技内部资助项目资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 2.0 ml Eppendorf Safe-Lock 离心管 | Eppendorf | 22363344 | |
| CD8 检测分析模板 | 点击此处 | ||
| Th17 检测分析模板 | 点击此处 | ||
| Treg 检测分析模板 | 点击此处 | ||
| Attune NxT 声波聚焦流式细胞仪,蓝/红/紫6/黄光 | Thermo Fisher Scientific | A29004 | |
| CTS PureQuant CD8+ T细胞检测试剂盒 | Thermo Fisher Scientific | A43674 | |
| CTS PureQuant Th17 检测试剂盒 | Thermo Fisher Scientific | A43676 | |
| CTS PureQuant Treg 检测试剂盒 | Thermo Fisher Scientific | A43675 | |
| Dynabeads SILANE 基因组DNA提取试剂盒 | Thermo Fisher Scientific | 37012D | 用于亚硫酸氢盐转化后的基因组DNA提取与纯化。包含用于稀释样本的洗脱缓冲液。 |
| DynaMag-2 磁力架 | Thermo Fisher Scientific | 12321D | 在DNA提取与纯化过程中用作磁力架 |
| eBioscience 人源T细胞表型鉴定核心试剂盒 | Thermo Fisher Scientific | A42923 | |
| eBioscience 人源Th1/Th17细胞表型鉴定核心试剂盒 | Thermo Fisher Scientific | A42927 | |
| eBioscience 人源Treg细胞表型鉴定核心试剂盒 | Thermo Fisher Scientific | A42925 | |
| Eppendorf SmartBlock 2 mL 模块 | Eppendorf | 5362000035 | |
| Eppendorf ThermoMixer C 恒温混匀仪 | Eppendorf | 5382000023 | |
| HulaMixer 样品混匀仪 | Thermo Fisher Scientific | 15920D | 推荐使用的样品混匀设备 |
| NanoDrop 超微量分光光度计 | Thermo Fisher Scientific | ND 1000 | |
| 无粘性、无RNase 微型离心管,1.5 mL | Applied Biosystems | AM12450 | |
| QuantStudio 12S Flex 实时荧光定量PCR系统 | Applied Biosystems | 4470661 | |
| TE缓冲液,pH 8.0,无RNase | Thermo Fisher Scientific | AM9849 | |
| 涡旋振荡器 | Thermo Fisher Scientific | H2KT17113 |
参考文献
- Hartmann, J., Schüßler-Lenz, M., Bondanza, A., Buchholz, C. J. Clinical development of CAR T cells-challenges and opportunities in translating innovative treatment concepts. EMBO Molecular Medicine. 9, 1183-1197 (2017).
- Graham, C., Jozwik, A., Pepper, A., Benjamin, R. Allogeneic CAR-T Cells: More than Ease of Access? Cells. 7, E155(2018).
- Turtle, C. J., et al. CD19 CAR-T cells of defined CD4+:CD8+ composition in adult B cell ALL patients. Journal of Clinical Investigation. 126, 2123-2138 (2016).
- Akalin, I., et al. Effects of Chimeric Antigen Receptor (CAR) Expression on Regulatory T Cells. Molecular Therapy. 17, S25(2009).
- Knochelmann, H. M., et al. CAR T Cells in Solid Tumors: Blueprints for Building Effective Therapies. Frontiers in Immunology. 9, (2018).
- Chen, M. L., et al. Regulatory T cells suppress tumor-specific CD8 T cell cytotoxicity through TGF-β signals in vivo. Proceedings of the National Academy of Sciences. 102, 419-424 (2005).
- Muranski, P., et al. Tumor-specific Th17-polarized cells eradicate large established melanoma. Blood. 112, 362-373 (2008).
- Majchrzak, K., et al. Exploiting IL-17-producing CD4+ and CD8+ T cells to improve cancer immunotherapy in the clinic. Cancer Immunology, Immunotherapy. 65, 247-259 (2016).
- Guedan, S., et al. ICOS-based chimeric antigen receptors program bipolar TH17/TH1 cells. Blood. 124, 1070-1080 (2014).
- Vicetti Miguel, R. D., Maryak, S. A., Cherpes, T. L. Brefeldin A, but not monensin, enables flow cytometric detection of interleukin-4 within peripheral T cells responding to ex vivo stimulation with Chlamydia trachomatis. Journal of Immunological Methods. 384, 191-195 (2012).
- Lovelace, P., Maecker, H. T. Multiparameter Intracellular Cytokine Staining. Methods in Molecular Biology. 699, 165-178 (2011).
- Presicce, P., Moreno-Fernandez, M. E., Lages, C. S., Orsborn, K. I., Chougnet, C. A. Association of two clones allows for optimal detection of human FOXP3. Cytometry A. 77, 571-579 (2010).
- Pachón, G., Caragol, I., Petriz, J. Subjectivity and flow cytometric variability. Nature Reviews Immunology. 12, 396(2012).
- Westera, L., et al. Centrally Determined Standardization of Flow Cytometry Methods Reduces Interlaboratory Variation in a Prospective Multicenter Study. Clinical and Translational Gastroenterology. 8, e126(2017).
- Baron, U., et al. Epigenetic immune cell counting in human blood samples for immunodiagnostics. Science Translational Medicine. 10, (2018).
- Kleen, T. O., Yuan, J. Quantitative real-time PCR assisted cell counting (qPACC) for epigenetic - based immune cell quantification in blood and tissue. Journal for ImmunoTherapy of Cancer. 3, 46(2015).
- Rapko, S., et al. DNA methylation analysis as novel tool for quality control in regenerative medicine. Tissue Engineering. 13, 2271-2280 (2007).
- Wieczorek, G., et al. Quantitative DNA Methylation Analysis of FOXP3 as a New Method for Counting Regulatory T Cells in Peripheral Blood and Solid Tissue. Cancer Research. 69, 599-608 (2009).
- Andersson, D., et al. Properties of targeted preamplification in DNA and cDNA quantification. Expert Review of Molecular Diagnosis. 15, 1085-1100 (2015).
- Jung, T., Schauer, U., Heusser, C., Neumann, C., Rieger, C. Detection of intracellular cytokines by flow cytometry. Journal of Immunological Methods. 159, 197-207 (1993).
- Armbruster, D. A., Pry, T. Limit of Blank, Limit of Detection and Limit of Quantitation. Clinical Biochemistry Reviews. 29, S49-S52 (2008).
- Bustin, S. A., et al. The MIQE guidelines: minimum information for publication of quantitative real-time PCR experiments. Clinical Chemistry. 55, 611-622 (2009).
- Li, Y., Tollefsbol, T. O. DNA methylation detection: Bisulfite genomic sequencing analysis. Methods in Molecular Biology. 791, 11-21 (2011).
- Warnecke, P. M., et al. Identification and resolution of artifacts in bisulfite sequencing. Methods. 27, 101-107 (2002).
- Genereux, D. P., Johnson, W. C., Burden, A. F., Stöger, R., Laird, C. D. Errors in the bisulfite conversion of DNA: modulating inappropriate- and failed-conversion frequencies. Nucleic Acids Research. 36, e150(2008).
- Darst, R. P., Pardo, C. E., Ai, L., Brown, K. D., Kladde, M. P. Bisulfite Sequencing of DNA. Current Protocols in Molecular Biology. 91, 7.9.1-7.9.7 (2010).
- Taylor, S., Wakem, M., Dijkman, G., Alsarraj, M., Nguyen, M. A practical approach to RT-qPCR-Publishing data that conform to the MIQE guidelines. Methods. 50, S1-S5 (2010).
- Baron, U., et al. DNA demethylation in the human FOXP3 locus discriminates regulatory T cells from activated FOXP3(+) conventional T cells. European Journal of Immunology. 37, 2378-2389 (2007).
- Yao, Z., et al. Human IL-17: a novel cytokine derived from T cells. Journal of Immunology. 155, 5483-5486 (1995).
- Lockhart, E., Green, A. M., Flynn, J. L. IL-17 production is dominated by gammadelta T cells rather than CD4 T cells during Mycobacterium tuberculosis infection. Journal of Immunology. 177, 4662-4669 (2006).
- Liang, S. C., et al. Interleukin (IL)-22 and IL-17 are coexpressed by Th17 cells and cooperatively enhance expression of antimicrobial peptides. Journal of Experimental Medicine. 203, 2271-2279 (2006).
- Olsen, I., Sollid, L. M. Pitfalls in determining the cytokine profile of human T cells. Journal of Immunological Methods. 390, 106-112 (2013).
重印与许可
