多功能丝氨酸/苏氨酸激酶AURKA的活化以其在Thr288位点的自磷酸化为特征。依赖FRET的荧光探针能够区分其非活性与活性状态。本文介绍了一些探针设计策略,并结合一种快速FRET方案,用于追踪有丝分裂过程中激酶的活化动态。
本文内容
摘要
摘要
上皮性癌症通常以丝氨酸/苏氨酸激酶 Aurora A/AURKA 的过表达为特征。AURKA 是一种多功能蛋白,其在 Thr288 位点发生自磷酸化后被激活。AURKA 的表达量在有丝分裂期达到峰值,在此期间它调控有丝分裂纺锤体的稳定性与保真度,以及有丝分裂的整体效率。尽管 AURKA 在结构层面已有较为深入的研究,但目前仍缺乏在整个细胞周期中持续监测其激活状态的有效方法。一种可能的解决方案是利用基因编码的 Förster 共振能量转移(FRET)生物传感器,以足够的时空分辨率揭示 AURKA 的自磷酸化过程。本文中,我们描述了一种构建可检测 Thr288 自磷酸化的 FRET 生物传感器的方案,并介绍了如何在有丝分裂过程中追踪这一修饰。首先,我们概述了可能的供体/受体 FRET 配对组合,并展示了将 AURKA FRET 生物传感器克隆并导入哺乳动物细胞的可行方法。随后,我们提供了一套基于自行搭建的荧光寿命成像显微镜(FLIM)系统的快速 FRET 测量的逐步分析流程。然而,本方案同样适用于现有的其他商业化系统。最后,我们讨论了适用于 AURKA 生物传感器的最合适的 FRET 对照设置,并指出了未来可能的改进方向,以进一步提高该工具的灵敏度。
引言
极光激酶A(Aurora kinase A/AURKA)是一种多功能的丝氨酸/苏氨酸激酶,在细胞周期的不同阶段以及不同的亚细胞区域均具有活性1。了解其广泛的空间和时间激活模式在癌症研究中尤为重要,因为AURKA在上皮性和血液系统恶性肿瘤中常常过表达,且患者对目前可用的治疗方法响应较差2。
结构研究表明,AURKA 从非活性状态转变为活性激酶需经历两个步骤。首先,Thr288 位点的自磷酸化会改变激酶活性口袋的构象,从而激活其活性3,4,5,6。该步骤可增强 AURKA 在人类细胞及Xenopus laevis3,6,7中的催化活性,使激酶为完全活化做好准备。一旦被激活,AURKA 与 Xklp2 靶向蛋白(TPX2)的相互作用会诱导产生第二次构象变化5。这一进一步的修饰使 AURKA 能够达到对细胞内底物的完全酶活性5,8,9,10。
近二十年来,关于AURKA活化及其活性的研究主要依赖于多种生化方法的结合。这些方法包括在细胞内或in vivo检测Thr288位点的磷酸化,作为AURKA活化的标志,以及通过晶体结构分析和in vitro或in cellulo激酶活性检测来探究AURKA的活性1。然而,这些方法在时空分辨率上较差甚至缺失,亟需新的技术手段以拓展对这两个事件动态过程的认识。
近年来荧光探针的发展促进了在活细胞中对AURKA的监测,使其活化过程能够以更高的时空分辨率被追踪。迄今为止开发的最特异性的AURKA传感器依赖于FRET原理(Förster共振能量转移)11,以区分非活性与活性状态的AURKA。首个开发的传感器是一种基于底物的AURKA激酶活性生物传感器。基于底物的生物传感器由一段短的氨基酸序列构成,该序列可被特定激酶磷酸化,并插入于供体/受体FRET对之间,同时包含一个识别磷酸化残基的结合结构域,有助于生物传感器折叠成有利于高效FRET过程的构象12。对于AURKA而言,研究人员将KIF2C蛋白中一段14个氨基酸的、可被磷酸化的片段插入CFP-YFP供体/受体对之间13。然而,该传感器存在若干主要缺陷。首先,该探针中使用的KIF2C序列可同时被AURKA和与其高度同源的激酶AURKB识别,从而降低了该生物传感器的特异性。其次,该传感器依赖细胞内源性激酶进行磷酸化,因此当激酶数量受限时(例如在特定亚细胞区域或细胞周期阶段),FRET效率可能无法检测或无显著变化。为克服这些局限性,研究人员开发了一类新型AURKA传感器,称为“构象传感器”。在这类探针中,将全长AURKA序列插入N端的供体荧光团与C端的受体荧光团之间。非活性AURKA呈“开放”构象,使激酶的N端与C端彼此远离。由于两个末端之间的距离较大(> 10 nm),供体/受体对处于不利于FRET发生的构型。相反,自磷酸化的AURKA则呈现“闭合”构象,使蛋白的两个末端及两个荧光团相互靠近。研究表明,这种构象允许供体与受体之间发生FRET,并可通过检测供体荧光寿命的变化进行测量14,15。此类探针具有多项优势。首先,它们为基因编码,可在细胞中替代内源性激酶。其次,它们能够挽救AURKA敲低所诱导的表型,表明其在细胞中具有功能活性。第三,它们可用于追踪激酶在不同亚细胞区域及整个细胞周期中的活化过程。这些探针不仅检测到AURKA在已知活化位点(如中心体和有丝分裂纺锤体)的活化,还参与发现了AURKA在线粒体中的活化现象16。最后,这些传感器支持基于FRET/FLIM的高通量筛选,利用AURKA的构象变化识别出新的药理学抑制剂17。
在本研究中,我们描述了一种在培养细胞中可视化AURKA激活的方法。首先,我们将探讨适用于FRET的潜在荧光团组合。根据可用的显微镜配置或特定的下游应用(如多重FRET18,19),选择最合适的供体/受体组合。随后,我们提出一个分析所选生物传感器行为的工作流程,适用于快速FRET/FLIM显微镜系统。该工作流程涵盖从细胞培养与同步化处理到FLIM数据采集及分析的全过程。最后,我们将讨论本方案的潜在优势:类似的生物传感器设计策略可应用于其他激酶,并且也可与其他基于FRET的成像系统联合使用。
方案
注意:本实验方案中使用的U2OS细胞购自美国模式培养物集存库(ATCC, HTB-96),且经检测无支原体污染。步骤2.1至2.7应在超净工作台内进行,以保持细胞和试剂的无菌状态。
1. 选择供体/受体FRET配对
- 参考文献以选择最合适的供体/受体FRET配对。可在20,21,22,23,24中找到有用的示例,但最终选择必须根据FRET/FLIM系统的特性(可用的激光谱线、滤光片等)来确定。以下是选择供体/受体配对时的一些考虑因素。
- 选择供体:请参考FP base(https://www.fpbase.org/)获取有关可用荧光蛋白的完整信息。该数据库会持续更新所有新开发的荧光染料。
- 请参考荧光生物传感器数据库(https://biosensordb.ucsd.edu/index.php),获取文献中已有生物传感器及其所用相应荧光蛋白的更多信息。
- 作为一般起始点,应选择亮度高的供体荧光染料。良好的候选者包括青色荧光蛋白如mTFP1或ECFP,或GFP变体如EGFP或mEGFP。
- 寡聚化可能影响蛋白的定位和/或功能25。可考虑使用CFP的单体突变体,如mTurquoise226,或Aquamarine27,28。这些变体还具有良好的量子产率和消光系数,使其成为FRET供体的理想候选者。
- 优先选择对环境变化(如细胞内pH23)或光漂白25不敏感的荧光蛋白(无论是作为供体还是受体),因为FRET效率会显著受到这些参数的影响29。如今,mTurquoise2或mTFP1等荧光染料因其良好的光稳定性而被广泛用作供体22,25,26。
- 选择受体:青色供体通常与黄色荧光蛋白(YFP)变体配对,如mVenus、Citrine和YPet20,21,22,30。然而需要注意的是,这些蛋白对pH更为敏感,且整体光稳定性较差。
- 可考虑使用新开发的、对pH不敏感的YFP黄色变体,如pH-Lemon31,绿色荧光染料如mNeonGreen23,或红色荧光染料如mScarlet-I23,32,这些已被验证为mTurquoise2的有效荧光受体。
- 或者,可考虑使用非荧光/暗态YFP衍生物,如ShadowG33或ShadowY34,这些在FRET/FLIM实验中已被证明可作为青色荧光供体的良好受体。
- 若使用mEGFP作为供体,可考虑使用单体红色受体如mCherry。
- 利用FP base网站提供的工具验证所选供体/受体对的光谱特性。参见图1中mEGFP/mCherry配对的示例。
- 在FP base网站上,选择Tools下拉菜单,然后选择Spectra viewer。
- 在下拉菜单中输入要查看的荧光染料对名称(例如,mEGFP和mCherry)。
- 通过在下拉菜单中选择特定激光器来模拟供体/受体对在特定光源下的特性。或者,通过选择Add laser输入特定激光波长。点击Normalize emission to this选项,将荧光染料光谱调整至目标波长。此处用于激发GFP的波长为480 ± 10 nm。
- 通过在一个AURKA全长序列的N端和C端分别添加一个荧光染料,克隆所选的供体/受体对。按照所选克隆方法的指南,将该构建体插入到合适的哺乳动物表达载体中。
2. 细胞培养、转染与同步化
- 第1天。准备U2OS细胞的培养基:使用添加了10%胎牛血清(FBS)、1%青霉素-链霉素和1% L-谷氨酰胺的杜尔贝科改良伊格尔培养基(DMEM)(以下简称完全生长培养基)。也可使用预先添加L-谷氨酰胺的DMEM。
- 若细胞为冻存状态,应在实验开始前至少8天解冻细胞(即从第2.5步起)。
- 将细胞置于专用于哺乳动物细胞培养的培养箱中,在37 °C、5% CO2条件下培养。定期清洁并灭菌培养箱,以避免污染。
- 当细胞融合度达到约80%时:
- 用无Ca2+和Mg2+的无菌1×磷酸盐缓冲液(PBS)短暂洗涤细胞。
- 根据制造商说明书,使用无菌0.05%胰蛋白酶-EDTA对细胞进行消化处理,并将细胞置于培养箱中孵育1–3分钟。
- 加入两倍体积的完全生长培养基以终止胰酶消化作用,并充分混匀。
- 将细胞悬液在800 × g条件下离心3–5分钟。
- 使用血细胞计数板计数细胞,并计算合适的稀释比例,使细胞在次日达到约70–80%的融合度(接种于腔室载玻片中)。也可使用其他适用于活细胞成像的类似载体。
- 将相应体积的细胞悬液接种至选定的活细胞成像载体中,放回培养箱继续培养至次日。
- 第2天。进行转染操作。按照所选瞬时转染方法的操作指南进行,以获得最佳转染效率(约50–80%)。无需使用特定的转染方法。请注意,转染效率可能因所用细胞系不同而有所差异。转染后继续孵育48小时。
注意:可构建稳定表达三种载体之一的克隆细胞系,以避免反复进行瞬时转染。在此阶段应设计两类对照。首先,需设置“仅供体”对照,以验证全长AURKA的存在本身是否会影响mTurquoise2的荧光寿命。其次,应使用携带激酶失活突变的生物传感器作为阴性对照,此时FRET信号应被消除或显著降低。除激酶失活突变体外,也可使用AURKA激活的化学抑制剂(如ATP类似物MLN8237)作为阴性对照。- 预先规划三种独立的转染条件,每种条件分别设置在独立的孔中:
“仅供体”载体(例如,AURKA-mTurquoise2)
“生物传感器”(例如,superYFP-AURKA-mTurquoise2)
激酶失活型/“K162M”生物传感器(例如,superYFP-AURKA K162M-mTurquoise2),或替代性使用AURKA激活抑制剂(例如MLN8237) - 对每组独立的供体/受体组合,均需设置三种转染条件以进行比较。
- 若需比较未同步化细胞与G2/M期同步化细胞,应将转染孔数量加倍(参见步骤2.6)。
- 预先规划三种独立的转染条件,每种条件分别设置在独立的孔中:
- 第3天。将细胞同步至G2/M期。向各转染孔中加入溶于DMSO的100 ng/mL诺考达唑,避光孵育16小时(建议过夜)。若需比较未同步化与G2/M期同步化细胞,则对每种转染条件分别加入诺考达唑或等体积的DMSO。为提高同步效率,建议将诺考达唑以DMSO配制为单次使用的小份 aliquot,储存于-20 °C,使用后即弃去。
注意:不同细胞系的细胞同步效率可能存在差异。在进行FRET/FLIM实验前,应通过流式细胞术等方法实验确定诺考达唑的最佳浓度和孵育时间。为获得具有统计学意义的FRET/FLIM分析结果,建议G2/M期细胞在总细胞群体中的比例至少达到50%。 - 第4天。洗脱诺考达唑并对有丝分裂期细胞进行FRET/FLIM成像
- 用移液器吸除培养基,替换为预热的无菌PBS。尽量避免光照。轻轻摇动培养板。
- 重复洗涤步骤,始终避免光照。
- 吸除第二次PBS洗涤液,替换为预热的无菌Leibovitz L-15培养基,该培养基需添加20%胎牛血清(FBS)和1%青霉素-链霉素(以下简称成像培养基)。
注意:成像培养基应选择不含pH指示剂(如酚红)以及核黄素等成分的类型。这些物质会产生自发荧光,可能干扰荧光寿命的测定。 - 立即进行FRET/FLIM成像。尽量减少温度的快速变化,并尽快进入成像步骤(步骤3)。在将样品转移至显微镜系统的过程中,应考虑对样品进行避光保护(例如用铝箔包裹或将样品置于盒子中)。
3. FRET/FLIM 采集
注意:本方案中的 FRET/FLIM 采集是在一套自行搭建的系统上完成的,该系统如文献35所述,并配备了与文献15,17相同的控制溶液(图2)。该系统现由 Inscoper 公司商业化,包含一台配备白光激光器用于脉冲激发的转盘共聚焦显微镜,以及位于相机前方的高速时间门控增强器。在10 ns的时间窗口内,依次使用2 ns的时间门,获得由五幅时间门控图像组成的图像序列。随后根据以下公式逐像素计算平均荧光寿命:τ = ΣΔti • Ιi/ΣΙi,其中Δti 对应第ith个门的延迟时间,而I表示逐像素的时间门控强度图像35,36。该方法可实现快速 FLIM 测量:无需拟合或像素合并步骤,且可在在线模式下完成寿命计算,所需光子数极少。该系统还配备用户友好的软件界面。然而,相同的实验也可在任何其他配备 FLIM 测量功能的商用显微镜系统上进行。
- 为确保细胞从G2/M阻滞期向有丝分裂期的释放达到最佳状态,实验应在37 °C下进行。如有可能,使用配备恒温培养室的显微镜系统进行FRET/FLIM实验。
- 实验开始前至少30分钟至1小时,开启显微镜的恒温培养室。
- 开启激光器、相机、显微镜系统及成像软件(图2)。
- 选择供体荧光团的合适激发和发射波长。推荐的波长参数如下:mTurquoise2使用λex 440/10 nm和λem 483/35 nm(图3A);GFP使用λex 488/10 nm和λem 525/50 nm(图3B)。
- 设置曝光时间,通常在30至100 ms之间(图3)。注意,过高的激光功率可能导致光毒性效应(如光漂白),进而改变荧光寿命37。在实验系统中,通过监测延时采集过程中第一门控的荧光强度来确认是否存在光漂白现象。若观察到荧光强度变化,则应舍弃该次采集数据并调整激光功率。
注意:在本实验系统中,应选择使第一门控灰度值至少达到3000的曝光时间;否则软件将无法计算供体荧光寿命。该灰度值对应于获得可靠寿命值所需的最低光子数量。 - 在启动FRET/FLIM采集前,需等待双极纺锤体出现(U2OS细胞中约需20–30分钟),以确认细胞已进入有丝分裂期 。由于有丝分裂期的AURKA主要定位于该结构,可通过显微镜下使用外部光源观察细胞中纺锤体的形成来验证有丝分裂进程(图1)。请注意,不同细胞系的有丝分裂进程所需时间可能有所不同。
- 若计划使用MLN8237处理,将细胞置于显微镜下,并使其进入中期(诺考达唑洗脱后约20分钟)。向仅表达供体构建体的细胞和表达生物传感器的细胞中均加入溶于DMSO的250 nM MLN8237。
- 以如上转染的细胞作为对照组,加入等体积的DMSO进行孵育。为实现更有效的AURKA抑制,建议将MLN8237以DMSO配制为单次使用的小份 aliquot,储存于-80 °C。使用时将 aliquot 置于冰上解冻,用后即弃。
- 孵育10分钟。在此之后,有丝分裂纺锤体会收缩,仅剩下一个明亮的强荧光点。使用K162M突变体时也可观察到类似表型。
- 为获得更清晰的有丝分裂纺锤体图像,应使用至少63倍物镜(图3)。
- 找到处于中期的细胞后(参见图4作为中期细胞示例),调整xyz坐标,使细胞位于视野中心。
- 为加快成像速度,选择单个z平面。应选择纺锤体最清晰或荧光信号最强的层面。
- 开始记录。采集时间根据所用FLIM系统的不同而有所变化(从数秒 到数分钟不等)。市面上大多数商用系统可同时生成荧光显微图像和逐像素的荧光寿命图。请同时保存这两类图像。
- 每种转染和/或处理条件下,至少采集10张独立图像。
4. 供体/受体对之间Δ寿命的计算及荧光寿命成像值的比较
- 从整个逐像素寿命图(即整个有丝分裂纺锤体)中提取寿命值,或选择对应于特定亚区域的兴趣区域(ROIs)。
注意:根据所使用的FRET/FLIM装置,寿命计算可直接在采集软件中进行,或通过通用图像处理工具(例如Fiji/ImageJ:https://fiji.sc/)提取。能够直接计算寿命值的软件(也称为在线模式)提供更友好的用户体验,适合初学者以及对FRET/FLIM技术不够熟悉的显微镜使用者。相反,采集后提取寿命值通常需要拟合过程。该选项对初学者而言较难掌握,因其需要具备一定的拟合数学模型基础知识。 - 在可视化或提取后,计算表达“仅供体”载体(例如AURKA-mTurquoise2)细胞的平均寿命,即平均供体寿命。
- 将步骤4.1中计算的每个独立寿命值从平均供体寿命中减去。对所有分析条件下所有细胞重复此步骤,可得到每种条件下的ΔLifetime。
- 比较“仅供体”、“生物传感器”和“K162M”,或DMSO与MLN8237条件下的ΔLifetime值。
注意:在“仅供体”条件下,ΔLifetime应接近于零,反映寿命值的实验波动。在“生物传感器”条件下,ΔLifetime值应体现两个构建体之间的净差异(参见图4中的示意图例)。 - 比较不同供体/受体对之间的ΔLifetime值。
- 比较“生物传感器”条件:它们的ΔLifetime是否相似?
- “K162M”或MLN8237条件之间的ΔLifetime是否相似?它们的ΔLifetime是否与“仅供体”条件相似?
结果
我们采用上述方法,利用两种具有不同光谱特性的生物传感器记录 AURKA 在 Thr288 位点的自磷酸化。我们将最初的 GFP-AURKA-mCherry 探针14与另外两种具有不同光谱特性的生物传感器进行了比较。这两种探针分别基于荧光供体 mTurquoise2,以及在一种情况下使用非荧光受体(ShadowG),在另一种情况下使用黄色荧光受体(superYFP)。随后,我们将 AURKA 的全长序列分别插入每一对供体/受体之间。为了建立 AURKA 激活的阴性对照,可采用两种策略。第一种是使用小分子 ATP 类似物 MLN8237,该化合物可干扰 ATP 与激酶催化口袋的结合,从而抑制其激活38。第二种是将 Lys162 突变为 Met(K162M),从而构建出无法激活的激酶失活型生物传感器14,15,39。该突变会破坏 Lys162 与 Glu181 之间正常形成的盐桥,导致激酶催化口袋稳定地处于开放状态,进而引发其整体失活40。作为 FRET 的阴性对照,我们使用了不含受体的构建体(GFP-AURKA 或 AURKA-mTurquoise2)。
在将细胞同步于G2/M期并释放使其进入有丝分裂后,我们测量了所有转染构建体在有丝分裂纺锤体上的荧光寿命(图4)。值得注意的是,该结构被视为一个整体,未对纺锤体内的特定区域(ROI)进行分析。随后,我们计算了所有条件下的ΔLifetime。如预期所示,GFP-AURKA或AURKA-mTurquoise2(“仅供体”条件)的荧光寿命接近于0,表明这些构建体测得的数值在平均值附近波动(图4A,4B)。相反,GFP-AURKA-mCherry的ΔLifetime值与仅供体条件相比具有统计学差异,ΔLifetime增加了约130 ps(图4A)。对于shadowG-AURKA-mTurquoise2和superYFP-AURKA-mTurquoise2也观察到类似结果,其ΔLifetime分别比仅供体条件增加约150 ps和约220 ps(图4B,4C)。这些数据可通过伪彩查找表(LUT)在单细胞中直观呈现。在此类图像中,ΔLifetime值接近0的区域以黄色伪彩显示,而差异更显著的区域则以红色/紫色伪彩显示。实际上,表达仅供体构建体的细胞中像素级LUT颜色更接近黄色,而表达任一生物传感器的细胞中则偏向红色/紫色光谱(图4A,4B)。当使用药理学抑制剂MLN8237处理GFP-AURKA-mCherry生物传感器时,也观察到了相同现象。
随后我们分析了激酶失活型生物传感器的ΔLifetime。这些构建体显示出中等的ΔLifetime值:与仅含供体的条件相比,ΔLifetime显著升高(图4B,4C);但与相应的正常生物传感器相比,ΔLifetime又显著降低(图4B,4D)。将MLN8237处理的细胞或表达激酶失活型生物传感器的细胞进行比较,对于判断每一对供体/受体的ΔLifetime变化是否 solely 与AURKA的激活相关至关重要。在GFP-AURKA-mCherry的情况下,使用AURKA特异性抑制剂后,ΔLifetime的变化完全消失。相反,在shadowG-AURKA-mTurquoise2和superYFP-AURKA-mTurquoise2的情况下,ΔLifetime的变化主要但并非完全归因于AURKA的激活。
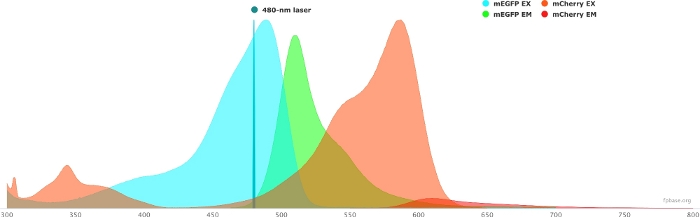
图1:GFP(供体)与 mCherry(受体)的激发和发射光谱。
光谱数据来源于 FPbase 网站(https://www.fpbase.org/),并根据 480 nm 激光激发条件进行了调整。请点击此处查看该图的放大版本。
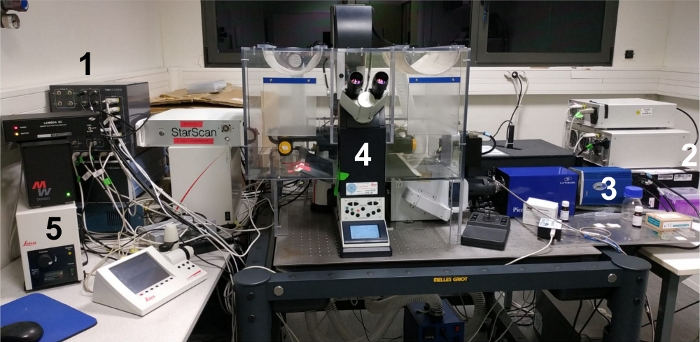
图2:实验工作区的图像。
(1) 控制溶液;(2) 白色激光光源;(3) CCD相机;(4) 显微镜装置;(5) 用于样本目视筛查的外部光源/灯。 请点击此处查看该图的放大版本。
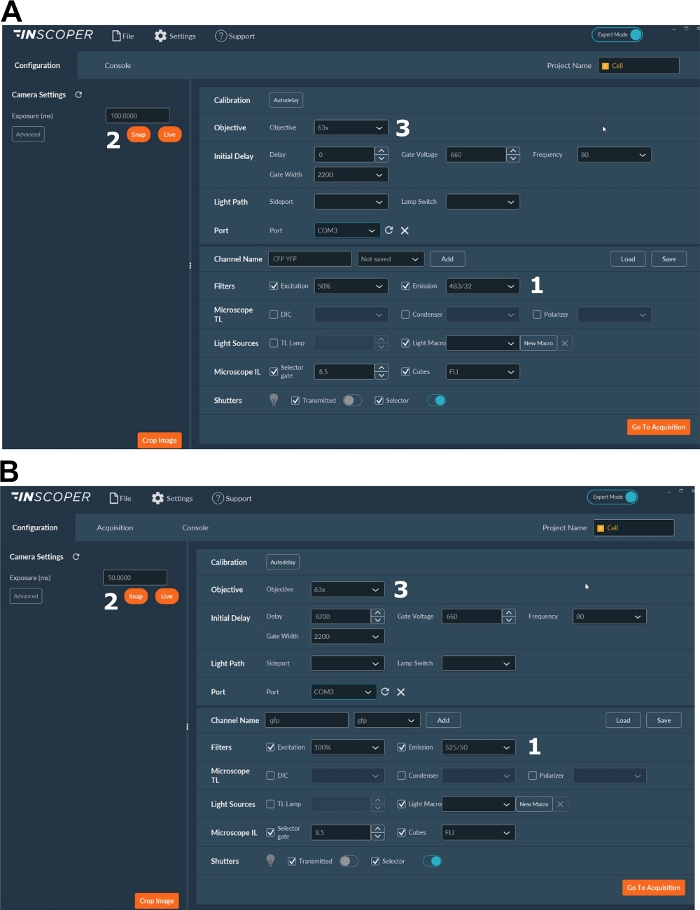
图 3:FLIM 数据采集软件的代表性界面图像。
(A, B) (1) 供体(A 中为 CFP,或 B 中为 GFP)的激发和发射参数;(2) 曝光时间;(3) 物镜选择。请点击此处查看此图的放大版本。
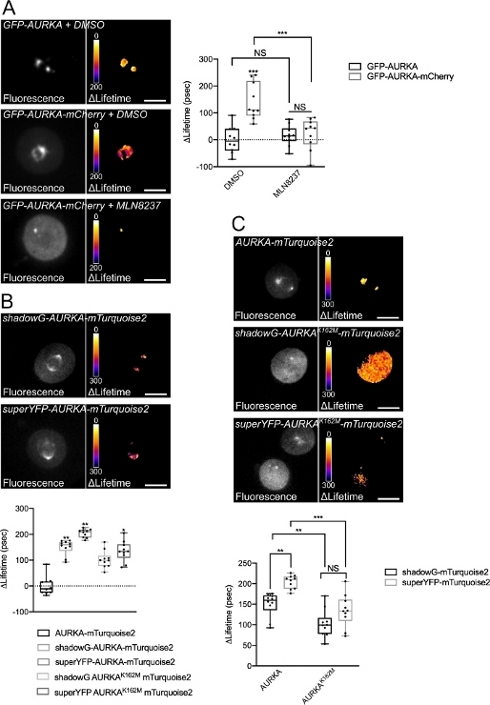
图4:AURKA FRET 生物传感器及其阴性对照的代表性图像。
(A)(显微图像)表达 GFP-AURKA 或 GFP-AURKA-mCherry 的 U2OS 细胞在 G2/M 期同步化后释放,直至双极纺锤体可见,随后用 DMSO 或 MLN8237 处理,其荧光图像(绿色通道)及对应的逐像素 Δ寿命(仅供体 – 生物传感器)图像。Δ寿命以伪彩标尺(“Fire” 查找表)表示。(图)对应条件下的一维量化结果及双向 ANOVA 分析。(B)(显微图像)表达 shadowG-AURKA-mTurquoise2(上图)或 superYFP-AURKA-mTurquoise2(下图)的 U2OS 细胞在 G2/M 期同步化后释放,直至双极纺锤体可见,其荧光图像(青色通道)及对应的逐像素 Δ寿命(仅供体 – 生物传感器)图像。Δ寿命以伪彩标尺(“Fire” 查找表)表示。(图)上述显微图像所示条件的对应量化结果及单向 ANOVA 分析。(C)(显微图像)AURKA-mTurquoise2(上图)、shadowG-AURKA K162M-mTurquoise2(中图)和 superYFP-AURKA K162M-mTurquoise2(下图)的图像,采集与表示方式同上述显微图像。(图)针对所示转染条件的双向 ANOVA 分析。箱形图中的条代表中位数;须线从最小值延伸至最大值。n = 每组 10 个细胞,为三次独立实验中一次的代表性结果。单个数值以圆点表示。比例尺:10 µm。*P < 0.05,**P < 0.01,***P < 0.001,分别相对于 (A) 中各指定条件、(B) 中的“AURKA-mTurquoise2”条件以及 (C) 中各指定条件。NS:无显著性差异。请点击此处查看此图的放大版本。
讨论
基因编码的FRET生物传感器是用于检测单个蛋白质或整个信号通路激活状态的可靠工具41。特别是AURKA的FRET生物传感器,为研究该激酶在时间和空间上的激活提供了优选方法。然而,在设计或优化FRET生物传感器时,某些要素需要特别关注,这不仅是一般性原则,更针对AURKA具有特殊要求。
首先,可以根据该激酶的特定功能调整供体/受体FRET对的性质及其相对位置。AURKA在有丝分裂期间的有丝分裂纺锤体上高度富集,但在整个细胞周期中均存在,并分布于不同的亚细胞区域(例如中心体、细胞核和线粒体)1,2。如果生物传感器需用于线粒体等特定区室(其pH可能呈酸性),则应选择对pH不敏感的供体-受体FRET对,如mTurquoise2/shadowG。此外,将FRET供体置于C末端可能有助于在该亚细胞区室中更清晰地观察生物传感器,甚至可能优化FRET检测效果,因为已有研究表明AURKA的N末端在线粒体中会部分被切割脱落16,42。
其次,优化AURKA FRET生物传感器的一种尚未探索的方法需要更精细地设计全长AURKA与供体/受体对之间的连接子。不仅荧光对之间的距离,连接子本身的性质也被证明是提高FRET效率的关键因素43,44,45,46。因此,增加连接子的刚性或柔性可能对FRET效率产生不利影响,也可能进一步提升其效率。
第三,已知在相当比例的细胞中,AURKA 的过表达会诱导有丝分裂纺锤体异常2. 通过在强启动子(如巨细胞病毒(CMV)启动子——哺乳动物表达载体中最常见的启动子之一)下表达相同的FRET构建体,来比较所获得的ΔLifetime,将是一件有趣的事,或也可在 AURKA 最小启动子序列(CTTCCGG)14,47该启动子此前已被证明可挽救激酶敲低后出现的单极或多重纺锤体,其使用不会引起细胞周期紊乱。 本身14,47尽管荧光寿命成像显微技术(FLIM)对细胞内蛋白质表达水平和相对浓度不敏感11,对同一生物传感器设置下两个启动子的全面比较将有助于更深入地理解在特定位置被激活的AURKA蛋白池。此外,该比较还可提供关于AURKA激活状态在过表达条件下如何变化的新见解,这对于上皮性和血液系统肿瘤的研究模型具有重要意义。
最后,还应考虑下游的FRET应用。在AURKA研究领域的一个未来方向是将激酶构象生物传感器与基于底物的生物传感器相结合。同时分析两个生物传感器的FRET信号——这一过程称为多重FRET(multiplex FRET)——要求第一个生物传感器使用无荧光的暗受体(dark acceptor),以避免在第二个供体通道中产生光谱串扰。针对AURKA而言,这种方法将带来令人振奋的新前景:利用第一个生物传感器检测激酶的激活状态,同时利用第二个生物传感器检测其对特定底物的酶活性。近年来在多重检测技术方面的进展已使得同时整合多达三个生物传感器成为可能48。在AURKA研究中应用类似方法,不仅有望成为探究该激酶激活与活性之间相互关系的极具前景的策略,还可实现对AURKA信号级联前所未有的时空分辨率的解析。
总之,FRET/FLIM 是深入研究蛋白质活性的一种便捷方法。一方面,它借助至少一个荧光基团,能够实现对活细胞中特定蛋白质定位的可视化;另一方面,它还可揭示蛋白质的构象变化,从而反映蛋白质的激活状态和/或活性。因此,FRET/FLIM 技术及构象型 FRET 生物传感器有望成为在活细胞中追踪信号通路的广泛应用方法,并具有优异的时空分辨率。
披露
G.B. 完成了实验,撰写了论文并进行了审阅,同时提供了经费支持;M.T. 审阅了论文并提供了支持。M.T. 是 Inscoper 公司(法国)的科学顾问和股东,该公司生产本文所示的快速 FLIM 测量所用的溶液。Inscoper 公司部分支持了本论文的开放获取出版。Inscoper 公司未参与实验设计、数据处理,也未参与论文的撰写。
致谢
我们感谢法国雷恩显微成像中心(MRic,BIOSIT,雷恩,法国)的工程师们提供的建议和帮助,特别感谢X. Pinson对本文手稿的审阅。MRic是法国国家研究机构France-BioImaging的成员,得到法国国家科研署(ANR-10-INBS-04)的支持。本研究由G.B.获得法国国家科学研究中心(Centre National de la Recherche Scientifique,CNRS)、伊勒-维莱讷省、阿摩尔滨海省和菲尼斯泰尔省抗癌联盟(Ligue Contre le Cancer Comités d’Ille et Vilaine, des Côtes d’Armor et du Finistère)以及法国癌症研究协会(Association pour la Recherche Contre le Cancer (ARC))资助。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 阿利塞替(Alisertib, MLN8237) | SelleckChem | S1133 | 使用终稀释浓度为 250 nM |
| 杜尔贝科改良伊格尔培养基(Dulbecco's Modified Eagle Medium, DMEM) | ThermoFischer Scientific 品牌: Gibco | 41966052 | 高糖 + L-谷氨酰胺 + 丙酮酸钠 |
| 胎牛血清(Fetal Bovine Serum, FBS) | ThermoFischer Scientific 品牌: Gibco | 10270106 | |
| L15 | ThermoFischer Scientific 品牌: Gibco | 21083027 | Leibovitz's L15 培养基 + L-谷氨酰胺,不含酚红 |
| LabTek | Nunc | 2515380 | |
| 诺考达唑(Nocodazole) | Merck 品牌: Sigma-Aldrich | M1404 | 使用终稀释浓度为 100 ng/mL |
| 青霉素/链霉素(Penicillin/Streptomycin) | ThermoFischer Scientific 品牌: Gibco | 15140122 | 青霉素-链霉素 10,000 U/mL(100倍浓缩液) |
| 磷酸盐缓冲液(Phosphate Buffer Saline, PBS) | ThermoFischer Scientific 品牌: Gibco | 14190169 | DPBS,不含钙、不含镁 |
| 胰蛋白酶/EDTA(Trypsin/EDTA) | ThermoFischer Scientific 品牌: Gibco | 25300096 | 0.05% 胰蛋白酶-EDTA,含酚红(1倍浓度) |
参考文献
- Bertolin, G., Tramier, M. Insights into the non-mitotic functions of Aurora kinase A: more than just cell division. Cellular and Molecular Life Sciences. , (2019).
- Nikonova, A. S., Astsaturov, I., Serebriiskii, I. G., Dunbrack, R. L., Golemis, E. A. Aurora A kinase (AURKA) in normal and pathological cell division. Cellular and Molecular Life Sciences. 70 (4), 661-687 (2013).
- Walter, A. O., Seghezzi, W., Korver, W., Sheung, J., Lees, E. The mitotic serine/threonine kinase Aurora2/AIK is regulated by phosphorylation and degradation. Oncogene. 19 (42), 4906-4916 (2000).
- Cheetham, G. M. T. Crystal Structure of Aurora-2, an Oncogenic Serine/Threonine Kinase. Journal of Biological Chemistry. 277 (45), 42419-42422 (2002).
- Bayliss, R., Sardon, T., Vernos, I., Conti, E. Structural basis of Aurora-A activation by TPX2 at the mitotic spindle. Molecular Cell. 12 (4), 851-862 (2003).
- Zhang, Y., et al. Identification of the auto-inhibitory domains of Aurora-A kinase. Biochemical and Biophysical Research Communications. 357 (2), 347-352 (2007).
- Littlepage, L. E., Wu, H., Andresson, T., Deanehan, J. K., Amundadottir, L. T., Ruderman, J. V. Identification of phosphorylated residues that affect the activity of the mitotic kinase Aurora-A. Proceedings of the National Academy of Sciences of the United States of America. 99 (24), 15440-15445 (2002).
- Kufer, T. A., et al. Human TPX2 is required for targeting Aurora-A kinase to the spindle. The Journal of Cell Biology. 158 (4), 617-623 (2002).
- Eyers, P. A., Erikson, E., Chen, L. G., Maller, J. L. A novel mechanism for activation of the protein kinase Aurora A. Current Biology. 13 (8), 691-697 (2003).
- Brunet, S., et al. Characterization of the TPX2 Domains Involved in Microtubule Nucleation and Spindle Assembly in Xenopus Egg Extracts. Molecular Biology of the Cell. 15 (12), 5318-5328 (2004).
- Padilla-Parra, S., Tramier, M. FRET microscopy in the living cell: Different approaches, strengths and weaknesses. BioEssays. 34 (5), 369-376 (2012).
- Aoki, K., Kamioka, Y., Matsuda, M. Fluorescence resonance energy transfer imaging of cell signaling from in vitro to in vivo: Basis of biosensor construction, live imaging, and image processing. Development, Growth & Differentiation. 55 (4), 515-522 (2013).
- Fuller, B. G., et al. Midzone activation of aurora B in anaphase produces an intracellular phosphorylation gradient. Nature. 453 (7198), 1132-1136 (2008).
- Bertolin, G., et al. A FRET biosensor reveals spatiotemporal activation and functions of aurora kinase A in living cells. Nature Communications. 7, 12674(2016).
- Bertolin, G., et al. Optimized FRET Pairs and Quantification Approaches To Detect the Activation of Aurora Kinase A at Mitosis. ACS Sensors. 4 (8), 2018-2027 (2019).
- Bertolin, G., et al. Aurora kinase A localises to mitochondria to control organelle dynamics and energy production. eLife. 7, (2018).
- Sizaire, F., Le Marchand, G., Pécréaux, J., Bouchareb, O., Tramier, M. Automated screening of AURKA activity based on a genetically encoded FRET biosensor using fluorescence lifetime imaging microscopy. Methods and Applications in Fluorescence. 8 (2), 024006(2020).
- Demeautis, C., et al. Multiplexing PKA and ERK1&2 kinases FRET biosensors in living cells using single excitation wavelength dual colour FLIM. Scientific Reports. 7, 41026(2017).
- Ringer, P., et al. Multiplexing molecular tension sensors reveals piconewton force gradient across talin-1. Nature Methods. 14 (11), 1090-1096 (2017).
- Nagai, T., Yamada, S., Tominaga, T., Ichikawa, M., Miyawaki, A. Expanded dynamic range of fluorescent indicators for Ca(2+) by circularly permuted yellow fluorescent proteins. Proceedings of the National Academy of Sciences of the United States of America. 101 (29), 10554-10559 (2004).
- Klarenbeek, J., Goedhart, J., van Batenburg, A., Groenewald, D., Jalink, K. Fourth-Generation Epac-Based FRET Sensors for cAMP Feature Exceptional Brightness, Photostability and Dynamic Range: Characterization of Dedicated Sensors for FLIM, for Ratiometry and with High Affinity. PLOS ONE. 10 (4), 0122513(2015).
- Fritz, R. D., et al. A Versatile Toolkit to Produce Sensitive FRET Biosensors to Visualize Signaling in Time and Space. Science Signaling. 6 (285), (2013).
- Mastop, M., et al. Characterization of a spectrally diverse set of fluorescent proteins as FRET acceptors for mTurquoise2. Scientific Reports. 7 (1), 11999(2017).
- vander Krogt, G. N. M., Ogink, J., Ponsioen, B., Jalink, K. A Comparison of Donor-Acceptor Pairs for Genetically Encoded FRET Sensors: Application to the Epac cAMP Sensor as an Example. PLoS ONE. 3 (4), 1916(2008).
- Cranfill, P. J., et al. Quantitative assessment of fluorescent proteins. Nature Methods. 13 (7), 557-562 (2016).
- Goedhart, J., et al. Structure-guided evolution of cyan fluorescent proteins towards a quantum yield of 93. Nature Communications. 3 (1), (2012).
- Mérola, F., et al. Newly engineered cyan fluorescent proteins with enhanced performances for live cell FRET imaging. Biotechnology Journal. 9 (2), 180-191 (2014).
- Erard, M., et al. Minimum set of mutations needed to optimize cyan fluorescent proteins for live cell imaging. Molecular BioSystems. 9 (2), 258-267 (2013).
- Tramier, M., Zahid, M., Mevel, J. C., Masse, M. J., Coppey-Moisan, M. Sensitivity of CFP/YFP and GFP/mCherry pairs to donor photobleaching on FRET determination by fluorescence lifetime imaging microscopy in living cells. Microscopy Research and Technique. 69 (11), 933-939 (2006).
- Padilla-Parra, S., et al. Quantitative Comparison of Different Fluorescent Protein Couples for Fast FRET-FLIM Acquisition. Biophysical Journal. 97 (8), 2368-2376 (2009).
- Burgstaller, S., et al. pH-Lemon, a Fluorescent Protein-Based pH Reporter for Acidic Compartments. ACS Sensors. , (2019).
- Bindels, D. S., et al. mScarlet: a bright monomeric red fluorescent protein for cellular imaging. Nature Methods. 14 (1), 53-56 (2016).
- Murakoshi, H., Shibata, A. C. E., Nakahata, Y., Nabekura, J. A dark green fluorescent protein as an acceptor for measurement of Förster resonance energy transfer. Scientific Reports. 5, 15334(2015).
- Murakoshi, H., Shibata, A. C. E. ShadowY: a dark yellow fluorescent protein for FLIM-based FRET measurement. Scientific Reports. 7 (1), 6791(2017).
- Leray, A., Padilla-Parra, S., Roul, J., Héliot, L., Tramier, M. Spatio-Temporal Quantification of FRET in living cells by fast time-domain FLIM: a comparative study of non-fitting methods [corrected]. PloS One. 8 (7), 69335(2013).
- Padilla-Parra, S., Audugé, N., Coppey-Moisan, M., Tramier, M. Quantitative FRET analysis by fast acquisition time domain FLIM at high spatial resolution in living cells. Biophysical Journal. 95 (6), 2976-2988 (2008).
- Song, L., Hennink, E. J., Young, I. T., Tanke, H. J. Photobleaching kinetics of fluorescein in quantitative fluorescence microscopy. Biophysical Journal. 68 (6), 2588-2600 (1995).
- Manfredi, M. G., et al. Characterization of Alisertib (MLN8237), an investigational small-molecule inhibitor of aurora A kinase using novel in vivo pharmacodynamic assays. Clinical Cancer Research: An Official Journal of the American Association for Cancer Research. 17 (24), 7614-7624 (2011).
- Katayama, H., et al. Phosphorylation by aurora kinase A induces Mdm2-mediated destabilization and inhibition of p53. Nature Genetics. 36 (1), 55-62 (2004).
- Nowakowski, J., et al. Structures of the Cancer-Related Aurora-A, FAK, and EphA2 Protein Kinases from Nanovolume Crystallography. Structure. 10 (12), 1659-1667 (2002).
- Palmer, A. E., Qin, Y., Park, J. G., McCombs, J. E. Design and application of genetically encoded biosensors. Trends in Biotechnology. 29 (3), 144-152 (2011).
- Grant, R., et al. Constitutive regulation of mitochondrial morphology by Aurora A kinase depends on a predicted cryptic targeting sequence at the N-terminus. Open Biology. 8 (6), 170272(2018).
- Shimozono, S., Miyawaki, A. Engineering FRET Constructs Using CFP and YFP. Methods in Cell Biology. 85, 381-393 (2008).
- Komatsu, N., et al. Development of an optimized backbone of FRET biosensors for kinases and GTPases. Molecular Biology of the Cell. 22 (23), 4647-4656 (2011).
- Schifferer, M., Griesbeck, O. A Dynamic FRET Reporter of Gene Expression Improved by Functional Screening. Journal of the American Chemical Society. 134 (37), 15185-15188 (2012).
- Peroza, E. A., Boumezbeur, A. H., Zamboni, N. Rapid, randomized development of genetically encoded FRET sensors for small molecules. Analyst. 140 (13), 4540-4548 (2015).
- Reboutier, D., et al. Aurora A is involved in central spindle assembly through phosphorylation of Ser 19 in P150Glued. The Journal of Cell Biology. 201 (1), 65-79 (2013).
- Mo, G. C. H., Posner, C., Rodriguez, E. A., Sun, T., Zhang, J. A rationally enhanced red fluorescent protein expands the utility of FRET biosensors. Nature Communications. 11 (1), 1848(2020).
重印与许可
