设计新型基因回路需要经过充分表征的基因元件。本文介绍一种经济高效、高通量的方法,可用于快速表征基因元件。该方法通过结合无细胞裂解物、线性DNA(避免克隆步骤)以及声波液体处理技术,显著降低了成本和时间,同时提高了通量并减少了反应体积。
本文内容
摘要
摘要
对基因元件进行表征和编目对于设计有用的基因线路至关重要。拥有经过充分表征的元件可实现对基因线路的精细调控,使其功能产生可预测的结果。随着合成生物学领域的发展,已在微生物中构建了大量基因线路,用于实现感应、代谢改造和细胞计算等功能。本文介绍一种快速且低成本的基因元件表征方法。该方法利用实验室自制的无细胞裂解液作为反应体系,通过报告蛋白的表达来评估元件功能。模板DNA通过PCR扩增制备,使用低成本引物将不同元件片段添加至报告基因,随后将线性DNA模板直接加入反应体系,无需克隆步骤。可通过该方法添加的元件包括启动子、操纵子、核糖体结合位点、绝缘子和终止子等。结合声波液体处理系统和384孔板,该方法可在一天内完成对大量基因元件的高通量评估。相比之下,基于细胞的筛选方法需要耗时的克隆步骤,并因过夜培养及培养密度归一化等流程而延长测试周期。此外,在无细胞裂解液体系中操作,可通过精确添加外源组分和DNA,实现对表达条件的更严格控制。无细胞筛选获得的结果可直接应用于无细胞系统,或在某些情况下用于预测元件在完整细胞中的功能。
引言
合成生物学的核心目标之一是开发包含经过充分表征元件的遗传工具包,这些元件可用于构建遗传回路1,并在微生物或无细胞裂解物中实现有用的功能。此类遗传回路已在多个领域得到应用,包括生物传感2,3,4、人类机能增强5,6、生物燃料7,8、材料生产9,10以及细胞计算11。为系统化管理这些遗传元件,已建立了标准化遗传元件的注册数据库12,将新发现和已有的元件归类为启动子、操纵子、编码序列和终止子等类别。诸如国际基因工程机器大赛(iGEM)13等项目在遗传元件的表征与归档方面发挥了关键作用。目前已开发出多种方法,以促进将这些元件快速组装成具有实用功能的遗传回路14,15。甚至已有软件被开发出来,用于将经过充分表征的元件自动组合成实现特定功能的回路16。然而,构建具有可预测功能的实用遗传回路,依赖于遗传工具包中元件是否经过良好表征。鉴于这些工具包对推动合成生物学发展至关重要,已有大量研究致力于更系统地归档遗传回路和元件,并提供充分的表征数据17,18,19,20,21。
一种表征遗传组分的方法利用无细胞蛋白合成(CFPS)系统,该系统可重建转录和翻译等细胞功能 离体22多项研究已证明,无细胞蛋白合成系统(CFPS)在遗传元件原型构建方面具有巨大潜力23,24,25,26,27,28,29,30,31,32 无论是用于无细胞系统中的直接应用,还是用于预测基因构建体在细胞内的功能,例如文库中各元件的相对活性29,代谢途径优化27,以及细胞负担30与在细胞中进行原型构建相比,这些研究突出表明,无细胞蛋白合成系统(CFPS)的优势包括避免耗时的克隆步骤、对DNA及其他反应组分浓度的精确控制,以及能够方便地混合和匹配多个DNA构建体。当使用线性DNA模板时,无需克隆的优势尤为明显,因为可通过简单方法组装新的构建体。 体外 耗时数小时而非数天的方法33通过移液操作即可轻松调控DNA载体及其他组分的浓度,这一特性使得该方法更具吸引力,尤其适用于由液体处理机器人驱动的高通量实验。34,35尽管已有利用无细胞蛋白合成系统(CFPS)进行原型构建成功的报道,但需要注意的是,CFPS结果在何种条件下能够可靠地预测蛋白质在细胞内的功能仍有待进一步验证。
在此,我们介绍一种侧重于相较于传统基于细胞的方法在速度、通量和成本方面具有优势的无细胞蛋白质合成(CFPS)原型构建方法。该方法源自我们之前的研究工作,其中我们利用CFPS快速表征了一个由转录因子TetR调控的T7启动子变异体文库。32显著扩展了当时文献中已有的少数几种受调控的T7启动子变体36,37此后,其他研究者进一步拓展了此类启动子的范围38在本方法中,通过使用PCR扩增模板DNA,引物可在报告基因上添加不同的遗传元件,从而加速遗传构建体的组装。采用384孔板中的声波液体处理技术,以提高通量并减少所需材料体积。先前的研究已证实,声波液体处理在显著更低的反应体积下仍可成功应用。39,40 与较大体积的手动移液具有相当的变异性41除了该方法外,我们还提供了故障排除信息以及对潜在成本和时间节省的评估。请注意,尽管我们包含了基于 Sun 等人研究的无细胞裂解物制备方案,42 此处,还有众多其他商业试剂盒和实验方案43,44 也应适用。同样,尽管我们以启动子变异体的表征为例演示该方法32,其他部分可通过PCR扩增进行替换,例如核糖体调控元件、核糖体结合位点(RBSs)、绝缘子、蛋白标签和终止子。我们希望该方法能够帮助合成生物学领域持续增加已表征元件的数量,以构建具有可预测性和实用功能的遗传回路。
方案
1. 细胞提取物的制备
- 培养基的制备
- 配制2xYT培养基:将16 g胰蛋白胨、10 g酵母提取物和5 g NaCl加入900 mL去离子水中,用5 M NaOH调节pH至7.0。用去离子水定容至1 L,高压灭菌或过滤除菌。也可直接购买2xYT培养基。
- 配制S30B缓冲液:在2 L去离子水中加入14 mM谷氨酸镁、60 mM谷氨酸钾和5 mM Tris,用2 M Tris调节pH至8.2,高压灭菌后 于4 °C保存。使用前加入二硫苏糖醇(DTT),使其终浓度为1 mM,以完成溶液配制。
- 细胞的制备
- 将Escherichia coli BL21(DE3) Rosetta2菌株或其他所需细胞系(参见Cole等44的近期综述)划线接种于LB(Lysogeny Broth)琼脂平板,于37 °C培养10–14 h。
- 挑取单个E. coli菌落接种至含3 mL 2xYT培养基的10 mL培养管中,于37 °C、250 rpm振荡培养8 h。
- 取3 mL培养液中的50 µL接种至含50 mL 2xYT培养基的500 mL三角瓶中,于37 °C、250 rpm振荡培养8 h。
- 取50 mL培养液中的7.5 mL分别接种至四个装有0.75 L 2xYT培养基的4 L挡板三角瓶中。于37 °C、220 rpm振荡培养约3–4 h,直至600 nm处光密度达到2–4。
- 将各瓶中的菌液转移至1 L容器中,于4 °C、5,000 × g离心12 min收集菌体,倾倒弃去上清液。
- 用150 mL预冷的S30B缓冲液重悬每个菌体沉淀,使用移液器彻底吹打以分散菌团,然后于4 °C、5,000 × g再次离心12 min收集菌体,弃去上清液。
- 再次用40 mL预冷的S30B缓冲液重悬每个菌体沉淀,使用移液器充分吹打以分散菌团。将菌悬液转移至预先称重的50 mL离心管中,于4 °C、2,000 × g离心8 min 收集菌体,倾倒弃去上清液。
- 称量湿菌体沉淀的质量。将菌体沉淀直接浸入液氮中速冻,并于-80 °C保存。
- 细胞裂解
- 将菌体沉淀置于冰上解冻。
- 每克菌体沉淀加入1.4 mL S30B缓冲液,通过涡旋充分重悬。
- 在4 °C条件下,使用法国压菌器(French pressure cell)以640 psi压力裂解细胞。将裂解液收集至预冷的微量离心管中,并在裂解后立即按每1 mL裂解液加入3 µL 1 M DTT。
注意:建议使用小金属棒轻敲法国压菌器的释放阀,以维持压力均匀,避免压力骤降。 - 于4 °C、30,000 × g离心30 min澄清裂解液,小心吸取上清液转移至新的预冷微量离心管中(避免扰动沉淀),弃去沉淀。
- 将上清液再次于4 °C、30,000 × g离心30 min,将所得上清液转移至预冷的微量离心管中,弃去沉淀。
- 将上清液置于37 °C水浴中孵育1 h。
- 于4 °C、15,000 × g离心15 min澄清上清液,小心转移上清液至预冷的微量离心管中(避免扰动沉淀)。
- 将上清液再次于4 °C、15,000 × g离心15 min,将所得上清液转移至预冷的微量离心管中,注意避免扰动任何残留的沉淀。
- 将上清液分装为每管100 µL,置于1.5 mL微量离心管中,直接浸入液氮中速冻。于-80 °C保存。
2. 线性模板制备
- 引物设计
- 选择一个核心序列作为 PCR 模板。至少包含一个报告基因序列,例如 sfGFP(超折叠绿色荧光蛋白)、LacZ 或 Spinach 适体。根据实验设计,将筛选变体中保持不变的其他元件也包含在内,例如终止子、启动子或核糖体结合位点(RBS)。
注意:在无细胞系统中,线性 DNA 表达时并不总是需要包含终止子。 - 对于正向引物,选择至少 20 bp 与核心序列 5ʹ 端匹配的序列作为引物的 3ʹ 端。如果需要在构建体的 5′ 端添加元件,可设计引物的 5ʹ 端其余部分,以便通过 PCR 扩增将目标遗传元件添加至核心序列(图 1A 和 图 2)。
注意:由于长度超过约 60 bp 的引物成本通常显著增加,因此可设计多个重叠引物以添加更长序列或多个元件。虽然可在单个 PCR 反应中使用多个引物,但建议进行多轮 PCR。 - 对于反向引物,选择至少 20 bp 与核心序列 3′ 端匹配的序列作为引物的 3ʹ 端。如果需要在构建体的 3′ 端添加元件,可设计引物的 5ʹ 端其余部分,以便通过 PCR 扩增将目标遗传元件添加至核心序列(图 1A 和 图 2)。确保反向引物的退火温度与整个正向引物的退火温度相差不超过 5 °C。
- 选择一个核心序列作为 PCR 模板。至少包含一个报告基因序列,例如 sfGFP(超折叠绿色荧光蛋白)、LacZ 或 Spinach 适体。根据实验设计,将筛选变体中保持不变的其他元件也包含在内,例如终止子、启动子或核糖体结合位点(RBS)。
- 线性模板扩增
- 根据核心序列的数量确定需进行的 PCR 反应数,并使用 表 1 计算每种组分所需的用量。
- 按照 表 1 配制主混合液,并将其置于冰上保存。将 30 或 40 µL 主混合液(见 表 1)分装至相应数量的 PCR 管中,然后向标记正确的 PCR 管中加入 10 µL 浓度为 5 µM 的可变引物(即编码元件变化的引物,见 表 1)。
- 将 PCR 管放入热循环仪中,运行以下 PCR 程序:98 °C 预变性 3 min;30 个循环:98 °C 变性 15 s,XX °C 退火 20 s,72 °C 延伸 YY min; 最后 72 °C 延伸 10 min。反应结束后在 4 °C 保存。
其中,XX 表示退火温度较低的引物的退火温度,YY 表示根据所用高保真 DNA 聚合酶的厂商推荐,按扩增子长度计算的延伸时间。可根据不同引物和/或模板优化这些条件。 - (可选)加入 1 µL DpnI 限制性内切酶以消化原始模板。37 °C 孵育 1 h。仅当原始模板为质粒 DNA 时执行此步骤。
- 取每种 PCR 产物 5 µL 进行琼脂糖凝胶电泳分析。使用 1% 琼脂糖凝胶在 180 V 条件下电泳 20 min,检测条带大小是否正确,其大小将随所选核心序列及添加元件的长度而变化。
- 使用商业化的 PCR 纯化试剂盒或常用的 PCR 产物纯化方法纯化线性模板。若凝胶电泳分析显示存在多条条带,可通过优化 PCR 条件,或按照厂商说明使用商业化凝胶回收试剂盒纯化目标分子量的条带。
- 使用分光光度计对每种 DNA 模板进行定量。通过检测 260 nm/280 nm 吸光度比值是否约为 1.8 来评估 DNA 模板的质量。
- (可选)再次取部分 DNA 模板使用 1% 琼脂糖凝胶在 180 V 条件下电泳 20 min,确认模板纯化过程中已去除所有非目标条带。
- 立即使用纯化的 DNA 模板,或于 -20 °C 保存。
3. 纯化蛋白的制备
- 蛋白质表达
- 针对每种待表达的蛋白质,构建合适的表达载体。将基因序列进行密码子优化,以适用于大肠杆菌(E. coli)中的表达。通过首选的质粒构建方法,将该基因插入pET-22b表达载体或其他合适的表达载体中。将表达质粒转化至BL21(DE3) Rosetta2表达细胞或其他合适的细胞系中。
- 针对每种蛋白质,用单菌落接种含有3 mL LB培养基的10 mL培养管。于37 °C、250 rpm振荡条件下过夜培养。
- 取1 mL过夜培养物接种至含有750 mL LB培养基的2 L三角瓶中。于37 °C、250 rpm振荡条件下培养,直至OD600达到0.6–1.0。
- 向每个三角瓶中加入0.75 mL溶于水的1 M异丙基-β-D-硫代半乳糖苷(IPTG),诱导蛋白表达,并继续在37 °C、250 rpm振荡条件下培养4小时。
- 使用1 L离心瓶收集各瓶中的菌体,于5,000 × g离心12分钟,弃去上清液。
- 将菌体沉淀转移至50 mL锥形管中并称重。用液氮速冻细胞,于-80 °C保存,或直接进行步骤3.2。
注:每0.75 mL培养物预计可获得2–5 g菌体。
- 通过镍亲和层析柱纯化蛋白质
- 通过混合50 mM Tris-Cl、500 mM NaCl和5 mM咪唑配制裂解缓冲液,并调节pH至8.0。
- 通过混合50 mM Tris-Cl、500 mM NaCl和25 mM咪唑配制洗涤缓冲液,并调节pH至8.0。
- 通过混合50 mM Tris-Cl、500 mM NaCl和250 mM咪唑配制洗脱缓冲液,并调节pH至8.0。
- 通过混合50 mM NaHPO4、100 mM NaCl和2% DMSO配制透析缓冲液,并调节pH至7.5。
- 将锥形管置于室温水中解冻菌体沉淀。每1 g菌体沉淀加入5 mL裂解缓冲液,通过涡旋重悬。
- 采用超声破碎法裂解细胞。将细胞匀浆分装至50 mL锥形管中,每管不超过30 mL,并保持各管置于冰上。使用直径为0.16 cm的超声探头,以15秒超声、30秒间隔的方式重复10轮进行裂解。
注:应避免产生泡沫,以免导致蛋白质变性。操作时保持超声探头至少有2/3部分浸没于裂解液中,可有效防止泡沫产生。除超声外,也可采用其他细胞裂解方法44。 - 在4 °C条件下,以15,000 × g离心30分钟澄清裂解液,将上清液转移至新的50 mL锥形管中。
- 每5 mL上清液加入1 mL镍-氮川三乙酸(Ni-NTA)树脂。将细胞裂解液与Ni-NTA的混合悬液分装至50 mL锥形管中,每管不超过36 mL。于4 °C、10 rpm条件下在旋转仪上孵育1小时。
- 将细胞裂解液/Ni-NTA悬液倾入装有2 mL树脂床体积的层析柱中,加载树脂;如需进一步分析,可收集流出液,否则弃去。用10倍树脂床体积的洗涤缓冲液洗涤树脂。
- 向层析柱中加入三倍树脂床体积的洗脱缓冲液以收集目标蛋白,并使用适当截留分子量的离心浓缩管将蛋白溶液浓缩至1.5 mL。
- 将蛋白在4 °C条件下,用2 L透析缓冲液透析1小时;随后再次用2 L透析缓冲液在4 °C条件下过夜透析。
- 利用蛋白的摩尔消光系数及其在280 nm处的吸光度测定蛋白浓度。通过十二烷基硫酸钠-聚丙烯酰胺凝胶电泳(SDS-PAGE)分析蛋白纯度。将纯化后的蛋白于-80 °C保存。
4. 无细胞蛋白质合成
- CFPS 反应混合物的制备
- 按照 Sun 等人42 中的氨基酸溶液制备、能量溶液制备和缓冲液制备步骤配制补充剂混合物。可分别或混合后以分装形式在 -80 °C 保存。确保最终浓度与 Sun 等人42 中“TX-TL 反应的实验执行”部分所述一致。
- 制备一种添加剂以保护线性 DNA 免受降解。若使用 GamS33,45,请参照上述第 3 节步骤进行制备,或从商业供应商处获取;对于其他方法,请查阅相应文献46,47,48。或者,可使用无需添加剂的 CFPS 系统49。
- 使用上述第 3 节中的步骤制备 T7 聚合酶、阻遏蛋白及其他添加剂,或从商业供应商处获取。
- 确定将要进行的 CFPS 反应数量,并使用 表 2 计算每种组分所需用量。根据需要调整各组分浓度,包括添加或去除某些组分,并调节水量,使每个反应混合物的最终体积始终为 10 µL。同样,可根据需要调整总混合液配方,以便通过声波液体处理系统更方便地分配其他组分(详见 讨论 部分)。
- 将所有组分置于冰上解冻,并按上述计算量混合各组分制备总混合液。使用移液器充分混匀所有组分。需特别注意避免沉淀产生,尤其是氨基酸混合物。总混合液应始终保持在冰上。
- 将 384 孔板置于冰上预冷,并将总混合液以每孔 9 µL 的量分配至各孔。
注:可通过声波液体处理系统分配这些组分,但需注意确保正确分配(参见 讨论 部分中的故障排除建议)。
- 通过声波液体处理系统分配其他组分
- 计算所有 CFPS 反应所需的阻遏蛋白(及其他可选组分)总量。
- 将阻遏蛋白置于冰上解冻,并将其转移至声波液体处理系统的供体板或其他合适板中。确保包含所用供体板类型所需的适当死体积。
- 通过液体处理系统将阻遏蛋白以每孔 1 µL 的体积分配至相应孔中。有关分配过程的故障排除信息,请参见 讨论 部分。
- 标准曲线
- 在板上加入纯化的报告蛋白的系列稀释液(参见第 3 节中的蛋白纯化方法)41 或适当的化学标准品50 ,以便与其他研究和其他实验室的结果进行比较。选择适合所用报告蛋白及实验预期表达范围的浓度梯度。
- 运行 CFPS 反应
- 将酶标仪预热至 30 °C。设置酶标仪读数参数以适应核心序列中所用报告蛋白的检测条件,且不包含 振荡步骤。
注:虽然此处使用 30 °C,但 29 °C 和 37 °C 也常被采用,并且适用于本方案。对于不同的无细胞反应体系,可能更适宜采用其他温度。关于读数间隔,10 分钟足以获得本文代表性数据的良好分辨率;然而,具体分辨率应根据报告蛋白和特定 CFPS 配方进行优化。 - (可选)先运行一次测试反应,设定合适的增益或灵敏度参数,以确保在不发生信号溢出的情况下捕捉荧光变化。
- 使用不透性塑料密封盖密封 384 孔板,防止蒸发。如仪器支持,设置 1 °C 的垂直温度梯度以减少密封盖上的冷凝。将 384 孔板放置于板架上并开始读数。
- 将酶标仪预热至 30 °C。设置酶标仪读数参数以适应核心序列中所用报告蛋白的检测条件,且不包含 振荡步骤。
结果
为了展示本方法的实用性,我们呈现了有关 tetO 序列与 T7 启动子之间的相对距离对 T7 RNAP 驱动表达调控影响的结果。完整的实验结果及其意义详见 McManus 等人的研究32。工作流程见图1。通过使用设计用于引入每种启动子变体的引物对 sfGFP 报告基因进行 PCR 扩增(如方案第2节所述),制备了15种仅在 T7 启动子相对于 tetO 序列位置上有所不同的线性模板(图2)。按照方案制备 CFPS 反应组分并进行反应。利用声波液体处理系统,对每个模板在12个不同浓度的 TetR 蛋白梯度滴定条件下,以三复孔形式测量 sfGFP 的表达水平。每个模板进行36个 CFPS 反应,共15个模板,整个 T7-tetO 组合实验共完成540个反应。全部实验在两块微孔板上进行,并使用两台酶标仪完成检测。数据分析表明,T7 RNAP 可在转录起始位点下游最多13 bp 范围内均等地抑制 T7 驱动的表达(图3)。该结果为未来可调控 T7 驱动基因线路的设计提供了参考,提示其他阻遏蛋白可能在此区间内有效实现对 T7 的抑制。将本方案所得结果与传统克隆方法制备的 DNA 结果进行比较,发现两种形式之间 TetR 阻遏程度存在虽小但具有统计学显著性的差异。我们推测 TetR 对载体 DNA 的非特异性结合可能是造成该差异的原因。实验结果表明,在含有线性模板 DNA 的反应中加入线性载体 DNA 后,该差异降至无统计学显著性水平,尽管仍不能排除其他因素的可能影响,例如线性与环状 DNA 在双螺旋周期性上的差异可能影响 TetR 的结合效率。根据具体应用需求,使用线性模板时可能需要额外的验证步骤。
我们还提供了使用声波液体处理技术进行精确分配时可能出现问题的代表性数据图4)。使用含 0.25 mM 酒石黄染料的 1× 磷酸盐缓冲液(PBS,pH 7.4)溶液,评估两种对声波液体处理仪进行编程以分配液体体积的方法 >1 µL液体分配后,将目标板密封,并在1,500 × g下离心1分钟,随后使用酶标仪测定425 nm处的吸光度。九次实验的代表性结果如图所示,显示在八孔目标板系列中,分配的一致性更佳,当 5 µL 转移分为独立的 1 µL 分配。根据这些观察结果,建议进行转移 >1 µL 可分解为多次转移,每次转移量 ≤1 µL. 请参见 讨论 有关该方案关键步骤的故障排除详情,请参见下文的“问题排查”部分。
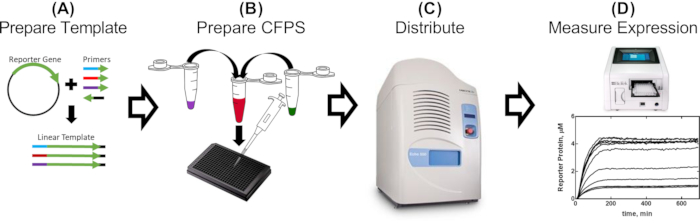
图 1:在无细胞提取物中评估启动子元件的单日工作流程。 (A)使用含有待评估遗传元件的引物通过 PCR 扩增报告基因(2–5 小时)。(B)按照本方案详细说明制备无细胞反应体系,并将 PCR 扩增的模板加入 384 孔板中(30 分钟)。(C)采用声波液体处理技术分配额外组分,这些组分可包括阻遏蛋白、效应分子以及任何其他条件性效应物(10 分钟)。(D)在酶标仪中检测各反应中报告蛋白的表达水平(2–16 小时,具体时间取决于无细胞蛋白质合成体系配方和构建体)。 请点击此处查看该图的放大版本。
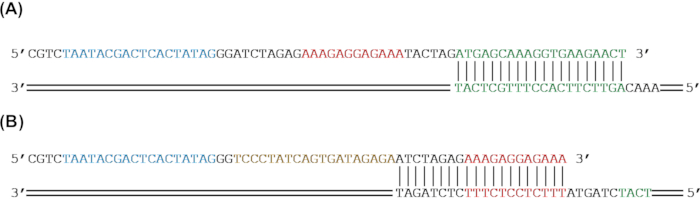
图2:通过PCR扩增为报告基因添加遗传元件的引物设计。(A)sfGFP报告基因(绿色)将通过PCR扩增,以添加一个RBS(红色)和一个T7启动子(蓝色)。(B)sfGFP(绿色)和一个RBS(红色)将通过PCR扩增,以添加一个tetO序列(金色)和一个T7启动子(蓝色)。请点击此处查看该图的高清版本。
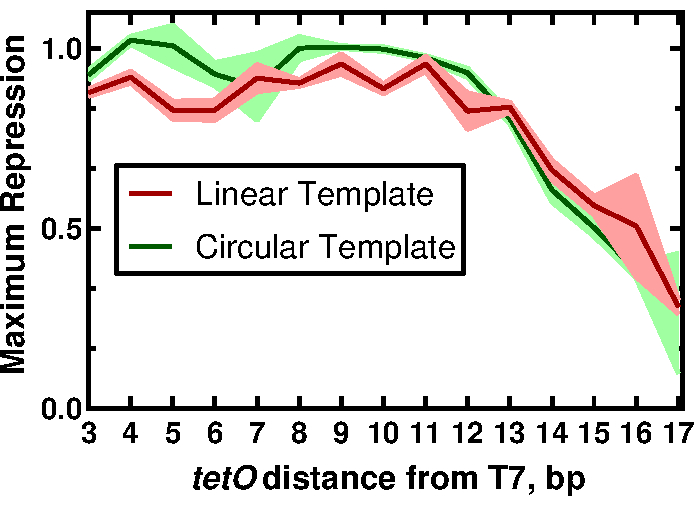
图3:的作用效果 tetO T7启动子表达调控中的位置 线性与环状模板的标准化最大抑制值随...的变化函数 tetO 位置。曲线表示三次重复实验的平均值及标准偏差。该图已根据 McManus 等人的研究修改。32 根据知识共享署名(CC-BY)许可协议。 请点击此处以查看此图的放大版本。
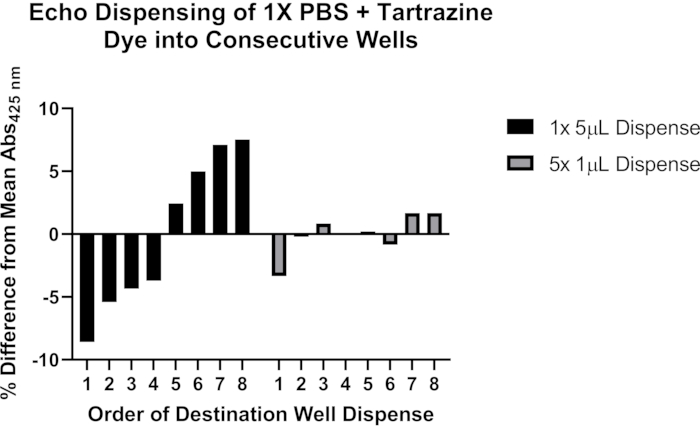
图 4:使用酒石黄染料验证声波液体处理仪的液体分液性能。 黑色柱表示通过单个编程指令,将5 µL酒石黄溶液从单一源孔分液至384孔板中的连续八个目标孔。灰色柱表示通过单个编程指令,将1 µL溶液从单一源孔分液至连续八个目标孔,并重复此步骤四次,最终在每个目标孔中累计分液5 µL。请点击此处查看该图的放大版本。
| 组分名称 | 单个反应体积 (µL) | 反应数 X 的 110% 体积 (µL) |
| Q5 PCR 预混液 | 25 | |
| 水 | 4 | |
| 模板 (1–3 ng/µL) | 1 | |
| (若为固定1) 正向引物 (5 µM) | 0 或 10 | |
| (若为固定1) 反向引物 (5 µM) | 0 或 10 | |
| 总混合液总体积: | 30 或 40 | |
| (若为可变1) 正向引物 (5 µM) | 0 或 10 | |
| (若为可变1) 反向引物 (5 µM) | 0 或 10 |
表1:PCR反应试剂准备用工作表。 最右侧一列的数值可根据计划进行的反应数量由用户自行填写。1可变引物包含需在PCR反应中加入的特定片段,可以是正向引物、反向引物或两者皆有。固定引物不添加任何片段,可以是正向引物或反向引物,但不能同时包含两者。
| 组分名称 | 单个反应体积(µL) | X 个反应 110% 的体积(µL) |
| 细胞提取物 | 4.2 | |
| 补充剂混合液 | 3.3 | |
| GamS 蛋白 (207 µM) | 0.15 | |
| 模板 DNA (20 nM) | 1 | |
| T7 聚合酶 (13 mg/mL) | 0.12 | |
| 水 | 0.73(此数值可能有所变化) | |
| 总混合液总体积: | 9 | |
| 阻遏蛋白: | 1 |
表2:CFPS反应试剂准备用工作表。 最右列中的数值可根据计划进行的反应数量由用户自行填写。
补充表。 请点击此处下载该表格。
讨论
本文所述方案提供了一种经济高效且快速的方法,通过无细胞蛋白表达系统(CFPS)中报告蛋白的表达来筛选遗传元件。经过充分表征的遗传元件对于设计具有可预测行为和实用功能的遗传回路至关重要。该方法通过摆脱在活细胞中操作的限制,显著提高了筛选通量并缩短了筛选新遗传元件所需的时间,同时保留了细胞裂解液中蛋白质表达的代谢过程,从而模拟了细胞内的功能环境。在引物收到后,本方案可在1天内完成(反应制备约需2.5–6小时,CFPS反应需2–16小时;图1),而传统克隆方法至少需要3天(构建组装和转化、克隆序列验证、以及用于评估的细胞培养各需1天)。我们进一步估算,使用线性DNA构建时,每个构建体的成本约为传统克隆方法的三分之一(78美元 vs. 237美元;补充表1)。目前商业合成服务根据片段大小通常至少需要4个工作日,但如果将合成的线性片段直接用于CFPS筛选,则成本与本方法相近(78美元 vs. 91美元);不过我们尚未验证该策略。与模板DNA的制备成本相比,使用CFPS评估元件的成本极低(每反应0.05美元22 vs. 每个模板78美元),但需注意的是,批量试剂和裂解设备的初始投入成本至少为数千美元。使用声波液体处理仪仅通过将反应体积缩小至0.5 µL40而略微降低费用;其更显著的优势在于缩短反应制备时间(约10分钟 vs. 最长1小时,具体取决于反应数量),尤其是在制备大量反应时,可避免反应体系在孵育前长时间静置的问题。
尽管无细胞蛋白表达系统(CFPS)快速且成本低廉,但其在何种情况下能够充分预测体内功能仍需进一步观察。例如,由于在CFPS系统制备过程中宿主基因组已被去除,因此任何与基因组DNA的交叉反应均无法被检测到。此外,CFPS中的组分浓度可能比细胞内低1至2个数量级51,这很可能因大分子拥挤环境的不同而影响某些元件的行为。再者,线性DNA预测体内功能的能力也可能受限,例如当DNA二级结构发挥重要作用时。最后一个局限性在于,在进行功能测试前,构建体并未经过序列验证,可能存在所表征的元件实际上与预期理论序列不一致的情况。上述所有局限性均可通过在目标体内应用场景中对本方法筛选出的部分元件进行验证而得以缓解。
我们最初开发该方法旨在研究操作者位置改变对杂交T7-tetO 启动子32我们在此以更通用的形式呈现了实验方案,使其可适用于启动子、操纵子、核糖体结合序列、绝缘子以及终止子等元件。这些遗传元件可通过PCR,利用针对每个设计的引物,添加至报告基因的5ʹ端或3ʹ端,从而无需对每个变异体进行合成或克隆即可进行测试。所得PCR产物可作为模板DNA,用于通过报告蛋白的表达进行评估。在我们的研究中,所提供的亲和纯化方案用于TetR和GamS蛋白。该相同流程也可用于其他阻遏蛋白、激活蛋白、聚合酶、σ因子以及与特定遗传元件相关的其他蛋白的表达与纯化,尽管针对目标蛋白的表达可能需要进行相应调整。将这些蛋白纯化并定量加入到CFPS反应中,可实现对特定遗传元件更详细的表征。最后,目前存在多种替代的CFPS方案,每种方案均应适用于本方法中的元件筛选部分。例如,本方案中未包含透析步骤,而其他研究者发现该步骤对于天然细菌启动子的表达至关重要。22可以调整无细胞蛋白合成系统(CFPS)中各组分的浓度。使用液体处理技术能够提高通量并减少所需材料,从而增强对多种实验条件的测试能力。34,35.
一个可能需要大量故障排查的方面是声波液体处理系统的优化。对于每种待转移的组分,都应优化声波液体处理系统的分配参数,强烈建议在采集数据前运行对照实验,以验证分配的准确性和可重复性。理想的源板类型和液体类别设置取决于待分配液体的具体性质及其组分。不建议使用胺基涂层板来分配DNA,因为胺基涂层可能与DNA发生相互作用。还应注意,某些组分高浓度分配的能力可能依赖于具体的声波液体处理仪型号。可通过将液体分配至铝箔密封膜上来进行液体转移测试,以观察液滴是否成功形成;然而,该测试提供的信息有限,不同设置下产生的液滴外观可能相同。使用水溶性染料(如酒石黄)可更准确地验证在特定设置或工作流程下分配的体积是否正确(见代表性结果)。液体转移程序的优化也会影响所生成数据的准确性和一致性;对于从一个源孔向一个目标孔转移体积>1 µL的情况,我们发现应将转移拆分为≤1 µL的连续多次转移,以减少系统性的孔间变异(图4)。最后,源孔的理论死体积与实际死体积可能因源板类型、液体类别设置以及液体具体组分的不同而存在显著差异;在运行程序前使用声波液体处理仪的检测功能评估孔内液体体积,有助于判断仪器对特定液体的测量准确性。
在不同用户、材料批次、酶标仪和实验室之间比较结果时,CFPS反应性能可能会存在差异41。在原型设计遗传回路时,若需进行此类比较,我们建议在每块反应板中加入含有标准组成型启动子的内部对照反应,以帮助在不同实验设置之间标准化结果。DNA制备方法也可能显著影响CFPS活性;建议包含乙醇沉淀步骤。此外,最佳反应体系组成可能因提取物批次而异34。特别是谷氨酸镁和谷氨酸钾的最适浓度,已被证明会因批次42或所使用的启动子或报告蛋白而变化24。应针对每种遗传构建体和每批细胞提取物,通过筛选各组分的多个浓度来优化这些组分的浓度,以确定蛋白表达的最佳条件。最后,确保CFPS反应性能一致的最佳实践包括充分混匀、精确移液,以及各试剂组分制备过程中的操作一致性。
除了对单个元件进行表征外,该方法还可用于筛选构成复杂电路的元件组合,例如逻辑电路16或振荡器52,53。该方法还可应用于生物传感器的筛选与优化,以满足流行病学诊断54,55,56,57或危害物检测与定量3,58,59等方面的应用需求。结合人工智能驱动的技术(如主动学习34)与该方法的高通量特性,可加速探索复杂的生物设计空间。最终,我们设想该方法将有助于加快合成生物学中新型基因设计的开发进程。
披露
RMM 在 Tierra Biosciences 公司拥有财务权益,这是一家利用无细胞技术(如本文所述技术)进行蛋白质表达与筛选的私营公司。
其他作者无任何利益冲突需要披露。
致谢
本工作得益于美国国防部长办公室的“应用研究推动科学技术优先领域”计划。感谢Scott Walper(美国海军研究实验室)提供实验所用的sfGFP原液,感谢Zachary Sun和Abel Chiao(Tierra Biosciences公司)在无细胞系统原型构建以及声学液体处理相关故障排除方面的有益讨论。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 2x YT 培养基 | Sigma-Aldrich | Y2377-250G | 替代自制 2xYT 培养基 |
| 琼脂 | Bacto | 214010 | 用于细胞涂布 |
| 层析柱(5 cm 直径) | BIO-RAD | 731-1550 | 用于蛋白质纯化 |
| 目的板 | Thermo Scientific Nunc 板 | 142761 | 用于 CFPS 反应 |
| DMSO | Sigma-Aldrich | D2650 | 用于透析缓冲液 |
| DpnI | NEB | R0176L | 用于质粒模板的消化 |
| DTT | Roche | 20871723 | S30 缓冲液 B 组分 |
| E. coli BL21(DE3) Rosetta2 | Novagen | 70954 | 用于制备裂解液和纯化蛋白质的细胞系 |
| Echo 声波液体处理仪 | Labcyte | 525 | 声波液体处理仪 |
| French 高压细胞破碎仪 | Thermo Spectronic | FA-078 | 用于 CFPS 的细胞裂解 |
| 咪唑 | Sigma-Aldrich | 56750 | 用于缓冲液 |
| 不透性塑料密封盖 | Thermo | 232702 | 板密封盖 |
| IPTG | RPI | I56000-25.0 | 用于蛋白质诱导 |
| K-Glu | Sigma-Aldrich | g1501-500G | S30 缓冲液 B 组分 |
| Labcyte Echo 源板 | Labcyte | PL-05525 | 与 Echo 声波液体处理仪配合使用 |
| Mg-Glu | Sigma-Aldrich | 49605-250G | S30 缓冲液 B 组分 |
| NaCl | Sigma-Aldrich | S7653-250G | 用于缓冲液 |
| NaHPO4 | Sigma-Aldrich | 71505 | 用于透析缓冲液 |
| NaOH | Mallinckrodt Chemicals | 7708-10 | 用于制备 2xYT 培养基。Mallinckrodt 目前已停产,替代品:Sigma-Aldrich S0899 |
| Ni-NTA 树脂 | Invitrogen | R901-15 | 用于制备纯化蛋白质 |
| PCR H2O | Ambion | AM9937 | 线性模板的 PCR 扩增 |
| 酶标仪 | BioTek | H10 | 所使用的酶标仪 |
| Q5 PCR Master Mix | NEB | M0494S | 线性模板的 PCR 扩增 |
| QIAquick 凝胶回收试剂盒 | Qiagen | 28606 | 线性模板的 PCR 扩增 |
| QIAquick PCR 纯化试剂盒 | Qiagen | 28004 | 线性模板的 PCR 扩增 |
| QSonica 超声波处理器 | Qsonica | Q700 | 蛋白质纯化过程中的细胞破碎 |
| RTS 氨基酸试剂采样包 | biotechrabbit | BR1401801 | 替代 Sun 等人使用的供应商 |
| Tris | MP | 819623 | S30 缓冲液 B 组分 |
| Tris-Cl | Sigma-Aldrich | T5941 | 用于缓冲液 |
| 胰蛋白胨 | Fluka | T7293 | 用于制备 2xYT 培养基 |
| 酵母提取物 | Bacto | 212750 | 用于制备 2xYT 培养基 |
参考文献
- Purnick, P. E. M., Weiss, R. The second wave of synthetic biology: from modules to systems. Nature Reviews. Molecular Cell Biology. 10 (6), 410-422 (2009).
- Saltepe, B., Kehribar, E. Ş, Su Yirmibeşoǧlu, S. S., Şafak Şeker, U. Ö Cellular biosensors with engineered genetic circuits. ACS Sensors. 3 (1), 13-26 (2018).
- Bereza-Malcolm, L. T., Mann, G., Franks, A. E. Environmental sensing of heavy metals through whole cell microbial biosensors: A synthetic biology approach. ACS Synthetic Biology. 4 (5), 535-546 (2015).
- Mimee, M., et al. An ingestible bacterial-electronic system to monitor gastrointestinal health. Science. 360 (6391), 915-918 (2018).
- Isabella, V. M., et al. Development of a synthetic live bacterial therapeutic for the human metabolic disease phenylketonuria. Nature Biotechnology. 36 (9), 857-867 (2018).
- Healy, C. P., Deans, T. L. Genetic circuits to engineer tissues with alternative functions. Journal of Biological Engineering. 13, 39(2019).
- Kaushik, A., Tiwari, S., Dev Jayant, R., Marty, A., Nair, M. Towards detection and diagnosis of Ebola virus disease at point-of-care. Biosensors and Bioelectronics. 75, 254-272 (2016).
- Jagadevan, S., et al. Recent developments in synthetic biology and metabolic engineering in microalgae towards biofuel production. Biotechnology for Biofuels. 11, 185(2018).
- Keating, K. W., Young, E. M. Synthetic biology for bio-derived structural materials. Current Opinion in Chemical Engineering. 24, 107-114 (2019).
- Smanski, M. J., et al. Synthetic biology to access and expand nature's chemical diversity. Nature Reviews Microbiology. 14 (3), 135-149 (2016).
- Xiang, Y., Dalchau, N., Wang, B. Scaling up genetic circuit design for cellular computing: advances and prospects. Natural Computing. 17 (4), 833-853 (2018).
- Galdzicki, M., Rodriguez, C., Chandran, D., Sauro, H. M., Gennari, J. H. Standard biological parts knowledgebase. PLoS One. 6 (2), 17005(2011).
- Kelwick, R., Bowater, L., Yeoman, K. H., Bowater, R. P. Promoting microbiology education through the iGEM synthetic biology competition. FEMS Microbiology Letters. 362 (16), (2015).
- Torella, J. P., et al. Unique nucleotide sequence-guided assembly of repetitive DNA parts for synthetic biology applications. Nature Protocols. 9 (9), 2075-2089 (2014).
- Halleran, A. D., Swaminathan, A., Murray, R. M. Single day construction of multigene circuits with 3G assembly. ACS Synthetic Biology. 7 (5), 1477-1480 (2018).
- Nielsen, A. K., et al. Genetic circuit design automation. Science. 352 (6281), (2016).
- Canton, B., Labno, A., Endy, D. Refinement and standardization of synthetic biological parts and devices. Nature Biotechnology. 26 (7), 787-793 (2008).
- Boehm, C. R., Bock, R. Recent advances and current challenges in synthetic biology of the plastid genetic system and metabolism. Plant Physiology. 179 (3), 794-802 (2019).
- Takahashi, M. K., et al. Characterizing and prototyping genetic networks with cell-free transcription-translation reactions. Methods. 86, 60-72 (2015).
- Chappell, J., Watters, K. E., Takahashi, M. K., Lucks, J. B. A renaissance in RNA synthetic biology: New mechanisms, applications and tools for the future. Current Opinion in Chemical Biology. 28, 47-56 (2015).
- Endy, D. Foundations for engineering biology. Nature. 438 (7067), 449-453 (2005).
- Silverman, A. D., Karim, A. S., Jewett, M. C. Cell-free gene expression: an expanded repertoire of applications. Nat. Reviews. Genetics. 21 (3), 151-170 (2020).
- Dopp, J. L., Rothstein, S. M., Mansell, T. J., Reuel, N. F. Rapid prototyping of proteins: Mail order gene fragments to assayable proteins within 24 hours. Biotechnology and Bioengineering. 116 (3), 667-676 (2019).
- Garamella, J., Marshall, R., Rustad, M., Noireaux, V. The all E. coli TX-TL toolbox 2.0: A platform for cell-free synthetic biology. ACS Synthetic Biology. 5 (4), 344-355 (2016).
- Kopniczky, M. B., et al. Cell-free protein synthesis as a prototyping platform for mammalian synthetic biology. ACS Synthetic Biology. 9 (1), 144-156 (2020).
- Kelwick, R., et al. Cell-free prototyping strategies for enhancing the sustainable production of polyhydroxyalkanoates bioplastics. Synthetic Biology. 3 (1), (2018).
- Karim, A. S., et al. In vitro prototyping and rapid optimization of biosynthetic enzymes for cell design. Nature Chemical Biology. 16 (8), 912-919 (2020).
- Takahashi, M. K., et al. Rapidly characterizing the fast dynamics of RNA genetic circuitry with cell-free Transcription-Translation (TX-TL) systems. ACS Synthetic Biology. 4 (5), 503-515 (2015).
- Chappell, J., Jensen, K., Freemont, P. S. Validation of an entirely in vitro approach for rapid prototyping of DNA regulatory elements for synthetic biology. Nucleic Acids Research. 41 (5), 3471-3481 (2013).
- Borkowski, O., et al. Cell-free prediction of protein expression costs for growing cells. Nature Communications. 9 (1), 1457(2018).
- Dudley, Q. M., Karim, A. S., Nash, C. J., Jewett, M. C. In vitro prototyping of limonene biosynthesis using cell-free protein synthesis. Metabolic Engineering. 61, 251-260 (2020).
- McManus, J. B., Emanuel, P. A., Murray, R. M., Lux, M. W. A method for cost-effective and rapid characterization of engineered T7-based transcription factors by cell-free protein synthesis reveals insights into the regulation of T7 RNA polymerase-driven expression. Archives of Biochemistry and Biophysics. 674, 108045(2019).
- Sun, Z. Z., Yeung, E., Hayes, C. A., Noireaux, V., Murray, R. M. Linear DNA for rapid prototyping of synthetic biological circuits in an escherichia coli based TX-TL cell-free system. ACS Synthetic Biology. 3 (6), 387-397 (2014).
- Borkowski, O., et al. Large scale active-learning-guided exploration for in vitro protein production optimization. Nature Communications. 11 (1), 1872(2020).
- Caschera, F., et al. High-throughput optimization cycle of a cell-free ribosome assembly and protein synthesis system. ACS Synthetic Biology. 7 (12), 2841-2853 (2018).
- Iyer, S., Karig, D. K., Norred, S. E., Simpson, M. L., Doktycz, M. J. Multi-input regulation and logic with T7 promoters in cells and cell-free systems. PLoS One. 8 (10), 78442(2013).
- Karig, D. K., Iyer, S., Simpson, M. L., Doktycz, M. J. Expression optimization and synthetic gene networks in cell-free systems. Nucleic Acids Research. 40 (8), 3763-3774 (2012).
- Jung, J. K., et al. Cell-free biosensors for rapid detection of water contaminants. Nature Biotechnology. 38 (12), 1451-1459 (2020).
- Bailey, J., Eggenstein, E., Lesnick, J. Miniaturization and rapid processing of TXTL reactions using acoustic liquid handling. Labcyte Technical Note. , 1-12 (2018).
- Marshall, R., Garamella, J., Noireaux, V., Pierson, A. High-throughput microliter-sized cell-free transcription-translation reactions for synthetic biology applications using the echo 550 liquid handler. Labcyte Application Note. , 1-6 (2018).
- Cole, S. D., et al. Quantification of interlaboratory cell-free protein synthesis variability. ACS Synthetic Biology. 8 (9), 2080-2091 (2019).
- Sun, Z. Z., et al. Protocols for implementing an Escherichia coli based TX-TL cell-free expression system for synthetic biology. Journal of Visualized Experiments: JoVE. (79), e50762(2013).
- Dopp, J. L., Tamiev, D. D., Reuel, N. F. Cell-free supplement mixtures: Elucidating the history and biochemical utility of additives used to support in vitro protein synthesis in E. coli extract. Biotechnology Advances. 37 (1), 246-258 (2019).
- Cole, S. D., Miklos, A. E., Chiao, A. C., Sun, Z. Z., Lux, M. W. Methodologies for preparation of prokaryotic extracts for cell-free expression systems. Synthetic and Systems Biotechnology. 5 (4), 252-267 (2020).
- Sitaraman, K., et al. A novel cell-free protein synthesis system. Journal of Biotechnology. 110 (3), 257-263 (2004).
- Marshall, R., Maxwell, C. S., Collins, S. P., Beisel, C. L., Noireaux, V. Short DNA containing χ sites enhances DNA stability and gene expression in E. coli cell-free transcription-translation systems. Biotechnology and Bioengineering. 114 (9), 2137-2141 (2017).
- Yim, S. S., Johns, N. I., Noireaux, V., Wang, H. H. Protecting linear DNA templates in cell-free expression systems from diverse bacteria. ACS Synthetic Biology. 9 (10), 2851-2855 (2020).
- Zhu, B., et al. Increasing cell-free gene expression yields from linear templates in Escherichia coli and Vibrio natriegens extracts by using DNA-binding proteins. Biotechnology and Bioengineering. 117 (12), 3849-3857 (2020).
- Tuckey, C., Asahara, H., Zhou, Y., Chong, S. Protein synthesis using a reconstituted cell-free system. Current Protocols in Molecular Biology. 108, 1-22 (2014).
- Hoffman, R. A., Wang, L., Bigos, M., Nolan, J. P. NIST/ISAC standardization study: Variability in assignment of intensity values to fluorescence standard beads and in cross calibration of standard beads to hard dyed beads. Cytometry. Part A. 81 (9), 785-796 (2012).
- Karzbrun, E., Shin, J., Bar-Ziv, R. H., Noireaux, V. Coarse-grained dynamics of protein synthesis in a cell-free system. Physical Review Letters. 106 (4), 048104(2011).
- Rossi, N. A., Dunlop, M. J. Making waves with synthetic oscillators. Cell Systems. 6 (4), 406-407 (2018).
- Niederholtmeyer, H., et al. Rapid cell-free forward engineering of novel genetic ring oscillators. eLife. 4, 09771(2015).
- Chang, H., Voyvodic, P. L., Structurale, C. D. B. Microbially derived biosensors for diagnosis, monitoring and epidemiology. Microbial Biotechnology. 10 (5), 1031-1035 (2017).
- Pardee, K., et al. low-cost detection of Zika virus using programmable biomolecular components. Cell. 165 (5), 1255-1266 (2016).
- Pardee, K., et al. Portable, on-demand biomolecular manufacturing. Cell. 167 (1), 248-259 (2016).
- Pardee, K., et al. Paper-based synthetic gene networks. Cell. 159 (4), 940-954 (2014).
- Liu, X., Germaine, K. J., Ryan, D., Dowling, D. N. Whole-cell fluorescent biosensors for bioavailability and biodegradation of polychlorinated biphenyls. Sensors. 10 (2), 1377-1398 (2010).
- Gautam, P., Suniti, S., Amrita, K., Madathil, D., Nair, B. A Review on Recent Advances in Biosensors for Detection of Water Contamination. International Journal of Environmental Sciences. 2 (3), 1565-1574 (2012).
重印与许可
