我们展示了一种逐步研究腹膜组织驻留巨噬细胞中基因功能的实验方案 体内,使用慢病毒载体。
本文内容
摘要
摘要
腹膜组织驻留巨噬细胞在维持内环境稳态中具有广泛功能,并参与局部及邻近组织的病理过程。其功能由微环境信号所决定;因此,有必要在原位研究其行为 体内 生理生态位。目前,特异性靶向腹膜巨噬细胞的方法主要依赖于全鼠转基因模型。本文提供一种高效 体内 描述了使用慢病毒颗粒对腹膜巨噬细胞中mRNA和小RNA(如microRNA)表达的调控。慢病毒制备在HEK293T细胞中进行,并通过单层蔗糖梯度纯化。 在体内的 通过腹腔注射慢病毒后的有效性验证显示,感染主要局限于局部组织的巨噬细胞。在稳态条件下以及巯基葡聚糖诱导的腹膜炎模型中,均成功实现了对腹腔巨噬细胞的靶向。本文讨论了该方案的局限性,包括慢病毒腹腔递送可能引发的轻度炎症反应以及后续实验的时间限制。总体而言,本研究提供了一种快速且易于实施的方案,可用于快速评估基因在腹腔巨噬细胞中的功能 体内.
引言
组织驻留巨噬细胞(Mφ)是一类异质性的吞噬性免疫细胞,能够感知并响应入侵的病原体1,2。此外,它们在组织发育、重塑以及维持稳态中发挥着关键作用1,3。许多组织中的Mφ起源于胚胎发生过程中的卵黄囊前体细胞,并可在组织中持续终生4,5。这些细胞的表型和功能由特定的转录因子与局部微环境之间的协同和层级相互作用共同决定6,7,8,9。随着对这种依赖性认识的不断深入,迫切需要建立高效且适用于生理微环境中的Mφ基因操作的in vivo方法。
慢病毒载体是体内特定细胞群核酸操作中常用的工具in vivo10,11,12,这主要归因于其能够感染分裂和非分裂细胞,并可稳定整合到宿主基因组中13,14。在过去的二十年中,慢病毒递送技术不断优化,研究人员已探索使用不同的包膜蛋白和合成启动子以提高谱系特异性靶向能力8,15。由于具有广泛的细胞嗜性,水疱性口炎病毒包膜糖蛋白(VSV-G)16,17已成为慢病毒技术中使用的“金标准”包膜蛋白。
在此方案中18,采用VSV-G假型慢病毒颗粒来演示将短发夹RNA(shRNA)和微小RNA(miR)靶向且高效地递送至小鼠腹腔巨噬细胞Mφ 腹膜组织驻留巨噬细胞φ) 在体内, 稳态下19转基因表达由脾灶形成病毒(SFFV)启动子驱动。细胞的有效感染通过慢病毒编码的增强型绿色荧光蛋白(GFP)的表达来确定。该方法的应用实现了对 在体内 慢病毒实验以确定最佳剂量和实验时间框架。最后, 体内 小鼠在巯基葡萄糖诱导的炎症期间接受慢病毒攻击,揭示了对选择性腹膜巨噬细胞(pM)的天然趋向性φ 感染
方案
所有动物实验均按照机构和英国政府内政部的指导原则进行。
注意:所有涉及慢病毒的体内研究均应遵循当地和国家关于实验动物伦理使用的指南,并遵守与使用第二类感染性材料相关的所有规定。动物福利也应根据当地法规进行监测。在本实验步骤中,操作慢病毒颗粒和锐器时需格外小心。
1. 转染前HEK293T细胞的准备
注意:这些步骤需在无菌的组织培养生物安全柜中进行。
- 通过将450 mL DMEM与10%(v/v)胎牛血清(50 mL)及终浓度为100 U/mL的青霉素/链霉素混合,制备用于HEK293T细胞的完全杜尔贝科改良伊格尔培养基(cDMEM)。
- 在计划转染前至少一周解冻HEK293T细胞。维持良好的生长条件,并每2-3天使用胰蛋白酶+EDTA将细胞从培养瓶中消化传代一次。
- 转染前一天,小心吸除细胞中的培养基,并用无菌DPBS轻柔洗涤细胞。向培养瓶中加入1-5 mL胰蛋白酶,于37 °C、5% CO2培养箱中孵育2-5分钟。
- 加入5-10 mL cDMEM,以350 × g离心5分钟。弃去上清液,将细胞沉淀重悬于10 mL cDMEM中。计数细胞,并在20 mL cDMEM中每T175培养瓶接种10-11 × 106个活HEK293T细胞。
- 于37 °C、5% CO2培养箱中过夜培养,使HEK293T细胞达到70%-80%融合度。
- 次日,在光学显微镜下确认细胞融合度。
- 使用25 mL血清移液管小心吸除培养瓶中的培养基,避免扰动细胞单层。
- 轻柔加入10 mL DPBS,并轻轻晃动培养瓶以洗涤细胞,注意避免扰动细胞单层。
- 使用25 mL血清移液管吸除DPBS。
- 每T175培养瓶沿瓶壁加入15 mL新鲜cDMEM,避免扰动细胞单层,然后将培养瓶放回37 °C培养箱中继续培养。
2. 使用非脂质体脂质转染试剂对HEK293T细胞进行转染
- 在15 mL离心管中配制慢病毒组分:加入2 µg慢病毒质粒、1.5 µg pΔ8.91(pCMV-Δ8.91)和1 µg pMD2.G(pCMV-MD2.G),用转染试剂盒中的EC缓冲液定容至终体积600 µL。
- 加入36 µL增强剂溶液。使用1 mL移液器反复吸取部分液体并逐滴加回到剩余溶液中,混匀各组分。室温(RT)静置5分钟。
- 加入120 µL转染试剂,以上述方式轻轻吹打混合约20次。室温孵育10分钟。
- 加入5.2 mL完全DMEM培养基(cDMEM),用5 mL血清移液管以上述方式混匀。
- 使用一次性转移移液器将转染混合物逐滴直接加至HEK293T细胞单层表面(避免接触培养瓶壁),并在培养瓶内不同位置分散加入,使混合物均匀分布。
- 轻轻左右摇动培养瓶以均匀分布质粒。注意避免液体进入瓶盖内。
- 将培养瓶置于37 °C、5 % CO2培养箱中孵育48小时。转染后24小时内,在细胞成像荧光显微镜下观察荧光标记物(本实验中为GFP)的表达情况,以确认HEK293T细胞转染效率。
注意:对于不含荧光标记的构建体,需通过适当技术检测HEK293T细胞中所用标记基因的存在,或目标基因/蛋白表达水平的变化,例如定量PCR(qPCR)。或者,在后续实验阶段通过上述技术在Jurkat细胞上测试慢病毒文库时,可间接验证转染是否成功。
警告:转染后的HEK293T细胞具有感染性,操作时应采取适当的安全防护措施。须遵守当地安全规定,通常包括在二级生物安全柜内操作、佩戴双层手套,并使用适当的去污溶液进行消毒,例如高浓度废液漂白剂(2,000 ppm)或符合机构生物安全指南的等效溶液。所有与慢病毒制备接触过的溶液和塑料制品均应按照机构的生物安全程序进行消毒处理。
3. 慢病毒颗粒的收集
- 按照机构生物安全指南,在桶中配制去污溶液,即高浓度(2,000 ppm)次氯酸钠(漂白剂)溶液或等效试剂,并将其置于生物安全柜中。
- 清理生物安全柜,移除多余物品,例如空的离心管架等。
- 为每个T175 HEK293T细胞培养瓶预先标记一个50 mL离心管,并打开管盖,将离心管放置于稳定的管架中。
- 从培养箱中取出培养瓶,使用配备488 nm激光的荧光显微镜确认GFP表达(图1A)。信号强度取决于转染效率及所使用的构建体。
- 将细胞培养基收集至预先标记的50 mL离心管中。倾斜转染后的T175 HEK293T细胞培养瓶,使培养基汇集于瓶底一角。使用25 mL血清移液管小心吸取培养基,避免扰动细胞单层。此时可能观察到少量悬浮细胞。将收集的培养基转移至一个新的50 mL离心管中,并拧紧管盖。
- 使用25 mL血清移液管向培养瓶中加入25 mL新鲜、预温的cDMEM培养基。注意将培养基沿瓶壁缓慢加入,避免直接冲击细胞单层。将转染后的HEK293T细胞培养瓶放回培养箱(37 °C,5% CO2)。
注意:在完成上述步骤后,可于额外培养24小时后进行第二次慢病毒收集及进一步纯化。
- 使用25 mL血清移液管向培养瓶中加入25 mL新鲜、预温的cDMEM培养基。注意将培养基沿瓶壁缓慢加入,避免直接冲击细胞单层。将转染后的HEK293T细胞培养瓶放回培养箱(37 °C,5% CO2)。
- 在24小时或48小时慢病毒收集完成后,向培养瓶中加入去污溶液,确保完全覆盖细胞单层。将培养瓶保持水平状态24小时,随后按照适当的II类生物危害物处理规定进行丢弃。
4. 慢病毒的纯化
- 过滤步骤 3.5 收集的培养基。
- 从50 mL注射器中取出活塞,将低蛋白吸附的聚醚砜或聚偏二氟乙烯0.45 µm无菌滤器插入注射器末端。使用25 mL血清移液管,将步骤3.5.1中收集的培养基加入注射器,然后轻柔地将活塞推回原位。
- 缓慢推动插头,使液体通过滤器进入一个新的50 mL离心管中。如果流速明显减慢,将带有滤器的注射器朝上放置,并向外拉动活塞,直至液体完全脱离滤膜。
- 小心地将注射器上的滤器更换为新的滤器,并将使用过的滤器丢弃至去污染溶液中。继续进行培养基过滤。完成后,将滤器浸入去污染溶液中,并用去污染溶液充满注射器,以对滤器和注射器进行去污染处理。
- 将超速离心机预冷,设置温度为 4 °C,并关闭离心机盖以使温度达到平衡。
- 向锥形超速离心管底部加入 3 mL 20 % 蔗糖溶液(20% w/v,超纯水配制,使用 0.22 µm 滤器过滤除菌)。
- 使用25 mL血清移液管,将过滤后的培养基小心地铺加在蔗糖层上方,注意不要扰动各层。
- 使用移液器助吸器的最低速度档位。将锥形超速离心管倾斜至约45°,缓慢将步骤4.1中获得的过滤后含慢病毒的培养基沿管壁加入。确保培养基与蔗糖溶液不混合,各层之间有清晰的分界。图1B随着培养基层体积的增加,缓慢将超速离心管倾斜回直立位置。
- 如果超速离心管中的总体积(包括蔗糖和培养基)少于29 mL,需用新鲜的cDMEM补足,以防止离心过程中离心管塌陷。对于多次T175培养瓶的收集,将过滤后的培养基混合,并使用多个超速离心管。根据需要,用培养基补足最后一个超速离心管的体积。
- 确保超速离心机的吊桶清洁,吊桶底部或盖子上无培养基残留。必要时,用约70%的酒精擦拭。在每个吊桶底部放入合适的离心管适配器。图1C)并将超速离心管轻轻放入离心桶中。
- 将桶盖牢固关闭,并悬挂在外摆转子指定的位置上。
- 确保各吊桶中蔗糖和培养基的体积相等以保持平衡。使用甩出式转子时,严禁不安装吊桶进行运转,但相对的吊桶可保持空置。20 (图1D).
- 小心将转子插入超速离心机并开启真空。将超速离心机的加速度和减速度设为最低档,以85,000 x g离心慢病毒制备物 g 4 °C下孵育90分钟。
- 等待超速离心机达到所需转速(约3-5分钟)后再离开,以确保转子已正确安装且离心过程不会中止。
- 超速离心机运行期间,应根据二级生物安全要求清理工作区,并为后续步骤做好准备。
- 离心结束后,关闭真空,小心取出转子,避免扰动样品。
- 检查超速离心机是否有溢出物,并确认吊桶无泄漏。若发生溢出,应戴双层手套,并使用抗病毒产品对离心机及吊桶外表面进行去污处理。
- 从超速离心机中取出转子桶,并小心将其转移至II级生物安全柜中。
注意:慢病毒颗粒会聚集在超速离心管底部,沉淀物肉眼不可见。 - 将蔗糖和培养基一次性直接倒入含有去污溶液的废液容器中。
- 保持超速离心管倒置,将其转移至双层纸巾上,静置干燥10分钟。同时,用浸湿的纸巾擦拭离心桶内壁,并倒置晾干。
- 用纸巾小心擦干超速离心管管口残留的液体,然后将其直立放置。对使用过的纸巾及下方表面进行消毒。
- 将病毒沉淀物用1 mL无血清培养基或后续实验所需的溶液轻轻吹打重悬。在II级生物安全柜内室温静置15分钟。
- 使用1 mL移液器在分装前轻轻混匀慢病毒制备液,然后分装至1.5 mL螺口管(例如冻存管)中。将分装好的样品准备好用于后续步骤 体内 工作体积(100 µL)及Jurkat T细胞中的慢病毒滴度测定(1 × 20 µL)(见步骤5)。
- 避免冻融循环;慢病毒制剂可在 -80 °C 下保存长达 6 个月,而不会对感染活性产生不利影响。
在 Jurkat T 细胞中进行慢病毒生产的滴定
- 通过在500 mL RPMI-1640培养基中添加10%(v/v)胎牛血清以及终浓度为100 U/mL的青霉素/链霉素,配制用于Jurkat T细胞的完全Roswell Park Memorial Institute 1640培养基(cRPMI-1640)。
- 为确保Jurkat T细胞处于健康生长状态,在感染前将细胞培养不超过1周。
- 在慢病毒滴定当天,将活细胞以每孔2 × 10⁵个细胞、每孔200 µL cRPMI-1640的条件接种于24孔板中。
- 使用 freshly collected 慢病毒,或将含有20 µL的慢病毒冻存管置于冰上解冻,并通过轻柔吹打混匀。
- 用cRPMI-1640进行系列稀释后,分别加入0.25 µL、0.5 µL、1 µL、2.5 µL、5 µL和10 µL的慢病毒原液感染Jurkat T细胞。轻轻摇动培养板以确保慢病毒均匀分布。未感染的Jurkat T细胞作为阴性对照。
- 将培养板置于37 °C培养箱中孵育。4小时后,向每孔补充cRPMI-1640至总体积为400 µL,并将培养板放回37 °C培养箱继续培养3天。
- 感染后48小时,通过荧光成像系统确认GFP表达情况。
- 感染后第3天,将24孔板中各孔的细胞分别收集至独立的1.5 mL离心管中,在4 °C条件下以350 × g离心5分钟。
- 弃去上清液,将沉淀重悬于300 µL含2%(w/v)多聚甲醛(PFA)的DPBS溶液中,置于冰上避光孵育15分钟。
- 在4 °C条件下以350 × g离心5分钟,弃上清,将沉淀重悬于流式细胞术缓冲液(FACS缓冲液,即无菌DPBS + 4% FCS + 1 mM无菌EDTA)中。
- 通过流式细胞术分析慢病毒感染组及其对照组细胞中GFP的表达频率和平均荧光强度(图2)。
6. 体内 组织驻留型腹腔巨噬细胞的慢病毒感染
- 在II级生物安全柜中,使用一次性胰岛素针头(为动物福利及避免针头内液体损失,建议使用30 G针头)装载含有所需量慢病毒的无血清培养基,总体积为200 µL。
- 采用单手 scooping 技术将针头套重新套回针头。保持针头置于冰上,并在30分钟内完成注射。
- 在动物实验设施中,注射前设置好II级生物安全柜(图1E)。
- 铺一张洁净的纸巾。松开装有慢病毒的胰岛素针头的针头套。
- 准备一个培养皿,内含小块纸巾和基于氯己定葡萄糖酸盐的消毒剂;另准备一个50 mL离心管,内装去污溶液(2,000 ppm次氯酸钠溶液),以及一个锐器安全收集容器。
- 通过抓握小鼠颈背部皮肤固定小鼠21。正确固定后的小鼠应保持静止不动,这是操作安全的必要条件。
- 使小鼠腹部朝上,头部略向下倾斜。将慢病毒注射至腹腔右下象限,以避免刺入腹腔内器官。
- 在释放小鼠之前,用去污溶液填充注射器,并将其安全丢弃至锐器安全盒中。
- 用浸有消毒剂的纸巾擦拭小鼠腹部的注射部位,然后将动物放回笼具中。
- 将注射慢病毒的小鼠饲养于II级隔离笼(scantainer)或独立通气笼具(IVC)(配备高效空气过滤系统的隔离笼具)中,注射后至少隔离72小时。在笼具前方放置适当的信息标签卡。
- 根据当地安全规定,在感染后72小时将小鼠转移至新的I级饲养笼具。从注射日起每日监测小鼠,持续共3天。
7. 收集慢病毒感染小鼠的腹腔细胞
警告:在慢病毒注射后72小时内进行样本收集时,须遵循机构规定的生物安全二级标准。在慢病毒注射后最初72小时内饲养感染动物的垫料及饲养笼盒,必须根据机构规定的生物安全二级标准进行去污处理。
- 根据机构规定实施小鼠安乐死,例如通过吸入浓度递增的 CO2,随后以颈椎脱位法确认死亡。
- 用 70% 异丙醇清洁小鼠腹部,并小心剪开皮肤以暴露腹膜腔膜。
- 使用 10 mL 注射器和 23 G 针头,以 6 mL 冰冷的 FACS 缓冲液冲洗腹膜腔。注意避免刺穿任何器官。
- 轻柔按摩腹膜,使细胞脱落进入 FACS 缓冲液中。
- 用同一注射器和针头收集腹腔灌洗液。
- 取下针头,将细胞转移至 15 mL 离心管中。
- 将腹腔灌洗液置于冰上保存。
- 采集实验所需的其他器官,并根据研究要求妥善保存。
- 按照当地动物管理和安全指南处理动物尸体。
8. 腹膜细胞染色与分析
- 将腹腔灌洗液在 4 °C 条件下以 350 × g 离心 5 分钟,弃去上清液至去污溶液中,用 1 mL FACS 缓冲液重悬细胞。
- 计数收集的细胞,并将每孔 4 × 10⁵ 个细胞接种至 V 型底 96 孔板中。
- 使用可固定活死细胞染色试剂(例如本实验所用的可固定近红外死细胞染色试剂盒)按照制造商说明书进行活率染色。
- 如果细胞在最近 72 小时内被感染,则将细胞在冰上用 2% 多聚甲醛(PFA)固定 15 分钟。加入等体积的冷 DPBS,并在 4 °C 条件下以 350 × g 再次离心 5 分钟。
- 配制封闭缓冲液:在 FACS 缓冲液(用于表面染色)或通透缓冲液(用于细胞内染色)中加入 4 µg/mL 的 2.4G2 抗体和 10%(v/v)大鼠血清。
- 将每孔含细胞沉淀的样品用 50 µL 封闭缓冲液重悬,并在 4 °C 孵育 15 分钟。
- 为每个样品配制抗体混合液,每份使用 50 µL FACS 缓冲液(用于表面染色)或通透缓冲液(用于细胞内染色)。每份样品的最终染色体积为 100 µL,其中包括 50 µL 封闭缓冲液。根据此总体积计算相应的抗体浓度(表 1)。
- 向样品中加入 50 µL 抗体混合液,向对照样品中加入 50 µL 同型对照抗体和对照缓冲液。将样品在冰上避光孵育 30 分钟。根据需要设置未染色细胞和同型对照。
- 每孔用 100–200 µL 冰冷 DPBS 洗涤,然后在 4 °C 条件下以 350 × g 离心 5 分钟。重复此步骤以去除未结合的抗体。随后在流式细胞仪上分析样品。
9. 从器官中提取细胞
- 为每个器官准备 1 mL 消化液:将 Hanks 平衡盐溶液(HBSS)、2 mg/mL IV 型胶原酶和 0.03 mg/mL DNase I 混合(肺组织消化需额外加入 1.5 mg/mL 透明质酸酶)。
- 将收集的器官转移至 1 mL 消化液中,并用剪刀剪碎。
- 用 40 µm 细胞筛过滤细胞,于 4 °C 下以 350 × g 离心 5 分钟。
- 若从肺、脾或肝中分离细胞,使用 ACK 裂解缓冲液(150 mM NH4Cl、10 mM KHCO3、0.1 mM Na2EDTA,pH = 7.4)裂解红细胞。用 40 µm 细胞筛过滤细胞,于 4 °C 下以 350 × g 离心 5 分钟。
- 按照第 8 节所述方法对细胞进行染色和分析。
结果
当完全且正确地执行本方案时,每次制备可获得总量为1.5 mL的高质量慢病毒原液,足以用于十二次实验 体内 根据本研究确定的最佳体积进行注射18转染的成功可在实验方案的早期进行评估。健康的、汇合的HEK293T细胞在转染质粒48小时后,若质粒中含有可检测的标记基因(例如本研究中使用的GFP),应显示出易于检测的标记信号。图1A信号强度低、细胞过度脱落以及实验早期步骤中细胞融合度低,可能表明细胞死亡,将导致慢病毒制备的产量降低。在可选收集步骤II(步骤3.5.1)之前出现一定程度的细胞脱落是可见且正常的。
本实验方案中使用三种质粒以产生慢病毒颗粒:pCMV-ΔR8.91 包装质粒,编码HIV-1结构蛋白(Gag)、辅助蛋白Tat和Rev以及逆转录酶聚合酶(Pol)22;pMD2.G 质粒,在CMV启动子驱动下编码VSV-G包膜蛋白13;以及根据需要改造的pHR'SIN-cPPT-SEW质粒(编码增强型GFP标记)19,用于表达shRNA或microRNA。
由于Jurkat T细胞系具有高感染性,因此常用于慢病毒制剂的滴定23成功的慢病毒制备可实现感染率超过95%,且所需剂量极低 5 µL (图2A)。随着剂量的增加,感染细胞的平均荧光强度持续上升(图2B,C)。如有需要,可通过实时PCR检测整合的病毒成分(例如SFFV启动子)来测定病毒滴度,其与表达GFP的细胞百分比呈线性相关,与GFP的平均荧光强度(MFI)呈对数相关。图 2D)。根据构建体的不同,尤其是插入片段较大的情况24,某些慢病毒制剂在Jurkat T细胞中可能表现出感染效率降低,本研究中所用的Cre-GFP载体即显示出这一现象(图2E,F)。在这种情况下,可将多次制备的慢病毒颗粒合并,并重悬于1 mL中。我们建议对这些制备物的免疫反应进行验证 体内 在实验之前。显然,使用与本文中VSV-G不同的进入受体的慢病毒制备物在Jurkat T细胞系中的感染效率可能有所不同,具体取决于细胞表面相应受体的表达情况。用于滴定的细胞系应选择能够表达慢病毒颗粒进入细胞所依赖的受体,并且最好缺乏或仅低水平表达限制性因子的细胞系。25.
通过感染pMφ(定义为CD11b)进一步证实了慢病毒颗粒的成功制备+ F4/80+ 和 Tim4+ 群体18 (图3A)。我们确定,腹腔注射 100 µL 慢病毒制备(总体积 200 µL 无血清培养基可在这类细胞中获得最高比例和最强的GFP信号(图3B,C)。较高剂量的注射(150 µL 和 200 µL 慢病毒制备)对pMφ中的GFP表达无促进作用。在腹腔内(i.p.)注射后4小时、3天、7天和14天的时间进程实验 100 µL 慢病毒示踪显示,在第3天和第7天有显著比例的GFP表达定居巨噬细胞(pMφ),随后感染细胞群在第14天消失(图3D,E)。有趣的是,表达GFP的pMφ在感染后第14天基本消失,部分原因是免疫系统对GFP标记物的识别。事实上,在Treg细胞特异性的Foxp3-DTR-eGFP小鼠中,使用携带GFP标记的慢病毒实验可防止感染的定居pMφ被排斥,至少持续至第21天图3F对于在Jurkat细胞中感染效果降低的慢病毒制备物,需要使用更高剂量才能达到预期的感染率 体内然而,正如Cre-GFP慢病毒制备所示,根据载体设计的不同,即使给予一定剂量的 300 µL 腹腔注射后7天可能产生较差的结果(图 3G)。我们先前已证明,该方案可成功用于基因的过表达和基因敲低 体内 在小鼠pMφ中,包括慢病毒shRNA介导的 Map3k8 和 Gata6 敲低,以及 Gata6 过表达19在此,我们展示了该方案也可成功用于在常驻腹膜巨噬细胞(pMφ)中通过慢病毒载体介导的shRNA过表达小鼠miR-146b(mmu-miR-146b)以及敲低细胞间黏附分子1(ICAM1, CD54)图3H,I).
感染原代细胞(如巨噬细胞)需要更高的慢病毒输入量,这可能是由于这些细胞中存在限制因子。限制因子是细胞天然的保护机制,可干扰病毒生命周期的某些步骤(如逆转录或整合),从而抑制载体中基因的表达。
进一步的体内验证实验表明,腹腔注射慢病毒对腹膜免疫细胞的存活率无显著影响(图4A),并显示不同驻留型pMφ亚群(根据CD73和Tim4标志物的表达定义)具有差异性的感染效率(图4B、C)。重要的是,慢病毒的有效感染仅局限于注射部位的驻留巨噬细胞,因为在攻毒后7天,肠系膜淋巴结(mLN)、肺、肝或脾脏巨噬细胞中均未检测到明显的GFP表达(图4D)。考虑到在许多情况下需要在炎症条件下实现对巨噬细胞的遗传靶向,我们进一步研究了该方法在经0.1 mL 4%巯基乙酸盐腹腔攻毒小鼠模型中的有效性。巯基乙酸盐注射可诱导炎性单核细胞来源的巨噬细胞及单核样细胞大量浸润,这些细胞可被分为5个不同的群体(图4E)。流式细胞术分析显示,单核样细胞(Ly6Chi群体1和2)对慢病毒感染具有抵抗性,这与先前在人类细胞中的研究结果一致26。相比之下,驻留型巨噬细胞和单核细胞(群体3–5)仍保持较高的感染易感性(图4F)。
详细的流式细胞术分析检测到GFP表达主要存在于腹腔常驻巨噬细胞(Mφ)以及主要组织相容性复合体(MHC)II类分子阳性(MHCII+)的常驻腹腔巨噬细胞(pMφ)(MHCII+ F4/80+ Tim4+)中(注射后第3天最高可达60%)(图5A)。在其他腹腔细胞群体中几乎未检测到GFP信号,包括骨髓来源的腹腔巨噬细胞/树突状细胞(MHCII+、CD11b+、CD11c+)、B细胞(CD19+)、T细胞(CD3+)、肥大细胞(CD11b-、FcεR1+)、嗜酸性粒细胞(Siglec-F+)、自然杀伤细胞(NK细胞,CD19-、NK1.1+)以及中性粒细胞(Ly6G+)(图5A、B)。所有细胞群体中GFP表达的持续时间(图5C)与腹腔常驻巨噬细胞的表达持续时间一致(图1D)。腹腔注射100 µL慢病毒(溶于200 µL无血清培养基中)后4小时,中性粒细胞比例出现短暂升高(图5D),提示受处理动物体内存在早期轻度炎症反应。最后,常驻pMφ在感染后第7至14天期间频率显著下降(图5E),表明最佳实验窗口期为注射后第3至7天。

图1在HEK293T细胞中生产慢病毒。 (A成功转染后48小时的HEK293T细胞代表性免疫荧光图像(荧光显微镜[488 nm激发峰,510 nm发射峰],20倍放大,比例尺 = 400 µm). (B) 超速离心锥形管照片,管底为20%蔗糖层(下层,无色透明),上层为转染的HEK293T细胞收集的培养基(上层,红色)。C) 锥形超速离心管正确插入带适配器的离心桶中的照片。D) 显示超速离心机转子正确与不正确平衡的示意图。EII级生物安全柜及材料的最佳配置照片 在体 适用于惯用右手者的注射操作。该图已根据 Ipseiz N 等人的许可进行了修改。18. 请点击此处以查看此图的放大版本。

图2:Jurkat T细胞中慢病毒滴度测定。(A)Jurkat T细胞在感染含GFP质粒的慢病毒后72小时,采用递增剂量感染的代表性流式细胞术分析结果,显示GFP+细胞百分比(GFP+);(B)GFP+细胞的平均荧光强度(MFI);以及(C)GFP表达的代表性直方图。(D)散点图显示MFI(左侧Y轴)和表达GFP的慢病毒感染细胞百分比(右侧Y轴)与每皮克DNA检测到的病毒拷贝数(X轴)之间的关系。(E)Jurkat T细胞感染次优制备的Cre-GFP慢病毒(Cre-GFP LV)与对照GFP慢病毒(GFP LV)的代表性直方图;以及(F)总结数据,显示被Cre-GFP慢病毒感染的Jurkat T细胞中GFP+细胞的百分比。本图经Ipseiz N等18许可修改。请点击此处查看该图的放大版本。
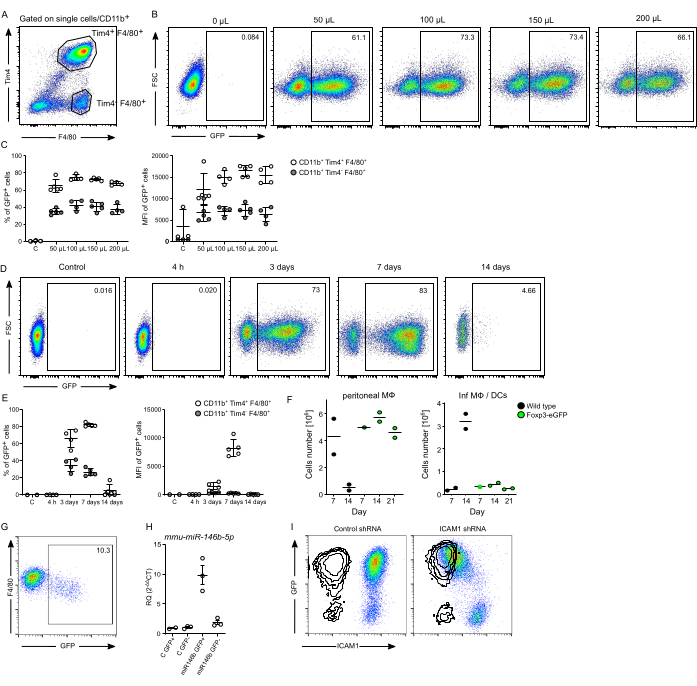
图3:驻留pMФ的感染效率。 (A) 组织驻留性巨噬细胞(CD11b)的设门策略+,Tim4+,F4/80+和 Tim4-,F4/80+ 细胞。细胞首先根据单细胞进行设门,随后根据 CD11b 设门+. (B代表性散点图,以及(C感染频率(% GFP+细胞)和强度(MFI)的总结+ 3天后分离的细胞 体内 使用不同量的GFP慢病毒制剂进行感染。 (D代表性散点图,以及(E不同时间点分离的GFP+细胞的感染频率(% GFP+细胞)和感染强度(MFI)汇总 在体 感染 100 µL 慢病毒在总体积中的 200 µL 无血清培养基。F) Foxp3-DTR-eGFP 小鼠经腹腔注射表达 GFP 的慢病毒后第 7、14 和 21 天细胞数量的汇总,显示表达 GFP 的腹膜巨噬细胞(pMφ)以及炎症性巨噬细胞和树突状细胞(InfMØs/DCs [F480低]).(每组 n = 1-2)。(G代表性散点图显示次优 体内 感染 Gata6-敲除mye 19 组织驻留巨噬细胞与 300 µL 腹腔注射 Cre-GFP 慢病毒 7 天后。 (H) 腹腔常驻巨噬细胞经刺激后 mmu-miR-146b-5p 表达的 RT-qPCR 定量分析 体内 与 100 µL 编码小鼠 microRNA-146b(miR-146b)的慢病毒或对照(C)。定居的 pMφ(白色圆圈)和 Tim4-,F4/80+ 细胞(灰色圆圈)。(I成功下调雌性129S6小鼠腹腔巨噬细胞中ICAM1的代表性散点图,该小鼠在注射含靶向shRNA的慢病毒7天后取样。图中显示对照shRNA结果,叠加曲线为同型对照。数据以均值±标准误表示,n≥2只小鼠。本图已获Ipseiz N等授权修改使用。18. 请点击此处以查看此图的放大版本。

图4:常驻pMφ亚群的感染效率。 (A7天后总单个细胞和常驻巨噬细胞的存活率 100 µL 无血清培养基(-)或GFP慢病毒(+)腹腔注射。B门控策略显示发现的四种主要pMφ群体 体内CD73+Tim4+CD73-Tim4-CD73+Tim4-CD73-Tim4+,以及(C相应感染频率(% GFP+ 细胞)和感染强度(GFP+ 细胞的MFI)。D) 多个器官中GFP+细胞的百分比(移植后7天) 100 µL 慢病毒腹腔注射。缩写:mLN,肠系膜淋巴结。E小鼠经腹腔注射0.1 mL 4%巯基乙酸盐,连续5天,随后进行腹腔注射慢病毒。慢病毒腹腔注射后3天,对腹腔巨噬细胞(pMφ)和单核细胞进行流式设门策略分析。F) GFP+单核细胞(Ly6C)的感染频率、MFI及细胞数量分析+)和巨噬细胞(Ly6C-)。数据以均值 ± 标准误表示,n ≥ 3 只小鼠。本图已获 Ipseiz N 等人许可修改。18. 请点击此处以查看此图的放大版本。
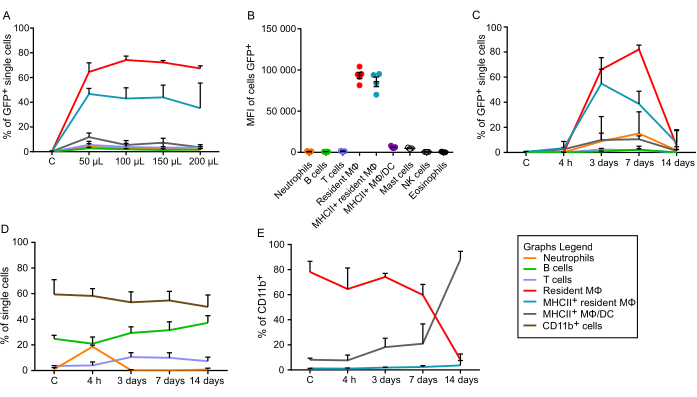
图5慢病毒注射对腹膜炎症的影响 小鼠被注射 体内 腹腔注射表达GFP的慢病毒。A腹腔注射不同量慢病毒后腹腔内细胞群体的感染频率50 µL, 100 µL, 150 µL,或 200 µL). (B) 腹腔注射后7天,产品化感染细胞群体中GFP表达强度。C) 腹腔注射后不同时间点腹腔内细胞群体的感染频率。D)和(E) 腹腔注射后不同时间点的细胞百分比。所有慢病毒注射均使用相同的总体积进行 200 µL 用无血清培养基补足。除非另有说明, 100 µL 慢病毒剂量被使用。对照组小鼠(“C”)接受了 200 µL 无血清完全培养基。数据以均值 ± 标准误表示,n ≥ 3 只小鼠。本图已经 Ipseiz N 等人许可修改。18. 请点击此处以查看此图的放大版本。
| 抗体靶标 | 荧光染料 | 克隆号 | 使用稀释度 | 终浓度 [μg/mL] |
| HIV-1 核心抗原 | RD1 | FH190-1-1 | 1/100 | 1 |
| I-A/I-E | PerCpCy5.5 | M5/114.15.2 | 1/400 | 0.5 |
| Ly6G | PerCpCy5.5 | 1A8 | 1/400 | 0.5 |
| CD3e | PerCpCy5.5 | 17A2 | 1/200 | 1 |
| CD3e | PE/Cy7 | 500A2 | 1/400 | 0.5 |
| CD11c | PE/Cy7 | N418 | 1/800 | 0.25 |
| CD11c | BV605 | N418 | 1/400 | 0.5 |
| CD226 | AF647 | 10 E 5 | 1/400 | 1.25 |
| Tim4 | AF647 | RTM4-54 | 1/600 | 0.83 |
| CD4 | APC | GK1.5 | 1/400 | 0.5 |
| CD11b | AF700 | M1/70 | 1/700 | 0.71 |
| CD11b | PerCpCy5.5 | M1/70 | 1/400 | 0.5 |
| F4/80 | Pacific Blue | BM8 | 1/700 | 0.71 |
| F4/80 | BV605 | BM8 | 1/400 | 0.25 |
| F4/80 | BV711 | BM8 | 1/400 | 0.5 |
| CD73 | eFluor450 | TY/11.8 | 1/400 | 2.5 |
| CD19 | V450 | 1D3 | 1/400 | 0.5 |
| CD19 | APC | 1D3 | 1/400 | 0.5 |
| CD8a | eFluor450 | 53-6.7 | 1/400 | 0.5 |
| SiglecF | BV421 | E50-2440 | 1/400 | 0.5 |
| NK1.1 | APC/Cy7 | PK136 | 1/400 | 0.5 |
| FceR1 | eFluor450 | MAR-1 | 1/400 | 0.5 |
| ICAM1 | PE | 1A29 | 1/100 | 2 |
| 大鼠 IgG1, κ 同型对照 | PE | 1/100 | 2 |
表1:抗体列表
讨论
组织驻留型巨噬细胞执行多种维持稳态及炎症相关的组织特异性功能1,2 由其生理环境决定6,7,8,9在本方案中,一种高效的方法18 用于操控腹膜组织驻留巨噬细胞 在体内 利用慢病毒颗粒研究巨噬细胞在其生物学微环境中的功能。
使用健康的 HEK293T 细胞对于本方案的成功至关重要。建议至少在开始本方案前一周复苏细胞,以确保细胞充分恢复并达到理想数量。应在计划转染的前一天,将细胞以适当体积的培养基接种,使其在转染当天达到约 80% 的融合度。细胞密度过低或过高均会导致慢病毒产量降低。为获得最佳结果,建议按照转染试剂生产商的说明对 HEK293T 细胞进行转染。转染的关键步骤包括将质粒与试剂充分混匀,并将混合物逐滴直接加入 HEK293T 细胞单层中。本方案中也可采用磷酸钙法转染 HEK293T 细胞27,28,但需注意该方法的效果可能存在差异,并可能导致转染效率下降。
从 HEK293T 细胞转染当天起,实验方案中就应考虑安全防护措施。这些措施包括在二级生物安全柜中操作、处理污染材料时佩戴双层手套,以及使用适当的消毒液(例如含 2,000 ppm 次氯酸钠的漂白液)对污染材料进行至少 4 小时的充分漂白处理。使用者应参照所在机构关于二级病原体操作及废弃物处理的相关规定。
在本方案中,首先使用 0.45 µm 滤器对慢病毒制备物进行纯化,以去除 HEK293T 细胞碎片。应避免使用更小孔径的滤器(如 0.22 µm)和纤维素酯膜,因为这会导致慢病毒颗粒的损失。建议使用低蛋白结合性的聚醚砜或聚偏二氟乙烯滤器29。第二步纯化通过在超速离心机中使用单层 20% 蔗糖溶液进行,以去除残留杂质,这对于后续慢病毒制备物的 体内 给药尤为重要。在不具备超速离心机的机构中,已有研究者30描述了使用常规实验室离心机进行基于蔗糖的慢病毒纯化方法,该方法可作为本方案的替代选择。慢病毒制备物的滴度通过检测标记信号(例如本方案中使用的 GFP)在 Jurkat T 细胞中的表达来测定。对于不含标记物的构建体,可通过 ELISA 试剂盒定量 HIV-1 p24gag 蛋白31、流式细胞术分析 HIV-1 核心抗原18,或检测靶基因的变化(优先采用可在单细胞水平检测变化的方法,如流式细胞术或显微镜观察)来评估物理性慢病毒颗粒。如果对照组与慢病毒在 Jurkat T 细胞中的滴度存在显著差异,可在 体内 实验中调整所用体积,以使不同慢病毒制备物之间的感染水平尽可能一致。
该方案的主要局限性在于,腹腔内注射慢病毒后14天内,GFP+ 腹腔组织驻留型Mφ会逐渐消失。对于需要长期研究的情况,应考虑使用在特定细胞类型或组织中具有稳定遗传修饰的小鼠品系32。例如,由于腹腔巨噬细胞不表达Foxp3(一种调节性T细胞蛋白),我们采用了Foxp3-DTR-eGFP小鼠33,并证实感染后21天腹腔Mφ中GFP的表达仍得以维持(图3F)。然而需要注意的是,慢病毒含有其他外源性成分,在Foxp3-DTR-GFP小鼠中感染细胞存留时间的延长可能并非永久性。该方法的另一项缺陷是腹腔注射慢病毒后可观察到轻微炎症反应,表现为注射后4小时中性粒细胞的浸润(图5D),这可能意味着重复感染会加速GFP表达的腹腔驻留Mφ因炎症相关机制而丢失。尽管我们在腹腔中未检测到I型干扰素(IFNs),但既往研究已表明,VSV-G假型化的慢病毒颗粒可在无明显IFN检出的情况下诱导人Mφ中部分IFN刺激基因的表达34。因此,在应用本方案研究抗病毒免疫应答时应充分考虑此因素。腹腔注射慢病毒制剂后出现急性和持续性炎症反应,也可能提示制剂存在污染。
故障排除的注意事项包括:1)若慢病毒滴度较低,需确保 HEK293T 细胞的健康状态以及转染效率(例如,若存在标记基因,应观察其在 HEK293T 细胞中的表达情况)。若感染率仍然偏低,应考虑载体构建的大小。插入片段较大或具有更复杂二级结构的构建可能会影响慢病毒的最终滴度和感染能力24。因此,每个构建均应与其相应的对照载体平行独立地进行测试;2)若需要制备大量慢病毒,建议使用多个 T175 培养瓶培养 HEK293T 细胞,并相应扩大生产规模。为避免慢病毒制备批次间的差异,最佳操作是在分装和储存前将最终收集的病毒液合并。对于此类大规模生产,质粒混合物(第 2 节)应在 50 mL 离心管中配制,以确保各组分充分混匀。
尽管其具有广泛的嗜性,但VSV-G假型慢病毒颗粒主要靶向组织巨噬细胞,这一点在此前关于肺泡巨噬细胞的研究中已有证实35,以及此处18 对于通过相应途径给药的腹膜巨噬细胞(pMФ),改变慢病毒颗粒的包膜在某些情况下可能导致巨噬细胞转导效率降低 在体36 且对本方案而言并非必需。与其他用于病毒的方法相比 在体内 巨噬细胞中的基因操作(综述见于37,使用慢病毒载体可实现外源基因在组织巨噬细胞中的稳定整合35,高效的外源基因表达,以及最大的载体容量(约8 Kb)。
腹膜巨噬细胞(Mφ)在多种疾病的预防、发生、发展及消退过程中发挥重要作用,这些疾病包括腹腔癌症、胰腺炎和腹膜炎38。本方案描述了一种有效的工具,可用于小鼠腹膜巨噬细胞(pMφ)的基因修饰,从而在具有生理相关性的微环境中研究上述病理过程背后的生物学机制。尽管慢病毒载体本身因其源自免疫缺陷病毒并能实现基因组的稳定整合,正逐渐成为临床干预中备受关注的工具39,但其安全性问题仍限制了其在治疗中的应用。进一步理解巨噬细胞对慢病毒介导的基因调控的反应,将有助于推动这一高效工具在临床环境中的应用。
披露
作者无任何利益冲突需要披露。
致谢
本研究全部或部分由惠康信托调查员奖 [107964/Z/15/Z] 资助。P.R.T 还得到了支持 英国痴呆症研究所。M.A.C. 获得生物技术和生物科学研究理事会发现研究员项目(Biotechnology and Biological Sciences Research Council Discovery Fellowship)的支持。BB/T009543/1)。为开放获取的目的,作者已对由此投稿产生的任何作者接受稿版本应用了CC BY公共版权许可。L.C.D 是斯旺西大学的讲师,同时也是卡迪夫大学的荣誉研究员。本工作得到了Ipseiz等人2020年所开展工作的支持。18.
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 0.05% 胰蛋白酶-EDTA (1x) (胰蛋白酶 500 mg/L 或 0.02 mM) | Thermo Fisher Scientific | 25300054 | |
| 0.22 μm 无菌 millex GP 滤器 | Merck | SLGS033SS | |
| 0.45 μm 无菌 millex GP 滤器 | Merck | SLHP033RS | |
| 0.5 mL U-100 胰岛素注射器(带针头,0.33 mm × 12.7 mm (29 G)) | BD | 324892 | |
| 1 升锐器盒 | N/A | N/A | |
| 2.4G2 抗体 (TruStain FcX 抗小鼠 CD16/32) | Biolegend | 101320 | |
| 40 μm 细胞筛 | Thermo Fisher Scientific | 22363547 | |
| AimV 培养基(研究级),AlbuMax 补充剂 | Thermo Fisher Scientific | 31035025 | |
| 封闭缓冲液 | 实验室自制 | ||
| Brewer 巯基乙酸盐培养基 | Sigma-Aldrich | B2551 | 4% 储存液以水配制,经高压灭菌后冷冻保存 |
| CD11b | Biolegend | 101222 | 稀释比例和浓度请参见表 1 |
| CD11b | BD | 550993 | 稀释比例和浓度请参见表 1 |
| CD11c | Biolegend | 117317 | 稀释比例和浓度请参见表 1 |
| CD11c | Biolegend | 117333 | 稀释比例和浓度请参见表 1 |
| CD19 | BD | 560375 | 稀释比例和浓度请参见表 1 |
| CD19 | Biolegend | 152410 | 稀释比例和浓度请参见表 1 |
| CD226 | Biolegend | 128808 | 稀释比例和浓度请参见表 1 |
| CD3e | BD | 560527 | 稀释比例和浓度请参见表 1 |
| CD3e | Biolegend | 152313 | 稀释比例和浓度请参见表 1 |
| CD4 | Biolegend | 100412 | 稀释比例和浓度请参见表 1 |
| CD73 | eBioscience | 16-0731-82 | 稀释比例和浓度请参见表 1 |
| CD8a | eBioscience | 48-0081-82 | 稀释比例和浓度请参见表 1 |
| 细胞培养瓶 (T175 培养瓶,175 cm2,550 mL) | Greiner Bio One | 658175 | |
| 离心管,锥底管 (25 mm × 89 mm) | Beckman Coulter | 358126 | |
| 离心机 | Beckman Coulter | 超速离心机和 TC 离心机 | |
| IV 型胶原酶 | Sigma-Aldrich | C5138 | |
| 锥形离心管 (15 mL 和 50 mL) | Greiner Bio One | 11512303 & 11849650 | |
| 冻存管 | Greiner Bio One | 123277 | 或冻存管 |
| DMEM 培养基 (1x) + 4.5 g/L D-葡萄糖,400 µM L-谷氨酰胺 | Thermo Fisher Scientific | 41965-062 | |
| DNase I | Sigma-Aldrich | 11284932001 | |
| Effectene 转染试剂 | Qiagen | 301425 | |
| F4/80 | Biolegend | 123123 | 稀释比例和浓度请参见表 1 |
| F4/80 | Biolegend | 123133 | 稀释比例和浓度请参见表 1 |
| F4/80 | Biolegend | 123147 | 稀释比例和浓度请参见表 1 |
| FceR1 | eBioscience | 48-5898-80 | 稀释比例和浓度请参见表 1 |
| 胎牛血清 (FCS) | Thermo Fisher Scientific | 10270-106 | 56 °C 水浴 30 分钟灭活,经 0.22 μm 滤器无菌过滤 |
| 流式细胞仪 | Thermo Fisher Scientific | Attune NxT | |
| 流式细胞术 (FACS) 缓冲液 | 实验室自制 | ||
| 荧光细胞培养显微镜 | Thermo Fisher Scientific | EVOS FL | |
| 镊子 | N/A | N/A | 用户自选 |
| Hank's 平衡盐溶液 (HBSS) | Gibco, Life Technologies | 14175-053 | |
| HEK293T 细胞系 | 转染前至少培养一周,无支原体污染 | ||
| HIV-1 核心抗原 | Beckman Coulter | 6604667 | |
| 透明质酸酶 | Sigma-Aldrich | H3506 | |
| Hydrex 外科洗手液,含 4% w/v 葡萄糖酸氯己定皮肤清洁剂 | Ecolab | 3037170 | |
| I-A/I-E | Biolegend | 107625 | 稀释比例和浓度请参见表 1 |
| ICAM1 | Becton Dickinson | 554970 | 稀释比例和浓度请参见表 1 |
| Jurkat T 细胞系 | 使用前至少培养一周,无支原体污染 | ||
| LIVE/DEAD 可固定近红外死细胞染色试剂盒 | Thermo Fisher Scientific | L34975 | |
| Ly6G | Biolegend | 127615 | 稀释比例和浓度请参见表 1 |
| 小鼠 | 此处使用 8–12 周龄 C57BL/6 雌性小鼠(Charles Rivers),除非另有说明 | ||
| 微量移液器(体积范围 0.5–1,000 μL) | Fisher Scientific & Starlab | 11963466 & 11943466 & 11973466 & S1111-3700 | |
| NK1.1 | Biolegend | 108724 | 稀释比例和浓度请参见表 1 |
| 多聚甲醛 | Sigma-Aldrich | P6148-500G | 以 PBS 配制成 2% w/v 溶液 |
| pCMV-ΔR8.91 包装质粒 | Zuffrey, R., et al. 1997 | 编码由巨细胞病毒启动子驱动的 Gag-Pol HIV 蛋白,具有氨苄青霉素抗性 | |
| 青霉素/链霉素 (100x, 10,000 U/mL) | Thermo Fisher Scientific | 15140122 | |
| 培养皿 | Greiner Bio One | 664160 | |
| pHR'SIN-cPPT-SEW 质粒 | Rosas, M. et al. 2014 | 经改造用于 shRNA 和 miR 表达研究,编码位于 SFFV 启动子下游和土拨鼠肝炎病毒增强子上游的 EGFP 标记基因,具有氨苄青霉素抗性 | |
| pMD2.G 质粒 | Naldini, L. et al. 1996 | 编码水疱性口炎病毒糖蛋白 (VSV-G) 包膜蛋白,具有氨苄青霉素抗性 | |
| 大鼠 IgG1, κ 同型对照 | Becton Dickinson | 550617 | 稀释比例和浓度请参见表 1 |
| 大鼠血清 | Sigma-Aldrich | R9759-10ML | |
| 红细胞 ACK 裂解缓冲液 | 实验室自制 | ||
| RPMI 1640 培养基 (1x) + 400 uM L-谷氨酰胺 | Thermo Fisher Scientific | 21875-091 | |
| 皂苷 | Sigma-Aldrich | S4521 | |
| SiglecF | BD | 562681 | 稀释比例和浓度请参见表 1 |
| 次氯酸钠片剂(漂白剂,2,000 ppm) | Guest Medical | H8818 | |
| 无菌 24 孔细胞培养板 | Greiner Bio One | 662160 | |
| 无菌杜氏磷酸盐缓冲液 (DPBS) (1x) Mg++ 和 Ca2+ 无 | Thermo Fisher Scientific | 14190144 | |
| 无菌 EDTA | Thermo Fisher Scientific | 15575020 | |
| 无菌 VWR 一次性移液管 (23.0 mL, 30 cm) | VWR | 612-4515 | |
| 蔗糖 | Thermo Fisher Scientific | 15503022 | |
| 手术剪 | N/A | N/A | 用户自选 |
| 注射器 (50 mL 和 10 mL) | Fisher Scientific | 10084450 & 768160 | |
| Tim4 | Biolegend | 130007 | 稀释比例和浓度请参见表 1 |
| U 型底 96 孔细胞培养板 | Greiner Bio One | 650180 |
参考文献
- Wynn, T. A., Chawla, A., Pollard, J. W. Macrophage biology in development, homeostasis and disease. Nature. 496 (7446), 445-455 (2013).
- Jantsch, J., Binger, K. J., Muller, D. N., Titze, J. Macrophages in homeostatic immune function. Front Physiol. 5, 146(2014).
- Wynn, T. A., Vannella, K. M. Macrophages in tissue repair, regeneration, and fibrosis. Immunity. 44 (3), 450-462 (2016).
- Ginhoux, F., Guilliams, M. Tissue-resident macrophage ontogeny and homeostasis. Immunity. 44 (3), 439-449 (2016).
- Epelman, S., Lavine, K. J., Randolph, G. J. Origin and functions of tissue macrophages. Immunity. 41 (1), 21-35 (2014).
- Amit, I., Winter, D. R., Jung, S. The role of the local environment and epigenetics in shaping macrophage identity and their effect on tissue homeostasis. Nat Immunol. 17 (1), 18-25 (2016).
- Gosselin, D., et al. Environment drives selection and function of enhancers controlling tissue-specific macrophage identities. Cell. 159 (6), 1327-1340 (2014).
- Lavin, Y., et al. Tissue-resident macrophage enhancer landscapes are shaped by the local microenvironment. Cell. 159 (6), 1312-1326 (2014).
- Davies, L. C., et al. Peritoneal tissue-resident macrophages are metabolically poised to engage microbes using tissue-niche fuels. Nat Commun. 8 (1), 2047(2017).
- Shi, J., Hua, L., Harmer, D., Li, P., Ren, G. Cre driver mice targeting macrophages. Methods Mol Biol. 1784, 263-275 (2018).
- Wang, X., et al. Recent advances in lentiviral vectors for gene therapy. Sci China Life Sci. 64 (11), 1842-1857 (2021).
- Kosaka, Y., et al. Lentivirus-based gene delivery in mouse embryonic stem cells. Artif Organs. 28 (3), 271-277 (2004).
- Naldini, L., et al. In vivo gene delivery and stable transduction of nondividing cells by a lentiviral vector. Science. 272 (5259), 263-267 (1996).
- Yamashita, M., Emerman, M. Capsid is a dominant determinant of retrovirus infectivity in nondividing cells. J Virol. 78 (11), 5670-5678 (2004).
- Wilson, A. A., et al. Lentiviral delivery of RNAi for in vivo lineage-specific modulation of gene expression in mouse lung macrophages. Mol Ther. 21 (4), 825-833 (2013).
- Burns, J. C., Friedmann, T., Driever, W., Burrascano, M., Yee, J. K. Vesicular stomatitis virus G glycoprotein pseudotyped retroviral vectors: concentration to very high titer and efficient gene transfer into mammalian and nonmammalian cells. Proc Natl Acad Sci U S A. 90 (17), 8033-8037 (1993).
- Finkelshtein, D., Werman, A., Novick, D., Barak, S., Rubinstein, M. LDL receptor and its family members serve as the cellular receptors for vesicular stomatitis virus. Proc Natl Acad Sci U S A. 110 (18), 7306-7311 (2013).
- Ipseiz, N., et al. Effective in vivo gene modification in mouse tissue-resident peritoneal macrophages by intraperitoneal delivery of lentiviral vectors. Mol Ther Methods Clin Dev. 16, 21-31 (2020).
- Rosas, M., et al. The transcription factor Gata6 links tissue macrophage phenotype and proliferative renewal. Science. 344 (6184), 645-648 (2014).
- BeckmanCoulter. , https://www.mybeckman.uk/resources/technologies/centrifugation/principles/rotor-balancing (2023).
- JoVE Science Education Database. Lab Animal Research. Rodent Handling and Restraint Techniques. , JoVE, Cambridge, MA. (2023).
- Zufferey, R., Nagy, D., Mandel, R. J., Naldini, L., Trono, D. Multiply attenuated lentiviral vector achieves efficient gene delivery in vivo. Nat Biotechnol. 15 (9), 871-875 (1997).
- Nasri, M., Karimi, A., Allahbakhshian Farsani, M. Production, purification and titration of a lentivirus-based vector for gene delivery purposes. Cytotechnology. 66 (6), 1031-1038 (2014).
- Optimized production and concentration of lentiviral vectors containing large inserts. J Gene Med. al Yacoub, N., Romanowska, M., Haritonova, N., Foerster, J. 9 (7), 579-584 (2007).
- Malim, M. H., Bieniasz, P. D. HIV restriction factors and mechanisms of evasion. Cold Spring Harb Perspect Med. 2 (5), a006940(2012).
- Sonza, S., et al. Susceptibility of human monocytes to HIV type 1 infection in vitro is not dependent on their level of CD4 expression. AIDS Res Hum Retroviruses. 11 (7), 769-776 (1995).
- Kingston, R. E., Chen, C. A., Rose, J. K. Calcium phosphate transfection. Curr Protoc Mol Biol. Chapter 9, Unit 9.1(2003).
- Brown, L. Y., Dong, W., Kantor, B. An Improved protocol for the production of lentiviral vectors. STAR Protoc. 1 (3), 100152(2020).
- Moce-Llivina, L., Jofre, J., Muniesa, M. Comparison of polyvinylidene fluoride and polyether sulfone membranes in filtering viral suspensions. J Virol Methods. 109 (1), 99-101 (2003).
- Jiang, W., et al. An optimized method for high-titer lentivirus preparations without ultracentrifugation. Sci Rep. 5, 13875(2015).
- Czubala, M. A., et al. TGFbeta induces a SAMHD1-independent post-entry restriction to HIV-1 infection of human epithelial langerhans cells. J Invest Dermatol. 136 (10), 1981-1989 (2016).
- Bouabe, H., Okkenhaug, K. Gene targeting in mice: a review. Methods Mol Biol. 1064, 315-336 (2013).
- Kim, J. M., Rasmussen, J. P., Rudensky, A. Y. Regulatory T cells prevent catastrophic autoimmunity throughout the lifespan of mice. Nat Immunol. 8 (2), 191-197 (2007).
- Decalf, J., et al. Sensing of HIV-1 entry triggers a Type I Interferon response in human primary macrophages. J Virol. 91 (15), e00147-e00217 (2017).
- Wilson, A. A., et al. Amelioration of emphysema in mice through lentiviral transduction of long-lived pulmonary alveolar macrophages. J Clin Invest. 120 (1), 379-389 (2010).
- Markusic, D. M., van Til, N. P., Hiralall, J. K., Elferink, R. P., Seppen, J. Reduction of liver macrophage transduction by pseudotyping lentiviral vectors with a fusion envelope from Autographa californica GP64 and Sendai virus F2 domain. BMC Biotechnol. 9, 85(2009).
- Burke, B., Sumner, S., Maitland, N., Lewis, C. E. Macrophages in gene therapy: cellular delivery vehicles and in vivo targets. J Leukoc Biol. 72 (3), 417-428 (2002).
- Bain, C. C., Jenkins, S. J. The biology of serous cavity macrophages. Cell Immunol. 330, 126-135 (2018).
- Milone, M. C., O'Doherty, U. Clinical use of lentiviral vectors. Leukemia. 32 (7), 1529-1541 (2018).
重印与许可
