提供了一种详细的方案,用于利用CRISPR/Cas9技术在原代人T细胞中实现大片段、多顺反子结构的高效靶向敲入。 通过 同源介导的末端连接(HMEJ)DNA修复通路。采用此符合cGMP适应性方案改造的T细胞,能够保持优异的细胞扩增能力、细胞毒性及细胞因子分泌功能。
本文内容
摘要
摘要
目前许多过继性细胞治疗依赖于慢病毒或逆转录病毒载体,以对T细胞进行改造,使其表达嵌合抗原受体(CAR)或外源性T细胞受体(TCR),从而靶向特定的肿瘤相关抗原。在治疗性T细胞的生产过程中依赖病毒载体,显著延长了制备周期,增加了成本和制造复杂性,同时限制了新疗法的转化应用,尤其是在学术研究环境中。本文介绍了一种利用CRISPR/Cas9系统结合同源介导的末端连接(homology-mediated end joining)实现大容量多顺反子DNA片段靶向整合的高效非病毒T细胞工程化方法。该方法所实现的整合效率可与病毒载体相媲美,同时获得的功能性T细胞具有强大的抗肿瘤效应能力 体外 和 体内值得注意的是,该方法可快速适应现行药品生产质量管理规范(cGMP)并实现临床规模放大,为治疗性T细胞的临床试验用制剂生产提供了短期内可行的方案。
引言
T细胞是适应性免疫系统的关键组成部分,具有直接的细胞毒性能力,可通过分泌细胞因子调节免疫应答,促进B细胞和树突状细胞的活化,并建立免疫记忆1。T细胞在免疫系统的发育、稳态维持和监视、抵御病原体、抗肿瘤防御以及过敏和自身免疫的调控中发挥着至关重要的作用1。T细胞具有高度多样性的T细胞受体(TCRs),这些受体通过V(D)J基因重排产生,使T细胞能够识别多种多样的抗原,并针对不同病原体启动有效的免疫应答1,2。T细胞通常分为两类:CD4 T细胞,也称为辅助性T细胞,主要协助其他免疫细胞(如B细胞)协调免疫应答;以及CD8 T细胞,即细胞毒性T细胞,能够通过识别靶细胞表面呈递的特异性抗原,直接杀伤被感染或癌变的细胞1。
嵌合抗原受体(CAR)的发展极大地推动了人们对T细胞基因组工程在免疫治疗中应用的兴趣。CAR是经过工程化设计的蛋白质,它将来源于抗体的抗原结合域与T细胞信号传导域融合在一起,从而使T细胞能够识别并靶向表达CAR抗体部分所特异性识别表位的细胞3。这类受体已被应用于多种免疫治疗领域,包括传染病和自身免疫性疾病,但该技术在癌症免疫治疗中的发展最为成熟。
CAR-T细胞在治疗白血病和淋巴瘤方面已取得显著成功,但在治疗实体瘤方面疗效有限4,5。这促使人们进一步开展大量研究,旨在提高CAR-T细胞对实体瘤的治疗效果。目前已开发出多种策略,包括细胞因子武装化、检查点基因敲除、表达显性负性受体、引入趋化因子受体、在单个细胞中表达多个CAR、对CAR结构进行改造以增强胞内信号传导,以及将CAR整合至特定基因位点(例如TRAC位点),从而利用宿主调控机制防止T细胞耗竭6,7,8。其中许多策略需要携带较大的遗传载荷和/或实现位点特异性整合。其他替代策略还包括使用转基因TCR,使T细胞能够靶向细胞内新抗原9,10。然而,这种方法存在明显局限:TCR必须同时特异性识别新抗原表位和HLA分子,导致最终的治疗产品仅适用于表达相应HLA的患者。此外,许多肿瘤在免疫治疗压力下会改变或下调HLA的表达,从而显著降低表达转基因TCR的T细胞的治疗效果11。
目前大多数处于临床试验阶段的CAR-T或TCR-T细胞疗法均使用逆转录病毒载体(如慢病毒或γ-逆转录病毒)进行制备,这类载体可实现较高的整合频率,并能容纳中等大小的载荷。然而,由于需符合现行药品生产质量管理规范(cGMP)要求,病毒载体的生产周期较长,且其非特异性的整合特性存在插入突变的风险12,13。此外,当载荷超过5 kb时,难以获得高滴度的转基因逆转录病毒14。其他类型的载体,例如重组腺相关病毒(rAAV)来源的载体,本身不具备自然整合能力,但可将DNA供体模板递送至细胞核,并可与CRISPR/Cas9技术联用,以促进传统的同源定向重组(HDR)介导的基因组编辑。然而,这类病毒同样存在生产流程长且复杂的问题,且受限于载荷容量(<4.7 kb)以及需要包含较长的同源臂(500–1000 bp)15,16,17,18。
已有研究报道,使用转座子或靶向核酸酶与DNA供体模板组合的方法可在原代人淋巴细胞中实现非病毒基因组编辑8,19,20。然而,这些方法受限于淋巴细胞胞质中DNA感受器识别裸露DNA分子后引发的毒性反应21。尽管已有尝试在转染过程中使用小分子抑制剂阻断这些DNA感应通路,但这些通路的冗余性可能使其在cGMP规程中的应用变得复杂22。值得注意的是,转座子载体(如 Sleeping Beauty, PiggyBac 和 Tc Buster)能够以高效率整合较大的遗传载荷,但其整合位点缺乏特异性23,24。利用质粒、线性或单链DNA模板与靶向核酸酶结合,通过HDR实现非病毒、靶向的转基因整合是一种颇具吸引力的替代方案,但其效率较低,尤其在遗传载荷增大时更为明显;当载荷超过1.5 kb时,报道的效率低于10%8,19。
本文介绍了非病毒性同源介导的末端连接(HMEJ)在原代人T细胞中插入大片段DNA的有效步骤,该方法如Webber、Johnson等人.25所述。HMEJ利用两侧带有Cas9 gRNA靶位点的短同源臂(48 bp),相较于传统的HDR方法,可实现高效、靶向的大片段DNA插入。一种降低质粒DNA在原代T细胞中细胞毒性的方法是使用骨架最小化的质粒,例如微环(minicircles)或纳米质粒(nanoplasmids)25。微环是通过质粒扩增后经重组切除复制起点和抗生素抗性基因而产生的微型化质粒载体,已被证明可提高T细胞的非病毒工程化效率并降低细胞毒性23,24。纳米质粒则通过采用最小复制起点和非传统筛选标记,同样实现了整体尺寸的减小26。根据我们的经验,微环和纳米质粒载体平台在效率提升和毒性降低方面均优于传统质粒,且两者效果相当25。
本文介绍了一种详细的实验方案,通过优化试剂递送的时间和试剂组成,并结合HMEJ与CRISPR/Cas9技术,实现对原代人T细胞进行高效、位点特异性的基因组编辑,可插入较大(>6.3 kb)且包含多个表达盒的DNA模板,适用于免疫治疗及其他多种应用25。与使用1 kb同源臂的传统同源重组(HR)方法相比,采用HMEJ技术并配合48 bp同源臂可实现更高的整合效率,尤其适用于大于>1.5 kb的遗传载荷25,27。重要的是,通过HMEJ修复方式改造的T细胞仍保持良好的扩增能力、细胞毒性及细胞因子分泌功能,并维持未耗竭的表型25。该方案易于符合cGMP标准,且可扩展至临床相关规模的细胞数量,有助于快速推进未来多种临床试验的应用25。
方案
所有实验均在采取针对血源性病原体的普遍预防措施下进行,操作中使用无菌/无菌技术、个人防护装备以及符合生物安全二级(BSL2)标准的设备。本研究所述的所有实验均已获得明尼苏达大学机构生物安全委员会(IBC)的批准。本研究中所用试剂和设备的详细信息列于材料表中。
1. 培养基制备
- 准备T细胞完全培养基(TCM)的添加物。
- 使用滤膜除菌的100 mM乙酸将重组人IL-2溶解至浓度为12000 IU/mL,并通过移液充分混匀。然后,用滤膜除菌的含0.2%牛血清白蛋白(BSA)的1×磷酸盐缓冲液(1× PBS)进一步稀释至6000 IU/mL,并通过移液充分混匀,制成可长期储存的溶液。
- 使用无菌水将重组人IL-7溶解至浓度为200 ng/µL,并通过移液充分混匀。然后,用滤膜除菌的含0.2% BSA的PBS进一步稀释至100 ng/µL,并通过移液充分混匀,制成可长期储存的溶液。
- 使用无菌水将重组人IL-15溶解至浓度为200 ng/µL,并通过移液充分混匀。然后,用滤膜除菌的含0.2% BSA的PBS进一步稀释至100 ng/µL,并通过移液充分混匀,制成可长期储存的溶液。
注:将每种细胞因子分装成小份,于-20 °C至-80 °C保存,最长可达六个月,避免反复冻融。
- 制备TCM培养基。
- 通过向T细胞扩增基础培养基中添加2.6% T细胞扩增补充剂和2.5%免疫细胞血清替代物,制备基础培养基。详见材料表。
- 向基础培养基中添加1% L-谷氨酰胺、1%青霉素/链霉素、10 mM N-乙酰-L-半胱氨酸、300 IU/mL重组人IL-2、5 ng/mL重组人IL-7和5 ng/mL重组人IL-15,配制TCM培养基。
- 将培养基通过0.22 µm滤膜过滤至无菌培养基瓶中,对TCM进行除菌。
- 将TCM在4 °C下保存,最长可达2周。
- 通过向T细胞扩增基础培养基中添加2.6% T细胞扩增补充剂和2.5%免疫细胞血清替代物,制备基础培养基。详见材料表。
- 制备复苏培养基。
- 通过向T细胞扩增基础培养基中添加2.6% T细胞扩增补充剂和2.5%免疫细胞血清替代物,制备基础培养基。
- 向基础培养基中添加1% L-谷氨酰胺、10 mM N-乙酰-L-半胱氨酸、300 IU/mL重组人IL-2、5 ng/mL重组人IL-7、5 ng/mL重组人IL-15以及1 µg/mL DNase,配制复苏培养基。
注:复苏培养基中不要添加青霉素/链霉素,因其可能降低电穿孔后的细胞复苏率。 - 将复苏培养基通过0.22 µm滤膜过滤至无菌培养基瓶中,进行除菌。
- 将复苏培养基在4 °C下保存,最长可达2周。
- 向基础培养基中添加1% L-谷氨酰胺、10 mM N-乙酰-L-半胱氨酸、300 IU/mL重组人IL-2、5 ng/mL重组人IL-7、5 ng/mL重组人IL-15以及1 µg/mL DNase,配制复苏培养基。
- 通过向T细胞扩增基础培养基中添加2.6% T细胞扩增补充剂和2.5%免疫细胞血清替代物,制备基础培养基。
2. 敲入位点选择与模板设计
- 确定敲入的基因组靶位点。
注意:如果希望对靶细胞的影响最小,可使用安全港位点(如 AAVS1)。若选择可破坏基因表达的靶位点,可在单步操作中同时实现目标基因的敲除和目的载体的敲入。设计靶位点及供体序列,使其与内源基因同框整合,可用于构建基因融合体,或结合2A核糖体跳跃序列,使目的载体处于内源启动子的转录调控之下(图1)。 - 设计 cargo 模板,使其表达盒两侧包含与整合位点匹配的 48 bp 同源臂,并被线性化 gRNA 靶序列所包围。
注意:用于质粒线性化的 gRNA 可采用通用 gRNA28(UgRNA)(GGGAGGCGUUCGGGCCACAG),该序列靶向在人或小鼠基因组中均不存在的序列(GGGAGGCGTTCGGGCCACAG)25;也可使用基因组靶向 gRNA 序列,使得单个 gRNA 既可在基因组敲入位点进行切割,又能线性化 cargo 模板(图1)。nanoplasmid 或 minicircle 均可作为 cargo 模板的载体。对于某些转化细胞系,可使用普通质粒替代 nanoplasmid 或 minicircle,但在T细胞等较为敏感的原代细胞中,会导致敲入效率和细胞扩增能力降低。
3. T细胞的分离与激活
- 从商业供应商处获取T细胞,或使用免疫磁珠分选法从外周血单个核细胞(PBMC)中分离T细胞18。
- 确定实验所需的T细胞数量,然后将细胞解冻、洗涤,并以每毫升1 × 10⁶个细胞的浓度重悬于T细胞培养基(TCM)中。将1 mL该细胞悬液加入24孔板的各孔中。
- 涡旋振荡T细胞激活磁珠以充分重悬磁珠,按磁珠与细胞2:1的比例向各孔中加入磁珠。在开始T细胞基因编辑前,将细胞置于37 °C、5% CO2的培养箱中孵育36小时。
注意:激活后孵育时间少于或超过36小时,将降低T细胞的敲入效率、细胞活力以及基因编辑后的扩增能力25。
- 涡旋振荡T细胞激活磁珠以充分重悬磁珠,按磁珠与细胞2:1的比例向各孔中加入磁珠。在开始T细胞基因编辑前,将细胞置于37 °C、5% CO2的培养箱中孵育36小时。
4. T细胞工程
- 确定完成实验所需的实验条件,包括实验对照。
注意:必须设置仅含质粒的条件,作为游离型表达的对照。电穿孔条件需包含针对经化学修饰靶位点的 gRNA28 在无质粒供体的情况下,仅使用 Cas9 mRNA 也可作为阴性对照。 - 准备一块恢复培养板。
- 对于每个实验条件(包括实验对照),向24孔组织培养板的每个孔中加入300 µL复苏培养基,并将培养板置于37 °C、5% CO₂培养箱中预热2 培养箱
注意:参见 表1 针对不同的细胞数量、回收体积和条件。
- 对于每个实验条件(包括实验对照),向24孔组织培养板的每个孔中加入300 µL复苏培养基,并将培养板置于37 °C、5% CO₂培养箱中预热2 培养箱
- 制备T细胞。
- 收集经刺激的T细胞与T细胞激活磁珠混合物,计数活细胞,并将T细胞与T细胞激活磁珠重悬至浓度为1-5 × 10⁶ cells/mL。6 细胞/mL,置于1.5 mL微量离心管中的TCM培养基中。
- 将微量离心管置于磁力架上(参见 材料表)并室温孵育3分钟。
注意:如果使用T细胞激活珠激活T细胞,则必须去除磁珠;若采用其他激活方法,可能无需去除磁珠。 - 孵育后,无需从磁铁上取下,将培养基和T细胞转移至新管。此管中含有已去除T细胞激活磁珠的刺激后T细胞。重新计数T细胞,并将其置于14 mL或50 mL锥形管中。用1× PBS补足体积,将细胞置于37 °C、5% CO₂条件下培养。2 孵育器中孵育,直至准备离心。
- 制备T细胞混合液。
- 通过将电穿孔条件数加一(n + 1)来计算所需主混合缓冲液的体积(82% 原代细胞溶液和 18% 补充剂)。(例如:计划进行 6 种电穿孔条件,则 6 + 1 = 7;每种条件需 18 µL,即 7 × 18 µL = 126 µL 主混合缓冲液)。
注意:这些体积是针对本研究中使用的4D电穿孔系统(参见 材料表)。其他电穿孔系统可能需要不同的体积和浓度。原代细胞溶液的体积 = 所需主混合缓冲液体积 × 0.82,补充剂体积 = 所需主混合缓冲液体积 × 0.18。(例如:0.82 × 126 µL = 103.32 µL 原代细胞溶液,0.18 × 126 µL = 22.68 µL 补充剂)。 - 将原代细胞溶液与补充剂混合,配制成主混合缓冲液。
- 在1x PBS中离心T细胞 200 × 下 10 分钟 g (室温下)吸除 弃去上清液。
- 将T细胞重悬于主混合缓冲液中,浓度为1 × 10⁶ 每18 µL主混合缓冲液中的细胞数。
- 通过将电穿孔条件数加一(n + 1)来计算所需主混合缓冲液的体积(82% 原代细胞溶液和 18% 补充剂)。(例如:计划进行 6 种电穿孔条件,则 6 + 1 = 7;每种条件需 18 µL,即 7 × 18 µL = 126 µL 主混合缓冲液)。
- 配制试剂。
- 根据储存液的浓度,确定为达到指定电穿孔质量所需的HMEJ质粒、靶位点gRNA、质粒线性化gRNA(UgRNA)和Cas9 mRNA的体积表2).
- 在冰上向96孔板的每个孔中加入各条件对应的试剂。
- 制备电穿孔混合液。
- 根据需要向96孔板的每个孔中加入18 µL T细胞混合液。
- 根据需要添加额外的主混合缓冲液,以确保所有电穿孔条件的终总体积均为 22 µL。
注意:22 µL 体积已包含10%的过量体积,以补偿可能的移液损失。
- 进行电穿孔。
- 打开设备并加载程序。
- 确定所需比色皿的数量,并打开相应数量的比色皿。标记比色皿及其盖子的一端,然后将盖子从比色皿上取下。
注意:每支比色皿有16个孔,适用于20 µL反应体系。 - 从96孔板的孔中轻轻吹打20 µL电穿孔混合液1-2次,然后转移至电穿孔杯中。
- 使用4.7.2步骤中标记的位置重新盖上比色皿盖子,以避免盖反。轻敲比色皿3至5次,去除可能存在的气泡,然后将设备放置到位并对比色皿进行电穿孔。
- 轻轻将比色皿从仪器中取出,放入通风橱内,在室温下静置15分钟,使细胞充分恢复。
- 休息后,从恢复培养板中吸取80 µL预热的恢复培养基,加入每个样品中(加至电转杯侧壁,不要直接加到细胞上),轻轻吹打混合一次,然后将总共100 µL液体全部转移回恢复培养板中。
注意:电穿孔后细胞非常脆弱,轻柔操作至关重要。 - 在 37 °C 和 5% CO₂ 条件下培养细胞2 30 分钟。
- 加入TCM稀释细胞,使其浓度为1 × 10⁶ 细胞/mL。次日更换一半培养基,之后每3-4天更换一次,使用含2倍细胞因子浓度的TCM,持续至实验结束。
- 稀释至 1 × 10⁶ 细胞/mL,通过向每孔加入T细胞激活磁珠进行细胞再刺激,磁珠与细胞的比例为0.5:1。
注意:细胞可能正在快速增殖,可能需要进行半量换液,并将细胞转移至更大的培养孔中。 - 第3天,去除T细胞激活磁珠。
- 在达到预期的生长持续时间后,收集细胞。
注意:如果比色皿中有未使用的孔,可标记已使用的孔,并将整个比色皿放入50 mL锥形管中,于4 °C保存以备后续使用。
结果
此处,一个大型(>6.3 kb的多顺反子模板,称为“巨型微环”(Giant Minicircle)载体,被整合到 TRAC 使用CRISPR/Cas9编辑在原代人T细胞中靶向locus;TRAC特异性gRNA(TCTCTCAGCTGGTACACGGC)、UgRNA和HMEJ纳米质粒图 2A)与一种缺乏的条件 TRAC特异性gRNA、通用gRNA以及用作阴性对照的Cas9 mRNA。包含Giant Minicircle构建体的样本, TRAC特异性gRNA、通用gRNA和Cas9 mRNA在检测GFP表达时的平均敲入率为23.35%(23.5% ± 5.247),而阴性对照未显示GFP表达图2B). 扩增倍数无显著差异(图2C)和活力(图2D在不同实验条件下。这些结果表明,在保持细胞活性和细胞扩增能力优异的同时,实现了对非常大模板的高效敲入。

图 1:HMEJ 构建体设计的示意图。请点击此处查看此图的放大版本。
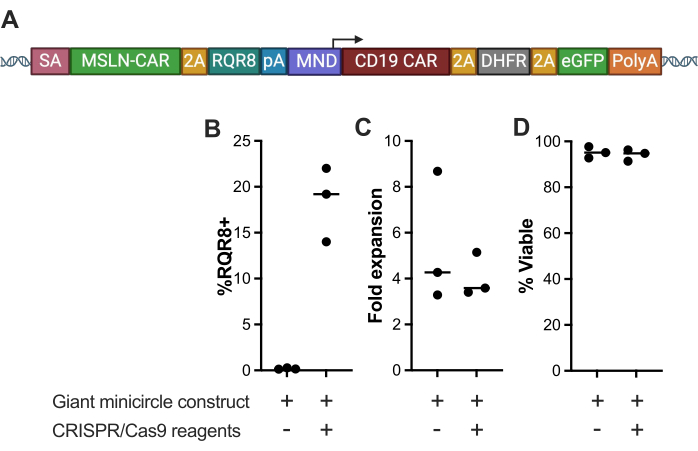
图 2:使用巨型微环构建体进行电穿孔的T细胞的表征。(A)巨型微环构建体的示意图,该构建体为一个较大的(>6.3 kb)多顺反子模板,在TRAC启动子驱动下编码抗间皮素CAR和RQR8,中间由GSG连接子连接,以及在MND启动子驱动下编码抗CD19 CAR、DHFR突变体和eGFP。(B)RQR8表达百分比,(C)扩增倍数,以及(D)电穿孔后第九天T细胞的存活率,比较组为使用巨型微环构建体联合CRISPR-Cas9试剂电穿孔的实验组与仅使用不含CRISPR-Cas9试剂的巨型微环构建体电穿孔的阴性对照组。(***p < 0.001)。请点击此处查看该图的放大版本。
| 培养板规格 | 比色皿体积 | 每孔细胞数 | 回收培养基体积 | 1x TCM 含 NAC 的体积 | 最终总体积 |
| 24孔板 | 22/22 µL | 1-3 x 10⁶ | 300 µL | 680 µL | 1 mL |
| 6孔板 | 100/110 µL | 4-20 x 106 | 1 mL | 2.9 mL | 4 mL |
| 24孔 G-Rex 板 | 20-110 µL | 1-20 x 106 | 400 µL | 5.6 mL | 6 mL |
表1:比色皿和回收培养板的细胞浓度。
| 比色皿规格 | 模板质粒 | 靶位点gRNA | 质粒线性化gRNA | Cas9 mRNA |
| 20 µL | 1–2 µg (1 µg) | 1–3 µg (1 µg) | 1–3 µg (1 µg) | 1–3 µg (1.5 µg) |
| 100 µL | 5–10 µg (5 µg) | 5–15 µg (5 µg) | 5–15 µg (5 µg) | 5–15 µg (5 µg) |
表2:所需的CRISPR/Cas9试剂和DNA模板用量。
讨论
随着过继性细胞治疗(adoptive cell therapy, ACT)的不断发展,人们越来越需要高效且非病毒的免疫细胞工程化方法,以避免病毒载体相关的高成本和复杂性。该领域的一个关键目标是实现位点特异性整合,从而提高工程化细胞产品的稳定性、安全性和功能。尽管近期研究已成功实现了小型遗传元件(如报告基因以及单个CAR或TCR序列)的非病毒整合29,但仍需将这些方法拓展至更大尺寸的多基因表达盒。这类较大的表达盒对于增强免疫细胞功能至关重要,例如引入趋化因子受体或细胞因子武装、提高靶向特异性(如逻辑门控系统),或通过安全开关机制增强安全性。为此,我们致力于开发能够高效实现大段遗传载荷位点特异性整合的非病毒技术方法25。
在整个实验方案中,有几个关键步骤。需要高质量且纯净的纳米质粒或微环质粒,以尽量减少毒性。在本研究中, commercially prepared plasmids 的表现最佳。T细胞活化与电穿孔之间36小时的间隔对于获得理想结果也至关重要。电穿孔后,在细胞恢复期间应尽量减少对细胞的操作和扰动。此外,电穿孔后重新向培养体系中添加新的T细胞活化磁珠,对于实现最佳的载体整合频率和细胞扩增也非常重要。
本方案采用一种市售的电穿孔系统(参见材料表)。其他电穿孔系统也可能适用,但可能需要优化设备特异性的电穿孔条件,以及可能需要调整电穿孔后的细胞处理步骤。
HMEJ介导的人T细胞基因编辑存在若干局限性。该方案虽可使用质粒,但为了获得最佳效果,需要采用纳米质粒或微环质粒进行载体递送,而这些载体的制备难度高于标准质粒。此外,尽管已成功整合了非常大且含多个表达单元的表达盒,但载体大小可能存在上限,超过该上限后基因整合效率将开始下降。
本研究展示了HMEJ作为一种强大且高效的非病毒基因组编辑方法,可用于工程化T细胞的制备,尤其适用于癌症免疫治疗领域。该方法克服了传统病毒载体的局限性,为生成具有增强功能的基因修饰T细胞提供了一种成本更低、可扩展性强且更安全的替代方案。通过精确整合大型多基因表达盒的能力,为改造免疫细胞以治疗多种疾病(包括癌症、传染性疾病和自身免疫性疾病)开辟了新的可能性。此外,HMEJ方法与临床级生产工艺的良好兼容性,确保了其在实际治疗环境中的可应用性,为近期实现更广泛可及且高效的细胞治疗奠定了基础。
披露
B.R.W. 和 B.S.M. 是由 Intima Biosciences 资助的委托研究协议的主要研究者,以支持本文稿件所述工作的开展。本文所述的方法和策略已申请专利。
致谢
B.R.W. 感谢来自美国国立卫生研究院(NIH)发现与转化办公室的资助,资助项目编号为 R21CA237789、R21AI163731、P01CA254849、P50CA136393、U54CA268069、R01AI146009,美国国防部(DOD)资助项目编号为 HT9425-24-1-1005、HT9425-24-1-1002、HT9425-24-1-0231,以及儿童癌症研究基金、范可尼贫血研究基金和兰迪·谢弗癌症与社区基金的支持。B.S.M. 感谢来自发现与转化办公室的资助,资助项目包括美国国立卫生研究院(NIH)的 R01AI146009、R01AI161017、P01CA254849、P50CA136393、U24OD026641、U54CA232561、P30CA077598、U54CA268069,美国国防部(DOD)的 HT9425-24-1-1005、HT9425-24-1-1002、HT9425-24-1-0231,以及儿童癌症研究基金、范可尼贫血研究基金和兰迪·谢弗癌症与社区基金的支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 乙酸 | Millipore Sigma | A6283 | |
| 1× DPBS,无钙,无镁 | Thermo Fisher Scientific | 14190144 | |
| 2.5% CTS 免疫细胞血清替代物 | Thermo Fisher Scientific | A2596101 | |
| Amaxa P3 原代细胞 4D-核转染试剂盒 L | Lonza | V4XP-3024 | |
| Amaxa P3 原代细胞 4D-核转染试剂盒 S | Lonza | V4XP-3032 | |
| 牛血清白蛋白 | Thermo Fisher Scientific | 15561020 | |
| 化学修饰的向导 RNA | Integrated DNA Technologies | na | 定制设计 |
| CleanCap Cas9 mRNA | Trilink | L-7206 | |
| CTS OpTmizer T 细胞扩增培养基 SFM + OpTmizer T 细胞扩增补充剂 | Thermo Fisher Scientific | A1048501 | |
| DNase I | Stem Cell Technologies | 07900 | |
| Dynabeads 人 T 细胞激活剂 CD3/CD28 | Thermo Fisher Scientific | 11141D | |
| DynaMag-2 | Thermo Fisher Scientific | 12321D | |
| 人 IL15 | PeproTech | 200-15 | |
| 人 IL2 | PeproTech | 200-02 | |
| 人 IL7 | PeproTech | 200-07 | |
| L-谷氨酰胺 | Thermo Scientific | 25030081 | |
| Lonza 4D 核转染仪 核心模块 | Lonza | AAF-1003B | |
| Lonza 4D 核转染仪 X 模块 | Lonza | AAF-1003X | |
| 微环质粒 | System Biosciences | MN910A-1 | 定制设计 |
| N-乙酰-L-半胱氨酸 | MiliporeSigma | A9165 | |
| 纳米质粒 | Aldevron | na | 定制设计 |
| 青霉素/链霉素 | Thermo Fisher Scientific | 15-140-122 |
参考文献
- Sun, L., Su, Y., Jiao, A., Wang, X., Zhang, B. T cells in health and disease. Signal Transduct Target Ther. 8 (1), 235(2023).
- Takahama, Y. Journey through the thymus: stromal guides for T-cell development and selection. Nature reviews. Immunology. 6 (2), 127-135 (2006).
- Dotti, G., Gottschalk, S., Savoldo, B., Brenner, M. K. Design and development of therapies using chimeric antigen receptor-expressing T cells. Immunol Rev. 257 (1), 107-126 (2014).
- DeRenzo, C., Gottschalk, S. Genetic modification strategies to enhance CAR T cell persistence for patients with solid tumors. Front Immunol. 10, 218(2019).
- Liu, X., et al. A chimeric switch-receptor targeting PD1 augments the efficacy of second-generation CAR T cells in advanced solid tumors. Cancer Res. 76 (6), 1578-1590 (2016).
- Yeku, O. O., Purdon, T. J., Koneru, M., Spriggs, D., Brentjens, R. J. Armored CAR T cells enhance anti-tumor efficacy and overcome the tumor microenvironment. Sci Rep. 7 (1), 10541(2017).
- Schober, K., et al. Orthotopic replacement of T-cell receptor α- and β-chains with preservation of near-physiological T-cell function. Nat Biomed Eng. 3 (12), 974-984 (2019).
- Roth, T. L., et al. Reprogramming human T cell function and specificity with non-viral genome targeting. Nature. 559 (7714), 405-409 (2018).
- Chandran, S. S., Klebanoff, C. A. T cell receptor-based cancer immunotherapy: Emerging efficacy and pathways of resistance. Immunol Rev. 290 (1), 127-147 (2019).
- Rosenberg, S. A., Restifo, N. P. Adoptive cell transfer as personalized immunotherapy for human cancer. Science (New York, N.Y.). 348 (6230), 62-68 (2015).
- Campoli, M., Ferrone, S. HLA antigen and NK cell activating ligand expression in malignant cells: a story of loss or acquisition. Semin Immunopathol. 33 (4), 321-334 (2011).
- Walther, W., Stein, U. Viral vectors for gene transfer: a review of their use in the treatment of human diseases. Drugs. 60 (2), 249-271 (2000).
- Bulcha, J. T., Wang, Y., Ma, H., Tai, P. W. L., Gao, G. Viral vector platforms within the gene therapy landscape. Signal Transduct Target Ther. 6 (1), 53(2021).
- Kumar, M., Keller, B., Makalou, N., Sutton, R. E. Systematic determination of the packaging limit of lentiviral vectors. Hum Gene Ther. 12 (15), 1893-1905 (2001).
- Samulski, R. J., Muzyczka, N. AAV-mediated gene therapy for research and therapeutic purposes. Annu Rev Virol. 1 (1), 427-451 (2014).
- Wang, D., Tai, P. W. L., Gao, G. Adeno-associated virus vector as a platform for gene therapy delivery. Nature reviews. Drug Discov. 18 (5), 358-378 (2019).
- Pomeroy, E. J., et al. a genetically engineered primary human natural killer cell platform for cancer immunotherapy. Mol Ther. 28 (1), 52-63 (2020).
- Johnson, M. J., Laoharawee, K., Lahr, W. S., Webber, B. R., Moriarity, B. S. Engineering of primary human B cells with CRISPR/Cas9 targeted nuclease. Sci Rep. 8 (1), 12144(2018).
- Nguyen, D. N., et al. Polymer-stabilized Cas9 nanoparticles and modified repair templates increase genome editing efficiency. Nat Biotechnol. 38 (1), 44-49 (2020).
- Lock, D., et al. Automated, scaled, transposon-based production of CAR T cells. J Immunother Cancer. 10 (9), e005189(2022).
- Semenova, N., et al. Multiple cytosolic DNA sensors bind plasmid DNA after transfection. Nucleic Acids Res. 47 (19), 10235-10246 (2019).
- Wimberger, S., et al. Simultaneous inhibition of DNA-PK and Polϴ improves integration efficiency and precision of genome editing. Nat Comm. 14 (1), 4761(2023).
- Monjezi, R., et al. Enhanced CAR T-cell engineering using non-viral Sleeping Beauty transposition from minicircle vectors. Leukemia. 31 (1), 186-194 (2017).
- Kay, M. A., He, C. -Y., Chen, Z. -Y. A robust system for production of minicircle DNA vectors. Nat Biotechnol. 28 (12), 1287-1289 (2010).
- Webber, B. R., et al. Cas9-induced targeted integration of large DNA payloads in primary human T cells via homology-mediated end-joining DNA repair. Nat Biomed Eng. 8, 1553-1570 (2024).
- Williams, J. A., Paez, P. A. Improving cell and gene therapy safety and performance using next-generation Nanoplasmid vectors. Mol Ther Nucleic Acids. 32, 494-503 (2023).
- Wierson, W. A., et al. Efficient targeted integration directed by short homology in zebrafish and mammalian cells. eLife. 9, 53968(2020).
- Hendel, A., et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 33 (9), 985-989 (2015).
- Moretti, A., et al. The past, present, and future of non-viral CAR T cells. Front Immunol. 13, 867013(2022).
重印与许可
