本文介绍了核磁共振(NMR)方法——不可见物种的受限扩散(REstricted DIFfusion of INvisible speciEs,REDIFINE)和半固态磁化转移检测凝聚相(CONdensate DEtectioN by SEmi-solid Magnetization Transfer,CONDENSE-MT)的实验方案。这些方法可在双相条件下实现对生物大分子凝聚相的无标记、定量表征,揭示分子分配、交换动力学、凝聚相水合状态及液滴结构,且无需沉降或标记步骤。
本文内容
摘要
摘要
通过液-液相分离(LLPS)形成的生物大分子凝聚体可组织细胞内环境并调控多种生化过程。尽管其具有重要性,但探测凝聚体的组成、交换动力学及内部结构仍然具有挑战性,尤其是在无需外源性标记的情况下。核磁共振(NMR)波谱技术可为这些介观尺度的组装体提供独特的无标记研究窗口,同时捕捉分子运动和环境异质性。两种互补的NMR方法能够对处于双相状态下的凝聚体进行系统表征。对于动力学特性足够强、可被NMR检测的凝聚体,可采用扩散-交换方法——即“不可见物种的受限扩散”(REstricted DIffusion of INvisible speciEs,简称REDIFINE),该方法利用化学交换过程中的扩散差异,定量分析分子在凝聚相与稀溶液相之间的分配比例,测定液滴尺寸和界面通透性,并提取分子跨相界交换速率。对于更刚性、NMR不可见的凝聚体,则可采用水信号检测的半固态磁化转移方法——“通过半固态磁化转移检测凝聚体”(CONdensate DEtectioN by SEmi-solid Magnetization Transfer,简称CONDENSE-MT),该方法利用凝聚态生物分子与稀溶液相溶剂之间的弛豫差异及质子交换,将凝聚体信息传递至主体水的质子信号,从而获取相对分配情况、分子翻滚速率、水合动力学以及结合水含量。上述两种方法共同在接近天然的双相条件下,无需荧光或检测标签,即可提供关于凝聚体结构与动力学的多维度定量信息。它们的整合拓展了研究生物大分子相分离的NMR技术工具箱,并为连接凝聚体的理化性质与其生物学功能及病理状态下的异常调控奠定了基础。
引言
细胞通过将生化反应进行时空区隔,实现其高度有序的空间与时间组织1,2,3。除了由膜包被的细胞器外,许多关键的细胞过程发生在由蛋白质和核酸通过液-液相分离(LLPS)形成的无膜区室中4。这些动态组装结构通常被称为生物分子凝聚体,包括核仁、应激颗粒、核斑点和加工小体,在RNA代谢、转录调控或信号转导等过程中发挥重要作用5,6。它们能够根据环境信号动态形成、解聚并交换组分,为细胞提供了一种不依赖脂质膜即可组织生化活动的灵活机制。
大量生物分子凝聚体来源于含有内在无序区域(IDRs)和RNA结合结构域(RBDs)的RNA结合蛋白(RBPs)7,8。这些蛋白质可单独或与RNA形成复合物时发生相分离,从而形成具有不同材料特性和生物学功能的凝聚体。例如,严重急性呼吸综合征冠状病毒2(SARS-CoV-2)核衣壳蛋白(N)可形成依赖RNA的生物分子凝聚体9,参与病毒基因组的包装与组装;而多嘧啶 tract 结合蛋白1(PTBP1)则形成参与基因沉默的核内凝聚体10。此外,FUS和DDX4等蛋白质通过其无序区域驱动液-液相分离(LLPS),影响RNA代谢及应激颗粒的形成11,12。这些过程的失调与肌萎缩侧索硬化症(ALS)和额颞叶痴呆等神经退行性疾病相关,异常的相变可能导致蛋白质聚集和功能丧失13。
相分离不仅限于蛋白质和蛋白质- RNA 复合物。RNA 本身也可发生液-液相分离(LLPS),特别是在与多种神经退行性疾病相关的重复序列扩增背景下14,15。三核苷酸和六核苷酸重复序列扩增(如亨廷顿病中的 CAG 或强直性肌营养不良中的 CUG)均能在体外和细胞内形成液滴状的凝聚体14。理解 RNA 相分离的物理基础,以及其与蛋白质或蛋白质-RNA 驱动的凝聚体之间的差异,对于阐明重复序列扩增疾病潜在的分子机制至关重要。
尽管生物分子凝聚体具有重要的生物学意义,但对其开展定量且无需标记的表征仍然面临巨大挑战16。传统的荧光显微镜和光谱技术依赖外部标记物,而这些标记可能干扰生物分子的结构、动力学或相变行为17,18。此外,由于分子运动受限及谱线展宽,某些凝聚体在核磁共振(NMR)中不可见,从而限制了传统NMR方法所能获取的信息。因此,迫切需要能够直接在双相、类天然状态下无标记地探测凝聚体的实验策略。鉴于液滴相界面在分子交换过程和凝聚体成熟中的重要作用,同样重要的是在特定样品体积内稳定生物分子液滴,以防止致密相发生沉降。这一目标可通过使用模拟细胞骨架的琼脂糖水凝胶轻松实现。
基于核磁共振(NMR)的新近方法学进展为此提供了可行方案。REDIFINE(REstricted DIffusion of INvisible speciEs,受限扩散检测不可见物种)方法19 将扩散 NMR 与化学交换分析相结合,用于量化蛋白质及蛋白质–RNA 凝聚体中的分子分配、交换动力学和液滴尺寸。互补地,CONDENSE-MT(通过半固态磁化转移检测凝聚体)技术20 通过水分子磁化转移检测在 NMR 上不可见的凝聚体,从而在特定条件下定量凝聚物的含量,并进一步揭示凝聚体内部的水合动力学和分子翻滚速率。这些方法共同实现了在平衡双相条件下,对多种类型凝聚体——包括仅含蛋白质、蛋白质–RNA 以及仅含 RNA 的凝聚体——进行无标记、非侵入性的研究。通过拓展 NMR 的技术工具箱,这些方法为系统性、定量地探索凝聚体的结构、动力学特性及其与生物学功能和疾病之间的关联开辟了道路。
方案
1. 样品制备
- 缓冲液选择:使用经过验证的、能使生物分子最稳定的缓冲液。
注意:NMR信号通常在较低pH下更强。作为技术要求,所有NMR样品中需添加5% D2O作为磁场锁(终体积分数)。 - 使用模拟细胞骨架的琼脂糖水凝胶作为介质,以稳定双相样品。称取琼脂糖粉末,用相同缓冲液配制1.5%(w/v)的琼脂糖储备液。对于由能够耐受较高温度的内在无序蛋白(IDPs)和RNA形成的生物分子凝聚体,可使用普通琼脂糖以降低成本。当制备涉及含有折叠结构域蛋白的敏感凝聚体时,应使用低熔点琼脂糖19。
- 琼脂糖储备液的制备:将悬浮液加热至约80 °C,持续10分钟,并通过混合或涡旋充分溶解琼脂糖。
警告:熔融状态的琼脂糖温度很高,可能造成烫伤;操作时应佩戴耐热手套。
注意:将熔融琼脂糖置于水浴中保温(例如,普通琼脂糖保持在55 °C,低熔点琼脂糖保持在37 °C),以维持其液态,直至与生物样品混合。
熔融琼脂糖可在保温条件下维持液态数十分钟19,21。 - 制备最终双相样品:
- 为制备由琼脂糖水凝胶稳定的双相样品,将蛋白(和/或RNA)储备液与预热的琼脂糖缓冲液在1.5 ml微量离心管中混合。
注意:蛋白/RNA终浓度通常为50–500 µM,适合NMR检测。 - 立即使用长玻璃移液管将混合物转移至3 mm NMR管中。转移后让琼脂糖迅速凝固。
注意:若无琼脂糖,双相样品会随时间发生沉降,导致样品在实验时间尺度上发生物理变化,从而增加NMR数据采集与分析的难度。
- 为制备由琼脂糖水凝胶稳定的双相样品,将蛋白(和/或RNA)储备液与预热的琼脂糖缓冲液在1.5 ml微量离心管中混合。
- 进行肉眼观察:目视检查样品。若发生相分离,样品会立即呈现浑浊状态并持续保持,表明双相样品已在琼脂糖中成功稳定。
- 若计划进行CONDENSE-MT实验,需通过相同步骤制备额外的琼脂糖参比样品,仅省略生物分子的添加,改用缓冲液补足相同体积。该参比样品应在凝聚体样品制备完成并完成所有数据采集后,再进行制备,以确保琼脂糖参比样品不会经历更长时间的孵育。
2. 记录 REDIFINE 实验
- 常规锁定、匀场、匹配并调谐1H通道。使用常规方法校准1H的90°脉冲长度。
- 采集一维水峰压制谱。理想情况下应观察到较强的生物大分子信号(补充图1A)。
- 若未观察到信号或信号极弱,则可认为凝聚态蛋白/RNA不可被NMR检测,且其在凝聚相中的分配比例较高。此时不应继续进行REDIFINE实验,因为该方法依赖于可观测的生物大分子信号。
- 在此情况下,原则上CONDENSE-MT实验应能取得良好效果,因此可直接跳转至第4步(采集CONDENSE-MT实验)。
- 加载依赖于双极梯度的常规二维刺激回波(Stimulated-Echo)程序的传统扩散排序谱(DOSY)实验(Bruker脉冲序列:stebpgp1s19)。有关更多细节,请参考Bruker DOSY和扩散用户手册。
- 将P0、P1和P27设置为已校准的90°脉冲长度。一般建议设置NS为32次扫描,DS为16,TD1为16,并调整TD2和SW2,使采集时间AQ达到80–100 ms。将d1设置为1.5 s。
注意:梯度应经过适当校准。 - 根据所用磁场强度,常规优化Watergate序列中的d19延迟,以在芳香族信号(约7 ppm)或脂肪族信号(约1 ppm)处获得最大激发效果。将d20设置为75 ms。p30的选择取决于蛋白/RNA的大小。对于分子量>20 kDa的蛋白,使用5 ms;对于较小的蛋白,一般建议使用3.5 ms。
- 通过命令“xau dosy 2 95 16 l y y”采集DOSY实验,该命令将扩散梯度强度以线性方式在2%至95%范围内分为16步进行递增。
- 理想情况下,应观察到来自稀溶液相的信号初始衰减,而凝聚相信号的衰减则趋于平缓(图1A和补充图1B)。
- 为继续采集完整的REDIFINE数据集,通过复制刚刚运行的初始实验参数,创建9个新的stebpgp1s19实验。在每个连续实验中,仅以可变步长改变d20扩散延迟,使其覆盖100–1000 ms的范围(即100、150、200、250、300、400、500、700、1,000 ms)。
- 使用命令“xau dosy 2 95 16 l y n”运行每个实验。最后一个“n”确保在全部10个实验中接收增益保持不变。
3. 处理 REDIFINE 数据集并可视化结果
- 以如下方式处理每个实验(共10个):
- 将SSB 2的qsine设为窗函数,提取5th 使用 qsin;fp 切片,对一维数据进行相位校正,并将相位校正参数保存至二维数据集。
- 然后使用xf2处理2D数据,用abs2进行基线校正,并通过split2D提取这16个切片(弹出窗口中的进一步输入:r – 16 – 11)。这将提取使用不同梯度强度获得的16个谱图,并将其作为1D处理后的实验数据,编号从11到26,保存在同一数据集中。
- 对剩余的9个实验重复相同步骤。有时必须检查至少前4-5个谱图,以确保相位和基线校正正确。如有需要,可手动校正——良好的相位和基线是准确定量的前提条件图1B).
- 使用提供的 Matlab 代码 LLPS_REDIFINE_拟合 用于分析(补充图2A)。在代码中,根据您的实验调整以下参数:‘Delta’(扩散时间 d20)、‘P.d’(总梯度持续时间 2*p30),以及 exp(1,:) 至 exp(10,:)(根据您运行的实验次数)。然后根据探头梯度强度设置 P.g(可在 TopSpin 实验文件夹下的“difflist”文件中获取)。
- 根据数据存储位置调整“folder”和“path”。运行代码至第40行,将得到一维谱图;在此基础上选择积分区域,积分范围应包含芳香族或脂肪族信号,并尽可能选择较窄的区域,以避免包含酰胺等其他分子基团的信号。
- 在变量“left”和“right”中分别输入积分区间的左右边界点补充图 2A)。这是为了将数据整合以进行定量分析(图1C根据样本类型、运行日期及某些实验具体信息选择基质名称。
- 运行全部代码。在“fit0”中,可选择优化函数用于启动最小化过程的初始参数。首先使用默认值,如果未能实现收敛,则将第二个 fit0 值(凝聚相中的种群比例)以 0.1 为步长,从 0.1 到 1 逐步调整。
注意:有时数据集存在多个局部最小值,需要广泛调整起始参数,才能逐渐收敛到更接近全局最小值的解。 - 当获得满意的拟合结果后,拟合值将标注在图中。图1D 和 补充图 2B)并可通过变量“fit”进行访问。进一步将这些参数绘制成统计图以便更直观地展示。
4. 记录 CONDENSE-MT 实验
注意:本实验的目标是通过质子交换间接检测缩合物对溶剂水信号的影响20。在 CONDENSE-MT 实验中,获取并分析一种特征性的磁化转移谱图(图 2A)20。
- 记录您最满意的1D水峰抑制谱。如果观察到的信号非常弱,则CONDENSE-MT实验极有可能效果良好。
- 定量CONDENSE-MT分析需要预先测定水的R1弛豫速率。通过T1反转恢复法测定R1速率。将提供的脉冲序列、Bruker参数集和vd列表复制到相应文件夹中。加载参数集“T1_inversion_recovery”,并根据您的核磁共振波谱仪调整功率和频率(依据“edprosol”)。
- 校准1H 90°脉冲(p1),设置NS为2,DS为0,d1为20秒,SW为10 ppm,TD2为16k,TD1为调整后vd列表长度的数值。启用沿Z方向的弱梯度(GPZ0 = 0.1%),以避免辐射阻尼效应。
- 对于CONDENSE-MT实验,
- 将提供的Bruker参数集、序列和频率列表复制到Bruker专用文件夹中,加载参数集“CONDENSE-MT”,并根据您的波谱仪调整频率和功率。
- 将P1设置为已校准的90°脉冲长度,P4设置为1 µs,作为激发脉冲以避免辐射阻尼。设置NS为2,DS为16,d1为4秒,SW2为20 ppm,TD2为8k,TD1为频率列表的长度(通常为46)。将SPNAM10设为Squa100.1000,其持续时间p10设为5秒。
- 调节SP10功率以实现100 Hz的照射(使用“pulse 100 Hz”命令可计算出以瓦特和分贝为单位的功率值)。相应地调整照射脉冲的SP10功率,并使用“zg”命令运行该伪二维实验。
注:该实验将使用提供的频率列表,其照射偏移范围从与水共振一致到远偏离共振(100000 Hz),以在不同照射偏移下检测水信号(图2B)。将水信号积分值(确保谱图相位正确;图2C)相对于照射偏移作图,可得到如图2A所示的CONDENSE-MT谱型。
- 新建7个实验,每个连续实验仅逐步增加照射功率,覆盖从170 Hz到1000 Hz的范围(即170、250、330、500、650、780、1,000 Hz)。在每个实验中使用前述步骤中的命令。对于每个饱和功率,将采集完整的偏移列表数据(图2D)。
注:CONDENSE-MT拟合需要在仅含琼脂糖的样品(不含生物分子凝聚体的介质)上采集的参考数据。确保样品制备与数据采集之间的时间间隔相同,并在琼脂糖参考样品上采集相同的8个实验数据集。这是为了确保琼脂糖参考样品和双相样品具有相同的孵育时间。
5. 处理 CONDENSE-MT 数据集并可视化结果
- 处理每个 CONDENSE-MT 实验(共8个, 补充图3A)按以下方式操作。
- 将SSB 2的qsine设为窗函数,提取46th 使用 qsin;fp 对一维谱中的水峰进行相位校正,并将相位参数保存至二维数据集,然后用 xf2 处理二维数据,再通过 split2D 提取这 46 个切片(弹出窗口中的进一步输入:r – 46 – 11)。
注意:这将提取使用不同照射偏置获得的46个一维谱,并将它们作为同一数据集内编号从11到56的一维处理实验保存补充图 3A(以1000 Hz CONDENSE-MT实验为例)。 - 对剩余的7个实验重复相同步骤。从每个实验中检查多个切片,以确保相位和基线正确(图2C)。如有需要,可手动校正——良好的相位和基线是准确定量的前提!
- 将SSB 2的qsine设为窗函数,提取46th 使用 qsin;fp 对一维谱中的水峰进行相位校正,并将相位参数保存至二维数据集,然后用 xf2 处理二维数据,再通过 split2D 提取这 46 个切片(弹出窗口中的进一步输入:r – 46 – 11)。
- 使用琼脂糖参考样品获取的数据重复相同的步骤,对于反转恢复实验,提取第24层切片用于相位校正,并使用 split2D(r – 24 – 11)。
- 使用提供的 Matlab 代码拟合采集到的数据。遵循脚本中的具体说明。
- 首先对琼脂糖参考样品进行拟合分析,以获得无凝聚物存在时的背景参数。 读取CONDENSE_MT数据 代码首先读取已处理的核磁共振(NMR)数据,并对由 split2D 命令生成的 1D 谱图切片中的水共振信号进行积分(补充图3B).
- 分别设置积分边界;将在 Matlab 中绘制参考的一维谱图以评估积分边界(补充图3C)。该代码将进一步对数据进行归一化处理,并将水信号的归一化积分值作为照射偏移量和功率的函数,拟合到 CONDENSE-MT 模型20。该 读取CONDENSE_MT数据 将把归一化积分值存储在变量中 整体水真实全貌,然后将其用于后续拟合。
- 测定 R1 在拟合CONDENSE-MT数据之前,测量水在琼脂糖或凝聚相存在下的弛豫速率。
注意:水反转恢复实验的拟合可在第一部分中完成 CONDENSE-MT_full Matlab 脚本(或 CONDENSE_MT_referenceMTpool (若为琼脂糖参考数据,则使用相应脚本)。可输入实验的文件名和路径,以及实验编号,以运行该实验 反转恢复 Matlab 脚本补充图 4A,第1节)。如有需要,可在该脚本中调整一维切片的数量及积分边界;后者取决于在TopSpin中使用的处理参数。本节将确定水的R1弛豫速率,并将其存储于 P.R1w 变量,用于后续拟合 CONDENSE-MT 数据。 - 对于琼脂糖数据,使用归一化积分值直接进行拟合,采用 CONDENSE_MT_referenceMTpool 脚本(调用的) 功能_1MT 功能。
- 用于凝聚体定量时,将琼脂糖的拟合参数作为输入,对凝聚样品上获取的数据进行全局拟合补充图 4A)。这将使琼脂糖网状结构的物理特性在拟合过程中保持为恒定值,从而能够量化由凝聚物介导的、嵌入琼脂糖网状结构中的凝聚物所产生的额外效应(图2E).
- 使用以下方法进行凝聚物定量分析 CONDENSE-MT_full 脚本,该脚本调用 功能_2MT Matlab函数。计算优化的起始参数通过fit0给出补充图4B)。拟合参数的不确定性将通过雅可比矩阵计算,进而推导出方差-协方差矩阵(补充图 4B).
- 通过拟合偏差评估拟合质量,该偏差类似于模型预测与实验数据之间的残差偏差。为进一步进行质量控制,将拟合结果与实验数据一同绘图显示。补充图 4C).
结果
本文所述的LLPS REDIFINE方案应用于FUS蛋白的N端结构域(NTD)。在常温下,FUS NTD在微摩尔浓度条件下即可发生相分离19,21。该样品在pH 7.5条件下,以200 µM的浓度溶于含有200 mM KCl的30 mM HEPES缓冲液中,并添加0.5%普通琼脂糖。相分离发生后,FUS NTD在凝聚相中仍可被清晰观察到(图1A、B)。这使其成为研究LLPS REDIFINE的理想候选对象。通常,大多数易于发生液-液相分离(LLPS)的蛋白质含有较长的内在无序区域,这些区域在凝聚相中通常仍保持可观测性;然而,在结构更为有序的蛋白质中,情况则有所不同。
REDIFINE 拟合(图 1D 和 图 3A、B)揭示了该 FUS NTD 样品的多个独特参数。具体而言,它确定了稀相和浓相中的扩散系数(Ddil 和 Dcond)、浓相中蛋白质的占比(νcond)、液滴的平均尺寸 R,以及相间通透性 p。液滴尺寸和通透性共同定义了从浓相到稀相的相间交换速率 kcd=3p/R,使我们能够获得有关交换动力学的信息19。
这些结果可以通过不同的方式可视化(图3B)。使用蛛网图,可以比较不同条件或样本之间的结果。另一方面,也可以通过图示方式在模型中表示 REDIFINE 参数,以最有效地实现可视化。需要注意的是,REDIFINE 仅需一个样本,即可在数小时内无标记地提供所有这些结果。
由于FUS NTD在凝聚相中的核磁共振信号仍可检测(图3C),因此很可能因缺乏弛豫对比而无法应用CONDENSE-MT方法。我们对FUS NTD记录了CONDENSE-MT数据集,结果确实未观察到琼脂糖参照样品与FUS NTD双相样品之间在磁化转移谱型上的差异(图3C),这使得CONDENSE-MT方法不适用于该特定的FUS NTD样品。
然而,CONDENSE-MT 能够对重复序列扩增 RNA 液滴进行动态表征(图 3C,D)20。需要注意的是,尽管重复序列扩增 RNA 液滴的信号在常规核磁共振(NMR)中无法观测(图 3C),但 CONDENSE-MT 仍可提供多个独特参数,用于表征凝聚相中的 RNA(图 3D)。这些参数包括液滴与体相水之间的质子交换动力学(kcondensate,H2O 和 kH2O, condensate)、液滴的 T2 弛豫速率(T2,condensate)——反映生物分子在凝聚过程中动态受阻的程度,以及体相水的表观 R2 速率(R2,water)。最后一个参数是体相稀释水的翻滚速率与慢速翻滚的凝聚态水的速率的线性组合。较高的 R2,water 值表明液滴中水的占比更高,从而提高了整体水的表观 R2 速率20(图 2E 和 图 3D)。
数据与代码可用性
LLPS REDIFINE 的原始数据和处理代码可在 Zenodo 仓库中获取:https://doi.org/10.5281/zenodo.15228787。CONDENSE-MT 的原始数据和处理代码已存入 Zenodo 仓库 https://doi.org/10.5281/zenodo.15789697。数据处理需要使用 MATLAB。这些代码也包含在本文中(补充代码文件)。
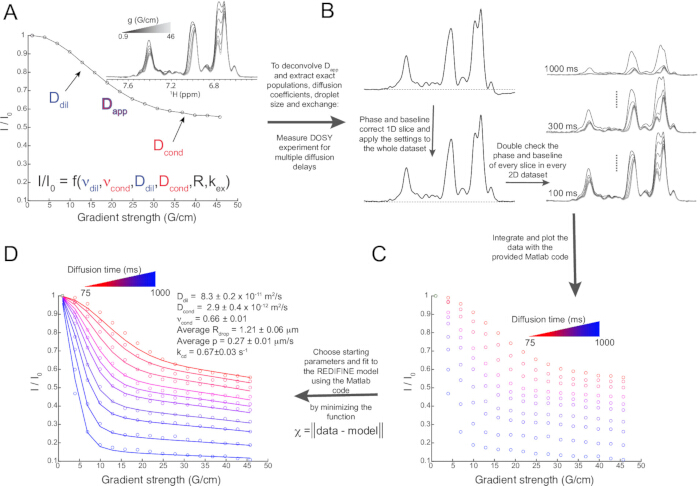
图1:REDIFINE 工作流程。(A) 在浓缩样品中,扩散测量产生复杂的双相扩散衰减曲线。所得衰减曲线包含去卷积参数,用于描述浓缩相和稀释相中各组分的扩散系数、组分比例、液滴尺寸以及相间交换速率。(B) 为了解析这些独立参数,需要通过改变梯度强度以及扩散延迟时间,记录一个伪三维数据集。对于定量分析而言,至关重要的是,这些测量中得到的每一个数据切片都必须经过正确的相位校正和基线校正。(C) 在检查所测得和处理后的数据质量之后,将这些一维切片数据输入 MATLAB 代码进行分析和最终绘图。(D) 随后,数据由非线性规划求解器进行拟合。图中展示了对双相 FUS NTD 样品的拟合过程及所得参数。请点击此处查看该图的放大版本。
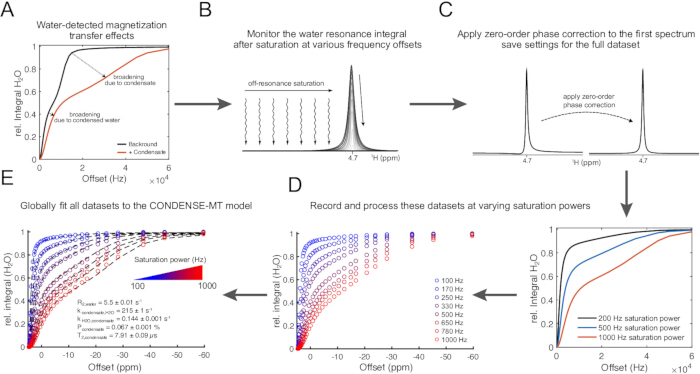
图 2:CONDENSE-MT 实验流程(A) 在水共振信号上观察到独特的 CONDENSE-MT 谱型,显示了由于凝聚态生物分子和水的存在所导致的谱线展宽。(B)在每个照射偏置频率下均检测水信号。(C)为实现定量分析,所有谱图必须正确相位校正。(D)在不同照射偏置频率下采集水共振信号后,实验需在不同照射功率下重复进行,从而获得水信号相对强度随照射偏置频率和照射功率变化的数据集(E)。随后使用非线性规划求解器对数据进行拟合。拟合过程及所得参数以 31xCAG RNA 双相样品为例进行说明。请点击此处查看该图的放大版本。
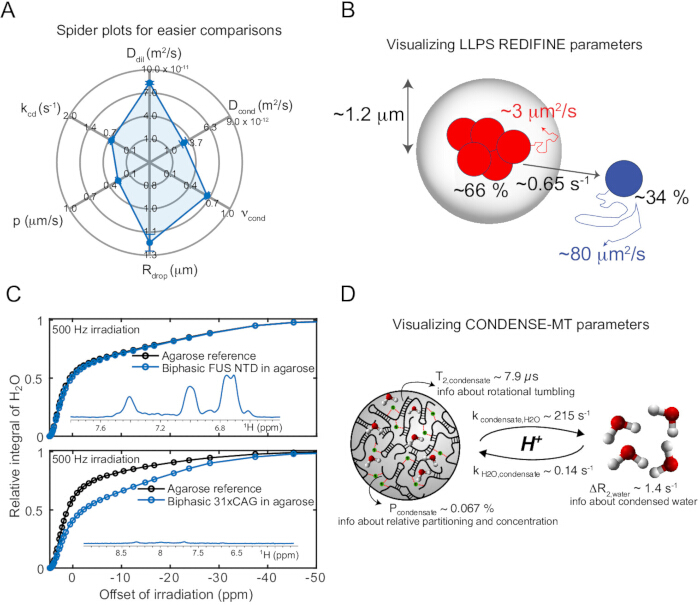
图 3:REDIFINE 与 CONDENSE-MT 结果展示。(A)REDIFINE 参数的蛛网图表示,用于不同样本或条件间的比较分析。(B)示意图模型,展示由 REDIFINE 获得的参数,包括扩散系数、液滴半径、分配系数及相间交换速率。(C)在 500 Hz 激发条件下,琼脂糖参考物与双相 FUS NTD 在琼脂糖中的 CONDENSE-MT 曲线比较。
(D)对含 31xCAG 重复扩增 RNA 液滴的 CONDENSE-MT 分析,显示参数提取及与液滴相关的磁化转移效应的可视化结果。请点击此处查看该图的放大版本。
补充图1:REDIFINE实验装置。(A)在制备双相凝聚样品后,FUS蛋白的N端结构域仍可被观测到,可观察到强烈的酰胺/氨基和芳香族质子信号。(B)扩散DOSY实验中观察到的信号衰减表明,稀相蛋白群体衰减较快,而凝聚相中的蛋白衰减较慢。请点击此处下载该文件。
补充图2:REDIFINE处理流程。(A)用于REDIFINE拟合的Matlab代码,其中高亮参数为需要输入的具体值。插图展示了如何选择积分区域。(B)拟合函数的最小化过程及相应结果。请点击此处下载该文件。
补充图3:CONDENSE-MT 实验设置。 (A)进行 CONDENSE-MT 分析所需的核磁共振(NMR)实验概览,包括水的反转恢复实验(实验编号5)以及在不同照射功率下进行的 CONDENSE-MT 实验(实验编号11–18)。(B)、(C)用于读取和积分 CONDENSE-MT 数据集水的一维谱的 Matlab 脚本概览。CONDENSE-MT 实验被标记为 main 至 main8。积分边界以 water_left 和 water_right 形式输入。请点击此处下载该文件。
补充图4:CONDENSE-MT数据处理。(A)CONDENSE-MT拟合脚本的第一部分,包含水的反转恢复拟合(第1部分)以及先前确定的琼脂糖背景参数的输入。(B)CONDENSE-MT数据集的拟合及参数不确定性分析。拟合的初始参数可在fit0中设置。(C)CONDENSE-MT拟合结果的绘图部分。请点击此处下载该文件。
补充代码文件:用于 REDIFINE 和 CONDENSE-MT 分析的 MATLAB 脚本。Bruker Topspin 代码用于设置 CONDENSE-MT 实验,以及用于处理和拟合 REDIFINE 扩散数据集和 CONDENSE-MT 磁化转移数据集的MATLAB 脚本,包括数据积分、弛豫分析和全局模型拟合程序。运行这些脚本需要使用 MATLAB。请点击此处下载该文件。
讨论
本文介绍了无标记、基于核磁共振(NMR)的双相生物分子凝聚体表征的详细实验方案。这些方法包括两种新兴技术:LLPS REDIFINE,以及一种互补但正交的实验方法——CONDENSE-MT。尽管LLPS REDIFINE具有普遍适用性,但它依赖于生物分子的直接检测,并要求在相分离发生时产生可观察的信号以进行正确分析。虽然这一要求可能限制REDIFINE的应用范围,但大多数凝聚体含有具有内在无序区域的蛋白质,这些区域通常可通过NMR检测到。特别是对于蛋白质:RNA和仅含RNA的凝聚体,生物分子在凝聚相中的信号在相分离后会显著展宽,超出检测极限。如果分子向凝聚相的分配系数较高,则常规NMR几乎无法观测到任何信号。CONDENSE-MT通过以水为观测对象的技术克服了这一检测限制,其原理依赖于稀溶液相与凝聚相中分子物种在弛豫特性上存在显著差异。
正确的样品制备对于成功应用 REDIFINE 和 CONDENSE-MT 两种方法至关重要。因此,在将琼脂糖转移至混合物之前,必须确保其完全熔化,以避免转移过程中产生大量气泡,并提供足够的材料,以可靠地填充核磁共振(NMR)管;对于倾向于初始附着在玻璃管壁上的两相混合物而言,这一点尤为重要。在 CONDENSE-MT 实验中,可重复地转移特定体积的琼脂糖尤为关键,因为琼脂糖背景信号将被单独定量。如果生物分子在浓缩相与稀释相之间的分配严重偏倚,或相间交换速率极慢或极快,则 REDIFINE 或 CONDENSE-MT 效应可能无法显现,或信号过弱而难以进行可靠定量,这可能是这些技术的一个主要局限性。然而在此情况下,调节温度可能有所帮助,因为温度是分子分配行为和化学交换速率的强效调控因素。数据采集完成后,通常可通过迭代方式获得最优拟合结果,即在计算优化过程中,将初始拟合或上一轮拟合所得的最佳参数作为下一轮拟合的输入值进行重复优化。
对于能够产生显著 REDIFINE 和 CONDENSE-MT 效应的体系,这些实验可提供无标记的分子分配、交换速率及分子动力学信息,而这些信息通过其他无标记方法难以获得。此外,基于核磁共振(NMR)的方法通常具有非侵入性,可对样品进行多次分析或长期保存,从而实现对凝聚体性质随时间变化的监测。这一点在研究病理性凝聚体成熟或纤维化过程时尤为重要,因为这些过程在极长时间尺度下很难通过其他互补方法进行研究。
鉴于无膜细胞器通常是具有复杂结构的多组分组装体,该技术未来的应用将包括检测和表征日益复杂的多组分凝聚体模型系统,以及通过细胞内核磁共振(in-cell NMR)在细胞环境中对凝聚体进行分析。然而,这需要将REDIFINE或CONDENSE-MT方法适配于此类复杂系统,目前相关研究工作正在进行中。
披露
作者声明无任何利益冲突。
致谢
本工作获得了瑞士国家科学基金会(SNSF)资助项目 310030-215555(F.H.-T.A.)、4078P0_198253(F.H.-T.A.)、CRSII5_205922(F.H.-T.A.)、205321_204920(F.H.-T.A.)以及国家能力研究中心(NCCR)RNA与疾病项目 51NF40-182880(F.H.-T.A.)的支持。
材料
| 姓名 | 公司 | 目录编号 | 评论 |
|---|---|---|---|
| 700 兆赫 Avance NEO 核磁共振波谱仪 | Bruker Biospin | https://www.bruker.com/en.html | 数据在 700 兆赫核磁共振波谱仪上采集。 |
| Topspin | Bruekr Biospin | https://www.bruker.com/en.html | 使用该软件处理数据。 |
| FUS NTD 蛋白 | N/A | 该蛋白由本实验室表达并纯化 | |
| 31xCAG RNA | N/A | RNA 由本实验室合成并纯化 | |
| MATLAB | MathWorks | https://www.mathworks.com/products/matlab.html | 使用该软件进行数据处理与可视化。 |
参考文献
- Banani, S. F., Lee, H. O., Hyman, A. A., Rosen, M. K. Biomolecular condensates: organizers of cellular biochemistry. Nat. Rev. Mol. Cell Biol. 18 (5), 285-298 (2017).
- Alberti, S. Phase separation in biology. Curr. Biol. 27, R1097-R1102 (2017).
- Mehta, S., Zhang, J. Liquid–liquid phase separation drives cellular function and dysfunction in cancer. Nat. Rev. Cancer. 22 (4), 239-252 (2022).
- Boeynaems, S., et al. Protein phase separation: a new phase in cell biology. Trends Cell Biol. 28 (6), 420-435 (2018).
- Mitrea, D. M., Kriwacki, R. W. Phase separation in biology; functional organization of a higher order. Cell Commun. Signal. 14 (1), 1(2016).
- Brangwynne, C. P., Mitchison, T. J., Hyman, A. A. Active liquid-like behavior of nucleoli determines their size and shape in Xenopus laevis oocytes. Proc. Natl. Acad. Sci. U. S. A. 108 (11), 4334-4339 (2011).
- Borcherds, W., Bremer, A., Borgia, M. B., Mittag, T. How do intrinsically disordered protein regions encode a driving force for liquid–liquid phase separation. Curr. Opin. Struct. Biol. 67, 41-50 (2021).
- Langdon, E. M., Gladfelter, A. S. A new lens for RNA localization: liquid-liquid phase separation. Annu. Rev. Microbiol. 72 (1), 255-271 (2018).
- Perdikari, T. M., et al. SARS-CoV-2 nucleocapsid protein phase-separates with RNA and with human hnRNPs. EMBO J. 39 (24), e106478(2020).
- Sola, I., et al. The polypyrimidine tract-binding protein affects coronavirus RNA accumulation levels and relocalizes viral RNAs to novel cytoplasmic domains different from replication-transcription sites. J. Virol. 85 (10), 5136-5149 (2011).
- Murthy, A. C., et al. Molecular interactions underlying liquid–liquid phase separation of the FUS low-complexity domain. Nat. Struct. Mol. Biol. 26 (7), 637-648 (2019).
- Yuwen, T., Brady, J. P., Kay, L. E. Probing conformational exchange in weakly interacting, slowly exchanging protein systems via off-resonance R1ρ experiments: application to studies of protein phase separation. J. Am. Chem. Soc. 140 (6), 2115-2126 (2018).
- Patel, A., et al. A liquid-to-solid phase transition of the ALS protein FUS accelerated by disease mutation. Cell. 162 (5), 1066-1077 (2015).
- Jain, A., Vale, R. D. RNA phase transitions in repeat expansion disorders. Nature. 546 (7657), 243-247 (2017).
- Wadsworth, G. M., et al. RNAs undergo phase transitions with lower critical solution temperatures. Nat. Chem. 15 (12), 1693-1704 (2023).
- Alberti, S., Gladfelter, A., Mittag, T. Considerations and challenges in studying liquid–liquid phase separation and biomolecular condensates. Cell. 176 (3), 419-434 (2019).
- Dörner, K., et al. Fluorescent protein and peptide tags alter condensate formation and dynamics in vivo and in vitro. EMBO Rep. 27, 89-121 (2026).
- Hughes, L. D., Rawle, R. J., Boxer, S. G. Choose your label wisely: water-soluble fluorophores often interact with lipid bilayers. PLoS One. 9 (2), e87649(2014).
- Novakovic, M., et al. LLPS REDIFINE allows the biophysical characterization of multicomponent condensates without tags or labels. Nat. Commun. 16 (1), 4628(2025).
- Schmoll, J., Novakovic, M., Allain, F. H. T. Water-detected NMR allows dynamic observations of repeat-expansion RNA condensates. Nat. Chem. 17 (11), 1785-1794 (2025).
- Emmanouilidis, L., et al. NMR and EPR reveal a compaction of the RNA-binding protein FUS upon droplet formation. Nat. Chem. Biol. 17 (5), 608-614 (2021).
重印与许可
