Die Durchflusszytometrie ist ein leistungsstarkes Werkzeug, das die Isolierung und Untersuchung spezifischer Zellpopulationen ermöglicht. Dieses Protokoll beschreibt die Schritte zur Isolierung von LacZ-exprimierenden Zellen aus cochleären Geweben neonataler transgener Mäuse. Dissociierte cochleäre Zellen wurden mithilfe fluoreszenzmarkierter Substrate der β-Galactosidase vor der Trennung mittels Durchflusszytometrie markiert.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Isolating LacZ-exprimierenden Zellen aus Maus Innenohrgeweben mittels Durchflusszytometrie
In diesem Artikel
Zusammenfassung
Zusammenfassung
Die Isolierung spezifischer Zelltypen ermöglicht die Analyse seltener Zellpopulationen wie Stamm- oder Vorläuferzellen. Ein solcher Ansatz zur Untersuchung des Innenohrgewebes stellt aufgrund der geringen Anzahl der Zellen von Interesse und der wenigen transgener Reporter-Mausmodelle eine besondere Herausforderung dar. Hier beschreiben wir ein Protokoll, bei dem fluoreszenzmarkierte Sonden verwendet werden, um LacZ-positive Zellen aus den cochleären Geweben neugeborener Mäuse gezielt zu markieren.
Die häufigste Ursache für eine sensorineurale Schwerhörigkeit ist die irreversible Schädigung und der Verlust cochleärer Sinneshaarsinneszellen, die erforderlich sind, um Schallwellen in neuronale Impulse umzuwandeln. Neuere Erkenntnisse deuten darauf hin, dass die auditorischen und vestibulären Organe der Maus Stamm- bzw. Vorläuferzellen enthalten, die regeneratives Potenzial besitzen könnten1,2. Diese Befunde erfordern weitere Untersuchungen, einschließlich der Identifizierung spezifischer Zelltypen mit Eigenschaften von Stamm- oder Vorläuferzellen. Der Wnt-Signalweg hat sich als entscheidend für die Aufrechterhaltung von Populationen mit Stamm- bzw. Vorläuferzellcharakter in mehreren Organsystemen erwiesen3–7. Kürzlich haben wir Wnt-reaktive, Axin2-exprimierende Zellen in der neugeborenen Cochlea identifiziert, deren Funktion jedoch weitgehend unbekannt ist8.
Um das Verhalten dieser Wnt-reaktiven Zellen in vitro besser zu verstehen, haben wir eine Methode zur Isolierung von Axin2-exprimierenden Zellen aus den Cochleae von Axin2-LacZ-Reporter-Mäusen9 entwickelt. Mithilfe der Durchflusszytometrie zur Isolierung von Axin2-LacZ-positiven Zellen aus neonatalen Cochleae können wir anschließend eine Vielzahl von Experimenten an lebenden Zellen durchführen, um ihr Verhalten als Stamm- bzw. Vorläuferzellen zu untersuchen. Hier beschreiben wir detailliert die Schritte zur Mikrodissektion der neonatalen Cochlea, zur Dissoziation dieses Gewebes, zur Markierung der LacZ-positiven Zellen mittels eines fluorogenen Substrats sowie zur Zellsortierung. Techniken zur Dissoziation der Cochlea in Einzelzellen und zur Isolierung cochleärer Zellen mittels Durchflusszytometrie wurden bereits beschrieben2,10–12. Wir haben diese Techniken modifiziert, um einen neuartigen Protokollablauf zur Isolierung von LacZ-exprimierenden Zellen aus der neonatalen Cochlea zu etablieren.
Protokoll
1. Mikrodissektion der Cochlea
- Bereiten Sie das Dissektionsmikroskop unter der Haube vor, indem Sie die Oberflächen mit 70 %igem Ethanol abwischen und Eisblöcke bereitstellen.
- Bereiten Sie 10–15 35-mm-Petri-Schalen unter sterilen Bedingungen vor und füllen Sie diese zur Hälfte (~2 ml) mit steriler Hank’s Balanced Salt Solution mit Calcium (HBSS).
- Bereiten Sie zwei 35-mm-Petri-Schalen unter sterilen Bedingungen vor und füllen Sie diese zur Hälfte (~2 ml) mit steriler 1x Phosphat-gepufferter Salzlösung (PBS).
- Sterilisieren Sie die Mikrozange in einem 50-ml-kegelförmigen Falcon-Röhrchen mit 70 %igem Ethanol.
- Verwenden Sie in einem separaten Raum außerhalb der sterilen Haube Iris-Scheren, um 12–15 neugeborene (P) 0–3 Tage alte Axin2LacZ/+ Reporter-Mäuse zu enthaupten, und legen Sie die Köpfe auf eine 60-mm-Petri-Schale auf einen Eisblock.
- Entfernen Sie mit #5 Dumont-Zangen und Iris-Scheren das Unterkiefer- und Zungenstück und schneiden Sie durch die Schädelbasis auf Höhe des Gaumens.
- Entfernen Sie die darüberliegende Haut der Calvaria und durchtrennen Sie die Schädelbasis, indem Sie die Schere am unteren Teil des Foramen magnum ansetzen und bis zur Mitte des Gaumens schneiden.
- Führen Sie einen weiteren Schnitt mit der Iris-Schere von der Schnittkante des Gaumens bis zur oberen Seite der Calvaria auf beiden Seiten durch, wobei darauf zu achten ist, die otische Kapsel nicht zu beschädigen.
- Schließen Sie die Isolierung des Felsenbeins ab, indem Sie zwei 45-Grad-schräge Schnitte ausführend, die am oberen Teil des Foramen magnum beginnen und bis zum koronalen Schnitt am harten Gaumen reichen.
- Legen Sie die isolierten Felsenbeine in 35-mm-Petri-Schalen mit HBSS auf einen Eisblock.
- Sammeln Sie Felsenbeine von etwa 12–15 getöteten Tieren, insgesamt 24–30 Felsenbeine.
- Bringen Sie die Petri-Schale mit den isolierten Felsenbeinen in die zuvor vorbereitete sterile Dissektionshaube (1.1).
- Überführen Sie jeweils vier Felsenbeine in jede vorbereitete 35-mm-Petri-Schale mit HBSS (1.2) und stellen Sie sie auf einen Eisblock.
- Beginnen Sie die Mikrodissektion, indem Sie mit zwei #55-Zangen vorsichtig die Hirnrinde, den Hirnstamm und das Kleinhirn am Felsenbein über der otischen Kapsel entfernen.
- Ohne die otische Kapsel zu entfernen, entfernen Sie vorsichtig Teile der Cochleakapsel, beginnend am Eintritt des Nervus vestibulocochlearis in die otische Kapsel.
- Nach Freilegung der Cochleabasis ziehen Sie vorsichtig die Cochlea samt umgebendem Gewebe heraus. Entfernen Sie verbleibende Spiralganglien und die Stria vascularis beginnend an der Basis.
- Überführen Sie die Cochlea in eine 35-mm-Petri-Schale mit PBS auf einem Eisblock.
- Um eine optimale Gewebeviabilität zu gewährleisten, sollte die gesamte Dissektionsdauer unter 60 min liegen.
- Wiederholen Sie die oben genannten Schritte für 3–5 Wildtyp (WT) P0–P3-Mäuse als Kontrollen für die Axin2-LacZ-Mäuse.
2. Zell-Dissociation (modifiziert aus zuvor beschriebenen Methoden)2,10
- Platzieren Sie 50 μl sterile PBS in der Mitte einer Vertiefung einer 6-Loch-Kulturplatte ohne Beschichtung.
- Überführen Sie bis zu 20 Axin2LacZ/+ Cochleae in jeden 50-μl-Tropfen PBS. Für mehr als 20 Cochleae sollte ein neuer 50-μl-Tropfen PBS verwendet werden.
- Erwärmen Sie 50-μl-Aliquote von 0,125 % Trypsin etwa 2 Minuten lang im 37 °C-Wasserbad vor.
- Geben Sie 50 μl vorgewärmtes 0,125 % Trypsin zu der PBS mit den Cochleae hinzu.
- Stellen Sie die 6-Loch-Platte 8 Minuten lang bei 37 °C, wobei darauf zu achten ist, die Platte nicht zu schütteln.
- Um die Trypsinisierung zu beenden, geben Sie 50 μl Sojabohnen-Trypsininhibitor zu jedem 100-μl-Tropfen hinzu.
- Geben Sie zusätzlich 50 μl Vollmedium (FM) (IGF-1, EGF, bFGF, HS, Ampicillin in DMEM/F12)2 hinzu.
- Homogenisieren Sie die Zellen vorsichtig 80-mal durch Auf- und Abpipettieren mit einer 300-μl-Stumpfspitze und einem P200-Pipettiergerät, das auf 125 μl eingestellt ist, wobei darauf zu achten ist, keine Blasen zu erzeugen.
- Nach der Homogenisierung jedes Tropfens geben Sie zusätzlich 200 μl FM zu jeder Vertiefung hinzu.
- Lassen Sie die Zellen durch einen blauen 40-μm-Falcon-Zellfilter in eine neue Vertiefung laufen.
- Überführen Sie die Zellen in Standard-Falcon-FACS-Röhrchen (etwa 300 μl verbleiben nach Homogenisierung und Filtration).
- Teilen Sie die Zellen aus Wildtyp-Cochleae auf drei Röhrchen auf, wobei jeweils 100 μl mit 300 μl FM verdünnt werden. Ein Röhrchen dient als Blankokontrolle, ein weiteres wird nur mit Propidiumiodid (PI, 1 μg/ml) gefärbt (nicht in diesem Schritt hinzufügen), während das letzte mit 3-Carboxyumbelliferyl-β-D-galactopyranosid (CUG, siehe 2.15) gefärbt wird, um die Hintergrundfluoreszenz zu detektieren.
- Geben Sie 400 μl dissoziierte Zellen aus Axin2-LacZ-Cochleae in jedes FACS-Röhrchen. Als CUG-allein-Kontrolle verdünnen Sie 10 μl Zellen in 390 μl FM (siehe Röhrchen F in Schritt 2.15). Bringen Sie das Volumen der verbleibenden Röhrchen auf 400 μl.
- Incubieren Sie die Zellen 10 Minuten lang in einem befeuchteten 37 °C-Inkubator.
- Bereiten Sie die CUG-Lösung vor:
- Bereiten Sie für jedes FACS-Röhrchen, das gefärbt werden soll, jeweils 200 μl CUG vor.
- Verdünnen Sie CUG in FM im Verhältnis 1:50 in einer dunklen Abzugshaube mit minimalem Lichteinfall.
- Erwärmen Sie die verdünnte CUG-Lösung 3–5 Minuten lang bei 37 °C vor.
- Geben Sie anschließend 200 μl verdünnte CUG-Lösung in jedes entsprechende FACS-Röhrchen. Für Röhrchen, die nicht mit CUG behandelt werden sollen, geben Sie nur FM hinzu (siehe 2.15).
- Zu diesem Zeitpunkt sollten fünf Kategorien von Röhrchen mit folgenden Inhalten vorliegen (PI in diesem Schritt noch nicht hinzufügen):
- Wildtyp – ohne CUG oder PI (für Kompensation, siehe Schritt 3.5–6)
- Wildtyp – nur mit PI (für Kompensation)
- Wildtyp – mit CUG und PI (als Kontrolle gegenüber Axin2-LacZ-Zellen)
- Axin2-LacZ – nur mit CUG (für Kompensation)
- Axin2-LacZ – mit CUG und PI (für die eigentliche Zellsortierung)
- Axin2-LacZ – mit CUG und PI (für die Ereignisanalyse)
- Schützen Sie alle Röhrchen vor Licht und inkubieren Sie sie 25 Minuten lang in einem befeuchteten 37 °C-Inkubator.
- Bereiten Sie eine frische HEPES + Fötales Rinderserum (FBS)-Lösung zur Reaktionsunterbrechung nach der Inkubation vor:
- Verdünnen Sie 400 μl frisch aufgetauten FBS in 10 ml sterilem 10 mM HEPES (in PBS) in einem 15-ml-Falcon-Röhrchen.
- Stellen Sie das Röhrchen bis zum Abschluss von Schritt 2.16 auf Eis.
- Geben Sie 1,8 ml eiskalte HEPES-Lösung unter steriler Bedingung in einem abgedunkelten Abzug zu jedem FACS-Röhrchen, um den Lichteinfall zu minimieren.
- Zentrifugieren Sie die Zellen 5 Minuten lang bei 1200 U/min.
- Entfernen Sie das Überstand und resuspendieren Sie die Zellen in 300 μl FM; vereinigen Sie alle Aliquote für die Sortierprobe (Axin2-LacZ, gefärbt mit CUG und PI).
- Geben Sie PI zu jedem Röhrchen, um eine Endkonzentration von 1 μg/ml zu erreichen.
- Stellen Sie die Zellen auf Eis und schützen Sie sie vor Licht.
3. Durchflusszytometrie
- Wir verwenden einen BD Aria II, der mit 488-nm-, 633-nm- und 407-nm-Lasern ausgestattet ist. Die Detektion von CUG erfolgte mittels des 407-nm-Violett-Lasers und die von PI mittels des 488-nm-Blau-Lasers am Stanford Shared FACS Facility.
- Ein geschulter Bediener eines Durchflusszytometers ist erforderlich. Fahren Sie mit dem nächsten Schritt fort, nachdem die Laser aufgewärmt, die Detektoren des Zytometers gemäß den Herstelleranweisungen kalibriert und die optimalen Sortierparameter eingestellt wurden. Nach unseren Erfahrungen ermöglicht die Verwendung einer 100-µm-Düse eine optimale Zellviabilität für nachfolgende Experimente.
- Folgende Parameter wurden verwendet: Schwellenwert bei 5.000 Ereignissen, Flussrate unter 3.000 Ereignissen/Sekunde, Vorwärtsstreuung (FSC) bei 125 Volt und Seitwärtsstreuung (SSC) bei 250 Volt, PE-Cy5-Kanal für PI und Cascade Blue für CUG.
- Spülen Sie die Zytometerkammer nacheinander jeweils zweimal mit 70 %igem Ethanol und PBS.
- Beginnen Sie die Analyse mit nicht angefärbten, Wildtyp-Zellen (Röhrchen A in Schritt 2.15). Sammeln Sie 1.000 Ereignisse, um die Zellverteilung im FSC- versus SSC-Diagramm zu bestimmen. Falls die Streuung nicht gewünscht ist, passen Sie die FSC- und SSC-Parameter entsprechend an.
- Führen Sie die Kompensation mit nicht angefärbten WT-Zellen (Röhrchen A), mit PI angefärbten WT-Zellen (Röhrchen B) und mit CUG angefärbten Axin2-LacZ-Zellen (Röhrchen D) durch. Die Kompensation ermöglicht eine genauere Unterscheidung der Signale zwischen den verschiedenen Laserwellenlängen.
- Beginnen Sie die Analyse mit den mit PI und CUG angefärbten Wildtyp-Zellen (Röhrchen C) und legen Sie die Gating-Parameter fest für:
- Ausschluss von Trübstoffen basierend auf dem FSC- versus SSC-Diagramm.
- Ausschluss von Doubletts und Zellaggregaten mithilfe des FSC-Höhe- versus FSC-Fläche-Diagramms.
- Ausschluss von toten Zellen basierend auf dem FSC-Fläche- versus PE-Cy5-Fläche-Diagramm.
- Erstellen Sie ein Diagramm von FSC-Fläche versus Cascade Blue-Fläche mit beliebiger Gating-Platzierung.
- Analysieren Sie anschließend 10.000 Ereignisse aus dem Sortierprobenröhrchen, das Axin2-LacZ-Zellen enthält, die mit PI und CUG angefärbt wurden (Röhrchen F).
- Alle mit Wildtyp-Zellen erstellten Gates sollten hier angewendet werden.
- Erstellen Sie anhand der Diagramme der Wildtyp-Zellen ein Gate für Cascade Blue-hohe Zellen, das weniger als 1 % der Gesamtanzahl der Ereignisse umfasst.
- Dieses gleiche Gate für Cascade Blue-hohe Zellen umfasst nun etwa 15–20 % der Zellen in der Axin2-LacZ-Probe, wodurch diese als Axin2-hohe Zellen definiert sind.
- Erstellen Sie anhand des Analyse-Diagramms der Axin2-LacZ-Zellen ein Gate für die am wenigsten fluorogenen 15–20 % der Zellen, im Folgenden als Axin2-niedrige Zellen bezeichnet.
- Sortieren Sie basierend auf der oben beschriebenen Gating-Strategie die Zellen in FACS-Röhrchen, die 500 µl FM enthalten – ein Röhrchen für Axin2-hohe und ein weiteres für Axin2-niedrige Zellen. Stellen Sie sicher, dass sich die Sammelröhrchen während des Sortiervorgangs in einer auf 4 °C gekühlten Kammer befinden.
- Notieren Sie die Anzahl der Zellen, die vom Durchflusszytometer für jede Population gezählt wurden.
4. Repräsentative Ergebnisse (siehe Abbildung 2):
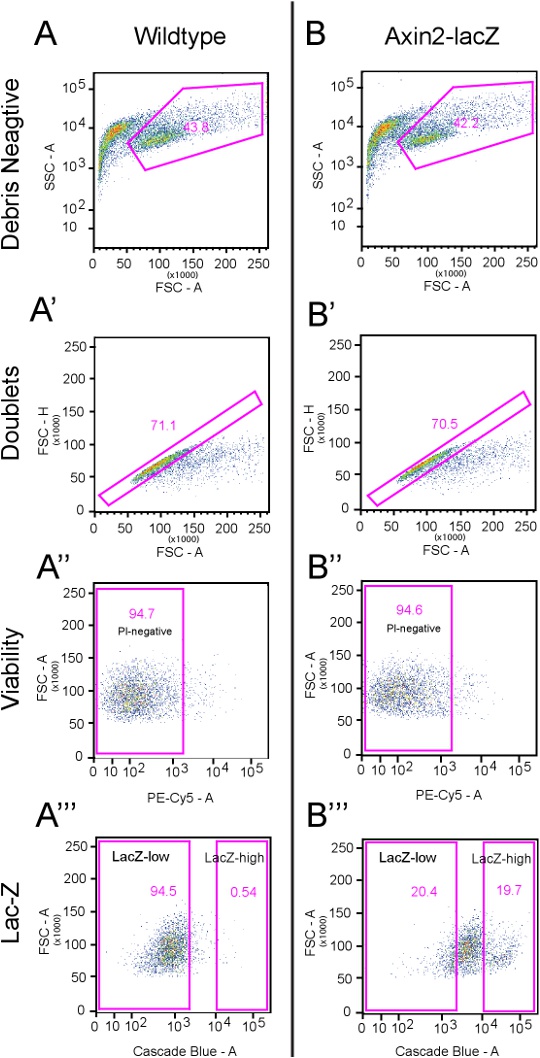
Mit dem oben beschriebenen Protokoll isolieren wir typischerweise 40–45 % zellfreier Präparate aus den Cochleae sowohl des Wildtyps als auch von Axin2LacZ/+ (Abbildungen 2A und B), wobei etwa 70 % davon frei von Doppelzellen sind (siehe Abbildungen 2A' und B'). Die meisten sortierten Zellen sind vital und haben kein PI aufgenommen (~95 %) (Abbildungen 2A'' und B''). Im Durchschnitt werden die oberen ~20 % der CUG-positiven Zellen als Axin2-LacZ-positive Zellen betrachtet (Abbildung 2B''') und entsprechen etwa 15.000 Axin2-LacZ-positiven Zellen pro 10–12 Tiere.
Die erneute Durchflusszytometrie-Analyse von Axin2-hoch-Zellen zeigte eine Reinheit von über 93 % im Cascade-Blau-Kanal. Um die Identität dieser Zellen weiter zu bestätigen, führten wir eine Immuncytologie nach dem Sortieren an sowohl Axin2-hoch- als auch Axin2-niedrig-Zellen mit Antikörpern gegen β-Galactosidase durch und fanden heraus, dass die Axin2-hoch-Zellen etwa 93,4 % β-Galactosidase-positive Zellen enthielten (mehr als 1.500 analysierte Zellen) und die Axin2-niedrig-Zellen etwa 4,8 % β-Galactosidase-positive Zellen enthielten.
Abbildungen und Tabellen:

Abbildung 1. Experimentelles Vorgehen. Die obige Abbildung zeigt die gesamte experimentelle Strategie und die verwendeten Techniken, wie im Protokollabschnitt beschrieben. Gehörschnecken von Wildtyp- und Axin2LacZ/+-Mäusen werden entnommen und in Einzelzellen dissoziiert, die anschließend mit CUG, einem fluoreszierenden Substrat für β-Galactosidase, behandelt wurden. Anschließend wurden Axin2-LacZ-hohe und -niedrige Zellen mittels Durchflusszytometrie getrennt. Klicken Sie hier, um eine vergrößerte Version dieses Bildes anzusehen.


Abbildung 2. Gating-Strategien. Diese Abbildung veranschaulicht die bei der Durchflusszytometrie verwendeten Gating-Strategien. A) Hier werden dissoziierte Zellen vom Wildtyp, die der gleichen Behandlung wie Axin2-LacZ-Zellen unterzogen wurden, anhand insgesamt 10.000 Ereignisse analysiert. Das erste Panel zeigt die Seitenstreufläche (SSC-A) gegenüber der Vorwärtstreufläche (FSC-A). Dabei ist eine deutliche Gruppe von Ereignissen deutlich größer als diejenigen, die näher an der y-Achse liegen. Diese Ereignisse werden als „Trümmer-negativ“ bezeichnet. Das nächste Gate, A', analysiert die „Trümmer-negativen“ Zellen aus Panel A, die 43,8 % der Gesamtanzahl der Ereignisse ausmachen (siehe Tabelle unten). In diesem Panel wird die Vorwärtstreuamplitude (FSC-H) gegenüber der FSC-A verwendet, um Doppelzellen auszuschließen. Ereignisse, die von der erwarteten linearen Natur des Diagramms abweichen, werden ausgeschlossen. Diese Aufbereitung führt typischerweise zu etwa 70 % der Ereignisse innerhalb des definierten Gates, die verbleibenden Zellen werden ausgeschlossen. Im Panel A'' wird Propidiumiodid (PI), detektiert über den PE-Cy5-Kanal, verwendet, um tote Zellen (5,3 %) zu markieren. Im nächsten Panel (A''') wird der Cascade-blue-Kanal verwendet, um das fluoreszierende Substrat CUG nachzuweisen. Hier umfassen die LacZ-hoch-Gates weniger als 1 % der Gesamtereignisse. B) Dissoziierte Zellen von Axin2-LacZ-Mäusen, die mit CUG und PI behandelt wurden, werden hier anhand insgesamt 10.000 Ereignisse analysiert. Die identischen Gates aus Panel A werden hier angewendet. B' zeigt, dass 29,5 % der Zellen als Doppelzellen ausgeschlossen werden, während B'' zeigt, dass 5,4 % nicht vital sind. Die anfänglichen Gates für LacZ-hoch- und -niedrig-Zellen werden mithilfe von Panel B''' festgelegt, wobei LacZ-hoch anfänglich auf 19,7 % und LacZ-niedrig auf 20,4 % festgelegt wird. Klicken Sie hier, um eine vergrößerte Version dieses Bildes anzusehen.
| Ereignisnummer | Prozentsatz | ||
| A | Wildtyp-Analyse | 10,000 | |
| A' | Trümmer-negativ | 4,381 | 43,80% |
| A'' | Doppelzelle-negativ | 3,116 | 71,10% |
| A''' | PI-negativ | 2,951 | 94,70% |
| LacZ-hoch | 16 | 0,54% | |
| LacZ-niedrig | 2,790 | 94,50% | |
| B | Axin2-LacZ-Analyse | 10,000 | |
| B' | Trümmer-negativ | 4,218 | 42,2% |
| B'' | Doppelzelle-negativ | 2,973 | 70,50% |
| B''' | PI-negativ | 2,813 | 94,6% |
| LacZ-hoch | 553 | 19,70% | |
| LacZ-niedrig | 573 | 20,40% |
Tabelle 1. Quantitative Analysen der Gating-Strategien in Abbildung 2.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Unabhängige Forschungsstudien haben eine begrenzte Regenerationskapazität in den neugeborenen Cochleae charakterisiert2,10,12,13. Mithilfe von GFP-Reporter-Mäusen und Durchflusszytometrie isolierten White und Kollegen spezifische cochleäre Stützzellen und fanden heraus, dass diese Eigenschaften von Vorläuferzellen aufweisen12.
Der kanonische Wnt-Weg wurde als Markierung für Stamm- bzw. Vorläuferzellpopulationen in mehreren Organsystemen nachgewiesen, darunter das Gehirn, ...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Keine Interessenkonflikte erklärt.
Danksagungen
Wir danken S. Heller, K. Oshima, R. Nusse und Y. Zeng für fruchtbare Diskussionen sowie C. Tang, A. Lee, E. Liaw und dem Personal der Stanford Shared FACS Facility für technische Unterstützung. Diese Arbeit wurde unterstützt durch ein Howard Hughes Medical Institute Medical Research Training Fellowship, das Stanford University Medical Scholars-Programm (beide an T.A.J.), ein Stanford University Dean's Fellowship (an R.C.), die American Otological Society, die Triological Society, den Percy Memorial Award, den Akiko Yamazaki und Jerry Yang Faculty Scholar Fund sowie durch NIDCD/NIH K08 DC011043 (alle an A.G.C.).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Petrischale, Polystyrol, steril Geriner Bio-one 35 x 10 mm | VWR international | 82050-540 | |
| BD Falcon Zellseiger, steril, BD Biosciences, blau, 40 μm | VWR international | 21008-949 | |
| Hanks’ Puffergelösung mit ausgewogenem Salzgehalt (HBSS). Lösung mit Calcium, Magnesium und ohne Phenolrot, steril | VWR international | 45000-456 | |
| Cellstar Zentrifugenröhrchen, Polypropylen, steril, Greiner Bio-One, 50 ml | VWR international | 82050-346 | |
| Cellstar Zentrifugenröhrchen, Polypropylen, steril, Greiner Bio-One, 15 ml | VWR international | 82050-278 | |
| B-27 Serumfreies Supplement (50x), flüssig | Invitrogen | 17504-044 | |
| N-2-Zusatz (100x), flüssig | Invitrogen | 17502-048 | |
| bFGF, humanes basisches Fibroblastenwachstumsfaktor | Sigma-Aldrich | F0291 | |
| IGF-1, insulinähnlicher Wachstumsfaktor-1 aus Maus | Sigma-Aldrich | I8779 | |
| EGF, humaner epidermaler Wachstumsfaktor | Sigma-Aldrich | E9644 | |
| Dulbecco’s Modifiziertes Eagle’s Medium/Ham’s F-12 50/50 Mix: 1X, mit L-Glutamin und 15 mM HEPES | VWR international | 45000-350 | |
| BD Falcon Rundbodenröhrchen, Einweg, Polystyrol, 12x75 | VWR international | 60819-295 | |
| Trypsin, 0,25 % (1X) mit EDTA 4Na, flüssig | Invitrogen | 25200-056 | |
| ep Dualfilter TIPS 300 µL, 960 TIPS | Eppendorf | 22491245 | |
| Trypsininhibitor, Sojabohne, gereinigt | Worthington Biochemical | LS003570 | |
| BD Falcon 40 µm Zellseihen | BD Biosciences | 21008-949 | |
| Mehrfach-Platten, Polystyrol, Greiner Bio-One, unbehandelte Platten, 6 Vertiefungen | VWR international | 82050-846 | |
| Marker-Gen-FACS Blue Nachweiskit für LacZ-beta-Galactosidase | Markergen-Technologien | M0255 |
Referenzen
- Li, H., Liu, H., Heller, S. Pluripotent stem cells from the adult mouse inner ear. Nat. Med.. 9, 1293-1299 (2003).
- Oshima, K. Differential distribution of stem cells in the auditory and vestibular organs of the inner ear. J. Assoc. Res. Otolaryngol. 8, 18-31 (2007).
- Barker, N. Identification of stem cells in small intestine and colon by marker gene Lgr5. Nature. 449, 1003-1007 (2007).
- Jaks, V. Lgr5 marks cycling, yet long-lived, hair follicle stem cells. Nat. Genet. 40, 1291-1299 (2008).
- Kalani, M. Y. Wnt-mediated self-renewal of neural stem/progenitor cells. Proc. Natl. Acad. Sci. U.S.A. 105, 16970-16975 (2008).
- Willert, K. Wnt proteins are lipid-modified and can act as stem cell growth factors. Nature. 423, 448-452 (2003).
- Zeng, Y. A., Nusse, R. Wnt proteins are self-renewal factors for mammary stem cells and promote their long-term expansion in culture. Cell Stem Cell. 6, 568-577 Forthcoming.
- Chai, R. Dynamic Expression of Lgr5, a Wnt Target Gene, in the Developing and Mature Mouse Cochlea. J. Assoc. Res. Otolaryngol. , Forthcoming.
- Lustig, B. Negative feedback loop of Wnt signaling through upregulation of conductin/axin2 in colorectal and liver tumors. Mol. Cell Biol. 22, 1184-1193 (2002).
- Diensthuber, M., Oshima, K., Heller, S. Stem/progenitor cells derived from the cochlear sensory epithelium give rise to spheres with distinct morphologies and features. J. Assoc. Res. Otolaryngol. 10, 173-190 (2009).
- Savary, E. Cochlear stem/progenitor cells from a postnatal cochlea respond to Jagged1 and demonstrate that notch signaling promotes sphere formation and sensory potential. Mech. Dev. 125, 674-686 (2008).
- White, P. M., Doetzlhofer, A., Lee, Y. S., Groves, A. K., Segil, N. Mammalian cochlear supporting cells can divide and trans-differentiate into hair cells. Nature. 441, 984-987 (2006).
- Zhang, Y. Isolation, growth and differentiation of hair cell progenitors from the newborn rat cochlear greater epithelial ridge. J. Neurosci. Methods. 164, 271-279 (2007).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
