Wir zeigen die grundlegende Technik zur molekularen konstruieren und zu entwickeln synthetischen Adeno-assoziierte virale (AAV) Vektoren für die Gentherapie durch DNA-Shuffling Familie. Darüber hinaus bieten wir allgemeine Richtlinien und repräsentative Beispiele für die Auswahl und Analyse der einzelnen chimären Kapside mit verbesserten Eigenschaften auf Ziel-Zellen in Kultur oder in der Maus.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Engineering and Evolution of Synthetic Adeno-assoziierte Virus (AAV) Vektoren für die Gentherapie über DNA-Familie Shuffling
* These authors contributed equally
In diesem Artikel
Zusammenfassung
Zusammenfassung
Adeno-assoziierte virale (AAV) Vektoren repräsentieren einige der stärksten und viel versprechende therapeutische Fahrzeuge für die menschliche Gen-Transfer aufgrund einer einzigartigen Kombination von positiven Eigenschaften ein. Dazu gehören die Apathogenität der zugrunde liegenden Wildtyp Viren und hochentwickelte Methoden zur Herstellung von hohem Titer, hoher Reinheit und klinisch-Klasse rekombinanten Vektoren 2. Ein weiterer besonderer Vorteil des AAV-Systems gegenüber anderen Viren ist die Verfügbarkeit von einer Vielzahl von natürlich vorkommenden Serotypen, die in wesentlichen Eigenschaften unterscheiden sich noch, lassen sich bequem als Vektoren mit Hilfe eines gemeinsamen Protokolls 1,2 konstruiert werden. Darüber hinaus wurden eine Reihe von Gruppen, einschließlich unserer eigenen kürzlich Strategien, um diese natürlichen Viren als Vorlagen für die Erstellung von synthetischen Vektoren, die entweder vereinen die Vorzüge von mehreren Input-Serotypen, oder durch die der Eigenschaften eines einzelnen isolieren verwenden ausgedacht. Die entsprechenden Technologien, um diese Ziele zu erreichen are Familie entweder DNA shuffling 3, dh Fragmentierung der verschiedenen AAV-Kapsid Gene durch ihre erneute Montage auf partielle Homologien (typischerweise> 80% für die meisten AAV-Serotypen) oder Peptid-Display 4,5, dh Einfügen von in der Regel sieben Aminosäuren in der Basis gefolgt eine freiliegende Schleife des viralen Kapsids wobei das Peptid im Idealfall vermittelt wieder Ausrichtung auf einen gewünschten Zelltyp. Für maximalen Erfolg, sind beide Methoden in einem High-Throughput-Mode, wobei die Protokolle werden hochskaliert, um Bibliotheken von rund einer Million verschiedene Varianten ergeben Kapsid angewendet. Jeder Klon wird dann aus einer einzigartigen Kombination von zahlreichen elterliche Viren (DNA-Shuffling-Ansatz) umfasst oder enthält einen unverwechselbaren Peptids innerhalb der gleichen viralen Rückgrat (Peptid-Display-Ansatz). In der abschließenden Schritt ist iterativen Auswahl einer solchen Bibliothek auf Zielzellen, um für einzelne Kapside erfüllen die meisten oder am besten alle Anforderungen des Auswahlverfahrens zu bereichern. Die letztere vorzugsweise Kammines Überdruck, wie Wachstum auf einem bestimmten Zelltyp von Interesse, mit negativer Selektion, zum Beispiel Beseitigung aller Kapside Umsetzung mit Anti-AAV Antikörper. Diese Kombination erhöht die Chancen, dass synthetische Kapside überlebenden die Auswahl die Bedürfnisse der jeweiligen Anwendung, in einer Weise, die wahrscheinlich nicht in jeder beliebigen natürlich vorkommenden AAV isolieren gefunden übereinstimmen. Hier konzentrieren wir uns auf die DNA-Familie schlurfenden Methode als theoretisch und experimentell schwierigere der beiden Technologien. Wir beschreiben und zeigen alle wesentlichen Schritte für die Erzeugung und Auswahl von neu gemischt AAV-Bibliotheken (Abb. 1), und dann besprechen die Fallstricke und kritische Aspekte der Protokolle, die man braucht, um sich bewusst sein, um mit molekularen Evolution AAV erfolgreich zu sein.
Protokoll
1. Herstellung von Plasmid-Sets Encoding AAV-Kapsidgene
- Um die routinemäßige Herstellung ausreichender Mengen der verschiedenen AAV-Kapsid (Cap)-Gene für die nachfolgende DNA-Shuffling zu erleichtern, zunächst subklonieren diese Gene in einer gemeinsamen Plasmidrückgrat. Es ist wichtig, identische flankierende Sequenzen von> 20 Nukleotiden, die für die spätere Verwendung als Primer-Bindungsstellen für verschachtelte PCR und für die Klonierung (2) umfassen.
- Unter Verwendung geeigneter Primer (siehe Tabelle für beispielhafte Primer für AAV5), verstärken PCR gewünscht cap-Gene von AAV-Plasmiden allgemein verfügbar, die in der Regel enthalten die AAV2 rep-Gen neben dem cap-Gen der Wahl. Da die PCR-Produkt für Standard-Klonierungsverfahren verwendet wird, ist ~ 1 ug gereinigte Produkt bereits ausreichend, und jedes herkömmliche PCR-Protokoll kann somit verwendet werden.
- Verdau des gereinigten PCR-Produkt (z. B. Verwendung Agarosegelreinigung oder eine Standard-PCR Purification Kit) undEmpfänger Plasmids mit Restriktionsenzymen, deren Erkennungsstellen sind in den Primer für Kappe Verstärkung (1.1) als auch in den Empfänger Plasmid verwendet. In unserem Labor verwenden wir Pac I und Asc I-Stellen (Abb. 2), wie sie in den meisten AAVs abwesend sind.
2. DNase-based cap-Gen-Fragmentierung
- PCR zu amplifizieren cap-Gene der Wahl aus den Plasmiden in Schritten von 1,1 bis 1,3 erzeugt. Eine Reaktion, wie unten beschrieben wird nachgeben ~ 3 ug PCR-Produkt. Abhängig von der Anzahl der cap-Gene in der Bibliothek enthalten sein, das ausreicht, bis zu sechs Shuffling Reaktionen.
- Für die PCR, die Einrichtung eines 50 ul Reaktion mit 200 ng Plasmid-Kappe, jeder Primer bei 2 uM Endkonzentration, 10 ul 5x Hifi-Puffer und 1 ul Hifi-Polymerase. Beginnen Sie mit 5 min bei 95 ° C und führen Sie dann 40 Zyklen mit 15 sec 94 ° C, 30 sec 57 ° C und 3 min 68 ° C, gefolgt von einer abschließenden 10 min Schritt bei72 ° C Aufreinigung der PCR-Produkte über Gel oder Kit und richten Sie dann einen kontrollierten DNase verdauen zu cap-Gen-Fragmente für die erneute Montage in Chimären zu schaffen.
- Daher gleichermaßen mischen die verschiedenen Kappe PCR-Produkte zu einem Gesamtbetrag von 4 g in 54 ul H 2 O. In 6 ul DNase Reaktionspuffer und 0,5 ul DNase I zu der Reaktion, sorgfältig Flick dreimal, kurz drehen und sofort auf einem 25 ° C Heizblock gestellt. Inkubieren Sie zwischen 1 und 2 min (Einrichtung mehrerer paralleler Reaktionen und beenden sie in Schritten von 15 sec), dann stoppen Sie die Reaktion durch Zugabe von 6 ul 25 mM EDTA und durch kurzes Vortexen und Inkubieren 10 min bei 75 ° C
- Reinigung der Kappe Fragmente auf einem Standard-1% Agarosegel. Idealerweise sollte ein Abstrich sichtbar sein zwischen 100 und 500 Basenpaaren. Seit DNase I ist ein hoch wirksames Enzym, ordnungsgemäße Handhabung und Timing sind entscheidend bei diesem Schritt, und mehrere Variationen der Inkubationszeit in Schritt 2.3 kann für eine optimale Auflösung benötigt werdenultate (Abb. 3). Reinigen Sie die eluierte DNA über einen Standard-Kit und ihre Konzentration bestimmen.
3. DNA-Familie Shuffling
- Erstens, sie wieder zusammenzusetzen, die Kappe Fragmente in voller Länge Sequenzen über eine PCR, in denen sie selbst prime auf partielle Homologien basieren. Deshalb die Einrichtung eines 50 ul Reaktion mit 500 ng gereinigten Fragmente (Schritt 2.4), 10 ul 10x Puffer Phusion, 1 ul 10 mM dNTPs, 1,5 ul DMSO und 0,5 ul Phusion II-Polymerase. Inkubieren 30 Sekunden bei 98 ° C und führen 40 Zyklen von 10 Sekunden 98 ° C, 30 sec 42 ° C und 45 sec 72 ° C, gefolgt von einem letzten Schritt 10 min bei 72 ° C
- In einem folgenden zweiten PCR, verstärken die neu zusammengefügt cap-Gene für die nachfolgende Klonierung unter Verwendung von Primern, die zu den konservierten flankierenden Sequenzen (2) zu binden. Deshalb die Einrichtung eines 50 ul Reaktion mit 2 ul des ersten PCR (Schritt 3.1), wobei jeder Primer mit einer Endkonzentration von 2 um 0,5 ul MgCl2,10 ul 5x Hifi-Puffer und 1 ul Hifi-Polymerase. Wir empfehlen, läuft 16-24 PCRs, um ausreichend hohe Erträge für die anschließende Klonierung zu gewährleisten. Pool die PCRs und zur Reinigung des in voller Länge Kappenband (Gel oder Kit).
- Verdau des gereinigten cap-Gen-Pool mit Pac I und Asc I für die Klonierung in ein replikationskompetentes AAV-Plasmid trägt AAV ITRs (Inverted Terminal Repeats, Replikation und Verpackung Signale), sowie auch die AAV2-Rep-Gens. Letztere sollten von den gleichen Stellen beachtet werden, um das cap-Gen-Pool "in frame" unterzubringen (siehe Abb. 2 für Details). Um eine vollständige Verdauung des PCR-Produkts zu erreichen, über Nacht inkubieren mit einem Überschuss an Enzym.
- Ligieren die Kappe und die Fragmente entsprechend geschnittenen AAV-ITR / rep-Backbone zu einem molaren Verhältnis von 3:1. Machen Sie einen 40 ul Gesamtvolumen Mastermix (ausreichend für 20-Transformationen) mit einer abschließenden DNA-Konzentration von 50 ng / ul und über Nacht bei 16 ° C
- Transformieren Ligationsreaktion durch Mischen von (auf Eis) mit 2 ul 30 ul elektrokompetente E. coli (gewachsen aus kommerziellen Zellen kompetent gemacht und mit einem beliebigen Standard-Protokoll). Fügen Sie in vorgekühlte Elektroporationsküvetten (1 mm Spalt) auf Eis. Elektroporieren bei 1,8 kV, 200 Ω und 25 uF. Die Zeitkonstante sollte möglichst nahe bei 5 ms. Unmittelbar 1 ml vorgewärmten SOC-Medium und Überführung in ein 250 ml-Kolben. 20 solcher Elektroporationen wird eine Bibliothek mit einer Vielfalt von etwa 1x10 6 verschiedene Klone zu erhalten.
- Fügen Sie 1 Volumen vorgewärmten SOC-Medium zu den gepoolten Transformationen und schütteln bei 37 ° C und 180 rpm für 1 h. Dann rufen Sie das Gesamtvolumen auf 800 ml mit LB-Medium plus Ampicillin (Endkonzentration von 50 ug / ml) und Inkubation für weitere 16 h unter den gleichen Bedingungen. Reinigen Sie die Bibliothek Plasmid-DNA unter Verwendung von zB. ein Mega-Prep Kit Qiagen.
Optional bei Schritt 3.6: Um die genaue Bibliothek Vielfalt, Platte ein aliqu berechnenot der 800 ml-Lösung (vor der 16 h Inkubation) auf LB-Ampicillin-Platten (zB 10 ul auf einer 10 cm Platte) und Graf Kolonien am nächsten Tag. Auch, um zu validieren hohe Wirkungsgrade schlurfen, Sequenz zB 24 Klone und richten sie auf die elterliche cap-Gene (siehe auch Bild. 8). Schließlich, um Bibliothek Vitalität und hohe funktionelle Diversität bestätigen, Subklon zufällig ausgewählten cap-Gene in ein AAV-Helferplasmid und nutzen sie, um zu produzieren und zu analysieren, rekombinanten Vektoren in kleinem Maßstab (Abb. 4-5) (siehe auch Schritt 5.4).
4. Die Produktion viraler Bibliothek
- Seed 10 15 cm 2 Gerichte der HEK293T Zellen (4.5x10 6 Zellen / Schale) und 48 h später Transfektion mit 220 pg AAV Bibliothek und 220 ug adenovirale Plasmid (erforderlich für die AAV-Vermehrung). Daher Vorwärmen PEI (Polyethylenimin) und 300 mM NaCl bei 37 ° C Dann mischen Sie 7,9 ml NaCl und DNA, und fügen H 2 O auf insgesamt volumir von 15,8 ml. In einem separaten Schlauch, mischen 3,52 ml PEI, 7,9 ml NaCl und 4,38 ml H 2 O (alle Volumes für zehn Transfektionen). Kombinieren Sie die Mixe (Vortex) und inkubieren Sie für 10 Minuten bei Raumtemperatur, vor dem Verteilen Sie die Lösung gleichmäßig auf die Gerichte (3 ml pro Schale).
- Nach 48 h, schaben die Zellen in das Medium und spinnen sie unten bei 1200 rpm für 15 min. Zellpellet in 6 ml Lysepuffer (50 mM Tris-HCl pH 8,5, 50 mM NaHCO 3) und zuzüglich 5 Frost-Tau-Zyklen (-80 / 37 ° C). Inkubieren mit 50 U pro ml Benzonase für 1 h bei 37 ° C, bevor sie zum Stillstand Zelltrümmer bei 3750 rpm für 20 min.
- Bereiten Sie 15%, 25% und 40% Verdünnungen (mit 2,5 ul / ml Phenolrot) von einem 60% Iodixanol (Optiprep in PBS-MK) Lager in PBS-MK (1x PBS, 1 mM MgCl 2, 2,5 mM KCl).
- Richten Sie einen Gradienten für die AAV-Reinigung mit Hilfe einer Pasteurpipette bis 5 ml Virussuspension in einem Beckman Quick-Seal Zentrifugenröhrchen (14x89 mm) hinzu, gefolgt von 1,5 ml EACh von 15%, 25% und 40% Iodixanol Lösung. Abgerundet wird das Gefälle mit Lysepuffer.
- Ultrazentrifuge bei 50.000 K für 2 h bei 4 ° C in einem Beckman Ti70.1 Rotors. Anschließend reinigen Sie die Außenseite des Rohres mit 70% Ethanol, kleben Sie eine Nadel in die Spitze der Röhren für die Belüftung und zeichnen Sie 1,2 ml der 40% Iodixanol Bruchteil mit einer Nadel. Darauf achten, dass die Erstellung von der 25% Fraktion als es leer AAV-Kapside enthält.
5. Screening und Auswahl
- An diesem Punkt kann man entweder iterativ die gesamte Bibliothek zu amplifizieren in kultivierten Zellen oder bei Tieren, bis chimären Kapside aufweist gewünschten Eigenschaften entstanden sind (Fig. 6-11).
- Um in kultivierten Zellen auszuwählen, co-infiziert verschiedenen Aliquots der Bibliothek (z. B. 1, 10 und 100 ul) und Adenovirus-5 bis AAV-Wachstum zu unterstützen. Testen mehrerer Variationen von Bibliotheks-und adenoviralen Helfer ist notwendig, da Bibliothek Infektiosität in einem bestimmten Zelltyp nicht vorhergesagt werden kann. Ernten Sie dieZellen nach ~ 3 Tage, zu extrahieren verstärkt AAV über Gefrier-Auftau-, Adenovirus inaktiviert für 30 min bei 56 ° C und wieder neue Zellen zu infizieren. Wiederholen Sie bis zu 5 mal, bis deutliche Kapside angereichert (Validierung durch Sequenzierung) zu werden.
- Für die Selektion bei Tieren, die mit der Bibliothek zu infizieren und extrahieren Sie die gewünschte Gewebe oder Zelltyp nach ~ 1 Woche. Nicht mit Adenovirus Koinfektion, da dies negative Toxizität bei den Tieren verursachen. Retten viraler DNA über PCR unter Verwendung der gleichen Primer wie vor (Abb. 2), Re-klonen Sie die Kappe Pool, produzieren einen frischen Bibliothek und wiederholen, bis deutliche Kapside anreichern (Validierung durch Sequenzierung).
- Die genauen Bedingungen (Volumen, Titer, Route) für die Selektion in vivo wird auf dem Ziel-Gewebe von Interesse abhängen. Für Leber, werden die Mäuse in der Regel mit 1x10 11 bis 1x10 12 virale Partikel in einem Gesamtvolumen von 200 l PBS über die Schwanzvene Injektion (IV) infiziert. Der begrenzende Faktor ist in der Regel der virale Titer des original Herstellung, weil Injektion von 1x10 12 AAV in 200 ul erfordert einen Titer von mindestens 5x10 12 / ml, die nicht alle Labs können routinemäßig zu erreichen. Während also ein maximaler Titer ist vorteilhaft für die erste Infektion (da die Bibliothek noch nicht für eine effiziente Kapside in einem bestimmten Gewebe angereichert worden und kann somit eine insgesamt relativ geringe Infektiosität), würden wir empfehlen, mindestens 1x10 11 Teilchen pro verwenden Maus für Leber-Auswahl.
- Wenn mehrere Mäuse zur Verfügung stehen, ist es sehr nützlich, um verschiedene Teilchenzahlen verwandt mit der Auswahl in kultivierten Zellen zu injizieren, und auf mehrere Mäuse pro Gruppe (und dann bündeln die gesammelten Lebern innerhalb jeder Gruppe) zu nutzen, um die Variabilität zu minimieren und die Erfolgschancen zu erhöhen Raten, z. B. 3 Mäusen in 1x10 11 und 3 Mäusen in 1x10 12 Teilchen.
- Da AAV ist ein nicht-pathogenen und replikationsinkompetent (ohne helpervirus)-Virus, gibt es keine Nebenwirkungen in Abwesenheit von Aden zu sehenovirus.
- Für Nottötung wurden die Tiere narkotisiert mit einem Isofluran-Verdampfer und anschließend eingeschläfert werden via Genickbruch.
- Die Gewebe (Leber in diesem Fall) wurden geerntet, nachdem die Tiere eingeschläfert bestätigt. Im Allgemeinen gibt es keine auch die Notwendigkeit für andere Gewebe, um die Tiere zu perfundieren oder AAV-infizierten Organen vor dem Tod ernten, da die AAV-DNA ist stabil und kann leicht aus gefrorenen Zellen / Gewebe gerettet werden.
- Um einzelne Kapside (aus der Bibliothek (Schritt 3.6) oder nach der Selektion (Schritte von 5,2 bis 5,3)) zu studieren, produzieren AAV-Vektoren ein Reportergen codiert (z. B. GFP 6) durch folgende Schritte 4,1-4,5. Daher Klonierung des cap-Gens von Interesse in einem Standard-AAV-Helferplasmid 2. In Schritt 4.1, Triple-Transfektion der Zellen mit 14,7 pg jeder von AAV-Vektor (codierend für die Reporter), AAV und adenovirale Helfer Helfer. Infect kultivierten Zellen oder Tieren mit dem gereinigten Virus in verschiedenen Mengen und Bestimmungne Transduktionseffizienz zB über FACS-oder Mikroskopie.
6. Repräsentative Ergebnisse
Nutzung des Protokolls hier skizzierten führt in der Regel virale Bibliotheken mit einer Vielfalt von etwa 1x10 6 einzigartigen Kapside, die dann für einzelne Teilchen, die meisten oder alle gewünschten Eigenschaften auf einer bestimmten Zelllinie oder in Tieren untersucht werden kann. Im Folgenden werden wir repräsentative Beispiele für die Ergebnisse von solchen in vitro oder in vivo Screening bereitzustellen.
Zuvor jedoch halten wir es für wichtig, nochmals darauf hinweisen, den Nutzen der Analyse der einzelnen Klone aus dem ursprünglichen Plasmid-Bibliothek für ihre Funktionalität und Vielfalt (optional bei Schritt 3.6). Dies liegt daran, dass die beiden letztgenannten Parameter äußersten kritischen Voraussetzungen für den Erfolg der Wahl des tatsächlichen viralen Bibliothek, die aus dem Plasmid-Bibliothek hergestellt wird, sind. Daher kann man nach dem Zufallsprinzip auswählen einzigen gemischtcap-Gene und sie zum rekombinanten AAV-Vektoren (Roh-Extrakte oder gereinigte Partikeln in Abhängigkeit von der gewünschten Genauigkeit) Exprimieren eines leicht detektierbar und quantifizierbar Reporter-Gen bilden. Ein typischer Assay, um die verschiedenen Varianten zu vergleichen Kapsid ist dann Fluoreszenzmikroskopie, wie in der repräsentatives Beispiel gezeigt. 4.
Eine alternative Methode ist FACS-basierte Messung von fluoreszierenden Reporter-Genexpression, die die zusätzlichen Vorteile, die es ermöglicht auch die Bestimmung der Genexpression pro Zelle hält, plus, dass es für Suspensionszellen funktioniert. Abb. 5 zeigt ein typisches Ergebnis einer solchen FACS-Analyse der rohen Lysaten AAV-Vektor in verschiedenen Zelltypen.
Da die oben beschriebene Auswahl der einzelnen Kappe Chimären ist zufällig und beschränkt, ist es natürlich nicht sinnvoll, da eine tatsächliche Einstellung zur Anreicherung der gewünschten Kandidaten. Stattdessen Auswahl der viRAL-Bibliothek in Ziel-Zellen oder Gewebe bei Tieren ist besser geeignet. Da die Bedingungen und Parameter mit jeder Anwendung unterschiedlich sein wird, werden wir nur unterstreichen einige repräsentative Richtlinien und Ergebnisse.
Die einfachste Auswahl iterativen Bibliothek Amplifikation von kultivierten Zelllinien oder primären Zellen (Schritt 5.2). Da AAV ist eine Adenovirus-Koinfektion für die weitere Verbreitung, müssen die Zielzellen anfällig sein für Adenovirus. Man kann dann wachsen und infizieren sie z. B. in 6-well Platten, die eine ausreichende Zellzahl pro Vertiefung, eine vollständige Deckung der Bibliothek gewährleisten zu halten. Ein zweiter wichtiger Begriff ist, dass das Gleichgewicht von AAV und Adenovirus empfindlich ist, zu viel AAV das Adenovirus inhibieren, während ein Überschuß des letzteren die Zellen (im Gegensatz zu AAV verursacht Adenovirus lytische Infektion) töten, bevor die AAV aufnehmen könnten.
Da jedoch Bibliothek Infektiosität auf einem bestimmten Zelltyp nicht bekannt ist, zu finden "gut" AAV: Adenovirus-Verhältnisse andem sowohl ausbreiten kann erfordert parallele Prüfung von verschiedenen Kombinationen von Dosen der Bibliothek und des adenoviralen Helfer (zB 10:1, 1:1 und 1:10). Ein gutes Maß für potente Adenovirus-Infektion ist das Auftreten von zytopathischen Effekte drei Tage nach der Impfung Virus, was durch Zellabrundung und Abnehmen wie im Bild zu sehen. 6. Umgekehrt, ein nützliches Auslesen für die AAV-Infektion und Amplifikation ist der Nachweis des Capsid-Proteine durch Western-Blotting unter Verwendung des B1-Antikörper, die ein hoch konserviertes AAV-Kapsid-Epitop (7) 7 erkennt.
Eine wichtige Entscheidung ist dann, welche roh AAV, um die spätere Re-Infektion von frischen Zellen (Schritt 5.2) abholen extrahiert. Im Idealfall wird ein nehmen diejenigen, wo die AAV-Kapsid-Bänder sind zumindest bemerkenswert (Abb. 7), weil diese eine enge Genotyp-Phänotyp-Kopplung vorschlagen. Letztere beschreibt die Situation, in der ein Genom kodiert eine bestimmte Variante ist Kapsidtatsächlich in die entsprechende Kapsid verpackt. Zur Erreichung und Beibehaltung eines engen Genotyp-Phänotyp-Kopplung ist der Schlüssel zur erfolgreichen Auswahl der einzelnen Virus-Kandidaten, da es garantiert wiederum, dass Kapside mit den gewünschten Eigenschaften der verwandten genetischen Vorlage liefern in die Zellen während der aufeinander folgenden Runden Infektion. Daher empfehlen wir, die Rohextrakte mit mäßiger Kapsid Ausdruck für eine erneute Infektion zu holen und minimale Mengen verwenden. Gemeinsam werden diese beiden Maßnahmen Überlastung der neu infizierten Zellen mit unterschiedlichen Kapsid / Genom-Kombinationen, die sonst stören die Genotyp-Phänotyp-Kopplung, sobald die Re-infizierten Viren replizieren und Umverpackung ihre Genome in nicht-verwandten Kapside beginnen könnte.
Darüber hinaus ist es wichtig, Bibliothek Vielfalt während wiederholter Infektionen Runden durch DNA-Sequenzierung zu überwachen. Idealerweise wird man feststellen, Verschiebungen in der Zusammensetzung der einzelnen Klone anzeigt erfolgter Auswahl bedeutet, akkumuliertelation von verschiedenen Serotyp-Fragmente und Verluste der anderen, wie in beispielhaft dargestellt. 8. Im perfekten Fall werden nur wenige oder sogar ein einzelner Klon letztlich erkannt, die dann wie oben beschrieben analysiert werden können. Wenn jedoch keine Verschiebungen nach vier oder fünf Gänge eingehalten werden, sollte man entweder erhöhen den Selektionsdruck (siehe Diskussion) oder erwägen, dass die Zelllinie verwendet werden, können ungeeignet sein, weil es sein kann, zu anfällig, zu viele Serotypen.
Bei Bibliotheks-Verstärkung in vivo (Schritt 5.3), gelten die gleichen Regeln und Überlegungen, mit zwei entscheidende Unterschiede: Erstens fährt man nicht Bildschirm zufällig ausgewählten Klonen bei Tieren aufgrund der damit verbundenen Kosten und ethische Aspekte. Zweitens, wird man nicht mit Helfer-Adenovirus Koinfektion wie Toxizitäten oder Todesfälle verursacht bei Tieren, sowie die adenoviralen Tropismus würde Auswahl an Zellen anfällig für das Helfervirus zu beschränken. Stattdessen wird das AAV-Bibliothek in th infundierte Tiere, von den Zielzellen / Gewebe mittels PCR (Abb. 9) gerettet und dann neu geklont und für eine neue Infektion Runde neu verpackt. Wie bei Selektion in Kultur, wird dieser Vorgang wiederholt, bis die einzelnen Kandidaten ergeben haben.
Unabhängig von Auswahlverfahren, ist der letzte Schritt Validierung der angereicherten Kapsid Varianten in geeigneten Systemen. Figg. 10 und 11 zeigen repräsentative Beispiele aus unserer eigenen vorherigen Auswahl von AAV-Chimären, die außergewöhnlich gute Leistungen in der Gewebekultur oder in der Leber von Mäusen. Wie in ersichtlich. 10, einem bestimmten Klon (AAV-DJ 3) in der Tat übertrifft eine Sammlung von acht natürlichen AAV Wildtypen in einem breiten Bereich von Zelllinien. Schließlich zeigt ein weiterer Klon in kultivierten Hepatom Linien ausgewählt eine höhere Tropismus für den murinen Leber und dementsprechend weniger Off-Targeting, wenn peripher in erwachsenen Mäusen als die potente AAV8 Steuer-Vektor in direktem com getestet infundiertVergleich (Abb. 11). Beachten Sie, dass wenn auch die, die spezifischer für die Leber, Klon AAV-DN tatsächlich wandelt diese Orgel ein bisschen weniger effizient als AAV8. In dieser Hinsicht ist AAV-DN ein gutes repräsentatives Beispiel für das Ergebnis der AAV-Evolution und Selektion in dem endgültigen Kandidaten zeigen typischerweise eine Reihe von gewünschten Eigenschaften, sind aber nicht unbedingt perfekt in allen Aspekten.
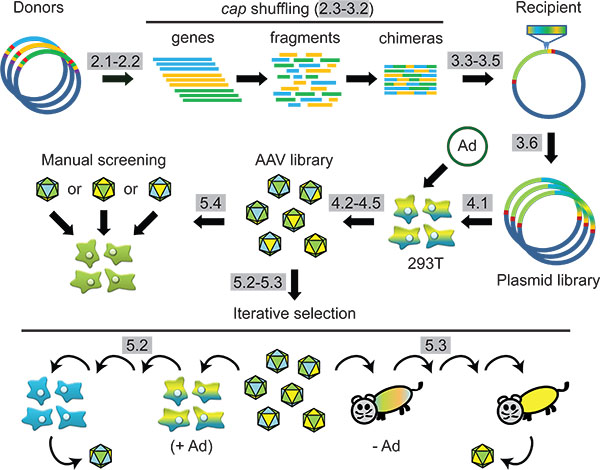
Abbildung 1 Schema:. AAV-Kapsid Synthetische DNA-Engineering über Familie Shuffling und anschließender Selektion in Zellen oder bei Tieren. Protokoll Schritte sind grau hinterlegt.

Abbildung 2. AAV-cap-Gen Spender und Empfänger Plasmide in unserem Labor für DNA-Familie Shuffling und Bibliothek genutzt wird. Beachten Sie, dass diese nur repräsentative Beispiele sind, und daß die bestimmte Websites und Sequenzenkann angepasst werden. Unsere grundlegende Donorplasmid ausgewählt ist aus der kommerziell erhältlichen pBlueScript II KS (+)-Vektor, die wir entwickelt, um die dargestellten Primer-Bindungsstelle sowie Restriktionsstellen, die durch Pfeile oder Dreiecke dargestellt, enthalten jeweils abgeleitet. Wir haben dann die cap-Gene von AAV-Serotypen 1-9 (amplifiziert mit Primern CAPF / R) in dieses Plasmid geklont zu werden flankiert von Pac I und Asc I Restriktionsstellen. Primer T3 und T7 sind für die Kappe Trennung in Schritt 2.2 verwendet, während spätere Amplifikation wieder zusammengesetzt chimäre Sequenzen (Schritt 3.2) kann unter Verwendung entweder Primerpaare werden SAF / R oder CUF / R, oder beide in einer geschachtelten PCR. Die replikationskompetenten Empfänger Plasmid trägt AAV invertierte terminale Wiederholungen (ITRs, Replikation und Verpackung Signale) flankieren AAV2-Rep-Gen unter der Kontrolle des AAV p5-Promotor. Pac I und Asc I Restriktionsstellen stromabwärts von rep ermöglichen "in frame" Klonen aus dem Pool der cap-Gene gemischt. Diegezeigt LSEQ Primer-Bindungsstellen sind nützlich für die cap-Gen-Sequenzierung (Schritt 3.6).

3. Beispiel für DNase I-Verdau von cap-Gene (AAV2, 8 und 9). Dargestellt ist ein Agarosegel-Elektrophorese-Analyse der Produkte von cap-Gens verdaut unter Verwendung der angegebenen verschiedenen Inkubationszeiten (in Minuten: Sekunden). Lane U zeigt den Eingang unverdaut Kappe Pool Fragment als Kontrolle. Die Größen der DNA-Marker-Bands in den Bahnen M sind in Kilobasen. In diesem Beispiel ideal verdaut wurden mit Inkubationszeiten von 1.45 oder 2.00 min, die die bevorzugte vorherrschende Peak um 100 bis 500 Basenpaaren (gelber Kasten) ergab erhalten.

Abbildung 4. Beispiel für die Mikroskopie-basierte Analyse von drei menschlichen Zelllinien mit fünf verschiedenen rekombinanten YFP-exprimierenden AAV infiziert habenctors (Namen auf der Oberseite) mit schlurfte cap-Gene hergestellt nach dem Zufallsprinzip aus einem Original-Bibliothek auf AAV2, 8 und 9 ausgewählt.

Abbildung 5. Beispiel für FACS-basierte Analyse von vier Zelltypen infiziert (bei seriellen zehnfache Verdünnungen) mit 18 verschiedenen rekombinanten YFP-exprimierenden AAV-Vektoren (Namen auf, darunter auch aus Abb. 4). Gemacht mit gemischten cap-Gene zufällig ausgewählten von einer ursprünglichen Bibliothek (AAV2, 8 und 9). YFP-Expression wurde für eine einfachere Visualisierung farblich kodiert. Dargestellt sind Prozentsätze der transduzierten Zellen, wodurch schwarze deutet immer auf 0% und Weiß die höchste Zahl in jeden Zelltyp gemessen. Klon B2 (rot) zeigt beispielhaft einen Klon mit insgesamt schlechte Wirksamkeit, wie aus unselektierten Kapside erwartet werden kann. Beachten Sie, dass die FACS-Analyse ist empfindlicher und kann auch für die Aussetzung Zellen (wie SupT1), die weniger zugänglich sind Mikroskopie eingesetzt werden. hu, Menschlich, mu, Maus.

6. Typisches Erscheinungsbild des zytopathischen Wirkungen in Zellen (HeLa in diesem Fall) nach produktiven Co-Infektion mit AAV und Adenovirus. Die Zellen wurden entweder links infizierten (oben links) oder infiziert mit den angegebenen Mengen (Partikeln pro Zelle) von Adenovirus.

7. Nachweis von AAV-Kapsid-Protein-Expression mittels Western-Blot als Maß für die Bibliothek Infektion und Amplifikation. Die linke Blot zeigt Zellen mit verschiedenen Volumina (in ul) eines AAV-Bibliothek und Helfer-Adenovirus-Infektion. Die ersten beiden Fahrspuren sind gute Beispiele für die Zusammenarbeitnditions was kaum nachweisbar AAV-Protein-Expression, was darauf hinweist ausreichend, aber nicht übermäßig AAV-Infektion und-verstärkung und damit die gewünschte enge Genotyp-Phänotyp-Kopplung. So wurden 0,1, 1 oder 10 pl dieser Überstände für eine erneute Infektion von frischen Zellen (rechts Blot) verwendet. Die Zellen wurden in Spur C mit AAV allein als negative Kontrolle (keine nachweisbare Expression aufgrund der Abwesenheit des helpervirus) infiziert.

8. Vergleiche von Proteinsequenzen (Zahlen sind Aminosäuren) von AAV-Klone aus einer Bibliothek auf AAV2, 8 und 9 vor und nach Selektion. Sequenzen über die rote Linie zeigen die elterliche AAVs. Lila Pfeile zeigen homologe Rekombination Veranstaltungen. Der rote Pfeil markiert ein Cross-over zwischen AAV2 und AAV9 notierte in allen ausgewählten Klonen.

Abbildung 9. </ Strong> Rettung erfolgreich AAV-Klone aus Maus-Geweben mittels PCR infiziert. In diesem Beispiel waren AAV-cap-Gene PCR-amplifiziert aus Mäuselebern extrahiert eine Woche nach peripheren Bibliothek Infusion mit Primerpaar SAF / R (Abb. 2). Spur 1 zeigt die erwarteten 2,2 Kilobasen Band, während Spur 2 ist ein nicht-Template Kontrolle. Nach Pac I und Asc I-Restriktionsstelle, wurden die amplifizierten Fragmente in den ursprünglichen Empfänger Plasmid (2) für die anschließende Herstellung und Reinfusion eines sekundäre Bibliothek erneut kloniert. Die Größen der DNA-Marker-Bands in den Bahnen M sind in Kilobasen angegeben.

10. Beispiel für eine überlegene Leistung eines angereicherten AAV-Chimäre in kultivierten Zellen. Klon AAV-DJ wurde von uns vor 3 angegeben; es meistens für ein Hybrid zwischen AAV-Serotypen 2, 8 und 9, und aus einem ausgewählt Samml. y, die diese drei plus fünf weitere Serotypen, die menschliche Leberzellen in Gegenwart von gepoolten menschlichen Antiseren. Um die Effizienz von acht natürlichen AAV-Serotypen (angezeigt durch 1-6, 8 und 9 oben) zu vergleichen, wurden alle cap-Gene verwendet werden und reine selbst-komplementären GFP-exprimierenden Vektoren 8,19. Diese wurden normiert auf 2x10 9 Vektorgenome pro ml enthalten, und dann verwendet, um die Zelllinien gezeigt zehn-fache serielle Verdünnungen zu transduzieren. Drei Tage später wurden die GFP-exprimierenden Zellen gezählt und infektiösen Titer wurden ermittelt, indem unter Berücksichtigung der Verdünnungsfaktor. Im Gegensatz zu dem Code in Abb.. 5, dunklere Farben hier zeigen höhere Infektiösitäten pro Teilchenzahl. Wie ersichtlich ist, übertrifft die ausgewählte AAV-DJ Chimäre alle natürlichen AAV Wildtypen, die beispielgebend für den Erfolg der angewandten Selektionsschema. fibr, Fibroblasten, ha, Hamster, hu, menschlich, mu, Maus, si, Simian.

11. Beispiel zur Analyse eines ausgewählten AAV-Chimäre in der Leber der Maus. Klon AAV-DN wurde auf murine Hepatomzellen ausgewählt und dann zur Herstellung von Luciferase-Expression von rekombinanten Vektoren 8. Dargestellt sind repräsentative Mäusen (drei pro Gruppe) eine Woche nach der Infusion von peripheren gleichen Dosen dieser Vektor oder ein Steuerelement in Wildtyp AAV8, einer der stärksten bekannten natürlichen Isolaten in Mäuseleber 9 basiert. Beachten Sie, dass die AAV-DN Klon gibt etwas weniger gesamte Expression in der Leber (Platte (I)), es spezifisch für dieses Organs ist, da sie deutlich weniger aufweist Off-Targeting in nicht-hepatische Gewebe, sobald die Leber Expression gewesen eingestellt über die Imaging-Software (Platte (II)).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Hier haben wir wesentliche experimentelle Schritte und Richtlinien für die AAV-Kapsid Engineering über DNA-Shuffling und Familie für die Evolution in Zellen oder Tiere dargestellt. Im Wesentlichen sind diese Protokolle standardisierte Versionen der Verfahren, die wir zunächst innerhalb der AAV-Bereich berichtet in 2008 3. Während eine Flut von Follow-up-Studien von anderen zahlreichen Modifikationen zB 10-13 berichtet haben, stellen unsere gegenwärtigen Versionen grundlegende Strategien Na...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Alle Autoren erklären, dass sie nichts zu offenbaren haben.
Danksagungen
Die Autoren danken für herausragende Unterstützung ihrer Labor-, Team-Mitglieder und Arbeit des Exzellenzclusters CellNetworks an der Universität Heidelberg sowie von der Chica und Heinz Schaller (CHS) Fundament. Wir schätzen, dass die molekulare Evolution über AAV DNA shuffling Familie hat sich ein sehr aktives Gebiet seit unserer ersten Veröffentlichung vor drei Jahren und so allen Autoren einschlägiger Publikationen, deren Arbeit nicht hier aus Platzgründen zitiert werden entschuldigen.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| Name des Reagenzes | Firma | Katalog-Nummer | |
| DNase I | Invitrogen | 18068-015 | |
| Polyethylenimin (PEI) | Sigma-Aldrich | 408727 | |
| Restriktionsenzyme | NEB | Verschiedene | |
| T4 DNA-Ligase | NEB | M0202T | |
| Gelextraktionskit | Qiagen | 28704 | |
| Phusion Polymerase II Kit | Finnzymes (NEB) | F-540S | |
| HotStar Hifi-Polymerase-Kit | Qiagen | 202602 | |
| DMSO | Finnzymes (NEB) | F-540S (Teil-Kit) | |
| EDTA (25 mM) | Invitrogen | 18068-015 (Teil-Kit) | |
| Tris | Roth | 4855,2 | |
| Ampicilin Natriumsalz | Roth | K029.2 | |
| dNTPs (10 mM, 100 ul) | Invitrogen | 18427013 | |
| Iodixanol (Optiprep) | Axis-Shield | 1114739 | |
| Phenolrot | Merck | 107241 | |
| Plasmid Mega Prep Kit | Qiagen | 12181 | |
| Ultrazentrifugation | Beckman-Coulter | Optima L90K | |
| Quick-Seal Zentrifugenröhrchen | Beckman-Coulter | 342414 | |
| Die Elektroporation Einheit | Bio-Rad | GenePulserXcell | |
| Thermocycler | Eppendorf | Vapo Protect | |
| Heizblock | BIOER | MB-102 | |
| Fluoreszenzmikroskop | Olymp | IX81 | |
| FACS-Analyser | Beckman-Coulter | Cytomics FC500 MLP | |
| MEGAX DH10B T1R Zellen | Invitrogen | C640003 | |
| Benzonase | Merck | 101695 | |
| Adenovirus-5 | ATCC | VR-5 | |
| pBluescript II KS (+)-Plasmid | Stratagene | 212207 | |
| cap5F (Pac I-Stelle in gelb, CAP5-spezifische Sequenzen in Fettdruck): GACTCTTAATTAACAGGT ATGTCTTTTGTTGATCACCCTCC | IDTDNA | Benutzerdefinierte Primer | |
| cap5R (Asc I-Stelle in Grün, CAP5-spezifische Sequenzen in Fettdruck): GTGAGGGCGCGCC TTAAAGGGGTCGGGTAAGGTATC | IDTDNA | Benutzerdefinierte Primer |
Referenzen
- Grimm, D., Kay, M. A. From virus evolution to vector revolution: use of naturally occurring serotypes of adeno-associated virus (AAV) as novel vectors for human gene therapy. Curr. Gene Ther. 3, 281-304 (2003).
- Grimm, D. Production methods for gene transfer vectors based on adeno-associated virus serotypes. Methods. 28, 146-157 (2002).
- Grimm, D. In vitro and in vivo gene therapy vector evolution via multispecies interbreeding and retargeting of adeno-associated viruses. J. Virol. 82, 5887-5911 (2008).
- Muller, O. J. Random peptide libraries displayed on adeno-associated virus to select for targeted gene therapy vectors. Nat. Biotechnol. 21, 1040-1046 (2003).
- Perabo, L. In vitro selection of viral vectors with modified tropism: the adeno-associated virus display. Mol. Ther. 8, 151-157 (2003).
- Zolotukhin, S., Potter, M., Hauswirth, W. W., Guy, J., Muzyczka, N. A "humanized" green fluorescent protein cDNA adapted for high-level expression in mammalian cells. J. Virol. 70, 4646-4654 (1996).
- Wobus, C. E. Monoclonal antibodies against the adeno-associated virus type 2 (AAV-2) capsid: epitope mapping and identification of capsid domains involved in AAV-2-cell interaction and neutralization of AAV-2 infection. J. Virol. 74, 9281-9293 (2000).
- Grimm, D. Fatality in mice due to oversaturation of cellular microRNA/short hairpin RNA pathways. Nature. 441, 537-541 (2006).
- Nakai, H. Unrestricted hepatocyte transduction with adeno-associated virus serotype 8 vectors in mice. J. Virol. 79, 214-224 (2005).
- Koerber, J. T., Jang, J. H., Schaffer, D. V. DNA shuffling of adeno-associated virus yields functionally diverse viral progeny. Mol. Ther. 16, 1703-1709 (2008).
- Li, W. Engineering and selection of shuffled AAV genomes: a new strategy for producing targeted biological nanoparticles. Mol. Ther. 16, 1252-1260 (2008).
- Ward, P., Walsh, C. E. Chimeric AAV Cap sequences alter gene transduction. Virology. 386, 237-248 (2009).
- Yang, L. A myocardium tropic adeno-associated virus (AAV) evolved by DNA shuffling and in vivo selection. Proc. Natl. Acad. Sci. U.S.A. 106, 3946-3951 (2009).
- Perabo, L. Combinatorial engineering of a gene therapy vector: directed evolution of adeno-associated virus. J. Gene. Med. 8, 155-162 (2006).
- Maheshri, N., Koerber, J. T., Kaspar, B. K., Schaffer, D. V. Directed evolution of adeno-associated virus yields enhanced gene delivery vectors. Nat. Biotechnol. 24, 198-204 (2006).
- Wu, Z., Asokan, A., Samulski, R. J. Adeno-associated virus serotypes: vector toolkit for human gene therapy. Mol. Ther. 14, 316-327 (2006).
- Kwon, I., Schaffer, D. V. Designer gene delivery vectors: molecular engineering and evolution of adeno-associated viral vectors for enhanced gene transfer. Pharm. Res. 25, 489-499 (2008).
- Perabo, L., Huber, A., Marsch, S., Hallek, M., Buning, H. Artificial evolution with adeno-associated viral libraries. Comb. Chem. High. Throughput. Screen. 11, 118-126 (2008).
- McCarty, D. M., Monahan, P. E., Samulski, R. J. Self-complementary recombinant adeno-associated virus (scAAV) vectors promote efficient transduction independently of DNA synthesis. Gene Ther. 8, 1248-1254 (2001).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
