Viele Arten von menschlichen Hirntumoren sind auf bestimmte Regionen innerhalb des Gehirns beschränkt und in Kultur schwer zu züchten. Dieses Protokoll befasst sich mit der Rolle der Tumormikroumgebung und untersucht neue medikamentöse Behandlungen durch die Analyse fluoreszierender primärer Hirntumorzellen, die in einem organotypischen Maushirnschnitt wachsen.
Ein Abonnement von JoVE ist erforderlich, um diesen Inhalt anzuzeigen. Melden Sie sich an oder beginnen Sie noch heute mit einer kostenlosen Testphase.
Methodenartikel
Ein Hirntumor / Organotypischen Co-Kultursystem für die Untersuchung Tumor-Microenvironment und gezielte Arzneimitteltherapie
In diesem Artikel
Zusammenfassung
Zusammenfassung
Hirntumoren sind eine der Hauptursachen für krebsbedingte Morbidität und Mortalität. Die Entwicklung neuer Therapeutika für diese Krebsarten ist schwierig, da viele dieser Tumoren unter Standardkulturbedingungen nicht einfach gezüchtet werden können. Neurosphärenkulturen unter serumfreien Bedingungen und orthotope Xenotransplantate haben das Spektrum der Tumoren erweitert, die erhalten werden können. Viele Arten von Hirntumoren sind jedoch nach wie vor schwer zu vermehren oder zu untersuchen. Dies gilt insbesondere für pädiatrische Hirntumoren wie pilozytäre Astrozytome und Medulloblastome. Dieses Protokoll beschreibt ein System, das es ermöglicht, primäre menschliche Hirntumoren in Kultur zu züchten. Dieser quantitative Assay kann verwendet werden, um den Einfluss der Mikroumgebung auf das Tumorwachstum zu untersuchen und neue medikamentöse Therapien zu testen. Dieses Protokoll beschreibt ein System, bei dem fluoreszenzmarkierte Hirntumorzellen auf einem organotypischen Hirnschnitt einer juvenilen Maus gezüchtet werden. Die Reaktion von Tumorzellen auf medikamentöse Behandlungen kann in diesem Assay untersucht werden, indem Veränderungen in der Anzahl der Zellen auf der Scheibe im Laufe der Zeit analysiert werden. Darüber hinaus kann dieses System die Art der Mikroumgebung berücksichtigen, die normalerweise das Wachstum von Hirntumoren begünstigt. Dieser organotypische Schicht-Co-Kultur-Assay für Hirntumore bietet ein günstiges System zum Testen neuer Medikamente an menschlichen Tumorzellen in einer Mikroumgebung des Gehirns.
Einleitung
Jüngsten Krebsforschung hat bedeutende Fortschritte bei der Identifizierung von genetischen Mutationen, molekulare Veränderungen und mögliche Behandlungen für eine Vielzahl von Hirntumoren hergestellt. Trotz dieser Fortschritte Hirntumoren bleibt eine der Top-Ursachen von Krebs-Mortalität für Erwachsene und Kinder. Begrenzenden Faktoren in Hirntumorforschung gehören die eingeschränkte Verfügbarkeit der primären Patientenproben und Zelllinien und die Schwierigkeiten bei der Replikation der einzigartigen und heterogenen Hirnmikroumgebung in zugänglichen experimentellen Systemen. Seit vielen Hirntumoren die erforderlich sind, um Tumorzellen zu halten über die Zeit noch nicht bekannten Bedingungen. Selbst bei Hirntumoren, die in Zellsuspension als Neurosphären angebaut werden kann, kann Kulturbedingungen die Tumorzellen 1,2 beeinflussen. Tatsächlich ist die Zugabe von basischem Fibroblasten-Wachstumsfaktor oder epidermaler Wachstumsfaktor, um die Proliferation zu fördern und die Differenzierung inhibieren kann Genexpression 1 verändern. Andere Verfahren zum Wachstum von Tumorzellen wie beispielsals Tumorausbreitung in Mäusen über orthotope oder subkutane Xenotransplantat-Tumorzellen sind wertvolle Assays, werden aber von Faktoren wie Zeit der Entwicklung von Tumoren (insbesondere für Grade Tumoren niedrig), der Kosten und der Anzahl der Tumorzellen, injiziert und untersucht werden können, begrenzt . So aktuellen Methoden zur Züchtung menschlicher Gehirntumorzellen sind für die Aufrechterhaltung bestimmter Tumorarten unzureichend und oft künstliche Umgebungen, die nicht mimisch in vivo Tumor Umgebungen zu tun eng.
Verschiedene Arten von pädiatrischen Hirntumoren wachsen in hoch spezialisierten Stellen innerhalb des Gehirns [3, 4], und dies ist wahrscheinlich unterschiedliche Mikroumgebungsanforderungen für das Tumorwachstum zu reflektieren [5]. Dieses Protokoll beschreibt ein neuartiges System, in dem Zellen, die nur schwer unter normalen Kulturbedingungen ausbreiten, kann in einer organotypischen Hirnmikroumgebung gezüchtet werden, die imitiert Tumorwachstum in vivo Bedingungen. In diesem quantitative Assay fluoreszierend markiertenHirntumorzellen sind auf jugendliche Gehirn der Maus organotypischen Schnitten plattiert und über die Zeit verfolgt. Dieser Assay kann verwendet werden, um die Wirkung der Mikroumgebung auf das Tumorwachstum zu untersuchen, und um neue Arzneimitteltherapien in einem klinisch relevanten Hirnmikroumgebung zu testen.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Protokoll
Ethics Statement: Das folgende Verfahren mit tierischen Probanden wurden in Übereinstimmung mit den National Institutes of Health-Richtlinien durchgeführt und wurden von der Dana-Farber Cancer Institutional Animal Care und Verwenden Committee genehmigt. Alle Versuchspersonen Arbeit wurde von der Institutional Review Board Ausschüsse des Brigham and Women s Hospital und Dana-Farber Cancer Institute und der Stanford University für die angemessene Verwendung, die Einwilligung informiert wurde von allen Probanden erhalten, wenn erforderlich und angemessen Verzicht auf Zustimmung Anforderungen überprüft wurde für minimales Risiko Studien erhalten.
Zeitachse der Scheibe Kultur-Protokoll:
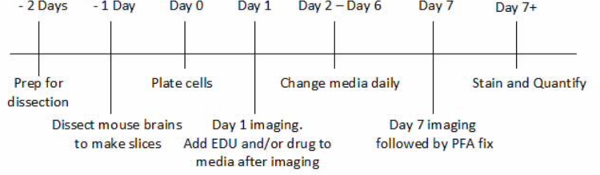
Abbildung 1. Zeitleiste der Brain Tumor / Organotypischen Co-Kultur-Protokoll. Diese Figur zeigt die Zeitleiste des Schnittkultur Verfahren umfasst alle acht o Tagenf Experiments und wichtigsten Schritte des Verfahrens. Die Timeline ist in Bezug auf Tag 0, wenn die Zellen auf die Scheibe, um die Bedeutung von Beginn des Verfahrens Tage vor Plattierzellen markieren plattiert. Bitte klicken Sie hier, um eine größere Version dieser Figur zu sehen.
1. Dissection Buffer
- Vorbereitung 15 mM HEPES (1 M), 6,5 mg / ml Glucose, 1,3 mM MgSO 4 (1 M), 20 mM KCl (2 M) und 1% Penicillin / Streptomycin in 1x HBSS.
- PH-Wert auf 7,4 mit NaOH.
- Filter und bei -20 ° C.
2. Scheibe Kultur Medien
- Vorzubereiten 2% B-27, 1% N 2 Supplement, 1% Penicillin / Streptomycin, 1% Glutamax und 1,5 mg / ml Glukose in Neurobasal-A-Medium ohne Phenolrot.
- Filter und bei -20 ° C. Tauen nach Bedarf, und entsorgen Sie nach 1 Woche bei 4 ° C.
Hinweis: Das folgende Verfahren kann bis zu auf durchgeführt werdene Tag vor dem Beginn der Dissektion. - 3% niedrigschmelzender Agarose
Hinweis: Das folgende Verfahren kann bis zu einem Tag vor dem Beginn der Präparation durchgeführt werden. - Mischen Sie 0,9 g niedrigschmelzender Agarose in ~ 31 ml Dissektion Puffer, Mikrowelle für 25 sec mit Kappe locker. Mikrowelle, bis sie geschmolzen und sicherstellen, dass sich die Mischung nicht überlaufen.
- Halten Sie bei 55-65 ° C, bis sie benötigt.
Hinweis: Das folgende Verfahren kann bis zu einem Tag vor dem Beginn der Präparation durchgeführt werden.
4. Mantel der Scheibe Kultureinsätze mit Laminin
Hinweis: Das folgende Verfahren kann bis zu einem Tag vor dem Beginn der Präparation durchgeführt werden.
- In einer Gewebekultur Kapuze, mit einer sterilen Pinzette, legen Sie ein Stück Kultureinsatzes in jeder Vertiefung einer 6-Well-Platte (mit der Anzahl der Scheiben Sie beabsichtigen, zu erhalten, können rund 12 von einem Verfahren gesammelt werden. Das folgende Verfahren wird für die schriftliche sechs Scheiben). Füllen Sie einen 15-ml-Erlen t ube mit 1x PBS (800 ul / Einsatz) und fügen Laminin (10 ug / ml).
- Zugabe von 800 ul des Laminin Mischung auf der Oberseite jeder Scheibe Kultureinsatzes. Inkubieren bei 37 ° C, bis es benötigt.
5. Vorbereitung für Dissection
- Füllen Sie jede Vertiefung einer 6-Well-Platte mit 1200 ul Scheibe Kulturmedien. Füllen Sie alle nicht verwendeten Vertiefungen mit 1.200 & mgr; l PBS und füllen Sie den zentralen Raum der Platte mit 5 ml 1x PBS. Bewahren Sie diese Platte bei 37 ° C.
- Sterilisieren Dissektionswerkzeuge in 70% Ethanol. Wischen Vibratom Klinge mit Aceton, um Öl zu entfernen und zu sterilisieren vor der Verwendung.
- Platzieren Sie drei 35 mm 2 Gerichte und fünf 10 cm 2 Gewebekulturschalen in der Kapuze. Füllen Sie einen 10 cm 2 Teller mit Dissektion Puffer und auf Eis.
Hinweis: Prozess Welpen eine zu einem Zeitpunkt.
6. Dissection
Hinweis: Prozess Welpen eine zu einem Zeitpunkt.
es / ftp_upload / 53.304 / 53304fig2.jpg "/>
Abbildung 2. Dissection Cuts. Diese Bilder zeigen die notwendigen Präparation Schnitte, um den Schädel aus dem Gehirn eines P6 der Maus zu entfernen. Schnitte sind als gestrichelte Linien gezeigt. (A) Schneiden 1 dargestellt. Schnitte 1 und 2 sind aus dem Hirnstamm / posterior bilateral Anschluss an die Augenhöhle auf jeder Seite .. (B) Schnitte 3 und 4 gezeigt sind, hergestellt. Schneiden 3 wird von einer Augenhöhle zu den anderen Verbindungs Cuts 1 und 2 Cut 4 beginnt an der Mittellinie geschnitten 3 und weiter in Richtung der Spitze der Nase Division des Schädels zwischen den Riechkolben (Maßstab = 4,4 mm). Machte Bitte Klicken Sie hier, um eine größere Version dieser Figur zu sehen.
- Betäuben die P6-Maus mit Isofluran-Exposition (100% Isofluran). Nach ca. 5 min, wenn die Atmung verlangsamt oder es gibt kein Zeichen der Atmung, die schnell zu enthauptenMaus mit einer scharfen Schere. Sprühen Sie den Kopf mit 70% Ethanol und in eine Gewebekulturschale.
- Unter Verwendung der großen stumpfen Pinzette halten Kopf ruhig durch Greifen die Nase. Verwenden mittlere Dissektion Schere, entfernen überschüssige Haut am Schädel zu offenbaren.
- Stellen Schnitte 1 und 2 durch Schneiden des Schädels bilateral von posterior des Schädels nach vorne auf jeder Seite, Verbinden der Schnitt an der Augenhöhle. Halten Sie die Spitze der Schere so nah an den Schädel wie möglich, um Gewebeschäden zu vermeiden.
- Für die Schnitt 3, verwenden Sie kleine Feder Schere schneidet 1 verbinden und 2. Verwenden Sie dann die kleinen stumpfen Pinzette vorsichtig abziehen den Schädel.
- Mit den kleinen Federschere, vorsichtig schneiden Sie die restlichen Schädel entlang der Mittellinie auf der Oberseite, so dass die verbleibende Schädel wird 2 Hälften (Abbildung 2, geschnitten # 4). Mit einer Pinzette ablösen den Schädel, um die beiden Riechkolben offenbaren.
- Legen Sie eine abgeflachte Spachtel (mit Dissektion Puffer angefeuchtet, so dass Gewebe wird nicht dabei bleiben) zwischen bottom des Gehirns und der Schädelbasis, entfernen Sie vorsichtig das Gehirn und setzen Sie in die Schale mit Dissektion Puffer auf Eis.
- Wiederholen Sie Schritt 6, um ein zweites Gehirn für das Schneiden zu erhalten
7. Einbetten der Gehirne in Agarose
- Legen Sie zwei der 35 mm 2 Gerichte auf dem Eis auf und wischen Sie ein Paar große stumpfen Pinzette mit 70% Ethanol.
- Gießen Sie 3% niedrig schmelzender Agarose (in Schritt 3 hergestellt) in die beiden Gerichte, bis sich eine Kuppel bildet an der Spitze. Stellen Sie Timer für 3 min. An 3 Minuten (Test durch Berühren des Randes der Agarose gefüllten Kuppel, wenn die Polymerisation von Agarose zu beobachten ist, ist es bereit) abholen einem Gehirn mit stumpfen Pinzette und Ort in die Seite eines Agarose gefüllten 35 mm Schale, dann Umzug es in die Mitte der Schale (dies entfernt überschüssiges Dissektion Puffer um das Gehirn herum so montiert besser).
- Wiederholen Sie für die 2. Gehirn. Starten Sie einen Timer für 10 Minuten.
- Nach 10 Minuten, stecken Sie einen flachen Spatel in den Raum zwischenAgarose und Teller zu knallen das polymerisierte Agarose, die die P6 Gehirnen.
- Verwenden Sie einen flachen Rasierklinge, um die Agarose in einen Würfel um das Gehirn zu trimmen, um sicherzustellen, dass die Kanten so gerade wie möglich.
- Zeigen Sekundenkleber auf der Vibratom Platte in zwei Streifen. Dann holen die Agarose montiert Gehirn und legen Sie es vorsichtig nach unten über die Klebstoff, für sagittal positioniert. Machen Sie dasselbe für die anderen Gehirn. Stellen Sie sicher, beide Gehirne up miteinander ausgekleidet.
- Lassen Sie den Kleber trocken bei RT für 5-8 min. Während dieser Zeit, füllen Sie das Eis Halter Bereich des Vibratom mit zerstoßenem Eis und Wasser.
8. Schneiden mit dem Vibratom
- Setzen Sie den Schneidreservoir in das Eis Halter Bereich, bewegen Sie die Registerkarte auf der rechten Seite, um sie zu verriegeln.
- Unter Verwendung der kreisförmigen Schraubenzieher, nehmen Sie den Kreis Vibratom Platte mit den Gehirnen darauf geklebt, und setzen Sie ihn in das Reservoir. Entfernen Sie den Schraubenzieher und befestigen Sie die Platte an Ort und Stelle mit the Sechskantschraubendreher. Achten Sie darauf, die Platte und die Schneidbehälter sind fest an seinem Platz.
- Mit einer Pinzette, Abholung der Vibratom Klinge, passen sie in den Schneidkopf einrasten mit Sechskant-Schraubendreher. Dann sichern Sie den Schneidkopf mit dem angebrachten Klinge auf der Vibratom mit der Rundschrauben.
- Rufen Sie die Position des Rasierers, als in der Nähe der Agarose-eingebetteten Gehirne wie möglich, gleichzeitig aber dafür sorgen der Rasierer in der gleichen Höhe (oder knapp darüber) die Gehirne. Füllen Kammer mit ausreichend kaltem Sezieren Puffer, um die Klinge zu decken.
- Drücken ↕ Taste einmal (Sie sollten sehen, es blinkt diese Taste definiert die Grenzen, wenn die Klinge hin und her zu gehen), und drücken Sie dann "Weiter", um manuell schneiden die eingebettete Gehirn, Freigabe, bis der Rasierer löscht die Agarose-Block. Drücken Sie sofort ↕ Taste erneut, wird dies das Ende des Bereichs für die automatische Schneid definieren.
- Drücken Sie die "SINGLE / CONT" Taste einmal, und der Light durch CONT sollte weitergehen. Stellen Sie die Schnittstärke auf 400-450 & mgr; m, Vibrationsfrequenz auf 5,5-6, und die Geschwindigkeit bis 4. Dadurch wird die Ausschnitteinstellung sein.
- Drücken Sie die "Start / Stop" Taste einmal, und automatische Schneiden beginnen soll. Drücken Sie auf "Pause", um Gewebe zu sammeln mit dem Löffel mit Löchern, wie gebraucht. Es sollte etwa 5-10 min zu nehmen, um näher an der Mittellinie zu erreichen. An dieser Stelle drücken Sie "Pause" und ändern Sie die Geschwindigkeit auf 3, und ändern Sie die Dicke auf 200 um. Sammeln Sie nicht die erste Scheibe nach dieser Änderung produziert.
- Die gewünschten Scheiben von 200 & mgr; m Dicke wird der Riechkolben durch das Kleinhirn schön definiert. Übertragen Sie jede gewünschte Scheibe, während sie in 6-Well-Platten mit Dissektion Puffer auf Eis gefüllt geschnitten. Tun Sie dies, indem Sie den Puffer in der Schneidkammer um das Gewebe, um die Scheibe zu schweben, es zu berühren so wenig wie möglich, heben Sie sie aus dem Puffer, wenn es direkt über dem Schaumlöffel. Typischerweise etwa 12 Scheiben mit den gewünschten Strukturen gesammelt werden können. Die Scheiben können in Sezieren Puffer auf Eis für 20 min belassen werden.
- Während Scheiben sind auf Eis, nehmen Sie 6-Well-Platte mit Einsätzen mit Laminin von 37 ° C-Inkubator überzogen. In der Dissektion Haube entsorgen Sie die Laminin kümmert sich nicht um die Einsätze zu beschädigen. In 3,5 ml Scheibe Kulturmedien an die Spitze jedes Einsatzes. Die Oberseite der Medien eine Kuppelform ohne Verschütten in die Vertiefungen zu bilden.
9. Auflage der Scheiben auf die Einsätze
- Unter Verwendung des Schaumlöffel Werkzeug, platzieren Sie einen Hirnschnitt in die Medien auf dem Einsatz, leichtem Druck die Scheibe vollständig eingetaucht werden. Wiederholen Sie für alle Scheiben.
- Verwenden Sie einen p1000 von der Oberseite des Einsatzes ziehen 1 ml Scheibe Kulturmedien und verzichten sie in den Boden des Bohrlochs. Entfernen und entsorgen Sie die überschüssige Medien, bis die Ränder der Agarose um das Gehirn slicebecome sichtbar. Tun Sie dies für die restlichen Scheiben schneiden.
- Pick up tEr einfügen, indem Sie den Rand mit einer Pinzette, Neigung und entfernen Sie überschüssige Medien. Dann schnell das Einsatzführung in 35 mm 2 Schale mit 1 ml Scheibe Kulturmedien. Verwenden Sie 2 Paar scharfe Pinzette, um die Agarose um das Gewebe zu entfernen, dabei nicht zu strecken / Beschädigung Slice oder Sack ein Loch in die Membran (am einfachsten, wenn Sie einen Riss am Rand der Agarose zu machen, dann auseinanderziehen die Agarose aus jeder Seite). Dann bewegen Sie den Einsatz zurück in die 6-Well-Platte, und wiederholen Sie für die restlichen Scheiben schneiden.
- In einer Gewebekultur Kapuze mit dem Gebläse ausschalten (um Scheiben austrocknen) entfernen Agarose-Fragmente aus jeder Membran.
- Übertragen Sie die Scheiben auf die 6-Well-Platte in Schritt 5.1 vorbereitet und speichern Sie die Platte bei 37 ° C. Scheiben Inkubieren für 24-48 Std.
10. Ändern der Scheibe Kultur Medien
- Wiederholen Sie Schritt 5.1 mit einem neuen 6-Well-Platte.
- In einer Gewebekultur Kapuze mit dem Gebläse aus, übertragen Sie die Einsätze, neue 6-Well-Platten containing frische Scheibe Medien.
11. Plating Tumorzellen auf der Scheibe
- Beschallen das CM-Dil Farbstoff und Spin auf mittlerer Geschwindigkeit für 2 Min.
- Spin down Tumorzellen, die für die Überlagerung bei 201 xg für 5 min verwendet. Dann resuspendieren in 2 ml Scheibe Kulturmedien.
- Hinzufügen 7 ul CM-DiI in die 2 ml von Zellen und Medien und bei 37 ° C für 20 min.
- Spin down Zellen bei 201 × g für 5 Minuten und resuspendieren in 200 ul Schneiden Medien. Man reibt vorsichtig, um die Zellen zu trennen (10-20 mal oder bis Pellet ist weg) und fügen Sie dann 800 ul Schneiden Medien bis 1.000 & mgr; l Gesamtvolumen.
- Graf lebensfähigen Tumorzellen unter Verwendung von Trypanblau. Hinzuzufügen grün fluoreszierenden Mikrokugeln, um Tumorzellen, in der gleichen Konzentration wie Zellen. Diese inerten Mikrosphären werden als Kontrolle zu dienen. Spin down die Zelle / Mikrokügelchen-Mischung bei 201 xg für 5 min und resuspendieren in gewünschte Menge Scheibe Kulturmedien. Platten Zellen in einer Dichte von 6000 Zellen / slEis in 65 ul Volumen. Je nach Wunsch und Verfügbarkeit können die Anzahl der Zellen plattiert pro Schicht erhöht werden.
- In der Gewebekultur Haube verzichtet Zellen in 65 ul Medium / Scheibe auf die Mitte der Scheibe.
12. Imaging und Befestigung
Hinweis: eine Nikon Eclipse-Ni C2si aufrecht konfokalen wurde verwendet, um ein großes Bild Scan des gesamten Sagittalscheibe bei 4X mit roten und grünen Fluoreszenzkanäle zu nehmen. Wenn Scan-Funktion nicht verfügbar ist, nehmen Sie mehrere Bilder nacheinander auf der Scheibe und spätere Zusammenfügen der Bilder in Photoshop (mit dem Standort von Mikrokügelchen und den Rand der Scheibe zu navigieren).
- Am nächsten Tag (Tag 1 Bildgebung), übertragen Scheiben in sechs 35 mm 2 Gerichte mit 1 ml Scheibe Kulturmedien. Bild jede Scheibe eine zu einem Zeitpunkt auf der fluoreszierenden aufrechte Mikroskop. Nehmen Sie eine große Bild Scan des gesamten Sagittalscheibe bei 4X mit roten und grünen Leuchtstoffkanälen. Halten Laserund Gain-Einstellungen die gleichen für jede Scheibe. Am Ende der Bildgebung, übertragen alle Scheiben auf eine 6-Well-Platte mit frische Scheibe Medien.
- Wenn neben der EDU, andere Proliferationsmarker oder Drogen Zustand gewünscht wird, erstellen Sie eine Bestandsaufnahme der Scheibe Medien mit dem Medikament, das für die Medien Veränderungen der Tages zur Behandlung Zustand verwendet wird. Die Behandlungsbedingungen sollten bei Schritt 12.1 (direkt nach Tag 1 Bildgebung) eingeführt werden. Jede EDU oder Proliferationsmarker sollten die Medien auch bei 12,1 beginnend aufgenommen und täglich aktualisiert (verwenden EDU bei 10 uM) werden.
- Bild erneut am Tag 7 mit den gleichen Einstellungen wie das Tag 1 Bilder.
- Nach dem 7. Tag Bildgebung abgeschlossen ist, bewegen jede Scheibe in einer 6-Well-Platte mit jeder Vertiefung mit 1,2 ml 4% Paraformaldehyd (PFA). Vorsichtig und langsam fallen zusätzlich 1 ml PFA auf jeder Scheibe. Lassen Sie bei Raumtemperatur für 1 Stunde.
- Entfernen PFA aus jeder Vertiefung und von der Oberseite jeder Scheibe. Mit PBS waschen jeden gut 3x. Bewahren Sie die Scheiben in PBS bei4 ° C für die Färbung oder Montage auf Folien.
Hinweis: ImageJ Einstellungen muss möglicherweise angepasst und optimiert werden, um für die Bild- und Objektqualität sowie Tumorzellgröße zu berücksichtigen.
13. Die Quantifizierung der Bilder (mit ImageJ)
Hinweis: ImageJ Einstellungen muss möglicherweise angepasst und optimiert werden, um für die Bild- und Objektqualität sowie Tumorzellgröße zu berücksichtigen.
- In ImageJ, verwenden Sie das Polygon-Werkzeug, um die ganze Slice oder die Region, die Sie zu quantifizieren wollen, zu skizzieren. Fügen Sie diese Auswahl auf die ROI-Manager, wo Sie es umzubenennen und zu speichern.
- Rechtsklick auf den ausgewählten Bereich, und wählen Sie Duplizieren. Benennen Sie diese Kopie des Bildes mit der Region, Scheibe, Tag. Drücken Sie Strg + Umschalt + E, um den Umriss zu zeigen, dann wählen Sie Bearbeiten - subtrahieren Hintergrund - Rollkugel Radius = 4.
- Nach Abzug des Hintergrunds, wählen Sie "einzustellen Schwelle" in der "Bild" im Dropdown-Menü. Überprüfen dunklem Hintergrund -; sehen Sie Bild vergrößert und stellen Sie die Schwelle. Haben sie die Schwelle, indem die Schwelle bar eingestellt ist, sicherzustellen, dass alle Zellen enthalten / markiert, aber extrem kleine Punkte, die Trümmer sind (oder kleiner als eine Zelle) sind nicht enthalten. Verwenden Sie den gleichen Schwellenwert für alle Bilder. Bewegen Sie den Schwellenfenster zur Seite.
- Wählen Sie "Bearbeiten" - "Finden Maxima" und stellen Sie die Rauschtoleranz zwischen 5 und 10 und prüfen Sie folgendes: Vorschau Punktauswahl, Ausgangstyp als segmentierte Partikel auszuschließen Kante Maxima, oberhalb der unteren Schwelle. Dann wählen Sie erneut die Region von Interesse, indem Sie Strg + Umschalt + E.
- Wählen Sie "Analysieren Particles" von dem Analysieren Sie im Dropdown-Menü. Stellen Sie die Pixelgröße auf 4-40 und die Rundheit, um 0,00 bis 1,00. Auch auf "Show Overlay-Konturen" "Display-Ergebnisse" und "zusammenfassen", und drücken Sie OK.
- Nehmen Sie alle Rohdaten und die Zusammenfassung in einem Microsoft Office-Dokument. Der "Count" für jede Region is benötigt, um fache Veränderung über die Woche in der Kultur zu berechnen.
- Wiederholen Sie diesen Vorgang für alle Bilder und Bereiche von Interesse, dafür zu sorgen, dass die Schwelle und andere Einstellungen konsistent bleiben.
- Errechnen fache Veränderung der Zellzahl auf der Scheibe während der Woche in Kultur durch Dividieren der Anzahl der Tumorzellen auf der Scheibe an Tag 7 auf der Anzahl von Zellen auf der Scheibe an Tag 1. Ähnlich fache Veränderung der Zellzahl in den einzelnen Regionen wird berechnet, indem die Anzahl der Zellen in dieser Region am Tag 7 durch die Anzahl der Zellen in dieser Region am 1. Tag ermittelt.
- Führen Sie Schritt für 13,8 Mikrosphären als auch. Die Mikrokügelchen-Nummer auf der Scheibe sollte als an Tag 1 (Fold Change = 1) ist das gleiche auf Tag 7 sein. Ebenso sollten Mikrosphärenzahl innerhalb jeder Region das gleiche auf Tag 7 als an Tag 1 (Fold Change = 1) sein. Wenn fache Änderung unterscheidet sich von 1, bedeutet dies, Veränderungen in der Scheibe Topographie über die Zeit.
14. Die Färbung
- Band ein Stück Parafilm auf the Labortisch und zeichnen sechs Kreise mit einem flüssigen Blocker Pap Pen (eine für jede Scheibe, nur größer als die Größe einer Scheibe). Jeweils etwa 400 ul PBS in einem Punkt in der Mitte jedes Kreises. Nummer oder beschriften Sie die Kreise, um jede Scheibe zu identifizieren.
- In 1 ml PBS, nutzen einer Rasierklinge, um ein Quadrat um die Scheibe geschnitten, etwas Platz der Membran um die Scheibe verlassen. Mit einer Pinzette bewegen Sie den ausgeschnittenen Scheibe in dem ersten Kreis und sorgfältig legen Sie die Scheibe auf der Oberseite der Blase von PBS. Es ist wichtig, sicherzustellen, dass die Scheibe nicht mehr klappen auf sich selbst oder auf dem Kopf bei diesem Prozess umgedreht zu werden. Entfernen Sie dann die PBS von der Unterseite der Scheibe und legen Sie sie auf der Oberseite der Scheibe und, wenn nötig, um sicherzustellen, dass es unter Wasser bleibt, fügen Sie mehr PBS. Wiederholen Sie diesen Schritt für jede Scheibe.
- Machen 10 ml 3% BSA in PBS. Nehmen Sie 2 ml, und fügen Sie 100 ul Digitonin zu. Mischen und in den Scheiben zu blockieren und permeabilisieren, 30 min bei RT.
Hinweis: Die Verwendung anderer Permeabilisierung Mittel wie Triton X-100 führt zum Verlust des CM-Dil-Kennzeichnung führen. - Entfernen Permeabilisierung / Blockierlösung und spülen Sie 3x mit PBS für 10 min.
- Wenn Färbung für EDU, folgen Sie den Anweisungen von dem Kit bereitgestellt, um die Mischung zu montieren. Wenden Sie die Mischung für 45 min. Wenn die Färbung mit anderen Antikörpern, muss das Protokoll für die Konzentration von primären und sekundären Antikörpern (~ 1 h RT für primäre und sekundäre) optimiert werden. Spülen 3x mit PBS für 10 min.
- Fleck mit DAPI 1: 1000 in PBS für 5 min RT. Spülen 2 × mit PBS.
15. Montage der Scheiben
- Übertragen Sie die Scheibe auf einen Objektträger. Sicherzustellen, dass die Seite der Membran mit der Scheibe bleibt nach oben und nicht falten sich zusammen. Zeichnen Sie einen Rahmen um die Scheibe mit einem flüssigen Blocker pap Stift.
- Legen Sie eine kleine Deckglas (5 mm) auf jeder Seite der Scheibe (die Scheibe vor Beschädigung zu halten). Drop zwei oder drei Tropfen Fluoromount-G (für Immunfluoreszenz) auf der Oberseite desScheibe, um gerade noch abdecken. Dann decken die Scheibe lange Deckglas (24 x 50 mm).
- Wiederholen Sie für jede Scheibe. Seal die Ränder der Objektträger mit Nagellack und bei 4 ° C. Do konfokale Abbildung der Färbung.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Ergebnisse
In diesem Abschnitt wird ein Beispiel für die Art der Ergebnisse, welche durch Verwendung der Hirntumor / organotypischen Kokultur zur regionalen Mikroumgebung bevorzugt untersuchen sowie neue Therapien zu testen erwarten. Wir zeigen, dass der Assay wurde entwickelt, um die Mikroumgebung bei Hirntumoren replizieren, da der Gewebeorganisation und proliferativen Zustand der Scheibe eingehalten wird (Figur 3). Wir zeigen auch, dass eine Erhöhung der Anzahl der Tumorzellen auf der Scheibe mit der Zeit könne...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Diskussion
Dieses Protokoll beschreibt, wie Gehirntumorzellen können fluoreszenzmarkierte und auf einer sagittalen Hirnschnitt einer P6 Maus beschichtet werden und dann überwacht für eine Woche in der Kultur. Diese Hirntumor / organotypischen Kokultur Test kann verwendet werden, um die Wirkung der regionalen Mikroumgebung auf die Tumorzellzahl zu bestimmen, und kann auch als ein System zur Messung der Wirksamkeit von neuen Medikamenten auf die menschliche Tumorwachstum verwendet werden. Frühere Studien haben eine ähnliche Strategi...
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Offenlegungen
Keiner der Autoren hat konkurrierende oder widersprüchliche Interessen.
Danksagungen
Diese Arbeit wird durch Zuschüsse des NIH (P01CA142536 an RAS, T32CA009361 an DPY) und der Pediatric Low Grade Astrocytoma Foundation unterstützt.
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Materialien
| Name | Unternehmen | Katalognummer | Kommentare |
|---|---|---|---|
| HEPES | Invitrogen | ||
| Glucose | Invitrogen | 17502048 | |
| Pennicillin Streptomycin | Life Technologies | 15140-122 | |
| HBSS | Life Technologies | 14185-052 | |
| B-27 | Life Technologies | 17504-044 | |
| N2 | Life Technologies | 17502-048 | |
| Glutamax | Life Technologien | 35050061 | |
| Neurobasal-A-Medium minus Phenolrot | Invitrogen | ||
| Promega | V2111 | mit niedrigem Schmelzpunkt | |
| Milipore | PICM0RG50 | ||
| Laminin | Invitrogen | 23017015 | |
| Cm-DiI | Invitrogen | V22888 | |
| EDU (Beschriftung und Erkennung) | Life Technologies | c10337 | |
| Mikrosphären | Life Technologies | F-21010 | |
| Vibratom | Leica | ||
| Konfokalmikroskop | Nikon Eclipse Ni C2si | ||
| ImageJ Software | |||
| 5 mm Deckgläser | Fisher Scientific | 64-0700 (CS-5R) |
Referenzen
- Heddleston, J. M., et al. Glioma stem cell maintenance: the role of the microenvironment. Curr Pharm Des. 17 (23), 2386-2401 (2013).
- Sasai, K. Shh pathway activity is down-regulated in cultured medulloblastoma cells: implications for preclinical studies. Cancer Res. 66 (8), 4215-4222 (2006).
- Louis, D. N., et al. The 2007 WHO classification of tumours of the central nervous system. Acta Neuropathol. 114 (2), 97-109 (2007).
- Duffau, H., Capelle, L. Preferential brain locations of low-grade gliomas. Cancer. 100 (12), 2622-2626 (2004).
- Chourmouzi, D., et al. Manifestations of pilocytic astrocytoma: a pictorial review. Insights Imaging. 5 (3), 387-402 (2014).
- Buonamici, S., et al. Interfering with resistance to smoothened antagonists by inhibition of the PI3K pathway in medulloblastoma. Sci Transl Med. 2 (51), 51ra70(2010).
- Choi, Y., Borghesani, P. R., Chan, J. A., Segal, R. A. Migration from a mitogenic niche promotes cell-cycle exit. J Neurosci. 25 (45), 10437-10445 (2005).
- Chan, J. A., et al. Proteoglycan interactions with Sonic Hedgehog specify mitogenic responses. Nat Neurosci. 12 (4), 409-417 (2009).
- Stoppini, L., Buchs, P. A., Muller, D. A simple method for organotypic cultures of nervous tissue. J Neurosci Methods. 37 (2), 173-182 (1991).
- Kenny, H. A., et al. Quantitative high throughput screening using a primary human three- dimensional organotypic culture predicts in vivo efficacy. Nat Commun. 6, 6220(2015).
- Liu, X., et al. ROCK inhibitor and feeder cells induce the conditional reprogramming of epithelial cells. Am J Pathol. 180 (2), 599-607 (2012).
Zugriff eingeschränkt. Bitte melden Sie sich an oder starten Sie eine Testversion, um diesen Inhalt anzuzeigen.
Nachdrucke und Genehmigungen
Weitere Artikel entdecken
Analyse der Tumormikroumgebungprimäre humane HirntumorzellenHerstellung von Mausgehirnschnittenfluoreszenzmarkierte TumorzellenAssay zur Untersuchung der Response auf medikamentöse BehandlungHerstellung von Medium für die Schnittkulturkonfokale BildanalyseMessung der TumorzellproliferationTesten zielgerichteter Wirkstofftherapien
