Diese Übersichtsarbeit zielt darauf ab, die mechanistische Rolle des transienten Rezeptorpotenzials Ankyrin 1 (TRPA1) in der Pathogenese von CIPN zu untersuchen und sein Potenzial als therapeutisches Ziel für immunmodulative und entzündungshemmende Interventionen zu bewerten.
Übersichtsartikel
TRPA1 bei Chemotherapie-induzierter peripherer Neuropathie: Ein vielversprechendes Ziel für Immunmodulation und entzündungshemmende Therapie
In diesem Artikel
Zusammenfassung
Zusammenfassung
Chemotherapie-induzierte periphere Neuropathie (CIPN) ist eine häufige und ernste klinische Erkrankung, die entsteht, wenn ein Chemotherapeut das periphere Nervensystem schädigt und meist durch abnormale Schmerzen in den distalen Gliedmaßen sowie erhöhte Empfindlichkeit gegenüber heißen und kalten Reizen gekennzeichnet ist. Allerdings sind nur wenige klinische Behandlungen für CIPN verfügbar, daher ist es entscheidend, wirksame Behandlungsmodalitäten zu identifizieren. Das Transient-Rezeptorpotenzial Ankyrin 1 (TRPA1), ein Verletzungsrezeptor, kann während der Pathogenese und dem Fortschreiten von CIPN durch oxidativen Stress, entzündliche Mediatoren und hypothermische Bedingungen aktiviert werden. TRPA1 moduliert den nachgeschalteten Entzündungsweg und fördert die Freisetzung von entzündlichen Faktoren und Neuropeptiden, was zu einer abnormalen Immunregulation führt, die wiederum zu einer neurogenen Entzündungsreaktion und Schmerzsignalisierung führt. In dieser Studie wird die Rolle von TRPA1 in der Pathogenese von CIPN untersucht, die Möglichkeit untersucht, TRPA1 zur Behandlung von CIPN durch Hemmung der Neuroinflammation zu behandeln, überprüft und die Aussichten für den Einsatz von TRPA1-Antagonisten und natürlichen Kräutern für die klinische Behandlung von CIPN untersucht.
Einleitung
Krebs bleibt eine der größten globalen Herausforderungen der öffentlichen Gesundheit1. Obwohl die Chemotherapie eine entscheidende Rolle bei der Verbesserung des Überlebens bei Krebs spielt, geht sie oft mit schweren Nebenwirkungen einher, von denen CIPN zu den häufigsten und komplexesten Komplikationen gehört. CIPN ist klinisch durch symmetrische Schmerzen, Parästhesie und eine abnormale Empfindlichkeit gegenüber Kälte oder Hitze in den distalen Extremitätengekennzeichnet 2, und einige Patienten können auch eine beeinträchtigte Feinmotorik-Koordinationerleben. Die gemeldete Häufigkeit von CIPN variiert stark und reicht von etwa 50 % bis 90 %, und etwa 30 % bis 40 % der Fälle können zu chronischen neurologischen Komplikationen2 übergehen, was die Lebensqualität und Therapietreue der Patienten deutlich verringert. Das Risiko, an CIPN zu erkranken, wird von mehreren Faktoren beeinflusst, darunter die Art der Verabreichung (Einzeldosis, kumulative Dosis oder Behandlungsdauer), begleitende Medikamente, Alter, Anämie, höherer Body-Mass-Index (BMI) und bereits bestehende Neuropathie 2,4,5. Antineoplastische Substanzen, die nachweislich unterschiedliche Grade von Neurotoxizität induzieren, umfassen platinbasierte Verbindungen, Taxane, Vinca-Alkaloide, Proteasominhibitoren (wie Bortezomib), epigenetische oder immunmodulative Medikamente (wie Thalidomid und Lenalidomid) sowie Mikrotubuliinhibitoren (wie Eribulin)6.
Derzeit sind die pharmakologischen Möglichkeiten zur Behandlung von CIPN weiterhin begrenzt. Die American Society of Clinical Oncology (ASCO) empfiehlt Duloxetin als einzige pharmakologische Intervention mit evidenzbasierter Unterstützung für die CIPN-Behandlung. Klinische Studien haben gezeigt, dass Duloxetin wirksam bei der Linderung von CIPN-bedingten Schmerzen ist, wobei sein therapeutischer Nutzen am ausgeprägtesten bei Neuropathie ist, die durch platinbasierte Chemotherapeutika, insbesondere Oxaliplatin (OXA), induziert wird, während seine Wirksamkeit bei CIPN, verursacht durch andere Wirkstoffe wie Taxane und Vinca-Alkaloide, je nach Studie unterschiedlicher zu sein scheint7. Trotz der nachgewiesenen analgetischen Wirksamkeit ist der klinische Nutzen von Duloxetin insgesamt moderat, da es in erster Linie symptomatische Linderung bietet und nicht CIPN verhindert oder zugrunde liegende pathologische Veränderungen umkehrt. Außerdem wird Duloxetin zwar im Allgemeinen gut vertragen, aber die Behandlung kann von leichten bis mäßigen Nebenwirkungen begleitet werden, darunter Müdigkeit, Schlaflosigkeit und Übelkeit, was bei einigen Patienten die langfristige Therapietreue einschränken kann. Weitere häufig verwendete Wirkstoffe wie Gabapentin und Pregabalin werden zur Symptombehandlung eingesetzt, haben jedoch inkonsistente oder unbefriedigende therapeutische Ergebnisse in CIPN 8,9 gezeigt. Daher besteht weiterhin ein dringender Bedarf, wirksamere Präventionsstrategien zu entwickeln und neuartige therapeutische Ziele für CIPN zu identifizieren.
In den letzten Jahren haben mit dem vertieften Verständnis der Pathogenese von CIPN mehrere Mechanismen wie die Entzündungsreaktion, oxidativer Stress und Veränderungen der neuronalen Plastizität allmählich zunehmendeAufmerksamkeit erregt. Unter diesen gelten oxidativer Stress und Neuroinflammation als zentrale Faktoren für den Beginn und das Fortschreiten neuronaler Verletzungen bei CIPN. Wichtig ist, dass der TRPA1-Kanal, ein redox-sensitiver Ionenkanal, der in sensorischen Neuronen reichlich exprimiert wird, sich als wichtiger molekularer Mediator etabliert hat, der oxidativen Stress und entzündliche Signale mit neuronaler Hypererregbarkeit und Schmerzüberempfindlichkeitverknüpft. Im Unterschied zu TRPV1, das hauptsächlich schädliche Wärme wahrnimmt, und TRPM8, das Kältereize erkennt, zeichnet sich TRPA1 durch seine hohe Empfindlichkeit gegenüber verschiedenen oxidativen und elektrophilen Metaboliten wie 4-Hydroxynonenal (4-HNE)15 aus. Die Aktivierung von TRPA1 beinhaltet typischerweise die kovalente Modifikation kritischer Cysteinreste16, ein einzigartiger Mechanismus, der TRPA1 als entscheidende molekulare Brücke positioniert, die chemotherapieinduzierten oxidativen und lipidperoxidativen Stress mit der Entwicklung von Schmerzüberempfindlichkeit verbindet. Darüber hinaus haben mehrere Tierstudien eine funktionelle Beteiligung von TRPA1 an chemotherapiebedingten neuropathischen Schmerzen gezeigt. Insbesondere in OXA-induzierten Neuropathiemodellen lindert genetische Ablation oder pharmakologische Blockade von TRPA1 kälte und mechanische Allodynie deutlich, was auf einen entscheidenden Beitrag von TRPA1 zur Pathogenese von CIPN17,18 hinweist.
Konkret ist TRPA1 ein redoxsensitiver Ionenkanal, der in peripheren nozizeptiven Neuronen hoch exprimiert wird. Chemotherapeutische Mittel induzieren häufig mitochondriale Dysfunktionen, oxidativen Stress und Lipidperoxidation in Neuronen, was zu einer übermäßigen Ansammlung von reaktiven Sauerstoffspezies (ROS) und Lipidperoxidationsprodukten wie 4-HNE führt. Diese reaktiven Moleküle können kovalent wichtige Cysteinreste von TRPA1 modifizieren oder dessen Aktivierungsschwelle verändern, was zu Kanalöffnung, Ca²⁺-Influx und neuronaler Depolarisation führt, wodurch die Schmerzübertragung und die entzündliche Signalgebung 19,20,21 verstärkt werden. Frühere Studien haben zudem gezeigt, dass TRPA1 kälteempfindlich ist und von endogenen entzündlichen Mediatoren aktiviert werden kann, was zur Entwicklung der kälteinduzierten Schmerzüberempfindlichkeit22 beiträgt. Darüber hinaus wurde gezeigt, dass TRPA1 als mechanosensitiver Ionenkanal wirkt, dessen Aktivität durch den zellulären Redoxzustand moduliert wird und an abnormalen mechanischen Schmerzen und Überempfindlichkeit22,23 beteiligt ist. Neben den Neuronen wird TRPA1 auch in mehreren Immunzelltypen exprimiert, wobei seine Aktivierung die Freisetzung von Zytokinen und entzündliche Kaskaden moduliert und so die periphere Neuro-Entzündung24 weiter verstärkt. Zusammen stellen die Kältesensitivität, Mechanosensitivität und Redoxreaktion von TRPA1 eine klare mechanistische Verbindung zwischen chemotherapiebedingtem oxidativem Stress und den daraus resultierenden pathologischen Schmerzprozessen her und tragen so zur Initiierung und Aufrechterhaltung von CIPN bei. Dementsprechend könnte die gezielte Anwendung von TRPA1 zur Durchbricht des Teufelskreis von oxidativem Stress und neuroinflammatorischer Toxizität eine vielversprechende therapeutische Strategie für die Behandlung chemotherapiebedingter peripherer neuropathischer Schmerzen darstellen. In bestehenden Studien wurden Interventionsstrategien, die auf TRPA1 abzielen, über mehrere Modellsysteme hinweg validiert. In vitro werden DRG-Neuronkulturen in Kombination mit Kalziumbildgebung häufig verwendet, um die Wirkung der TRPA1-Aktivierung auf die chemotherapieinduzierte neuronale Erregbarkeit25 zu überprüfen. In vivo wird CIPN typischerweise bei Nagetieren mittels OXA, Paclitaxel oder Bortezomib induziert, gefolgt von pharmakologischer oder genetischer Hemmung von TRPA1 und anschließenden Verhaltensuntersuchungen wie Kälte- und mechanische Überempfindlichkeit 17,26,27. Auf therapeutischer Ebene haben TRPA1-Antagonisten in präklinischen Modellen28,29 eine Wirksamkeit bei der Linderung neuropathischer Schmerzen gezeigt. Zusammen bilden diese Ergebnisse eine solide experimentelle Grundlage für translationale Forschung, die TRPA1 als therapeutische Strategie für CIPN anzielt.
Aktuelle Forschungen haben bereits eine mögliche Verbindung zwischen TRPA1 und CIPN aufgedeckt. Diese Studien konzentrierten sich jedoch hauptsächlich auf den direkten Einfluss von TRPA1 auf die Schmerzsignalübertragung und seine lokale Rolle in der Entzündungsreaktion. Dennoch fehlt es weiterhin an systematischer Forschung und einer tiefgehenden Untersuchung der Mechanismen, mit denen TRPA1 Immunantworten moduliert, um den gesamten pathologischen Prozess von CIPN zu beeinflussen. Daher behandelt dieser Artikel die potenziellen Mechanismen von CIPN mit Schwerpunkt auf der Untersuchung der Rolle von TRPA1 in der CIPN-Pathogenese. Der aktuelle Forschungsstand zu TRPA1-Antagonisten und natürlichen Kräutern wird ebenfalls zusammengefasst, um die Machbarkeit einer Hemmung von TRPA1 zur Erzeugung entzündungshemmender Immunwirkungen für die Behandlung von CIPN zu bestätigen. Die Innovation dieses Artikels liegt in der systematischen Untersuchung der Rolle von TRPA1 in der Pathogenese von CIPN aus einer immunregulatorischen Perspektive, wobei frühere Forschungsbeschränkungen überwunden wurden, die sich ausschließlich auf seine Auswirkungen auf Nervenzellen oder lokale Entzündungen konzentrierten. Darüber hinaus bietet es neue Ziele und theoretische Unterstützung für die Entwicklung von Medikamenten zur Behandlung von CIPN, mit großer wissenschaftlicher Bedeutung und klinischen Anwendungswert.
Überprüfung und Perspektive
1. Mögliche Mechanismen für CIPN
Der Pathomechanismus von CIPN ist komplex und steht in Zusammenhang mit chemotherapeutisch induzierten mitochondrialen Dysfunktionen, oxidativem Stress, Immunstörungen, Ionenkanaldysregulation, Schädigung des dorsalen Wurzelganglions (DRG)-Neuronen und einer Störung des neuronalen Zytoskeletts 2,30,31,32,33,34,35,36,37. 38,39,40,41,42. Tabelle 1 gibt einen Überblick über die spezifischen pathogenen Mechanismen, die bei CIPN beteiligt sind.
- Mitochondriale Dysfunktion und oxidativer Stress
Chemotherapeutika induzieren mitochondriale morphologische Veränderungen, bioenergetische Störungen und eine übermäßige Produktion von ROS, was zu mitochondrialen strukturellen Schäden, funktionellen Beeinträchtigungen und oxidativemStress führt. Diese Ereignisse aktivieren Immunzellen, erhöhen proinflammatoriske Zytokinspiegel und lösen entzündliche Signalwege aus, was letztlich zur Entwicklung von CIPN beiträgt. Konkret bilden platinbasierte Chemotherapeutika Platin-DNA-Addukte, die sich im DRG ansammeln, wo sie an nukleäre DNA (nDNA) und mitochondriale DNA (mtDNA) binden. Dies fördert die Vernetzung, verändert die Struktur und Synthese der Kern-DNA, induziert DNA-/Mitochondrienschäden, steigert die ROS-Produktion, aktiviert die Kanäle mit Verletzungsrezeptoren und induziert neuronale Apoptose. Es gibt auch Hinweise darauf, dass OXA neuropathische Schmerzen auslöst, indem es Astrozyten aktiviert und proinflammatoriske Zytokine im mitogenaktivierten Proteinkinase-(MAPK)-Weg hochreguliert.
Neben platinbasierten Verbindungen können auch andere Chemotherapeutika die mitochondriale Integrität durch verschiedene Mechanismen beeinträchtigen. Paclitaxel stört sowohl den axonalen als auch den mitochondrialen Transport, was zur Öffnung der mitochondrialen Permeabilitätsübergangspore (mPTP) führt. Dieses Ereignis führt zum Verlust des mitochondrialen Membranpotenzials, einer übermäßigen ROS-Bildung, ATP-Depletion, Kalziumausfällen und mitochondrialer Schwellung. Bortezomib hingegen hemmt die Proteasomenaktivität und stört die zelluläre Proteinhomöostase, wodurch mitochondriale Strukturschäden und funktionelle Beeinträchtigungen entstehen. Diese Veränderungen äußern sich in mitochondrialer Schwellung und Vakuolisierung, Kalziumdysregulation, Unterdrückung der Atemkette, verminderter ATP-Produktion und Anhäufung von ROS. Darüber hinaus hemmt Vincristin (VCR) die Polymerisation der Mikrotubuli, was den mitochondrialen Transport entlang der Axone beeinträchtigt und folglich zu einem reduzierten Membranpotenzial, gestörter Kalziumhomöostase und abnormer neuronaler Anregbarkeit führt. Zusammen heben diese Wirkstoffe die zentrale Rolle der mitochondrialen Dysfunktion bei den neurotoxischen Effekten von Chemotherapeutikahervor 41,44,45,46,47.
Ebenso dient die mitochondriale Dysfunktion als zentraler Regulator der proinflammatorischen Signalübertragung, während Entzündungen wiederum mitochondriale Schäden verschlimmern und so einen Teufelskreis der Neurotoxizität30,31 erzeugen. Bemerkenswert ist, dass das während dieses Prozesses erzeugte ROS direkt den redoxsensitiven Ionenkanal TRPA1 aktiviert, was einen Kalziumzufluss, neuronale Hypererregung und charakteristische CIPN-assoziierte Symptome wie Kälte- und mechanische Allodynie auslöst. Oxidativer Stress fungiert somit als zentraler Nexus, der mitochondriale Schäden, TRPA1-Aktivierung und die Pathogenese von CIPN verknüpft. Abbildung 1 veranschaulicht die Mechanismen, durch die mitochondriale Dysfunktion und oxidativer Stress zur Entwicklung von CIPN beitragen. - Auffälligkeiten im Immunsystem
- Neuroimmun-Interaktionen
Neuroimmune Interaktionen spielen eine entscheidende Rolle bei der Entwicklung und dem Fortbestehen von CIPN. Zunehmende Belege deuten darauf hin, dass die Kommunikation zwischen Nerven- und Immunsystem wesentlich zur Entstehung seiner Pathogenese beiträgt. Chemotherapeutische Mittel induzieren zellulären Stress und axonale Schädigungen, was zur Freisetzung von schadensassoziierten molekularen Mustern (DAMPs) führt, die die Signalübertragung des Toll-ähnlichen Rezeptors 4 (TLR4) auf Makrophagen und Gliazellen aktivieren. Diese Aktivierung fördert die Polarisation der M1-Makrophagen und die Sekretion von Chemokinen wie CCL2 und CXCL10, die CD4+- und CD8+-T-Lymphozyten sowie B-Zellen in die DRG rekultivieren, während die Anzahl der entzündungshemmenden T-Zellenum 48, 49, 50, 51 reduziert wird. Obwohl Neutrophile sehr anfällig für die zytotoxischen Effekte der Chemotherapie sind, was zu systemischer Neutropenie führt, haben mehrere Studien eine erhöhte Neutrophilenaktivierung und -infiltration im peripheren Nervensystem sowie DRG während der chemotherapiebedingten Neuropathie32 berichtet. Mastzellen (MCs) regulieren die proinflammatorisken Antworten weiter, indem sie Immunzellen rekrutieren und verschiedene entzündliche Zytokine freisetzen. Darüber hinaus können proinflammatoriske Zytokine die Aktivität natürlicher Killerzellen (NK) unterdrücken, was Neuroinflammation und oxidativen Stress verschärft und so die Progression von CIPN52 fördert.
Chemotherapeutische Mittel können auch die Expression von Genen verändern, die mit Immun- und neuronalen Funktionen in sensorischen Neuronen assoziiert sind. Zum Beispiel reguliert VCR die Expression des aktivierenden Transkriptionsfaktors 3 (Atf3) und Neurotensin (Nts) hoch, wodurch die Chemokinfreisetzung moduliert und die Rekrutierung von Immunzellen für das DRG gefördert wird, was wiederum die neuroinflammatoriske Reaktion beeinflusst. OXA reguliert die Expression von Prostaglandin-H2 D-Isomerase (Ptgds) und dem kleinen nukleolaren RNA-Wirtsgen 1 (Snhg1), die an der Synthese von entzündlichen Mediatoren und der Modulation der neuronalen Plastizität beteiligt sind und dadurch die neuronale Erregbarkeit und Schmerzsignalübertragung beeinflussen. Im Gegensatz dazu verändert Cisplatin (CDDP) die Expression von Lipocalin-2 (Lcn2) und der Zinkfinger-Homeobox 2 (Zfhx2), stört die neuronale metabolische Homöostase und die transkriptionelle Regulation und fördert folglich Neuroentzündung und neuronale Dysfunktion53. Zusammen zeigt die Dysregulation dieser Genexpressionsprofile unter chemotherapeutischem Stress das komplexe Zusammenspiel zwischen neuronaler Schädigung und Immunaktivierung während der Pathogenese von CIPN.
Darüber hinaus wird TRPA1 nicht nur in sensorischen Neuronen, sondern auch in Immunzellen wie Makrophagen und MCs exprimiert, wo es die Freisetzung proinflammatorischer Zytokine vermittelt. Diese duale neuronale und immune Expression von TRPA1 könnte als zentrale molekulare Verbindung dienen, die das neuroimmune Crosstalk und die Entzündung hinter CIPN antreibt. - Verschlimmerung der Neuroentzündung
Chemotherapeutische Mittel modulieren die Aktivierung und Sekretion des Immunmediators aus Satellitengliazellen (SGCs) im DRG, Mikroglia und Astrozyten im Rückenmark sowie Schwannzellen in denAxonen 54. Die Aktivierung von Immunzellen erhöht die Spiegel proinflammatorischer Zytokine wie Tumornekrosefaktor-alpha (TNF-α), Interleukin-1-beta (IL-1β), Interleukin-6 (IL-6), Interleukin-8 (IL-8), Interleukin-20 (IL-20), die Neuroinflammation und neuronale Sensibilisierung fördern; umgekehrt wird die Expression entzündungshemmender Zytokine wie Interleukin-10 (IL-10) und Interleukin-4 (IL-4) unterdrückt, was die Auflösung der Entzündung beeinträchtigt. Parallel dazu tragen Chemokine wie CCL2, CXCL1, CXCL12, CX3CL1 und CCL3 zur Rekrutierung von Immunzellen und glial-neuronalen Interaktionen bei. Diese Veränderungen aktivieren gemeinsam wichtige entzündliche Signalwege, wie MAPK und den nuklearen Faktor kappa-Lichtketten-Enhancer aktivierter B-Zellen (NF-κB), die die Zytokinproduktion und neuronale Hypererregbarkeitweiter steigern. Abbildung 2 veranschaulicht die Mechanismen, durch die eine Dysregulation des Immunsystems CIPN auslöst.
Wichtig ist, dass aktuelle Studien gezeigt haben, dass TRPA1 als kritischer nachgelagerter Effektor und Verstärker dieser entzündlichen Kaskaden wirkt. Proinflammatoriske Zytokine und oxidative Mediatoren können TRPA1-Kanäle auf sensorischen Neuronen sensibilisieren oder direkt aktivieren und so Neuroentzündung mit erhöhter neuronaler Erregbarkeit und Schmerzüberempfindlichkeit in CIPN 60,61 verknüpfen.
- Neuroimmun-Interaktionen
- Ionenkanaldysregulation
- Kaliumkanäle
Chemotherapeutika auslösen eine neuroinflammatoriske Reaktion, die zur aberranten Expression von Kir4.1-Kanälen führt, was die Aktivierung von SGCs, die Hochregulation des glialen Fibrillarsäureproteins (GFAP) und die Freisetzung proinflammatorischer Zytokine (z. B. TNF-α und IL-6) fördert. Dies verstärkt die Erregbarkeit der DRG-Neuronen und induziert CIPN33. - TRP-Kanäle
TRP-Kanäle sind an der entzündlichen Antwort und den neuropathischen Schmerzen, die mit CIPN verbunden sind, beteiligt und können durch chemotherapiebedingten oxidativen Stress aktiviert werden. Darunter vermittelt der TRPA1-Kanal, der überwiegend in sensorischen Neuronen lokalisiert ist, neurogene Entzündungen, indem er Neuropeptide wie das Calcitonin-Gen-Related Peptide (CGRP) und die Substanz P (SP) freisetzt, die die Rekrutierung von Immunzellen an Verletzungsstellen fördern. Gleichzeitig wird TRPA1 auch in Glia- und Immunzellen exprimiert, wo seine Aktivierung die Freisetzung proinflammatorischer Zytokine und Chemokine stimuliert, was die Rekrutierung von Immunzellen weiter verbessert und die Entzündungsreaktion verstärkt. Insgesamt dient TRPA1 als entscheidende Brücke zwischen Nerven- und Immunsystem und trägt zu verstärkter Entzündung und neuronaler Überempfindlichkeit bei CIPN bei. Daher kann TRPA1-Antagonismus Schmerzen durch doppelte neuroimmune Modulation lindern, indem die Freisetzung von CGRP und SP gehemmt, neurogene Entzündungen und Rekrutierung von Immunzellen reduziert und proinflammatoriske Zytokinspiegel62 gesenkt wird.
Singh et al. berichteten, dass die OXA-Behandlung die Koexpression des transienten Rezeptorpotenzials Vanilloid 1 (TRPV1) und des transienten Rezeptorpotenzials M8 (TRPM8) mit TRPA1 in den DRGs von Ratten erhöhte, was zu verstärkten neuropathischen Schmerzverhalten führte. Bemerkenswert ist, dass TRPA1 und TRPV1 eine funktionelle Überschneidung in chemotherapiebedingten Schmerzsignalen teilen; aktuelle klinische Anwendungen konzentrieren sich jedoch hauptsächlich auf den TRPV1-Agonisten Capsaicin, der neuropathische Schmerzen lindert, indem er TRPV1-exprimierende Nozizeptoren34 desensibilisiert. Dies liefert Einblicke für die zukünftige Entwicklung analgetischer Strategien zum Ziel TRPA1. Insgesamt wirkt TRPA1 als entscheidender Integrator von oxidativem Stress, Immunaktivierung und Schmerzsignalisierung und ist damit ein vielversprechendes Ziel für sowohl analgetische als auch entzündungshemmende Therapien im CIPN.
- Kaliumkanäle
- DRG-Neuronenschädigung
- Direkte neuronale Schädigung
Die DRG ist die primär betroffene Stelle von CIPN, aber die Mechanismen neuronaler Schäden unterscheiden sich zwischen Chemotherapeutika. Abbildung 3 zeigt die unterschiedlichen Signalwege, die an der durch verschiedene Medikamente induzierten DRG-Neuronenschäden beteiligt sind. Beispielsweise fördert PTX die Makrophageninfiltration in das DRG, was wiederum die Anzahl der intraepidermalen Nervenfasern (IENFs) reduziert und das Fortschreiten von CIPN35 beschleunigt. Platinbasierte Wirkstoffe reichen sich in DRG-Neuronen an und verursachen mitochondriale Dysfunktion, übermäßige ROS-Generierung und neuronale Apoptose. Thalidomid kann direkt Schäden an den Neuronen der DRG induzieren. Darüber hinaus verändern mehrere Chemotherapeutika die Expression und Funktion von Natrium-, Kalium- und Calciumionenkanälen, was zu neuronaler Hypererregbarkeit36,37 führt. Die Störung der Mikrotubuli-Strukturen im DRG beeinträchtigt den axonalen Transport weiter und löst Wallersche Degeneration aus, was letztlich zu Nervenfaserverlust und beeinträchtigter neuronaler Übertragung38 führt. - Indirekter immunvermittelter Schaden
Neben der direkten neuronalen Toxizität können Chemotherapeutika DRG-Neuronen indirekt durch die Aktivierung der angeborenen Immunsignale schädigen. Zelluläre Schädigungen, die durch diese Wirkstoffe verursacht werden, setzen DAMPs frei, die wiederum Mustererkennungsrezeptoren (PRRs) wie TLR4 und den Rezeptor für fortgeschrittene Glykationsendprodukte (RAGE) aktivieren. Die Aktivierung dieser Rezeptoren induziert neuroinflammatoriske Kaskaden, verstärkt die neuronale Erregbarkeit und verschlimmert neuropathische Schmerzen39. Zusammen deuten diese Ergebnisse darauf hin, dass Chemotherapeutika eine DRG-Schädigung sowohl durch direkte zytotoxische Mechanismen als auch durch indirekte, immunvermittelte Signalwege induzieren und so zum Beginn und Fortschreiten von CIPN beitragen.
- Direkte neuronale Schädigung
- Störung des neuronalen Zytoskeletts
Frühere Studien haben gezeigt, dass die Depolymerisation von Mikrotubulus direkt die strukturelle Integrität von Neuronen schwächt und ihre axonale Verlängerungsfähigkeit beeinträchtigt. Die Demontage des Zytoskeletts verursacht Unregelmäßigkeiten an der neuronalen Oberfläche, und diese mechanischen Veränderungen können als physikalische Merkmale von CIPN40 dienen. Eine weitere Studie von Chine et al. zeigte erste, dass Hsp27 CIPN verhindern kann, indem es die axonale Struktur schützt. Im Gegensatz zu herkömmlichen entzündungshemmenden Mechanismen übt Hsp27 neuroprotektive Effekte aus, indem es apoptotische Signalwege reguliert und die zytoskelettale Stabilität aufrechterhält46.
Vinca-Alkaloide (wie Vincristin, Videorekorder) binden speziell an die β-Tubulin-Enden, blockieren die Spindelbildung und den axonalen Transport, was zur Depolymerisation der Mikrotubuli und Defekten im Neuritenauswachsenführt. Im Gegensatz dazu stabilisiert Paclitaxel Mikrotubuli und verhindert deren Depolymerisation, wodurch die elektrische Signalübertragung und der mitochondriale Transport innerhalb der Axone gestört werden, was die Demyelination der peripheren Nervenfasern41 induziert. Bortezomib induziert über einen nicht-proteasomalen Weg eine übermäßige Mikrotubuli-Polymerisation, hemmt Neurit-Extension und löst axonale Degeneration42 aus.
Diese Medikamente führen zusammen zu einer Beeinträchtigung des axonalen Transports, neuronaler Apoptose und Verlust der neuronalen Leitung und bilden die pathologische Grundlage von CIPN. Außerdem verhindert die Aktivierung des RhoA/ROCK/LIMK/Cofilin-Signalwegs die Remodellierung des Aktinfilaments und hemmt die axonaleRegeneration 63 zusätzlich. Zytoskelettale Störungen interagieren auch mit mitochondrialen Transportdefekten und der Aktivierung von Kalkschmerzen und bilden einen teuflichen "Struktur-Energie-Apoptose"-Kreislauf, der das Fortschreiten von CIPN64 beschleunigt.
2. Mechanismen von CIPN im Zusammenhang mit TRPA1
TRPA1 ist ein nicht-selektiver Kationenkanal, der typischerweise als Homotetramer in der Zellmembran existiert. Es enthält sechs transmembrane Segmente (S1–S6), die charakteristisch für TRP-Kanäle sind. Unter diesen bilden S1-S4 den spannungssensorähnlichen Bereich (VSLD), während S5 und S6 die Pore formen, durch die Ionen passieren. Diese Regionen sind für die Aktivierung des Kanals und seine Rolle bei der Wahrnehmung schmerzhafter, thermischer und chemischer Reize65 unerlässlich. Die lange N-terminale Region von TRPA1 enthält mehrere Ankyrin-Wiederholungsdomänen (ARDs), die Wechselwirkungen mit anderen Proteinen vermitteln und zur Kanalregulation beitragen. Diese Region dient auch als Schlüsselort für die Modulation von Kinasen, die an der Schmerzsignalgebung66,67 beteiligt sind. Am C-Terminus verbindet sich die TRP-ähnliche Domäne mit der Transmembranregion und spielt eine zentrale Rolle beim Kanalgating. Die Bewegung dieses Bereichs zusammen mit Umlagerungen von S5 und S6 liegt der Kanalöffnung und dem Ca-2+-Influx zugrunde, der nachgeschaltete Signalwege aktiviert, die an Entzündungen und Schmerzenbeteiligt sind. Insgesamt sind die ARDs, transmembrane Helices (S1-S6) und die TRP-ähnliche Domäne die wichtigsten strukturellen Merkmale, die die TRPA1-Aktivierung und deren Rolle bei Schmerzen und entzündlicher Signalübertragung bestimmen. Abbildung 4 veranschaulicht die wichtigsten strukturellen Domänen von TRPA1, die für seine Aktivierung durch Chemotherapeutika relevant sind, während Tabelle 2 die mit TRPA1 assoziierten Mechanismen von CIPN zusammenfasst: 61,62,70,71,72,73,74,75,76,77,78,79,80,81,82,83.
- Oxidative, stressvermittelte Aktivierung von TRPA1 in CIPN
- Oxidativer Stress ist ein wesentlicher Faktor sowohl für die antitumorwirksame als auch für die neurotoxizistische Wirksamkeit von Chemotherapeutika84. TRPA1 fungiert als redox- und elektrophil-sensitiver Ionenkanal, der unter Bedingungen erhöhten oxidativen Stresses während der Chemotherapie aktiviert wird. Oxidierte Phospholipide (OxPAPCs) und andere reaktive Sauerstoffspezies (ROS)-abgeleitete Elektrophile modifizieren kovalent Cysteinreste im N-terminalen Bereich von TRPA1, wodurch der Kanal aktiviert und der Kalziumzufluss gefördert wird. Diese Aktivierung führt zur Freisetzung von Neuropeptiden und entzündlichen Mediatoren wie CGRP und SP, die eine abnormale Schmerzübertragung und neurogene Entzündung in der CIP-Pathogenese61,70 vermitteln. Gleichzeitig führt die durch Chemotherapeutika ausgelöste periphere Entzündung zu einer übermäßigen Erzeugung und Ansammlung von ROS in den sensorischen Ganglien, die TRPA1 weiter aktiviert und hochreguliert und eine ROS-TRPA1-positive Rückkopplungsschleife bildet, die die entzündliche und mechanische Überempfindlichkeit85 verstärkt.
CDDP-induzierte CIPN beruht ebenfalls auf diesem Mechanismus, da CDDP die ROS-Produktion im oralen Gewebe fördert, was TRPA1 aktiviert und zu anhaltenden orofacialen Schmerzen86 führt. Ähnlich moduliert OXA die TRPA1-Aktivität durch mehrere Mechanismen. Einerseits aktiviert OXA TRPA1 direkt über einen glutathionsensitiven Mechanismus, was zu einer zytoplasmatischen Versauerung in DRG-Neuronen71,87 führt. OXA hingegen hemmt Prolylhydroxylase (PHD) und verhindert dadurch die Hydroxylierung der Prolinreste im N-terminalen Bereich von TRPA1, was die Empfindlichkeit des Kanals gegenüber ROS erhöht und seine Reaktion auf Kältereize71 deutlich erhöht. Zusätzlich aktiviert OXA den p38-MAPK-Signalweg und fördert so die TRPA1-vermittelte Kälteüberempfindlichkeit88 weiter.
Tierstudien haben starke Belege geliefert, die diese Mechanismen stützen. Bei OXA-behandelten Wildtypmäusen wurden ausgeprägte mechanische Allodynie und Kältehypersensitivität beobachtet, während diese Reaktionen bei TRPA1-Knockout-Mäusen89 signifikant abgeschwächt waren. Konsistente Ergebnisse wurden auch in einem Zebrafischlarvenmodell von CIPN erzielt, bei dem die TRPA1-Aktivierung die ROS-Produktion durch Förderung von oxidativem Stress und Schmerzsignaltransduktion steigerte und so die Schmerzreaktion90 aufrechterhielt. Zusammenfassend deuten diese Ergebnisse darauf hin, dass TRPA1 als kritischer Nexus fungiert, der ROS-Sensorik und Schmerzverstärkung verbindet und einen zentralen Weg bildet, durch den oxidativer Stress neuropathische Schmerzen bei CIPN vermittelt.
- Oxidativer Stress ist ein wesentlicher Faktor sowohl für die antitumorwirksame als auch für die neurotoxizistische Wirksamkeit von Chemotherapeutika84. TRPA1 fungiert als redox- und elektrophil-sensitiver Ionenkanal, der unter Bedingungen erhöhten oxidativen Stresses während der Chemotherapie aktiviert wird. Oxidierte Phospholipide (OxPAPCs) und andere reaktive Sauerstoffspezies (ROS)-abgeleitete Elektrophile modifizieren kovalent Cysteinreste im N-terminalen Bereich von TRPA1, wodurch der Kanal aktiviert und der Kalziumzufluss gefördert wird. Diese Aktivierung führt zur Freisetzung von Neuropeptiden und entzündlichen Mediatoren wie CGRP und SP, die eine abnormale Schmerzübertragung und neurogene Entzündung in der CIP-Pathogenese61,70 vermitteln. Gleichzeitig führt die durch Chemotherapeutika ausgelöste periphere Entzündung zu einer übermäßigen Erzeugung und Ansammlung von ROS in den sensorischen Ganglien, die TRPA1 weiter aktiviert und hochreguliert und eine ROS-TRPA1-positive Rückkopplungsschleife bildet, die die entzündliche und mechanische Überempfindlichkeit85 verstärkt.
- Die Rolle von TRPA1 bei der Immunregulation und bei entzündlichen Schmerzen
TRPA1 ist ein redox-sensitiver, nicht-selektiver Kationenkanal, der sowohl im peripheren sensorischen Nervensystem als auch in verschiedenen Immunzelltypen exprimiert wird. Es kann durch chemotherapeutische, medikamentinduzierte oxidative, nitrative und Aldehyd-Stress sowie durch entzündliche Mediatoren und elektrochemische Reize aktiviert werden und spielt so eine entscheidende Rolle bei Entzündungsreaktionen und Schmerzsensibilisierung während CIPN24,91,92.- TRPA1 reguliert immunzellvermittelte Neuroentzündungen
Im peripheren Nervensystem ist TRPA1 am besten in DRG-Sensorneuronen charakterisiert, wo es als wichtiger Mediator der Nozizeption dient. Während der Chemotherapie können erhöhte ROS-Spiegel, reaktive Stickstoffspezies (RNS) und Aldehydmetabolite, die hauptsächlich von verletzten Neuronen und umliegenden Schwann-Zellen stammen, das neuronale TRPA1 direkt aktivieren, was zu einer erhöhten neuronalen Erregbarkeit und Schmerzüberempfindlichkeit93 führt. Unterdessen wurde in sensorischen Neuronen gezeigt, dass die TLR4-Signalübertragung die TRPA1-Expression in DRG-Neuronen hochreguliert und dadurch die Schmerzüberempfindlichkeitum 94 erhöht.
Neben den Neuronen exprimieren Schwann-Zellen auch TRPA1, das durch oxidativen Stress aktiviert werden kann. Aktivierte Schwann-Zellen verstärken ROS-Signale und setzen entzündliche Mediatoren frei, wodurch eine "Schwann-Zell-Neuron-TRPA1"-Rückkopplungsschleife entsteht, die die Neuroentzündung erhält und zur Entwicklung von CIPN72,73 beiträgt. Tierstudien haben gezeigt, dass die Erschöpfung der Ischiasnerv-residenten Makrophagen die krebsbedingten Schmerzen, die durch die Aktivierung der Schwann-Zell TRPA1 und oxidativen Stress ausgelöst werden, deutlich abschwächt, was das Zusammenspiel zwischen Schwann-Zellen und myeloiden Zellen73 hervorhebt.
Neben sensorischen Neuronen wird TRPA1 funktionell in mehreren Immunzellpopulationen exprimiert, darunter Makrophagen, T-Zellen, NK-Zellen und MCs 24,74,95. ROS, RNS und während der Chemotherapie erzeugte Metaboliten können TRPA1 in diesen Zellen aktivieren, was je nach Zelltyp91 zu unterschiedlichen Immunantworten führt. Bei Makrophagen unterdrückt TRPA1 die proinflammatoriske Aktivierung, fördert einen entzündungshemmenden Phänotyp und begrenzt die Makrophageninfiltration, wodurch entzündungshemmende und gewebeschützende Effekte entfaltet14,96. In Lymphozyten unterdrückt die TRPA1-Aktivierung die T-Zell-Aktivierung und die Effektorfunktionen und reguliert T-zell-vermittelte Immunantwortennegativ 97, während der TRPA1-vermittelteCa-2+-Influx die NK-Zell-Zytotoxizität verstärken und neuroinflammatoriske Reaktionen nach Nervenverletzungmodulieren kann 52,74. In Mastzellen wurde die Aktivierung von TRPA1 mit stressinduzierter Degranulation und proinflammatorischer Signalgebung in Verbindung gebracht, was zur Amplifikation allergischer und neurogener Entzündungen beiträgt24,75.
Zusammen deuten diese Beobachtungen darauf hin, dass TRPA1 als Signalzentrum fungiert, das Neuronen, Schwann-Zellen und Immunzellen verbindet, wobei eine erhöhte TRPA1-Aktivierung in jedem Zelltyp zur Initiierung und Erhaltung von CIPN beiträgt. Abbildung 5 zeigt die vorgeschlagenen Mechanismen des TRPA1-vermittelten neuroimmunen Crosstalks und der Schmerzsignalübertragung in CIPN. - TRPA1 bei entzündlichen Schmerzen und CIPN-bedingter Nozizeption
Im sensorischen Nervensystem ist TRPA1 überwiegend in primären sensorischen Neuronen der DRG, der Trigeminusganglien (TG) und der Vagalganglien (VG) lokalisiert. Oxidative Stressprodukte, entzündliche Mediatoren und Proteinkinase-Signalübertragung (PKA/PKC), induziert durch Chemotherapeutika, erhöhen die TRPA1-Phosphorylierung und Kanalaktivität26. Die Kanalaktivierung erhöht den intrazellulärenCa-2+- Zufluss, was die Freisetzung von Neuropeptiden wie SP, Neurokinin A (NK-A) und CGRP auslöst, die die Vasodilatation, Plasma-Exvasation und die Rekrutierung von Immunzellen fördern und so neurogene Entzündungen und Schmerzsensibilisierungauslösen 62.
Unter entzündlichen Bedingungen erhöhen erhöhte Spiegel proinflammatorischer Zytokine (IL-1-Familie, TNF-α, IL-6, IL-8) und Chemokine (CXCL5/CXCR2) die ROS-Produktion und TRPA1-Aktivierung weiter, was zu Membrandepolarisation und Hypererregbarkeit der DRG-Neuronen führt und letztlich zu neuropathischen Schmerzen beiträgt. Zusätzlich regulieren entzündliche Mediatoren wie NGF die TRPA1-Expression hoch und bilden eine positive Rückkopplungsschleife, die Entzündungen und Schmerzen aufrechterhält. TRPA1 beteiligt sich außerdem sowohl an der peripheren als auch an der zentralen Sensibilisierung und verstärkt so die Schmerzübertragung101.
Darüber hinaus fördert TRPA1 die nozizeptive Signalübertragung, indem es entzündungsbedingte Signalwege moduliert. Hochregulierte TRPA1 erhöht denCa-2+-Zufluss und aktiviert den Pannexin-1 (PANX1)-Weg, wodurch die Freisetzung von Adenosintriphosphat (ATP) verbessert wird. Extrazelluläres ATP, das als Neurotransmitter wirkt, trägt zusätzlich zur Schmerzüberempfindlichkeit102 bei. Chemotherapeutika können TRPA1 auch durch Aktivierung von Bradykinin-B2-Rezeptoren und nachgeschaltete PLC/PKCε-Signalübertragung in Mastzellen sensibilisieren, wodurch CIPN-bedingte Schmerzen103 verschlimmert werden. Umgekehrt wurde gezeigt, dass Opioidverbindungen wie Loperamid die Aktivität von TRPA1 und spannungsgesteuertem Natriumkanal (VGSC) unterdrücken, die Mikroglialaktivierung und oxidativen Stress hemmen und folglich Hyperalgesie in CIPN104.105 lindern.
Zusammenfassend dient TRPA1 als zentrales molekulares Ziel, das oxidativen Stress und entzündliche Signalgebung bei CIPN verknüpft. Durch die Koordination bidirektionaler Interaktionen zwischen Immunzellen und sensorischen Neuronen initiiert und verbreitet TRPA1 nicht nur Entzündungen, sondern verstärkt auch Schmerzen und dient als entscheidende Brücke zwischen Immunregulation, Neuroinflammation und nozizeptiver Überempfindlichkeit. - TRPA1-vermittelte Ionenkanal-Crosstalk und DRG-neuronale Sensibilisierung
TRPA1 ist in verletzten sensorischen Neuronen, insbesondere im DRG, hoch exprimiert und wirkt als wichtiger Ionenkanal, der CIPN vermittelt. Es moduliert die neuronale Anregbarkeit und fördert die nozizeptive Signalübertragung durch Wechselwirkungen mit mehreren Ionenkanälen. Zum Beispiel kann die Aktivierung von TRPV1 die TRPA1-Empfindlichkeit erhöhen, und beide Kanäle werden oft ko-exprimiert, was synergetisch zu kalter Allodynie und mechanischer Hyperalgesie 76,106 beiträgt. Darüber hinaus zeigt TRPA1 komplementäre Funktionen mit dem kälteempfindlichen Kanal TRPM8: TRPM8 vermittelt harmlose Kühlempfindungen im Bereich von 25–28 °C, während TRPA1 unter 17 °C aktiviert wird und für die Erkennung intensiver, schädlicher Kältereize verantwortlich ist. Abnormale Aktivierung beider Kanäle wurde mit der häufig bei CIPN-Patienten beobachteten Kälteüberempfindlichkeit in Verbindung gebracht.77. Chemotherapie-induzierter oxidativer Stress und verstärkteCa-2+-Kanalaktivität können die TRPA1-Kanäle weiter aktivieren, was zu häufigem Aktionspotenzial führt, das von spannungsgesteuerten Na+-Kanälen abhängig ist (Nav1.7)78,79. Außerdem kann Zn2+ TRPA1 direkt aktivieren, um die Freisetzung von CGRP80 zu fördern, während spannungsgesteuerte K+-Kanäle (Kv7) einen negativen regulatorischen Effekt auf diesen Prozess81 ausüben. Zusammen verstärkt die kooperative Interaktion zwischen TRPA1 und anderen Ionenkanälen, darunter TRPV1, TRPM8, Ca2+, Na+, K+ und Zn2+ Kanäle, die neuronale Erregbarkeit und die nozizeptive Übertragung in CIPN.
Darüber hinaus kann die intrazelluläre pH-Homöostase die TRPA1-Aktivität modulieren. Der Na+/H+-Austauscher 1 (NHE1) beeinflusst die TRPA1-Sensitivität, indem er den intrazellulären pH-Wert reguliert. Bei entzündlichen oder chemotherapiebedingten Verletzungszuständen interagieren TRPA1 und NHE1 in DRG-Neuronen87,107, und die intrazelluläre Versauerung verbessert die TRPA1-Reaktion, was zu einer erhöhten Aktionspotenzialfrequenz und einer erhöhten Freisetzung von Neurotransmittern wie Glutamat und CGRP82,83 führt. Dieser Prozess trägt zu entzündlichen Schmerzen und Kälteüberempfindlichkeit bei und unterstützt zusätzlich die Neuroentzündung. Umgekehrt schwächt die Hemmung der TRPA1-Expression oder -Funktion in DRG-Neuronen die nozizeptive Übertragung und neuroinflammatoriske Reaktionendeutlich ab 108.
Zusammenfassend dient TRPA1 als zentraler molekularer Hub, der oxidativen Stress und Ionenkanalsignalisierung in CIPN verbindet. Durch umfangreiches Übersprechen mit mehreren Ionenkanälen und intrazellulären Regulationsmechanismen fördert TRPA1 die Hypererregbarkeit sensorischer Neuronen und die Schmerzhypersensibilisierung und stellt ein wichtiges molekulares Ziel für die Behandlung von CIPN-assoziierten Schmerzen dar. Abbildung 6 zeigt den Mechanismus, durch den TRPA1 die neuronale Erregbarkeit moduliert und die nozizeptive Signalübertragung durch Wechselwirkungen mit verschiedenen Ionenkanälen verstärkt.
- TRPA1 reguliert immunzellvermittelte Neuroentzündungen
3. Potenzial, TRPA1 für die CIPN-Behandlung gezielt zu behandeln
Im vorherigen Abschnitt haben wir erläutert, wie TRPA1 ein zentrales Ziel zur Linderung von CIPN ist, indem es eine neuroinflammatoriske Kaskadenreaktion auslöst. Der Wirkmechanismus von TRPA1 ist zweigeteilt: Einerseits wird TRPA1 direkt durch die neuroinflammatoriske Kaskade moduliert und beteiligt sich am pathologischen Prozess von CIPN; TRPA1 hingegen interagiert mit entzündlichen Signalen, die wiederum neurotoxische Reaktionen vermitteln und neuronale Schäden verschärfen. Daher kann gezielte Hemmung von TRPA1 oxidativen Stress und neuroinflammatoriske Reaktionen reduzieren, die Schmerzsignalübertragung abschwächen und letztlich CIPN-bezogene Symptome verbessern. Abbildung 7 zeigt die vorgeschlagenen Mechanismen, durch die die Hemmung von TRPA1, sei es durch spezifische Antagonisten oder natürliche pflanzliche Wirkstoffe, neuropathische Schmerzen im Zusammenhang mit CIPN lindert.
- TRPA1-Antagonist
TRPA1 kann durch exogene Substanzen (z. B. Senföl und Zinnamaldehyd) und endogene Substanzen (z. B. oxidative Stressprodukte und entzündliche Mediatoren) aktiviert werden, um Schmerzen, Juckreiz und Entzündungenzu verursachen. Aus diesem Grund wurde TRPA1 als therapeutisches Ziel mit breitem Anwendungspotenzial anerkannt, einschließlich Schmerzmanagement, entzündlichen Erkrankungen und neurologischen Erkrankungen. Daher ist die Erforschung und Entwicklung von TRPA1-Antagonisten entscheidend.
Mehrere TRPA1-Antagonisten haben potenziellen therapeutischen Wert bei der Linderung von CIPN 109.110.111,112,113,114,115,116,117 gezeigt. Ihre Hauptmechanismen bestehen darin, TRPA1-vermittelte oxidative Stressreaktionen, Kalziumzufluss und neuroinflammatoriske Signalübertragungen zu unterdrücken, wodurch antagonistische Effekte auf die TRPA1-Aktivität entsteht. In präklinischen Studien linderte der selektive TRPA1-Blocker HC-030031 signifikant die OXA- und CDDP-induzierte mechanische und Kältehypersensitivität28. Inzwischen sind Antagonisten der nächsten Generation wie GRC-17536 und LY-3526318 in klinische Phase-II-Studien für diabetische Neuropathie, chronischen Husten und arthrosebedingte neuropathische Schmerzen übergegangen und zeigen eine gute Verträglichkeit und vorläufige Wirksamkeitvon 109.113.
Tabelle 3 bietet eine Zusammenfassung des aktuellen Entwicklungsstands und der klinischen Anwendungen repräsentativer TRPA1-Antagonisten. Diese Studien liefern klinische Belege, die das translationale Potenzial von TRPA1-Antagonisten bei der Behandlung neuropathischer Schmerzen unterstützen. Allerdings sind die meisten TRPA1-Antagonisten weiterhin durch geringe Bioverfügbarkeit und mögliche Off-Target-Effekte (115.118.119) begrenzt und haben sich noch nicht in eine CIPN-spezifische klinische Evaluation eingeleitet. Zukünftige Forschung sollte sich auf die Optimierung der Wirkstoffselektivität und pharmakokinetischen Eigenschaften konzentrieren sowie klinische Studien speziell auf CIPN abzielen, um die therapeutische Relevanz der TRPA1-Hemmung in diesem Zusammenhang zu validieren.
Neben direkter Antagonismus hat auch die Modulation der TRPA1-Aktivität durch andere molekulare Ziele in CIPN vielversprechende Leistungen gezeigt. Sigma-1-Rezeptoren üben regulatorische Funktionen an verschiedenen Ionenkanälen aus, und es wurde gezeigt, dass Sigma-1-Rezeptorantagonisten die Plasmamembranexpression und Funktion der TRPA1-Kanäle signifikant hemmen und so das Fortschreiten der Schmerzsymptome bei OXA-induzierten CIPN-Modellmäusen89 verhindern. Eine Studie von Trevisan et al. zeigte, dass die durch Bortezomib induzierten Symptome der durch Bortezomib induzierten Symptome der CIPN-Überempfindlichkeit wirksam verhindert und gelindert werden konnten, indem gleichzeitig der TRPA1-Antagonisten HC-030031 oder das Antioxidans α-Liponsäure vor oder zum Zeitpunkt der Chemotherapie120 eingesetzt werden konnten. Darüber hinaus können TRPA1-Inhibitoren im Kontext der chemotherapeutisch induzierten Neurotoxizität neurologische Schäden mindern, indem sie die calciumabhängige proinflammatoriske Signalübertragung reduzieren.
Zusammenfassend spielen TRPA1-Antagonisten eine wichtige Rolle bei der Prävention und Behandlung von CIPN, indem sie unter anderem die Funktion dieses Kanals modulieren und die Aktivität hemmen, um Schmerzüberempfindlichkeit abzuschwächen und Nervenschäden zu lindern. - Modulatoren der TRPA1-Aktivität als neue Optionen für die CIPN-Behandlung
TRPA1 ist an den pathologischen Prozessen von CIPN durch die neuroinflammatorische Kaskadenreaktion und neurotoxische Verletzungen beteiligt und könnte ein neues Ziel für die Behandlung von CIPN sein.
Mehrere Studien haben gezeigt, dass bestimmte natürliche Kräuter und ihre aktiven Bestandteile eng mit der Regulation der TRPA1-Kanalaktivität verbunden sind und biologische Effekte wie entzündungshemmende und analgetische Wirkungen aufweisen, wodurch potenzielle Strategien zur Prävention und Behandlung von CIPN eröffnet werden. So wurde beispielsweise gezeigt, dass Liquiritin erhebliche entzündungshemmende Eigenschaften besitzt121, während Allicin aufgrund seiner antioxidativen und entzündungshemmenden Eigenschaften ein analgetisches Potenzial aufweist.122; beide Verbindungen sind an der Modulation der TRPA1-Kanalaktivität beteiligt. Basierend auf diesen Erkenntnissen wird spekuliert, dass diese natürlichen Verbindungen durch die Regulation der TRPA1-Aktivität die CIPN-bezogene Schmerzwahrnehmung und neuroinflammatoriske Reaktionen lindern und so potenzielle therapeutische Effekte erzielen können. Weitere Studien haben gezeigt, dass Menthol eine bidirektionale regulatorische Wirkung auf TRPA1-Kanäle aufweist, indem es TRPA1 bei niedrigen Konzentrationen aktiviert und seine Aktivität bei höheren Konzentrationen hemmt. Eine angemessene Anwendung von Menthol kann daher die TRPA1-Aktivität modulieren, um bei Patienten mit CIPN analgetische und entzündungshemmende Effekte zu erzielen.123. Ähnlich enthält Zimt als Erwärmungstherapie zur Förderung der Blutzirkulation Cinnamaldehyd als Hauptwirkstoff. Li et al. berichteten, dass Cinnamaldehyd TRPA1-Rezeptoren aktiviert, was die Thermogenese im braunen Fettgewebe fördert und so hilft, die Körpertemperatur zu halten und Kälteempfindlichkeit zu lindern.124. Darüber hinaus verstärkt Cinnamaldehyd die antioxidative Antwort, indem es den Kernfaktor erythroid-bezogenen Faktor 2 (Nrf2) aktiviert125. Menthol kann zusammen durch die Hemmung von TRPA1 bei höheren Konzentrationen mechanische und kalte Allodynie lindern, die für CIPN charakteristisch ist, während Cinnamaldehyd durch seine TRPA1-aktivierenden und Nrf2-vermittelten Antioxidativen Mechanismen chemotherapiebedingten oxidativen Stress entgegenwirken und die Kälteintoleranz bei CIPN-Patienten verbessern kann. Außerdem haben Bergeninmonohydrat, Ligustrazin, Saikosaponin und Wasserextrakte aus Notopterygium incisum gezeigt, dass sie neuropathische Schmerzen lindern126,127,128,129.
Tabelle 4 fasst die natürlichen pflanzlichen Quellen von TRPA1-Liganden und deren mögliche Mechanismen zur Linderung von CIPN zusammen. Diese Ergebnisse unterstreichen das Potenzial der TCM-Komponenten zur Abschwächung der Neurotoxizität bei CIPN. Obwohl verschiedene natürliche Verbindungen als TRPA1-Modulatoren mit potenziellen therapeutischen Effekten identifiziert wurden, bleiben die meisten von ihnen bei der in vitro und Tierversuchsstadien, und die Evidenz für deren Wirksamkeit bei CIPN stammt hauptsächlich aus präklinischen Modellen. Im Gegensatz dazu verfügt nur Menthol über begrenzte menschliche Proof-of-Concept-Beweise und laufende registrierte klinische Studien130. Diese Ergebnisse legen zusammen nahe, dass TRPA1-gezielte Naturprodukte zwar großes Potenzial bei der Linderung von CIPN-bedingter Neurotoxizität zeigen, aber weitere gut konzipierte klinische Studien notwendig sind, um ihr translationales Potenzial und ihre therapeutische Wirksamkeit zu validieren.
Natürliche TRPA1-Modulatoren, die aus Pflanzenextrakten identifiziert wurden, bieten nicht nur neue therapeutische Perspektiven zur Schmerzbehandlung, sondern stellen auch potenzielle natürliche Quellen für die Behandlung von CIPN dar. Zunehmende Belege deuten darauf hin, dass natürliche Verbindungen durch Chemotherapie induzierte neurotoxische Symptome lindern können, indem sie die TRPA1-Überaktivierung unterdrücken oder bidirektionale regulatorische Effekte auf den Kanal ausüben, wodurch sowohl analgetische als auch entzündungshemmende Ergebnisse erzielt werden. Trotz ihres vielversprechenden präklinischen Potenzials bleibt die systematische klinische Validierung jedoch unzureichend. Darüber hinaus weisen diese Verbindungen typischerweise Multi-Target- und Multi-Pathway-Regulationsmerkmale auf, was es erschwert, den spezifischen Beitrag der TRPA1-Modulation zu ihren therapeutischen Gesamtwirkungen zu definieren. Zukünftige Studien sollten sich darauf konzentrieren, die molekularen Mechanismen aufzuklären, durch die natürliche TRPA1-Modulatoren CIPN beeinflussen, die synergistischen Wechselwirkungen zwischen TRPA1 und anderen Ionenkanälen oder Signalwegen zu untersuchen und gut konzipierte klinische Studien durchzuführen, um deren Wirksamkeit und Sicherheit zu bestätigen. Solche Bemühungen werden unerlässlich sein, um TRPA1-gezielte natürliche Agenten in praktische Strategien für das CIPN-Management umzusetzen.
4. Diskussion
Laut den neuesten Statistiken der Internationalen Agentur für Krebsforschung (IARC) wird es im Jahr 2022 fast 20 Millionen neue Krebsfälle geben, und etwa 50 % dieser Krebspatienten werden schließlich an Krebs oder dessen Komplikationen sterben. Die IARC-Prognosen deuten außerdem darauf hin, dass die Zahl der neuen Krebsfälle pro Jahr im Jahr 2050 35 Millionen übersteigen wird. Krebs ist daher weltweit ein großes Problem der öffentlichen Gesundheit und einer der Hauptverursacher der globalen Krankheitslast1. Obwohl neuartige Therapien gegen Krebs (z. B. gezielte Therapien und Immuntherapien) weiterhin erforscht und entwickelt werden, spielt Chemotherapie weiterhin eine zentrale Rolle bei der Krebsbehandlung. CIPN ist eine häufige Nebenwirkung der Chemotherapie und beeinflusst den Behandlungsverlauf sowie deren Wirksamkeit. Die Pathogenese von CIPN ist jedoch unklar, könnte aber mit mitochondrialer Dysfunktion, oxidativem Stress, Immunstörungen, Ionenkanaldysregulation und Schäden am DRG-Neuronzusammenhängen. Derzeit wurde vom ASCO nur Duloxetin für die Schmerzbehandlung bei CIPN-Patienten empfohlen. Trotz der nachgewiesenen analgetischen Wirksamkeit ist der klinische Nutzen von Duloxetin insgesamt moderat, da es in erster Linie symptomatische Linderung bietet und nicht CIPN verhindert oder zugrunde liegende pathologischeVeränderungen umkehrt. Daher ist es wichtig, die potenziellen Ziele von CIPN für die Entwicklung von Medikamenten und die Präzisionstherapie zu erforschen.
TRP-Kanäle, die wichtige Vermittler der nozizeptiven Signalübertragung sind, erhalten im Zusammenhang mit der Entwicklung von CIP-Therapien zunehmend Aufmerksamkeit. Unter den TRP-Kanälen wurde vorgeschlagen, dass TRPA1 ein Schlüsselfaktor für die Einleitung von Schmerzüberempfindlichkeit durch verschiedene Chemotherapeutika131 ist. Daher konzentriert sich diese Studie auf die Rolle von TRPA1 in der Pathogenese von CIPN und erläutert weiter die Mechanismen, durch die es neuropathische Schmerzen vermittelt, wie in Abbildung 8 dargestellt. Dieser Kanal wird durch oxidativen Stress aktiviert, um abnormale mechanische Schmerzen und Kälteüberempfindlichkeit 61,70,71 auszulösen und ist an der entzündlichen Nozizeption beteiligt, indem er Immunzellen moduliert, um Neuroentzündungzu vermitteln. Darüber hinaus interagieren TRPA1-Kanäle mit TRPV1, TRPM8 und spannungsgesteuerten Kanälen wie Ca2+, Nav1.7, Zn2+ und Kv7. Diese Wechselwirkungen verstärken neuropathische und entzündliche Schmerzreaktionen 76,77,78,79,80,81. Eine solche synergetische Modulation hat erhebliche klinische Implikationen. Da TRPA1, TRPV1 und TRPM8 in sensorischen Neuronen koexprimiert werden und die Aktivität gegenseitig regulieren können, sind Dual- oder Multi-Target-Inhibitoren in der Lage, ausgeprägtere analgetische Effekte zu erzielen als solche, die nur TRPA1 anvisieren. Darüber hinaus ermöglicht diese synergetische Interaktion jeder Verbindung, bei niedrigeren Dosen eine vergleichbare analgetische Wirksamkeit zu erreichen, wodurch potenzielle Nebenwirkungen reduziert werden. Ebenso wird das DRG, ein Ziel der CIPN-Neurotoxizität, von TRPA1 beeinflusst. Die Aktivierung von TRPA1 erhöht die Erregbarkeit der DRG-Neuronen, was wiederum die Freisetzung von Neurotransmittern aus dem DRG fördert und zu einer erhöhten Überempfindlichkeit gegenüber nozizeptiven Symptomenführt 82,83. Zusammenfassend lässt sich sagen, dass TRPA1 neuropathische Schmerzen bei CIPN-Patienten verschlimmern kann, indem es eine neuroinflammatoriske Kaskadenreaktion auslöst. Daher kann die Antagonisierung von TRPA1 die entzündlichen und schmerzhaften Symptome von CIPN wirksam lindern, was auch darauf hindeutet, dass die Anwendung von TRPA1-Antagonisten und natürlichen Kräutern entscheidend ist.
Die Wirksamkeit von TRPA1-Antagonisten wurde in Tiermodellen effektiv nachgewiesen. So werden beispielsweise bei TRPA1-KO-Mäusen und bei Anwendung von TRPA1-Antagonisten (z. B. HC-030031) die durch chemotherapeutische Medikamente induzierten neuropathischen Schmerzsymptome signifikantmit 86,89 abgeschwächt. Es gibt jedoch weiterhin Einschränkungen bei der Anwendung von TRPA1-Antagonisten, da klinische Studien für Patienten mit CIPN noch nicht durchgeführt wurden, was darauf hindeutet, dass die Sicherheit und Wirksamkeit von TRPA1-Antagonisten beim Menschen weiter geprüft und bestätigt werden müssen. Beispielsweise können Unterschiede in TRPA1-Expressionsmustern und der Empfindlichkeit gegenüber Antagonisten zwischen Nagetieren und Menschen zu Abweichungen zwischen präklinischen und klinischen Ergebnissen führen. Darüber hinaus bleibt die Umwandlung experimenteller Dosen von Tieren auf Menschen ungewiss, was die Komplexität der Arzneimittelentwicklung weiter erhöht.
Darüber hinaus sind die genauen Mechanismen, mit denen TRPA1 als therapeutisches Ziel bei CIPN fungiert, noch nicht vollständig geklärt, und seine gewebespezifischen Rollen erfordern weitere Untersuchungen. Angesichts der breiten Expression von TRPA1 in sensorischen Neuronen, Schwann-Zellen und Immunzellen bleibt es eine Herausforderung, seine spezifischen Funktionen über verschiedene zelluläre Kontexte hinweg abzugrenzen. Die meisten bestehenden Studien basieren auf systemischen TRPA1-Antagonisten, was es erschwert, beobachtete Effekte genau bestimmten zellulären Kompartimenten zuzuordnen. Es sollte betont werden, dass TRPA1, das in sensorischen Neuronen exprimiert wird, direkt die nozizeptive Signalübertragung vermittelt, während TRPA1 in Schwann-Cellen und Immunzellen hauptsächlich entzündliche und mikro-umweltbedingte Prozesse reguliert, die sekundär die Schmerzempfindlichkeit modulieren. Daher würde die gewebespezifische Löschung von TRPA1 wichtige mechanistische Erkenntnisse liefern. Ein neuronal-spezifischer Verlust von TRPA1 könnte seine direkte Rolle bei der Erregbarkeit des Nozizeptors und der Schmerzübertragung klären, während die Schwann-zellspezifische Deletion aufklären könnte, wie durch TRPA1 verursachter oxidativer Stress und glial-neuronale Interaktionen eine anhaltende Neuroentzündung fördern. Wichtig ist, dass immunzellspezifische TRPA1-Knockout-Modelle (z. B. in Makrophagen oder T-Zellen) dazu beitragen würden, den Beitrag der immunen TRPA1-Signalübertragung zu neuroimmunem Crosstalk und der Entzündungsregulation in CIPN zu definieren. Solche Ansätze würden unser Verständnis der gewebe- und zellspezifischen Funktionen von TRPA1 erheblich vertiefen und die Entwicklung präziserer therapeutischer Strategien erleichtern. Unterdessen müssen mehrere Aspekte des TRPA1-Antagonismus in der Behandlung von CIPN noch weiter untersucht werden. Ob TRPA1 beispielsweise unterschiedliche funktionelle Rollen in CIPN aufweist, die durch unterschiedliche Chemotherapeutika induziert werden, und wie seine Aktivität präziser moduliert werden kann, um eine optimale therapeutische Wirksamkeit zu erreichen, bleiben wichtige ungelöste Fragen.
In diesem Zusammenhang stellt die kombinierte Verwendung von TRPA1-Antagonisten mit natürlichen pflanzlichen Verbindungen oder traditionellen chinesischen Arzneimitteln einen vielversprechenden therapeutischen Ansatz dar. Eine solche Kombinationstherapie kann nicht nur die Toxizität durch medikamentenbedingte Toxizität verringern, sondern auch die Wirksamkeit durch multizielige synergistische Effekte steigern. Insgesamt kann die antagonisierende TRPA1 Immunantworten modulieren und neuroinflammatoriske Kaskaden unterbrechen, wodurch Neurotoxizität und neuronale Schäden wirksam gemildert werden und neue Erkenntnisse und potenzielle Strategien für die klinische Behandlung von CIPN bereitgestellt werden.
Schlussfolgerungen
Diese Übersichtsarbeit untersucht umfassend die komplexe Beziehung zwischen TRPA1 und CIPN sowie die potenziellen entzündungshemmenden Effekte des TRPA1-Antagonismus bei der Behandlung. Präklinische Studien haben gezeigt, dass die pharmakologische Hemmung oder genetische Deletion von TRPA1 die Neuroentzündung unterdrücken, die neuronale Anregbarkeit verringern und Neurotoxizität mindern kann, wodurch entzündungshemmende und analgetische Effekte entstehen, die die Symptome von CIPN lindern können. Dennoch gibt es in der aktuellen Forschung noch einige Einschränkungen. Künftige Studien sollten die spezifischen molekularen Mechanismen, die der Beteiligung von TRPA1 an CIPN zugrunde liegen, weiter untersuchen, Zielstrategien optimieren und groß angelegte klinische Studien durchführen, um die Sicherheit und Wirksamkeit von TRPA1-Antagonisten zu überprüfen. Dies bietet präzisere und effektivere Behandlungsoptionen für Patienten mit CIPN.
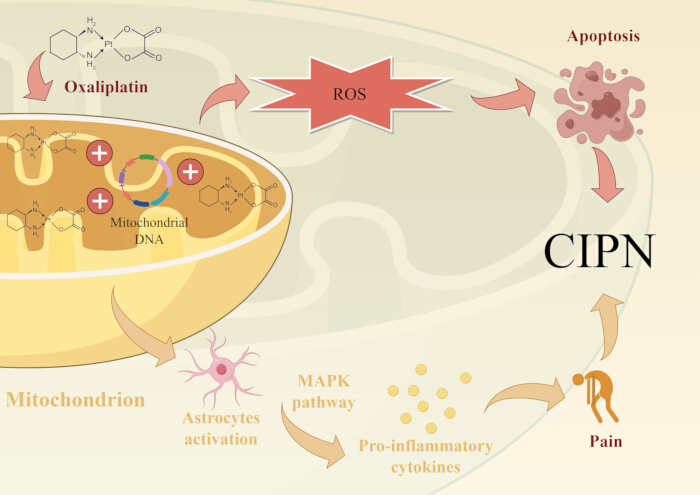
Abbildung 1: Mitochondriale Dysfunktion und durch oxidativen Stress induzierte CIPN-Mechanismen. Platinbasierte Chemotherapeutika bilden Platin-DNA-Addukte, die sich im DRG ansammeln, wo sie an nDNA und mtDNA binden. Dies induziert DNA-/Mitochondrienschäden, steigert die Produktion von ROS und induziert neuronale Apoptose. Es gibt auch Hinweise darauf, dass OXA neuropathische Schmerzen auslöst, indem es Astrozyten aktiviert und proinflammatorale Zytokine im MAPK-Weg hochreguliert. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
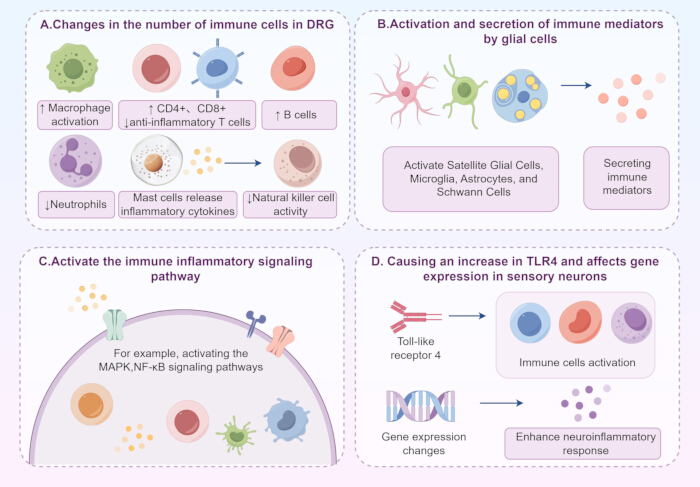
Abbildung 2: Mechanismen der CIPN-Induktion durch Auffälligkeiten im Immunsystem. (A) Chemotherapeutika führen zur Makrophageaktivierung, einer Zunahme der Anzahl von T-Lymphozyten (CD4+), zytotoxischen T-Zellen (CD8+) und B-Zellen im DRG sowie zu einer Verringerung der Anzahl entzündungshemmender T-Zellen und Neutrophilen. MCs tragen zum Fortschreiten von CIPN bei, indem sie Immunzellen rekrutieren und eine Vielzahl entzündlicher Zytokine in CIPN freisetzen, wodurch die Aktivität der NK-Zellen verringert wird, was wiederum Neuroinflammation und oxidativen Stress verschärft. (B) Chemotherapeutische Mittel modulieren die Aktivierung und Sekretion von Immunmediatoren über SGCs im DRG, Mikroglia und Astrozyten im Rückenmark sowie Schwannzellen in den Axonen, was zu einer erhöhten Anregbarkeit sensorischer Neuronen und einer verstärkten Schmerzüberempfindlichkeit bei CIPN führt. (C) Die Aktivierung immuninflammatorischer Signalwege wie MAPK und NF-κB spielt ebenfalls eine wichtige Rolle bei der Verschärfung neuroinflammatorischer Reaktionen. (D) Chemotherapeutika können außerdem Immunzellen aktivieren und neuroinflammatoriske Reaktionen verbessern, indem sie TLR4 erhöhen und die damit verbundene Gen-Dysregulation auslösen. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
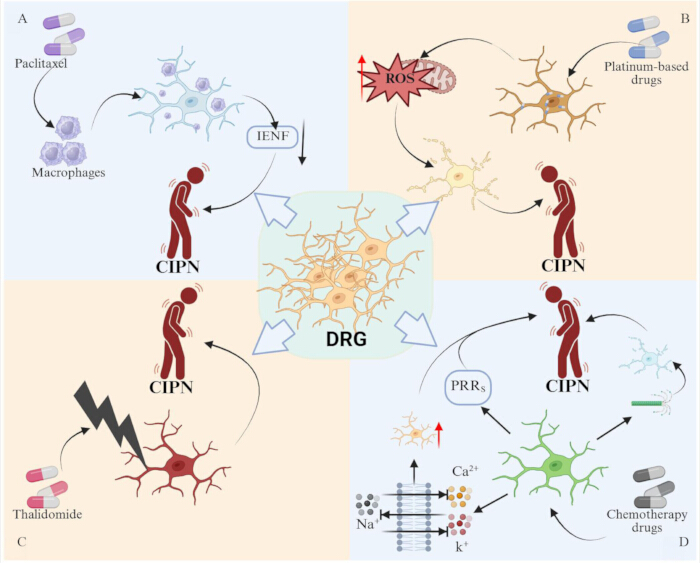
Abbildung 3: DRG ist ein Hauptziel für Chemotherapeutika, um CIPN auszulösen. (A) PTX kann zu einer Makrophage-Infiltration in das DRG führen, was wiederum eine Verringerung der Anzahl der IENFs auslöst. (B) Platinmedikamente sammeln sich im DRG an, was zu mitochondrialer Dysfunktion und erhöhten ROS-Werten führt, was wiederum die neuronale Apoptose fördert. (C) Thalidomid kann das DRG direkt beschädigen. (D) Chemotherapeutische Mittel können auch DRG-Neuronen schädigen, indem sie Natrium-, Kalium- und Calciumionenkanäle verändern, die Mikrotubulistruktur stören und PRRs aktivieren. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
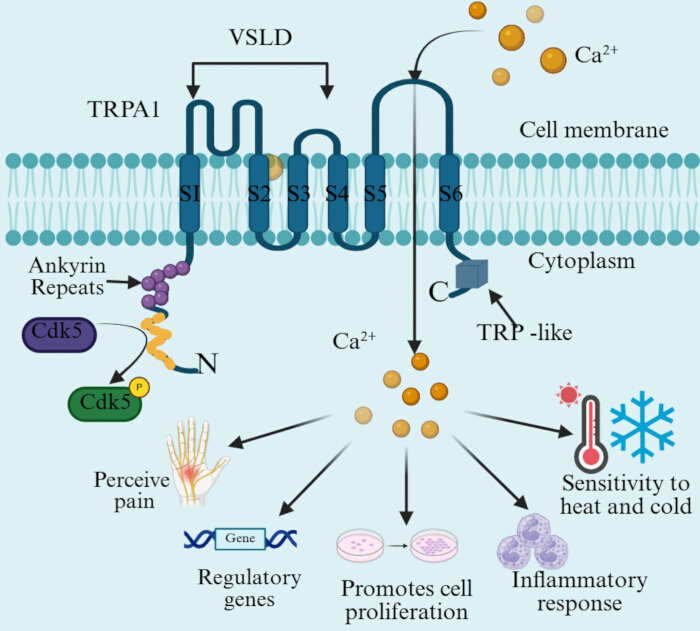
Abbildung 4: Die wichtigsten strukturellen Domänen von TRPA1, die für seine Aktivierung durch Chemotherapeutika relevant sind. Der TRPA1-Kanal enthält sechs transmembrane α-helikale Fragmente (S1-S6). Darunter bilden S1-S4 das VSLD, und S5 und S6 bilden eine konkave Porenschleifenstruktur. Sowohl das NH2- als auch das COOH-Ende des TRPA1-Kanals befinden sich im Zytoplasma. Einer der längeren NH2-Endpunkte enthält ARDs und die Cdk5-Stelle, während der C-Terminus von TRPA1 eine TRP-ähnliche Domäne enthält und mit der transmembranen strukturellen Domäne verbunden ist. Die Kanalaktivierung kann einenCa-2+- Influx verursachen, der wiederum eine Reihe von Zellsignalwegen auslöst, wie solche, die die Genexpression regulieren, die Zellproliferation fördern und entzündliche Reaktionen auslösen. Die Struktur von TRPA1 bestimmt seine Funktion bei der Schmerzwahrnehmung und Hitze-/Kälteempfindlichkeit. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
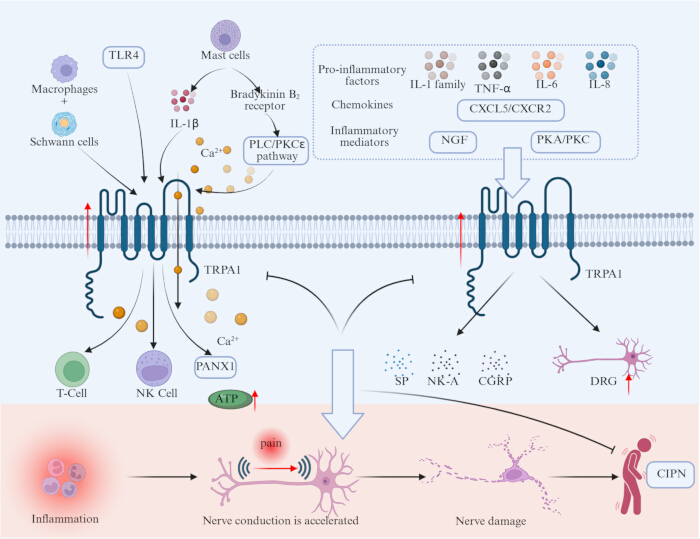
Abbildung 5: TRPA1 reguliert die immunzellvermittelte neuroinflammatoriske Nozizeption. Immunzellen (Makrophagen, Schwannzellen und MCs), proinflammatorische Faktoren (IL-1-Familie, TNF-α, IL-6, IL-8), Chemokine (CXCL5/CXCR2), entzündliche Mediatoren (NGF, PKA/PKC) und TLR4 können TRPA1-Kanäle aktivieren. Die Aktivierung der TRPA1-Kanäle kann die intrazelluläre Ca2+- Konzentration erhöhen, was die Freisetzung von SP, NK-A und CGRP fördert, Immunzellen (T-Zellen, NK-Zellen) beeinflusst und entzündungsbedingte Signalwege moduliert (PANX1-Weg), wodurch die Erregbarkeit der DRG-Neuronen verbessert und Neuroinflammation sowie anhaltende Schmerzen aufrechterhalten werden. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
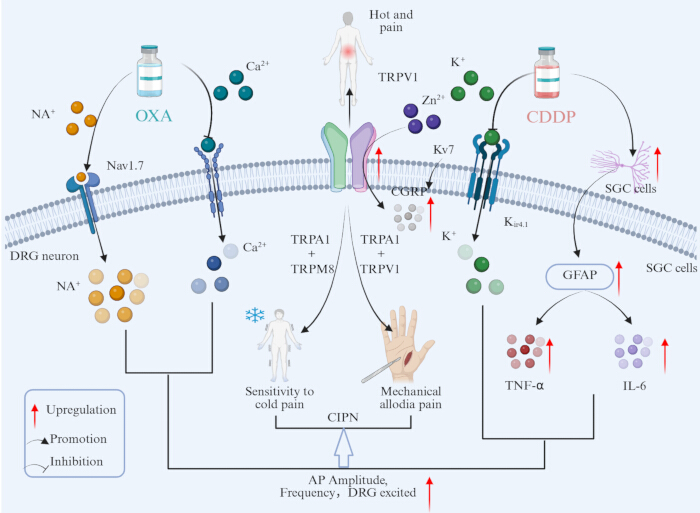
Abbildung 6: TRPA1 moduliert Ionenkanäle, um die Schmerzsignalisierung zu beschleunigen. TRPA1 und TRPM8 sind an der Kälteüberempfindlichkeit beteiligt, und TRPA1 und TRPV1 sind an der mechanischen Allodynie beteiligt. Darüber hinaus fördern TRPA1-Kanäle mit spannungsgesteuerten Ca2+, Nav1.7, Zn2+, Kv 7 und Kir4.1-Kanälen die Freisetzung von entzündlichen Mediatoren (z. B. CGRP, GFAP) und proinflammatorischen Faktoren (z. B. TNF-α, IL-6), was die Hypererregbarkeit der DRG-Neuronen auslöst, was wiederum eine synergetische Wirkung bei der Verschlimmerung neuropathischer und entzündlicher Schmerzen ausübt. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
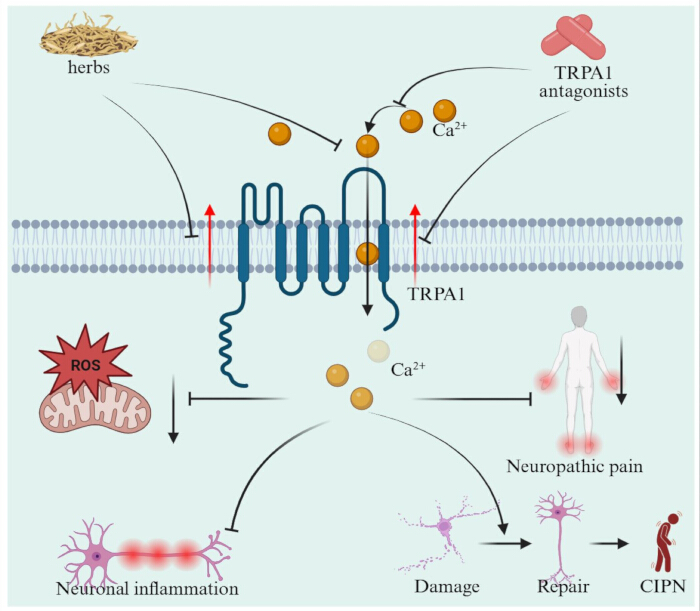
Abbildung 7: Potenzial, TRPA1 für die CIPN-Behandlung gezielt anzuvisieren. Der Einsatz von TRPA1-Antagonisten und natürlichen Kräutern kann die Aktivität des TRPA1-Kanals hemmen und so den Ca2+- Fluss und oxidativen Stress reduzieren, was wiederum neuroinflammatoriske Reaktionen unterdrückt und neuropathische Schmerzen reduziert, was letztlich Nervenschäden reduziert und CIPN-bezogene Symptome verbessert. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
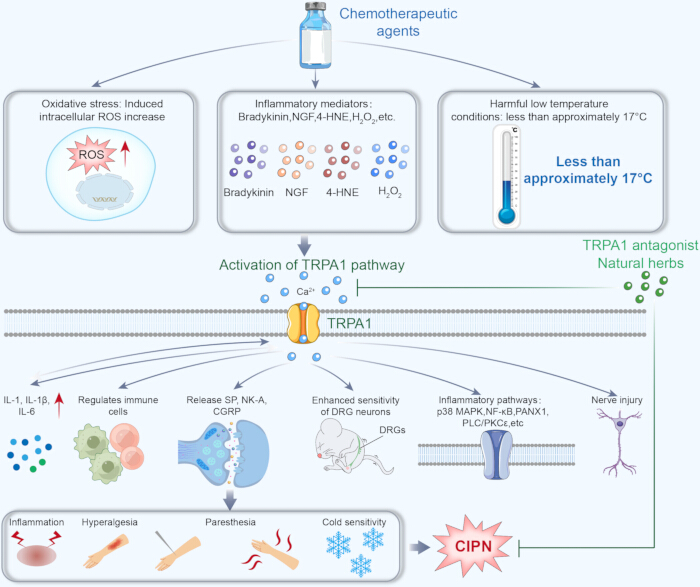
Abbildung 8: Hemmung von TRPA1. Eine therapeutische Strategie für CIPN. Die Aktivierung von TRPA1 führt zu Entzündungen und Überempfindlichkeiten bei CIPN; ihre Hemmung durch Antagonisten oder Kräuter kann neurogene Entzündungen, nozizeptive Sensibilisierung und CIPN-Symptome reduzieren. Bitte klicken Sie hier, um eine größere Version dieser Abbildung anzusehen.
Tabelle 1: Mögliche Mechanismen der CIPN. Chemotherapeutische Wirkstoffe tragen über mehrere pathologische Signalwege zu CIPN bei, darunter mitochondriale Dysfunktion und oxidativen Stress, Immunsystemsstörungen, Ionenkanaldysregulation, DRG-Neuronenschädigung und Störung des neuronalen Zytoskeletts. Diese Mechanismen führen zusammen zu Neuroinflammation, Neurotoxizität und neuropathischen Schmerzen. Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Tabelle 2: Mechanismen von CIPN in Verbindung mit TRPA1. TRPA1 trägt durch mehrere pathologische Prozesse zu CIPN bei, darunter durch oxidativen Stress induzierte Aktivierung, Immunmodulation und Entzündung, Ionenkanalwechselwirkungen und DRG-Neuronenschädigungen. Diese Mechanismen erhöhen zusammen die neuronale Erregbarkeit und fördern neuropathische Schmerzen und Überempfindlichkeit. Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Tabelle 3: Aktueller Entwicklungsstand und klinische Indikationen repräsentativer TRPA1-Antagonisten. Diese Tabelle fasst die wichtigsten TRPA1-Antagonisten zusammen, die in präklinischen und klinischen Studien untersucht wurden, einschließlich ihrer Wirkmechanismen, therapeutischen Indikationen und Entwicklungsstadien des Medikaments. Diese Wirkstoffe hemmen die Aktivität des TRPA1-Kanals und reduzieren so oxidativen Stress, Entzündungen und neuropathische Schmerzen, die mit CIPN und anderen pathologischen Erkrankungen verbunden sind. Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Tabelle 4: Natürliche pflanzliche Quellen von TRPA1-Liganden und ihre potenziellen Mechanismen zur Linderung von CIPN. Diese Tabelle fasst repräsentative natürliche Verbindungen und pflanzliche Extrakte zusammen, die die TRPA1-Aktivität modulieren, einschließlich ihrer Quellen, chemischen Typen, experimentellen Bedingungen und molekularen Zielgruppen. Diese natürlichen Wirkstoffe wirken neuroprotektiv und entzündungshemmend, indem sie TRPA1 und verwandte Signalwege regulieren und so oxidativen Stress, Neuroinflammation und neuronale Hypererregung im Zusammenhang mit CIPN lindern. Bitte klicken Sie hier, um diese Tabelle herunterzuladen.
Offenlegungen
Es gibt keine finanziellen Interessenkonflikte, die offengelegt werden müssen.
Danksagungen
Die Autoren möchten allen Mitgliedern von Mingzhu Lis Gruppe für ihre Unterstützung und Unterstützung danken. Dieses Manuskript wurde von der China National Natural Science Foundation (82104838), dem China Promotion Foundation Spark Program (XH-D001) und dem Liaoning Provincial Key Research and Development Programme (2024JH2/102500062) unterstützt, was dankbar anerkannt wird. Abbildung 1 und Abbildung 2 wurden mit FigDraw gezeichnet.
Referenzen
- Bray, F., et al. Global cancer statistics 2022: Globocan estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 74 (3), 229-263 (2024).
- Chinese expert consensus on the diagnosis and treatment of chemotherapy-induced peripheral neuropathy (2022 edition). Zhonghua Zhong Liu Za Zhi. 44 (9), 928-934 (2022).
- Preti, K., Davis, M. E. Chemotherapy-induced peripheral neuropathy: Assessment and treatment strategies for advanced practice providers. Clin J Oncol Nurs. 28 (4), 351-357 (2024).
- Bae, E. H., Greenwald, M. K., Schwartz, A. G. Chemotherapy-induced peripheral neuropathy: Mechanisms and therapeutic avenues. Neurotherapeutics. 18 (4), 2384-2396 (2021).
- Lemanska, A., et al. The association of clinical and patient factors with chemotherapy-induced peripheral neuropathy (CIPN) in colorectal cancer: Secondary analysis of the Scot trial. ESMO Open. 8 (6), 102063(2023).
- Loprinzi, C. L., et al. Prevention and management of chemotherapy-induced peripheral neuropathy in survivors of adult cancers: ASCO guideline update. J Clin Oncol. 38 (28), 3325-3348 (2020).
- Smith, E. M., et al. Effect of duloxetine on pain, function, and quality of life among patients with chemotherapy-induced painful peripheral neuropathy: A randomized clinical trial. Jama. 309 (13), 1359-1367 (2013).
- Jordan, B., et al. Systemic anticancer therapy-induced peripheral and central neurotoxicity: ESMO-EONS-eano clinical practice guidelines for diagnosis, prevention, treatment and follow-up. Ann Oncol. 31 (10), 1306-1319 (2020).
- Hu, S., Huang, K. M., Adams, E. J., Loprinzi, C. L., Lustberg, M. B. Recent developments of novel pharmacologic therapeutics for prevention of chemotherapy-induced peripheral neuropathy. Clin Cancer Res. 25 (21), 6295-6301 (2019).
- Chen, X., Gan, Y., Au, N. P. B., Ma, C. H. E. Current understanding of the molecular mechanisms of chemotherapy-induced peripheral neuropathy. Front Mol Neurosci. 17, 1345811(2024).
- Goel, Y., Fouda, R., Gupta, K. Endoplasmic reticulum stress in chemotherapy-induced peripheral neuropathy: Emerging role of phytochemicals. Antioxidants (Basel). 11 (2), 265(2022).
- Doyle, T. M., Salvemini, D. Mini-review: Mitochondrial dysfunction and chemotherapy-induced neuropathic pain. Neurosci Lett. 760, 136087(2021).
- Trevisan, G., et al. Trpa1 mediates trigeminal neuropathic pain in mice downstream of monocytes/macrophages and oxidative stress. Brain. 139 (Pt 5), 1361-1377 (2016).
- Yao, K., et al. Inflammation: The role of TRPA1 channel. Front Physiol. 14, 1093925(2023).
- Trevisani, M., et al. 4-hydroxynonenal, an endogenous aldehyde, causes pain and neurogenic inflammation through activation of the irritant receptor TRPA1. Proc Natl Acad Sci U S A. 104 (33), 13519-13524 (2007).
- Andersson, D. A., Gentry, C., Moss, S., Bevan, S. Transient receptor potential A1 is a sensory receptor for multiple products of oxidative stress. J Neurosci. 28 (10), 2485-2494 (2008).
- Zhao, M., et al. Acute cold hypersensitivity characteristically induced by oxaliplatin is caused by the enhanced responsiveness of TRPA1 in mice. Mol Pain. 8, 55(2012).
- Nativi, C., et al. A TRPA1 antagonist reverts oxaliplatin-induced neuropathic pain. Sci Rep. 3, 2005(2013).
- Moccia, F., Montagna, D. Transient receptor potential ankyrin 1 (TRPA1) channel as a sensor of oxidative stress in cancer cells. Cells. 12 (9), 1261(2023).
- Faris, P., et al. Transient receptor potential ankyrin 1 (TRPA1) mediates reactive oxygen species-induced Ca (2+) entry, mitochondrial dysfunction, and caspase-3/7 activation in primary cultures of metastatic colorectal carcinoma cells. Cell Death Discov. 9 (1), 213(2023).
- Bessac, B. F., et al. Trpa1 is a major oxidant sensor in murine airway sensory neurons. J Clin Invest. 118 (5), 1899-1910 (2008).
- Logashina, Y. A., Korolkova, Y. V., Kozlov, S. A., Andreev, Y. A. TRPA1 channel as a regulator of neurogenic inflammation and pain: Structure, function, role in pathophysiology, and therapeutic potential of ligands. Biochemistry (Mosc). 84 (2), 101-118 (2019).
- Moparthi, L., Zygmunt, P. M. Human TRPA1 is an inherently mechanosensitive bilayer-gated ion channel. Cell Calcium. 91, 102255(2020).
- Naert, R., López-Requena, A., Talavera, K. TRPA1 expression and pathophysiology in immune cells. Int J Mol Sci. 22 (21), 11460(2021).
- Marini, M., et al. Antinociceptive action of leonurine through TRPA1 and TRPV4 channels modulation. Br J Pharmacol. 182 (22), 5469-5488 (2025).
- Sánchez, J. C., Muñoz, L. V., Galindo-Márquez, M. L., Valencia-Vásquez, A., García, A. M. Paclitaxel regulates TRPA1 function and expression through PKA and PKC. Neurochem Res. 48 (1), 295-304 (2023).
- Li, C., Deng, T., Shang, Z., Wang, D., Xiao, Y. Blocking TRPA1 and tnf-α signal improves bortezomib-induced neuropathic pain. Cell Physiol Biochem. 51 (5), 2098-2110 (2018).
- Nassini, R., et al. Oxaliplatin elicits mechanical and cold allodynia in rodents via TRPA1 receptor stimulation. Pain. 152 (7), 1621-1631 (2011).
- Koivisto, A., Jalava, N., Bratty, R., Pertovaara, A. TRPA1 antagonists for pain relief. Pharmaceuticals (Basel). 11 (4), 117(2018).
- Areti, A., Komirishetty, P., Kalvala, A. K., Nellaiappan, K., Kumar, A. Rosmarinic acid mitigates mitochondrial dysfunction and spinal glial activation in oxaliplatin-induced peripheral neuropathy. Mol Neurobiol. 55 (9), 7463-7475 (2018).
- Xu, Z., et al. Chemotherapy for pain: Reversing inflammatory and neuropathic pain with the anticancer agent mithramycin a. Pain. 165 (1), 54-74 (2024).
- Lees, J. G., et al. Immune-mediated processes implicated in chemotherapy-induced peripheral neuropathy. Eur J Cancer. 73, 22-29 (2017).
- Leo, M., Schmitt, L. I., Kutritz, A., Kleinschnitz, C., Hagenacker, T. Cisplatin-induced activation and functional modulation of satellite glial cells lead to cytokine-mediated modulation of sensory neuron excitability. Exp Neurol. 341, 113695(2021).
- Singh, R., Adhya, P., Sharma, S. S. Redox-sensitive trp channels: A promising pharmacological target in chemotherapy-induced peripheral neuropathy. Expert Opin Ther Targets. 25 (7), 529-545 (2021).
- Zhang, H., et al. Dorsal root ganglion infiltration by macrophages contributes to paclitaxel chemotherapy-induced peripheral neuropathy. J Pain. 17 (7), 775-786 (2016).
- Omran, M., et al. Review of the role of the brain in chemotherapy-induced peripheral neuropathy. Front Mol Biosci. 8, 693133(2021).
- Boyette-Davis, J. A., Hou, S., Abdi, S., Dougherty, P. M. An updated understanding of the mechanisms involved in chemotherapy-induced neuropathy. Pain Manag. 8 (5), 363-375 (2018).
- Spera, M. C., Cesta, M. C., Zippoli, M., Varrassi, G., Allegretti, M. Emerging approaches for the management of chemotherapy-induced peripheral neuropathy (CIPN): Therapeutic potential of the C5a/C5ar axis. Pain Ther. 11 (4), 1113-1136 (2022).
- Araldi, D., et al. Role of pattern recognition receptors in chemotherapy-induced neuropathic pain. Brain. 147 (3), 1025-1042 (2024).
- Au, N. P., Fang, Y., Xi, N., Lai, K. W., Ma, C. H. Probing for chemotherapy-induced peripheral neuropathy in live dorsal root ganglion neurons with atomic force microscopy. Nanomedicine. 10 (6), 1323-1333 (2014).
- Chine, V. B., Au, N. P. B., Ma, C. H. E. Therapeutic benefits of maintaining mitochondrial integrity and calcium homeostasis by forced expression of hsp27 in chemotherapy-induced peripheral neuropathy. Neurobiol Dis. 130, 104492(2019).
- Pero, M. E., et al. Pathogenic role of delta 2 tubulin in bortezomib-induced peripheral neuropathy. Proc Natl Acad Sci U S A. 118 (4), e2012685118(2021).
- Trecarichi, A., Flatters, S. J. L. Mitochondrial dysfunction in the pathogenesis of chemotherapy-induced peripheral neuropathy. Int Rev Neurobiol. 145, 83-126 (2019).
- Canta, A., Pozzi, E., Carozzi, V. A. Mitochondrial dysfunction in chemotherapy-induced peripheral neuropathy (CIPN). Toxics. 3 (2), 198-223 (2015).
- Waseem, M., Kaushik, P., Tabassum, H., Parvez, S. Role of mitochondrial mechanism in chemotherapy-induced peripheral neuropathy. Curr Drug Metab. 19 (1), 47-54 (2018).
- Chine, V. B., Au, N. P. B., Kumar, G., Ma, C. H. E. Targeting axon integrity to prevent chemotherapy-induced peripheral neuropathy. Mol Neurobiol. 56 (5), 3244-3259 (2019).
- Zheng, H., Xiao, W. H., Bennett, G. J. Mitotoxicity and bortezomib-induced chronic painful peripheral neuropathy. Exp Neurol. 238 (2), 225-234 (2012).
- Moraes, T. R., et al. Spinal HMGB1 participates in the early stages of paclitaxel-induced neuropathic pain via microglial TLR4 and rage activation. Front Immunol. 15, 1303937(2024).
- Sekiguchi, F., Kawabata, A. Role of HMGB1 in chemotherapy-induced peripheral neuropathy. Int J Mol Sci. 22 (1), 367(2020).
- Babu, N., et al. TLR-4: A promising target for chemotherapy-induced peripheral neuropathy. Mol Biol Rep. 51 (1), 1099(2024).
- Tong, S. H., et al. Activation of TLR4/CCl2 in intact neurons drives radicular injury-induced global nerve trunk hypersensitivity in radiculopathy preclinical models. J Pain Res. 18, 3903-3918 (2025).
- Yun, H. D., Goel, Y., Gupta, K. Crosstalk of mast cells and natural killer cells with neurons in chemotherapy-induced peripheral neuropathy. Int J Mol Sci. 24 (16), 12543(2023).
- Starobova, H., Mueller, A., Deuis, J. R., Carter, D. A., Vetter, I. Inflammatory and neuropathic gene expression signatures of chemotherapy-induced neuropathy induced by vincristine, cisplatin, and oxaliplatin in C57BL/6j mice. J Pain. 21 (1-2), 182-194 (2020).
- Fumagalli, G., Monza, L., Cavaletti, G., Rigolio, R., Meregalli, C. Neuroinflammatory process involved in different preclinical models of chemotherapy-induced peripheral neuropathy. Front Immunol. 11, 626687(2020).
- Meng, J., et al. Duloxetine, a balanced serotonin-norepinephrine reuptake inhibitor, improves painful chemotherapy-induced peripheral neuropathy by inhibiting activation of p38 MAPK and nf-κb. Front Pharmacol. 10, 365(2019).
- Klein, I., Lehmann, H. C. Pathomechanisms of paclitaxel-induced peripheral neuropathy. Toxics. 9 (10), 229(2021).
- Zhou, L., et al. The therapeutic potential of chemokines in the treatment of chemotherapy- induced peripheral neuropathy. Curr Drug Targets. 21 (3), 288-301 (2020).
- Chen, L. H., et al. Targeting interleukin-20 alleviates paclitaxel-induced peripheral neuropathy. Pain. 161 (6), 1237-1254 (2020).
- Zhang, J., Ma, J., Trinh, R. T., Heijnen, C. J., Kavelaars, A. An HDAC6 inhibitor reverses chemotherapy-induced mechanical hypersensitivity via an IL-10 and macrophage-dependent pathway. Brain Behav Immun. 100, 287-296 (2022).
- Akhilesh Singh, A. K., Tiwari, V. TRPA1 siRNA-loaded nanoformulation ameliorates chemotherapy-induced peripheral neuropathy. ACS Chem Neurosci. 16 (11), 2060-2075 (2025).
- De Logu, F., et al. Oxidative stress mediates thalidomide-induced pain by targeting peripheral TRPA1 and central TRPV4. BMC Biol. 18 (1), 197(2020).
- Iannone, L. F., Nassini, R., Patacchini, R., Geppetti, P., De Logu, F. Neuronal and non-neuronal TRPA1 as therapeutic targets for pain and headache relief. Temperature (Austin). 10 (1), 50-66 (2023).
- Wang, W., Halasz, E., Townes-Anderson, E. Actin dynamics, regulated by rhoa-limk-cofilin signaling, mediates rod photoreceptor axonal retraction after retinal injury. Invest Ophthalmol Vis Sci. 60 (6), 2274-2285 (2019).
- Carozzi, V. A., Canta, A., Chiorazzi, A. Chemotherapy-induced peripheral neuropathy: What do we know about mechanisms. Neurosci Lett. 596, 90-107 (2015).
- Moparthi, L., et al. The human TRPA1 intrinsic cold and heat sensitivity involves separate channel structures beyond the N-ard domain. Nat Commun. 13 (1), 6113(2022).
- Jardín, I., et al. Trps in pain sensation. Front Physiol. 8, 392(2017).
- Sulak, M. A., Ghosh, M., Sinharoy, P., Andrei, S. R., Damron, D. S. Modulation of TRPA1 channel activity by cdk5 in sensory neurons. Channels (Austin). 12 (1), 65-75 (2018).
- Koldsø, H., Jensen, M., Jogini, V., Shaw, D. E. Functional dynamics and allosteric modulation of TRPA1. Structure. 31 (12), 1556-1566.e3 (2023).
- Wei, Y., et al. Function and therapeutic potential of transient receptor potential ankyrin 1 in fibrosis. Front Pharmacol. 13, 1014041(2022).
- Oehler, B., Brack, A., Blum, R., Rittner, H. L. Pain control by targeting oxidized phospholipids: Functions, mechanisms, perspectives. Front Endocrinol (Lausanne). 11, 613868(2020).
- Miyake, T., et al. Distinct mechanism of cysteine oxidation-dependent activation and cold sensitization of human transient receptor potential ankyrin 1 channel by high and low oxaliplatin. Front Physiol. 8, 878(2017).
- De Logu, F., et al. Macrophages and Schwann cell TRPA1 mediate chronic allodynia in a mouse model of complex regional pain syndrome type I. Brain Behav Immun. 88, 535-546 (2020).
- De Logu, F., et al. Peripheral nerve resident macrophages and Schwann cells mediate cancer-induced pain. Cancer Res. 81 (12), 3387-3401 (2021).
- Scopelliti, F., Dimartino, V., Cattani, C., Cavani, A. Functional TRPA1 channels regulate CD56 (dim)CD16(+) NK cell cytotoxicity against tumor cells. Int J Mol Sci. 24 (19), 14736(2023).
- Silverman, H. A., et al. Transient receptor potential ankyrin-1-expressing vagus nerve fibers mediate il-1β induced hypothermia and reflex anti-inflammatory responses. Mol Med. 29 (1), 4(2023).
- Wang, C., et al. TRPV1 and TRPA1 channels interact to mediate cold hyperalgesia in mice. Br J Anaesth. 131 (5), e167-e170 (2023).
- Qi, Y., et al. TRPM8 and TRPA1 are ideal targets for treating cold-induced pain. Eur J Med Chem. 282, 117043(2025).
- Sekiguchi, F., Tsubota, M., Kawabata, A. Sulfide and polysulfide as pronociceptive mediators: Focus on ca(v)3.2 function enhancement and trpa1 activation. J Pharmacol Sci. 155 (3), 113-120 (2024).
- Deng, L., et al. Nav1.7 is essential for nociceptor action potentials in the mouse in a manner independent of endogenous opioids. Neuron. 111 (17), 2642-2659.e13 (2023).
- Betrie, A. H., et al. Zinc drives vasorelaxation by acting in sensory nerves, endothelium, and smooth muscle. Nat Commun. 12 (1), 3296(2021).
- Citak, A., et al. The effects of certain TRP channels and voltage-gated KCNQ/Kv7 channel opener retigabine on calcitonin gene-related peptide release in the trigeminovascular system. Cephalalgia. 42 (13), 1375-1386 (2022).
- Wu, L. Y., et al. Deficiency of kif15 contributes to oxaliplatin-induced cold hypersensitivity by limiting annexin A2 and enhancing TRPA1 localization in DRG neuronal membrane. Neuropharmacology. 269, 110343(2025).
- Zhang, Z., et al. Action potential-independent spontaneous microdomain Ca (2+) transients-mediated continuous neurotransmission regulates hyperalgesia. Proc Natl Acad Sci U S A. 122 (3), e2406741122(2025).
- Perillo, B., et al. Ros in cancer therapy: The bright side of the moon. Exp Mol Med. 52 (2), 192-203 (2020).
- Zhang, Y., et al. Intraganglionic reactive oxygen species mediate inflammatory pain and hyperalgesia through TRPA1 in the rat. Front Pain Res (Lausanne). 4, 1204057(2023).
- Nakatomi, C., et al. Cisplatin induces TRPA1-mediated mechanical allodynia in the oral mucosa. Arch Oral Biol. 133, 105317(2022).
- Riva, B., et al. Oxaliplatin induces pH acidification in dorsal root ganglia neurons. Sci Rep. 8 (1), 15084(2018).
- Cherradi, S., et al. Improving the response to oxaliplatin by targeting chemotherapy-induced cldn1 in resistant metastatic colorectal cancer cells. Cell Biosci. 13 (1), 72(2023).
- Marcotti, A., et al. TRPA1 modulation by sigma-1 receptor prevents oxaliplatin-induced painful peripheral neuropathy. Brain. 146 (2), 475-491 (2023).
- Bellantoni, E., et al. Schwann cell transient receptor potential ankyrin 1 (TRPA1) ortholog in zebrafish larvae mediates chemotherapy-induced peripheral neuropathy. Br J Pharmacol. 181 (23), 4859-4873 (2024).
- Landini, L., et al. TRPA1 role in inflammatory disorders: What is known so far. Int J Mol Sci. 23 (9), 4529(2022).
- Szabó, K., et al. Presence of TRPA1 modifies CD4+/CD8+ t lymphocyte ratio and activation. Pharmaceuticals (Basel). 15 (1), 57(2022).
- Nassini, R., Materazzi, S., Benemei, S., Geppetti, P. The TRPA1 channel in inflammatory and neuropathic pain and migraine. Rev Physiol Biochem Pharmacol. 167, 1-43 (2014).
- Liu, X., Gong, R., Peng, L., Zhao, J. Toll-like receptor 4 signaling pathway in sensory neurons mediates remifentanil-induced postoperative hyperalgesia via transient receptor potential ankyrin 1. Mol Pain. 19, 17448069231158290(2023).
- Sahoo, S. S., et al. Transient receptor potential ankyrin1 channel is endogenously expressed in T cells and is involved in immune functions. Biosci Rep. 39 (9), BSR20191437(2019).
- Zeng, D., et al. TRPA1 deficiency alleviates inflammation of atopic dermatitis by reducing macrophage infiltration. Life Sci. 266, 118906(2021).
- Mukherjee, T., Tung, K. S., Jena, P., Goswami, C., Chattopadhyay, S. Upregulation, functional association, and correlated expressions of TRPV1 and TRPA1 during telmisartan-driven immunosuppression of T cells. Immunol Invest. 53 (4), 622-639 (2024).
- Yin, C., et al. CXCL5 activates CXCR2 in nociceptive sensory neurons to drive joint pain and inflammation in experimental gouty arthritis. Nat Commun. 15 (1), 3263(2024).
- Yin, C., et al. IL-33/ST2 induces neutrophil-dependent reactive oxygen species production and mediates gout pain. Theranostics. 10 (26), 12189-12203 (2020).
- Schumacher, M. A. Peripheral neuroinflammation and pain: How acute pain becomes chronic. Curr Neuropharmacol. 22 (1), 6-14 (2024).
- Koivisto, A., et al. TRPA1: A transducer and amplifier of pain and inflammation. Basic Clin Pharmacol Toxicol. 114 (1), 50-55 (2014).
- Chen, C., et al. TRPA1 triggers hyperalgesia and inflammation after tooth bleaching. Sci Rep. 11 (1), 17418(2021).
- Becker, G., Fialho, M. F. P., Brum, E. S., Oliveira, S. M. K. Kinin B (2) receptor mediates cisplatin-induced painful peripheral neuropathy by intracellular kinase pathways and TRPA1 channel sensitisation. Pharmaceuticals (Basel). 16 (7), 959(2023).
- Gadepalli, A., et al. Loperamide, a peripheral mu-opioid receptor agonist, attenuates chemotherapy-induced neuropathic pain in rats. Int Immunopharmacol. 124 (Pt B), 110944(2023).
- Gadepalli, A., et al. Peripheral mu-opioid receptor activation by dermorphin [d-arg2, lys4] (1-4) amide alleviates behavioral and neurobiological aberrations in rat model of chemotherapy-induced neuropathic pain. Neurotherapeutics. 21 (1), e00302(2024).
- Giniatullin, R. Ion channels of nociception. Int J Mol Sci. 21 (10), 3553(2020).
- Martínez-Rojas, V. A., et al. Interaction of NHE1 and TRPA1 activity in DRG neurons isolated from adult rats and its role in inflammatory nociception. Neuroscience. 465, 154-165 (2021).
- Ummadisetty, O., et al. Dermorphin [d-arg2, lys4] (1-4) amide alleviates frostbite-induced pain by regulating TRP channel-mediated microglial activation and neuroinflammation. Mol Neurobiol. 61 (8), 6089-6100 (2024).
- Vitale, R. M., De Petrocellis, L., Amodeo, P. An updated patent review of TRPA1 antagonists (2020 - present). Expert Opin Ther Pat. 34 (5), 315-332 (2024).
- Balestrini, A., et al. A TRPA1 inhibitor suppresses neurogenic inflammation and airway contraction for asthma treatment. J Exp Med. 218 (4), e20201637(2021).
- Gupta, R., et al. Structural basis of TRPA1 inhibition by hc-030031 utilizing species-specific differences. Sci Rep. 6, 37460(2016).
- Mukhopadhyay, I., et al. Transient receptor potential ankyrin 1 receptor activation in vitro and in vivo by pro-tussive agents: Grc 17536 as a promising anti-tussive therapeutic. PLoS One. 9 (5), e97005(2014).
- Bamps, D., et al. TRPA1 antagonist ly3526318 inhibits the cinnamaldehyde-evoked dermal blood flow increase: Translational proof of pharmacology. Clin Pharmacol Ther. 114 (5), 1093-1103 (2023).
- Terrett, J. A., et al. Discovery of TRPA1 antagonist gdc-6599: Derisking preclinical toxicity and aldehyde oxidase metabolism with a potential first-in-class therapy for respiratory disease. J Med Chem. 67 (5), 3287-3306 (2024).
- Chen, J., et al. Selective blockade of TRPA1 channel attenuates pathological pain without altering noxious cold sensation or body temperature regulation. Pain. 152 (5), 1165-1172 (2011).
- Chen, H., Terrett, J. A. Transient receptor potential ankyrin 1 (TRPA1) antagonists: A patent review (2015-2019). Expert Opin Ther Pat. 30 (9), 643-657 (2020).
- Mesch, S., et al. Discovery of bay-390, a selective CNS penetrant chemical probe as transient receptor potential ankyrin 1 (TRPA1) antagonist. J Med Chem. 66 (2), 1583-1600 (2023).
- Sałat, K., Filipek, B. Antinociceptive activity of transient receptor potential channel trpv1, trpa1, and trpm8 antagonists in neurogenic and neuropathic pain models in mice. J Zhejiang Univ Sci B. 16 (3), 167-178 (2015).
- Gyamfi, O. A., Bortey-Sam, N., Donkor, A. B., White, C. W., Logue, B. A. Analysis of TRPA1 antagonist, a-967079, in plasma using high-performance liquid chromatography tandem mass-spectrometry. J Pharm Anal. 10 (2), 157-163 (2020).
- Trevisan, G., et al. Novel therapeutic strategy to prevent chemotherapy-induced persistent sensory neuropathy by TRPA1 blockade. Cancer Res. 73 (10), 3120-3131 (2013).
- Liu, Z., et al. Liquiritin, a novel inhibitor of TRPV1 and TRPA1, protects against LPS-induced acute lung injury. Cell Calcium. 88, 102198(2020).
- Hernández-Cruz, E. Y., Silva-Islas, C. A., Maldonado, P. D., Pedraza-Chaverri, J., Carballo-Villalobos, A. I. Antinociceptive effect of garlic, garlic preparations and derivative compounds. Eur J Pain. 26 (5), 947-964 (2022).
- Petitjean, H., et al. Trp channels and monoterpenes: Past and current leads on analgesic properties. Front Mol Neurosci. 15, 945450(2022).
- Xiang, L., et al. Network pharmacology-based research uncovers cold resistance and thermogenesis mechanism of Cinnamomum cassia. Fitoterapia. 149, 104824(2021).
- Wang, P., et al. Cinnamaldehyde ameliorates vascular dysfunction in diabetic mice by activating Nrf2. Am J Hypertens. 33 (7), 610-619 (2020).
- Zou, B., et al. Berberine alleviates gastroesophageal reflux-induced airway hyperresponsiveness in a transient receptor potential A1-dependent manner. Evid Based Complement Alternat Med. 2022, 7464147(2022).
- Yu, M., et al. Ligustrazine mitigates chronic venous disease-induced pain hyperalgesia through desensitization of inflammation-associated TRPA1 activity in DRG. J Ethnopharmacol. 298, 115667(2022).
- Lee, G., et al. Identification and characterization of saikosaponins as antagonists of transient receptor potential A1 channel. Phytother Res. 34 (4), 788-795 (2020).
- Ruan, Y., et al. Water extract of Notopterygium incisum alleviates cold allodynia in neuropathic pain by regulation of TRPA1. J Ethnopharmacol. 305, 116065(2023).
- Fallon, M. T., et al. Cancer treatment-related neuropathic pain: Proof of concept study with menthol--a TRPM8 agonist. Support Care Cancer. 23 (9), 2769-2777 (2015).
- Chukyo, A., et al. Oxaliplatin-induced changes in expression of transient receptor potential channels in the dorsal root ganglion as a neuropathic mechanism for cold hypersensitivity. Neuropeptides. 67, 95-101 (2018).