Tiempo de cursos para la actividad glicosilasa de 8-oxoguanina ADN glicosilasa son bifásicos exhibiendo una explosión de la formación de producto y una fase de estado estacionario lineal. La utilización de técnicas de flujo de enfriamiento rápido, la ráfaga y las tasas de estado estable se pueden medir, que corresponden a la escisión de 8-oxoguanina y la liberación de la glicosilasa a partir del ADN del producto, respectivamente.
Se requiere una suscripción a JoVE para ver este contenido. Inicie sesión o comience su prueba gratuita.
Artículo de método
Medición cinética de estado estable, Pre-estado de equilibrio, y un solo volumen de negocios de ADN glicosilasa Actividad
En este artículo
Resumen
Resumen
Humano 8-oxoguanina ADN glicosilasa (OGG1) escinde el mutagénico oxidativo lesión del ADN 8-oxo-7 ,8-dihydroguanine (8-oxo G) a partir de ADN. La caracterización cinética de OGG1 se llevó a cabo para medir las tasas de escisión 8-oxo G y la versión del producto. Cuando la concentración es más baja que OGG1 sustrato de ADN, la evolución temporal de la formación de producto son bifásicos; una fase exponencial rápida (es decir ráfaga) de formación de producto es seguida por una fase de estado estacionario lineal. El estallido inicial de la formación de producto corresponde a la concentración de enzima debidamente enganchado sobre el sustrato, y la amplitud de la ráfaga depende de la concentración de enzima. La constante de la ráfaga de velocidad de primer orden corresponde a la frecuencia intrínseca de la escisión 8-oxo G y la tasa de estado estacionario más lenta mide la tasa de liberación del producto (producto de ADN de disociación constante de velocidad, k fuera). A continuación, se describen los enfoques de estado estacionario, pre-estado de equilibrio, y de un solo volumen para aislar y medir sppasos ecific durante OGG1 ciclo catalítico. Un oligonucleótido marcado con fluorescente lesión que contiene y OGG1 purificados se utilizan para facilitar mediciones cinéticas exactas. Dado que las concentraciones bajas de enzimas se utilizan para realizar mediciones en estado estacionario, la mezcla manual de los reactivos y el temple de la reacción se puede realizar para determinar la tasa de estado estacionario (k fuera). Además, la extrapolación de la tasa de estado estacionario a un punto en el eje de ordenadas en el tiempo cero indica que un estallido de formación de producto se produjo durante el primer volumen de negocios (es decir, intersección y es positivo). La constante de la fase de estallido exponencial de velocidad de primer orden se puede medir usando una técnica de mezcla y enfriamiento rápido que examina la cantidad de producto formado a intervalos de tiempo cortos (<1 seg) antes de la fase de estado estacionario y corresponde a la tasa de 8 -oxo G escisión (es decir, química). El paso química también se puede medir usando un enfoque de un solo volumen de negocios donde el ciclismo es catalíticaimpedido por el ADN sustrato saturando con la enzima (E> S). Estos enfoques pueden medir constantes de velocidad elementales que influyen en la eficacia de la eliminación de una lesión del ADN.
Introducción
Un ambiente aeróbico acelera la inestabilidad genómica. Una importante lesión del ADN promutagenic resultante de estrés oxidativo es 7,8-dihidro-8-oxoguanina (8-oxo G). Esto es debido al potencial de codificación ambigua de 8-oxo G. Human 8-oxoguanine DNA glicosilasa (OGG1) es responsable de iniciar la base de reparación por escisión de 8-oxo G. La actividad glicosilasa de OGG1 extirpa la base 8-oxo G resulta en ADN producto con un sitio apurinic (AP-site). Una actividad liasa débil OGG1 puede incidir la AP-site en algunos casos.
La caracterización cinética de ADN glycosylases general encuentra que exhiben cursos de tiempo bifásicos. Después de una fase rápida inicial de la formación de producto (es decir ráfaga), una fase de estado estacionario lineal se observó 1-3. Este comportamiento es indicativo de un paso después de la química (es decir, el cambio conformacional o liberación del producto) siendo limitante de la velocidad durante la parte lineal del curso del tiempo, mientras que la fresaª fase, conocida como la fase transitoria a menudo, corresponde a la formación de producto en el sitio activo de la enzima durante el primer ciclo de la reacción. Cuando liberación del producto es limitante de la velocidad durante la fase de estado estacionario, las mediciones de actividad proporcionan una medida cualitativa del producto afinidad de unión de ADN, pero no proporcionan información cinética relativa a eventos en el sitio activo de la enzima (es decir, química). En consecuencia, se necesitan métodos para aislar y medir la fase de explosión pre-estado estacionario exponencial para investigar los acontecimientos durante la primera rotación enzimática en el sitio activo de la enzima 4.
Hay tres métodos cinéticos estándar para caracterizar el comportamiento catalítico de OGG1, (1) en estado estacionario, (2) pre-estado de equilibrio, y (3) un solo volumen. Estos enfoques se diferencian entre sí por la concentración de enzima en la mezcla de reacción y la relación de enzima a sustrato utilizado en cada enfoque. En un enfoque típico de estado estacionario,a veces referido como múltiples cinética de volumen de negocios, bajas concentraciones de enzima se utilizan para seguir la formación de producto. La concentración de sustrato excede en gran medida la concentración de la enzima de manera que múltiples pérdidas de balón enzimáticas no afectan significativamente a la concentración de sustrato. En esta situación, los cursos de tiempo debe ser lineal y es a menudo difícil de discernir si un estallido se produjo durante la primera rotación debido a la baja concentración de la enzima utilizada en este enfoque; tenga en cuenta que la amplitud de ráfaga es equivalente a la concentración de la enzima. Esto se puede superar mediante el uso de una mayor concentración de la enzima y la extrapolación de la evolución en el tiempo lineal a tiempo cero para detectar si la primera rotación enzimática ocurrió rápidamente. La intersección con el eje de ordenadas (eje y) debe ser proporcional a la concentración de enzima y proporciona una medida de la enzima participa activamente con el sustrato. Aunque este enfoque puede, en principio, proporcionar evidencia de la existencia de una fase de estallido, un DIFSe requiere enfoque rente para medir la cinética de la fase de estallido. En muchos casos, la fase de estallido es demasiado rápido para medir por técnicas de mezcla y enfriamiento rápido manuales. En esta situación, antes de la cinética de estado estacionario y de un solo volumen de negocios (es decir, cinética transitoria) se acerca a menudo requieren un instrumento rápido de mezcla y enfriamiento rápido para seguir los puntos de tiempo tempranos de una reacción 5. En un enfoque de pre-estado estacionario se utilizan altas concentraciones de enzima de manera que se forma una cantidad significativa de producto durante la primera rotación. Desde múltiples pérdidas de balón son seguidos para observar bicicleta catalítica (es decir, la fase lineal que sigue a la ráfaga), la concentración de sustrato es mayor que la concentración de la enzima ([enzima] <[sustrato]). Para aislar los eventos en el sitio activo de la enzima sin bicicleta catalítica, se utilizan condiciones de un solo volumen de negocios. En este caso, el sustrato está saturado con la enzima (E >> S) de modo que todo el sustrato participarán in el volumen de negocios único "y normalmente muestran una evolución en el tiempo de un solo exponencial.
Como se ha señalado anteriormente para las enzimas que exhiben una fase de estallido, liberación del producto (k fuera) a menudo limita la tasa de la fase de estado estacionario de la evolución en el tiempo. La tasa de liberación del producto (v ss, conc. / Tiempo) se puede determinar a partir de la pendiente de la fase de estado estacionario lineal. Es necesaria la concentración de enzima activa (E) para convertir la tasa de liberación del producto a una constante de velocidad intrínseca donde k off = v ss / [E]. Es importante destacar que la concentración de la enzima activa es típicamente más bajo que la concentración medida de proteína debido a las impurezas, enzima inactiva, enzima no productiva obligado a sustrato, y el método utilizado para determinar la concentración de proteína. La concentración de enzima activa puede determinarse a partir de la amplitud de la ráfaga cuando la liberación del producto es lento. Por lo tanto, la extrapolación de un curso de tiempo de estado estacionario atiempo cero proporciona una estimación de la enzima activa necesaria para calcular k fuera (liberación de producto) de la tasa de estado estacionario observada.
Para medir la cinética de la explosión, un enfoque pre-estado de equilibrio, es necesario seguir la formación de producto durante la primera rotación que se produce antes de la fase de estado estacionario lineal. La cinética de ráfaga sigue la formación de enzima-producto intermedio. Una vez que la reacción se inicia por la enzima de mezclado con el sustrato, la cantidad de la enzima-producto aumenta rápidamente hasta que la reacción alcanza una fase de estado estacionario. Si la catálisis es mucho más rápida que la versión del producto, la amplitud de la ráfaga es igual a enzima participa activamente y el enfoque exponencial observada al equilibrio (k obs) corresponde a la tasa de conversión química del sustrato a producto, suponiendo que la velocidad inversa de química es insignificante.
En algunos casos CY catalíticaaferrarse interfiere con un análisis previo de estado estacionario, por ejemplo, cuando la magnitud de las tasas para la química y la liberación de productos no son significativamente diferentes. En este caso, el empleo de exceso de enzima con respecto al sustrato evita ciclo catalítico y el sustrato límites unido con la enzima a una sola rotación. En consecuencia, la primera etapa química de la reacción se puede aislar y determinar con precisión como la constante de velocidad de primer orden (k obs). Esta constante de velocidad debe ser similar a k obs determinado a partir del enfoque de pre-estado de equilibrio se ha descrito anteriormente.
Aquí se describe cómo estos enfoques cinéticos pueden ser utilizados para analizar la actividad glicosilasa de OGG1.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Protocolo
1. Preparación de la enzima y el sustrato de ADN
- Over-express OGG1 como una proteína de fusión GST en E. coli, utilizan la etiqueta de GST para la purificación, y luego retire la etiqueta de GST por escisión con HRV-3C proteasa (Figura 1) 6.
- Compre la síntesis química 5'-6-carboxifluoresceína (6-FAM) oligonucleótido marcado que contiene un único residuo de 8-oxo G y su cadena de oligonucleótido no marcado complementaria. Los oligonucleótidos 34-mer contienen una 8-oxo G en la posición 17 desde el extremo 5 '. Purificar estos oligonucleótidos mediante electroforesis en gel de poliacrilamida.
- Preparar sustrato de ADN de doble cadena que contiene 8-oxo G mediante la mezcla de 5'-6-FAM oligonucleótido marcado con su cadena complementaria a una relación molar de 1:1,2 en tampón de reasociación (10 mM Tris-HCl, pH 7,5, 50 mM de NaCl, 1 mM de EDTA) en un tubo de microcentrífuga de 1,5 ml. Colocar el tubo en un flotador en agua hirviendo durante 5 min. Deje el tubo en su lugar y luego dejar que el agua se enfríe lentamente a rtemperatura oom (esto toma aproximadamente 2 horas).
- Realizar la preparación de muestras y el experimento en condiciones de baja o mínima de luz a fin de minimizar photobleaching de la etiqueta fluorescente.
2. Medición de golf Tiempo en estado estable y activo Titulación sitio de OGG1
2.1. Preparación de la muestra y el curso de tiempo de estado estacionario
- Preparar sustrato de ADN y OGG1 soluciones por separado en tampón de reacción (50 mM HEPES, pH 7,5, 20 mM KCl, 0,5 mM de EDTA, y 0,1% albúmina de suero bovino) en tubos de microcentrífuga de 1,5 ml en hielo. La concentración de ADN es 400 nM y la concentración aparente de OGG1 es 30, 60, 90, o 120 nM tal como se determina mediante un ensayo de proteínas de Bradford. Coloque los tubos de reacción en un conjunto de bloque de calor a 37 ° C. Enzima pre-incubar y soluciones de sustrato de ADN por separado a 37 ° C durante 1 min.
- Se inicia la reacción mediante la mezcla de volúmenes iguales de las soluciones de sustrato y OGG1 ADN mediante pipeteo. Después de mezclar estas solucionesciones 01:01 (v / v), las concentraciones finales son 200 nM de ADN y 15, 30, 45, o 60 nM OGG1, respectivamente. Retirar alícuotas (10 l) a intervalos de tiempo y enfriar rápidamente la reacción mediante la mezcla con 1 l de 1 M de NaOH. Como el control para los cursos de tiempo, 10 l de la mezcla de reacción sin enzima se mezcla con 1 l de 1 M de NaOH.
- Colocar las muestras de reacción en un bloque de 90 ° C de calor durante 5 min para escindir el producto resultante AP-sitio. Después de calentar, añadir 1 l de HCl 1 M para neutralizar cada muestra.
- Añadir un volumen igual (12 l) de tampón de carga de gel (95% formamida, 20 mM EDTA, 0,02% bromofenol y 0,02% xilenocianol) a cada muestra de reacción, y luego colocar la mezcla en un bloque térmico fijado en 95 ° C durante 2 min, a continuación, colocar inmediatamente el tubo en hielo.
- Cargar las muestras (5 l) en un gel desnaturalizante de poliacrilamida 15% que contiene urea 8 M en 89 mM de Tris-HCl, pH 8,8, ácido bórico 89 mM y EDTA 2 mM. El sustrato y los productos escindidos se separaron bien después decorrer el gel.
2.2. Las imágenes del gel de
- Escanear el gel usando un generador de imágenes que puede detectar el ADN marcado con fluorescencia y visualizar el sustrato y las bandas de productos.
- Cuantificar las bandas después de la proyección de imagen del gel. Tenga en cuenta que algunas división de fondo puede ser observada después del tratamiento del propio sustrato con NaOH (Figura 2A). Restar este fondo a partir de la cantidad medida de cada producto de reacción.
2.3. Análisis de los datos
- Trazar la cantidad de producto formado en cada tiempo de reacción (t) (Figura 2B). Analizar los datos en bruto utilizando la Ecuación 1 para determinar la amplitud de la ráfaga (un 0, el eje y) y la pendiente de la fase lineal de estado estacionario (V ss).
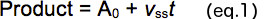
- Parcelael punto de intersección con respecto a la concentración de proteína total (es decir, concentración de la enzima aparente; Figura 2C), que proporciona una medida de la fracción activa de la enzima. Utilice un ajuste lineal con una ordenada cero para proporcionar el factor de corrección para la determinación de la fracción de enzima activa.
- Trazar la tasa de estado estacionario con respecto a la concentración de la enzima activa (Figura 2D), que proporciona la constante de velocidad de disociación del producto (es decir, la pendiente de la línea ajustada).
3. Medición de golf Tiempo Pre-estado estacionario
Como se muestra en la Figura 2, la formación de producto durante la fase de estallido es demasiado rápido para medir por mezcla manual y enfriamiento rápido. Por lo tanto, un instrumento de flujo de enfriamiento rápido puede proporcionar un poderoso método para medir reacciones rápidas que se producen en la escala de tiempo de un milisegundo (Figura 3) 5. El instrumento utiliza un motor de accionamiento controlado por ordenador para mezclar rápidamente unaND saciar reacciones después de tiempos de reacción especificados. Por ejemplo, utilizar un instrumento Quench-Flujo RQF-3 Rapid Kintek para medir la fase de estallido inicial y la subsiguiente fase de estado estacionario de la formación de producto catalizada por OGG1. Instrumentos de enfriamiento rápido de Flujo están disponibles de varios fabricantes.
3.1. Preparación de la muestra
Por separado, preparar sustrato de ADN y OGG1 soluciones en tubos de 1,5 ml, como se describe en 2-1. Las concentraciones de ADN y OGG1 activos son 400 nM y 80 nM, respectivamente. Esto da lugar a concentraciones finales de 200 nM de ADN y 40 nM OGG1 activo después de la mezcla 01:01 (v / v).
3.2. Preparación de un rápido instrumento de flujo de enfriamiento rápido
- Conecte un baño de agua circulante en el instrumento de flujo de enfriamiento rápido para el control de la temperatura (37 ° C).
- Ajuste los parámetros del instrumento y seleccione el circuito de reacción adecuada durante el tiempo deseado apunta según las instrucciones del fabricanteciones. Los bucles de reacción son de longitudes variables para proporcionar tiempos de reacción alternativos.
- Prepare el buffer de reacción y NaOH saciar soluciones en 10 ml Luer Lock jeringas desechables y adjuntar estas jeringas a los puertos de unidad y cargar los depósitos de unidad con el tampón de reacción (jeringas B) y NaOH 142 mM (jeringa Q) (válvulas de carga de jeringa en posición de carga) . Para eliminar las burbujas de aire de la jeringa, funcionan de la solución de ida y vuelta varias veces.
- Baje el motor paso a paso hasta que haga contacto con la parte superior de las jeringas (válvulas de carga de jeringa y válvulas de carga de muestra en posición de fuego).
- Lave los bucles de muestra, el circuito de reacción, y la línea de salida con agua y metanol. Seque las áreas enrojecidas por completo (válvulas en posición FLUSH).
3.3. Evolución en el tiempo de pre-estado de equilibrio
- Hacer un agujero en la parte superior de un tubo de 1,5 ml con tapa usando una aguja de calibre 16. Conecte un tubo en la línea de salida para recoger la reacción apagada.
- Ajuste el reactio deseadan tiempo (en segundos) con el teclado. El motor paso a paso se copia de seguridad para ajustar el volumen de bucle con el fin de mantener el volumen de enfriamiento constante. Posición émbolos de la jeringa B contra la plataforma del motor paso a paso mediante la adición de tampón con las jeringas desechables conectados a los puertos de unidad.
- Llene 1 ml Luer Lock jeringas desechables con sustrato de ADN y OGG1 soluciones, respectivamente (válvulas de muestra en la posición de carga). Coloque las jeringas con el sustrato de ADN y OGG1 soluciones a cada uno de los puertos de carga de muestra, y luego llenar los Loops de muestra con un sustrato de ADN y OGG1 soluciones, respectivamente (válvulas de carga de muestra en la posición de carga).
- Ajuste todas las válvulas de carga de jeringa y válvulas de carga de muestra en la posición de FUEGO. Se inicia la reacción por un golpe teclado (por ejemplo, pulsar la tecla "START", "G" o). Sustrato de ADN y OGG1 soluciones (18 l cada uno) se mezclan inmediatamente en el circuito de reacción.
- Esperar hasta que la reacción se apaga automáticamente en el tiempo de reacción deseado mediante la mezcla de 36 l de la rmezcla eaction con 86 l de NaOH 142 mM. Después de inactivar la reacción, la muestra se descarga desde la línea de salida.
- Ajuste las válvulas de carga de jeringa a la posición de la carga y las válvulas de carga de muestra en la posición de descarga. Lave los bucles de muestra, el circuito de reacción, y la línea de salida con agua y metanol y secar como se describe en 3.2. Repita el procedimiento anterior para cada momento.
- Realizar un experimento de control sin enzima para determinar una corrección de fondo, lo que puede hacerse manualmente o con el instrumento rápido enfriamiento rápido. Para realizar un control con el instrumento de rápido enfriamiento, llene el Loop de muestra de ADN con ADN sustrato pero mantener el lazo de la muestra para OGG1 vacía. Configurar el tiempo de reacción, realizar la mezcla y enfriamiento según se describe en 3.3.4-3.3.6.
- Lavar los bucles de muestra y del circuito de reacción con NaOH 2 M, HCl 2 M, agua y metanol y luego secar las líneas lavadas. Después de ajustar el motor paso a paso a la posición inicial, cambie las válvulas de carga de jeringa a la positio CARGAn y lavar los depósitos de accionamiento con agua.
- Tratar las muestras inactivadas de reacción con calor, y luego sustrato separado y ADN producto por 15% de desnaturalización de electroforesis en gel de poliacrilamida como se describe en 2.1.
- Visualizar y cuantificar las bandas en el gel como se describe en 2.2.
3.4. Análisis de los datos
Montar los cursos de tiempo de la formación de producto por análisis de regresión no lineal a una ecuación con un aumento de los términos exponenciales y lineal (Ecuación 2) que proporcionan la velocidad de primer orden constante (k obs), la amplitud de la ráfaga (A 0), y una velocidad lineal (v ss).
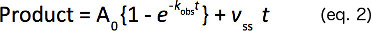
4. Lapso de tiempo de un solo volumen
- Preparar sustrato de ADN y OGG1 en tubos separados de 1,5 ml como se describe en 2-1. La concentraciónciones de ADN y OGG1 activos son 100 nM y 500 nM, respectivamente; esto produce una concentración final de 50 nM de ADN y 250 nM OGG1 después de la mezcla 01:01 (v / v).
- Preparar el rápido instrumento de flujo de enfriamiento rápido y preparar las muestras de la reacción como se describe en 3.2 y 3.3.
- Tratar las muestras de reacción se inactivó con calor y someterlas a 15% electroforesis en gel desnaturalizante de poliacrilamida al sustrato y de los productos por separado como se describe en 2.1.
- Visualizar y cuantificar las bandas en el gel como se describe en 2.2.
- Montar los cursos de tiempo de la formación de producto a un solo exponencial para determinar la constante de velocidad de primer orden (k obs) como se indica en la Ecuación 3.
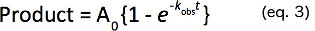
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Resultados
Análisis de la cinética de estado estable se realizó mediante el uso de 200 nM sustrato de ADN y cuatro diferentes concentraciones aparentes de OGG1 (15, 30, 45, y 60 nM) como se determinó por un ensayo de proteínas Bradford 2. Los cursos de tiempo de formación de producto se ajustaron a una ecuación lineal para determinar la ordenada en el origen, que fueron 2,2, 11, 15, y 26 nM, respectivamente, en relación a cada concentración de proteína (Figura 2B). Las intersecciones se representaron má...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Discusión
Los enfoques cinéticos descritos aquí perfilar métodos para definir las constantes cinéticas primarias. Si un curso de tiempo de formación de producto es bifásica, con la primera rotación enzimática ocurre rápidamente, a continuación, un paso después de la química es limitante de la velocidad durante pérdidas de balón catalíticos subsiguientes. En el caso de OGG1, la primera rotación se puede medir utilizando altas concentraciones de enzimas, ya sea con la limitación (S E) las concentraciones de ADN...
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Divulgaciones
Los autores tienen nada que revelar.
Agradecimientos
Damos las gracias a la Dra. Julie K. Horton para la lectura crítica del manuscrito y el Dr. Rajendra Prasad por sus útiles sugerencias y discusiones. Parte de esta investigación fueron publicados originalmente en The Journal of Biological Chemistry, Sassa A et. al., "Efectos de la secuencia de ADN del contexto de la actividad glicosilasa de ADN humano glucosilasa 8 oxoguanine." J Biol Chem. 287, 36702-36710 (2012) 2. Esta obra fue financiada en su totalidad o en parte, por los Institutos Nacionales de Investigación en Salud Proyecto de Donación Z01-ES050158 en el Programa de Investigación Intramural, NIEHS.
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| 5'-6-FAM que contienen un solo oligonucleótido radiomarcado 8-oxoG | Eurofins MWG Operon | 5'-P32. Se recomienda el grado de purificación en gel de poliacrilamida. | |
| Oligonucleótidos no marcados (hebra complementaria) | recomienda el grado de purificación en gel de poliacrilamida | Eurofins MWG Operon | |
| Jeringa desechable BD Luer Lock de 1 ml | BD Medical | 309628 | se puede utilizar la jeringa desechable Lue Lock de otros proveedores. |
| Jeringa desechable BD Luer Lock de 10 ml | se puede utilizar la jeringa desechable BE Medical 309604 Luer Lock de otros proveedores. | ||
| Equipment | |||
| circulante | Cualquier vendedor | ||
| de Instrumento de Flujo de Enfriamiento Rápido RQF-3 | KinTek Corporation | de otros proveedores también puede ser utilizado. | |
| Typhoon Phosphorimager 8600 | GE Healthcare Life Sciences | Imager de otros proveedores también se puede utilizar. | |
| KaleidaGraph | Synergy |
Referencias
- Porello, S. L., Leyes, A. E., David, S. S. Single-turnover and pre-steady-state kinetics of the reaction of the adenine glycosylase MutY with mismatch-containing DNA substrates. Biochemistry. 37, 14756-14764 (1998).
- Sassa, A., Beard, W. A., Prasad, R., Wilson, S. H. DNA sequence context effects on the glycosylase activity of human 8-oxoguanine DNA glycosylase. The Journal of Biological Chemistry. 287, 36702-36710 (2012).
- Wong, I., Lundquist, A. J., Bernards, A. S., Mosbaugh, D. W. Presteady-state analysis of a single catalytic turnover by Escherichia coli uracil-DNA glycosylase reveals a "pinch-pull-push" mechanism. The Journal of Biological Chemistry. 277, 19424-19432 (1074).
- Johnson, K. A. Advances in transient-state kinetics. Current Opinion in Biotechnology. 9, 87-89 (1998).
- Johnson, K. A. Rapid kinetic analysis of mechanochemical adenosinetriphosphatases. Methods in Enzymology. 134, 677-705 (1986).
- Kovtun, I. V., et al. OGG1 initiates age-dependent CAG trinucleotide expansion in somatic cells. Nature. 447, 447-452 (2007).
- Hill, J. W., Hazra, T. K., Izumi, T., Mitra, S. Stimulation of human 8-oxoguanine-DNA glycosylase by AP-endonuclease: potential coordination of the initial steps in base excision repair. Nucleic Acids Research. 29, 430-438 (2001).
- Zharkov, D. O., Rosenquist, T. A., Gerchman, S. E., Grollman, A. P. Substrate specificity and reaction mechanism of murine 8-oxoguanine-DNA glycosylase. The Journal of Biological Chemistry. 275, 28607-28617 (2000).
- Waters, T. R., Swann, P. F. Kinetics of the action of thymine DNA glycosylase. The Journal of Biological Chemistry. 273, 20007-20014 (1998).
- Nilsen, H., et al. Excision of deaminated cytosine from the vertebrate genome: role of the SMUG1 uracil-DNA glycosylase. The EMBO Journal. 20, 4278-4286 (2001).
- Gill, S. C., von Hippel, P. H. Calculation of protein extinction coefficients from amino acid sequence data. Analytical Biochemistry. 182, 319-326 (1989).
- Van de Berg,, Beard, B. J., A, W., Wilson, S. H. DNA structure and aspartate 276 influence nucleotide binding to human DNA polymerase beta. Implication for the identity of the rate-limiting conformational change. The Journal of Biological Chemistry. 276, 3408-3416 (2001).
- Krishnamurthy, N., Haraguchi, K., Greenberg, M. M., David, S. S. Efficient removal of formamidopyrimidines by 8-oxoguanine glycosylases. Biochemistry. 47, 1043-1050 (2008).
- Leipold, M. D., Muller, J. G., Burrows, C. J., David, S. S. Removal of hydantoin products of 8-oxoguanine oxidation by the Escherichia coli DNA repair enzyme, FPG. Biochemistry. 39, 14984-14992 (2000).
- Zhao, X., Krishnamurthy, N., Burrows, C. J., David, S. S. Mutation versus repair: NEIL1 removal of hydantoin lesions in single-stranded, bulge, bubble, and duplex DNA contexts. Biochemistry. 49, 1658-1666 (2010).
- Leipold, M. D., Workman, H., Muller, J. G., Burrows, C. J., David, S. S. Recognition and removal of oxidized guanines in duplex DNA by the base excision repair enzymes hOGG1, yOGG1, and yOGG2. Biochemistry. 42, 11373-11381 (2003).
- Robey-Bond, S. M., Barrantes-Reynolds, R., Bond, J. P., Wallace, S. S., Bandaru, V. Clostridium acetobutylicum 8-oxoguanine DNA glycosylase (Ogg) differs from eukaryotic Oggs with respect to opposite base discrimination. Biochemistry. 47, 7626-7636 (2008).
- Jarem, D. A., Wilson, N. R., Delaney, S. Structure-dependent DNA damage and repair in a trinucleotide repeat sequence. Biochemistry. 48, 6655-6663 (2009).
- Livingston, A. L., Kundu, S., Henderson Pozzi, M., Anderson, W. D., David, S. S. Insight into the roles of tyrosine 82 and glycine 253 in the Escherichia coli adenine glycosylase MutY. Biochemistry. 44, 14179-14190 (2005).
- Kundu, S., Brinkmeyer, M. K., Livingston, A. L., David, S. S. Adenine removal activity and bacterial complementation with the human MutY homologue (MUTYH) and Y165C, G382D, P391L and Q324R variants associated with colorectal cancer. DNA Repair. 8, 1400-1410 (2009).
- Zharkov, D. O., Rosenquist, T. A. Inactivation of mammalian 8-oxoguanine-DNA glycosylase by cadmium(II): implications for cadmium genotoxicity. DNA Repair. 1, 661-670 (2002).
- Jarem, D. A., Wilson, N. R., Schermerhorn, K. M., Delaney, S. Incidence and persistence of 8-oxo-7,8-dihydroguanine within a hairpin intermediate exacerbates a toxic oxidation cycle associated with trinucleotide repeat expansion. DNA Repair. 10, 887-896 (2011).
- Mokkapati, S. K., Wiederhold, L., Hazra, T. K., Mitra, S. Stimulation of DNA glycosylase activity of OGG1 by NEIL1: functional collaboration between two human DNA glycosylases. Biochemistry. 43, 11596-11604 (2004).
- Sidorenko, V. S., Nevinsky, G. A., Zharkov, D. O. Mechanism of interaction between human 8-oxoguanine-DNA glycosylase and AP endonuclease. DNA Repair. 6, 317-328 (2007).
Acceso restringido. Inicie sesión o comience una prueba gratuita para ver este contenido.
Reimpresiones y permisos
