Se proporciona un protocolo detallado para el uso de la tecnología CRISPR/Cas9 para lograr un knock-in dirigido altamente eficiente de grandes construcciones multicistrónicas en células T humanas primarias a través de la vía de reparación del ADN de unión de extremos mediada por homología (HMEJ). Las células T diseñadas con este protocolo adaptable a las buenas prácticas de fabricación actuales mantienen una excelente expansión celular, citotoxicidad y producción de citocinas.
Artículo de método
Ingeniería no viral de células T humanas primarias mediante la integración dirigida de grandes plantillas de ADN mediada por homología
En este artículo
Resumen
Resumen
Muchas terapias celulares adoptivas actuales se basan en vectores lentíferos o retrovirales para diseñar células T para la expresión de un receptor de antígeno quimérico (CAR) o un receptor de células T exógenas (TCR) para dirigirse a un antígeno específico asociado a un tumor. La dependencia de los vectores virales para la producción de células T terapéuticas aumenta significativamente el plazo, el costo y la complejidad de la fabricación, al tiempo que limita la traducción de nuevas terapias, particularmente en el entorno académico. Se presenta un proceso para la ingeniería no viral eficiente de células T utilizando CRISPR/Cas9 y unión de extremos mediada por homología para lograr la integración dirigida de una gran carga de ADN multicistrónica. Este enfoque ha logrado frecuencias de integración comparables a las de los vectores virales, al tiempo que ha producido células T altamente funcionales capaces de una potente eficacia antitumoral tanto in vitro como in vivo. En particular, este método se adapta rápidamente a las buenas prácticas de fabricación actuales (cGMP) y al escalado clínico, lo que proporciona una opción a corto plazo para la fabricación de células T terapéuticas para su uso en ensayos clínicos.
Introducción
Las células T son un componente clave del sistema inmunitario adaptativo, ya que poseen capacidad citolítica directa, la capacidad de modular la respuesta inmunitaria mediante la producción de citocinas, la concesión de licencias de células B y células dendríticas, y el establecimientode la memoria inmunológica. Desempeñan un papel fundamental en el desarrollo inmunitario, la homeostasis y la vigilancia, la protección contra patógenos y la prevención y defensa contra el cáncer, así como en la alergia y la autoinmunidad. Las células T poseen una diversidad masiva de receptores de células T (TCR) que se generan a través de la recombinación de V(D)J, lo que permite a las células T reconocer una amplia gama de antígenos y montar respuestas inmunitarias efectivas contra varios patógenos 1,2. Las células T se pueden clasificar generalmente en dos categorías, las células T CD4, también conocidas como células T auxiliares, que ayudan principalmente a otras células inmunitarias, como las células B, a coordinar la respuesta inmunitaria, y las células T CD8, o células T citotóxicas, que matan directamente a las células infectadas o cancerosas mediante el reconocimiento de antígenos específicos presentados en sussuperficies.
El desarrollo de receptores de antígenos quiméricos (CAR) ha llevado a un aumento masivo en el interés en la ingeniería del genoma de las células T para inmunoterapias. Los CAR son proteínas diseñadas que fusionan los dominios de unión a antígenos derivados de anticuerpos con los dominios de señalización de las células T, lo que permite a las células T identificar y dirigirse a las células que expresan el epítopo específico reconocido por la porción de anticuerpos del CAR3. Estos receptores se han utilizado para una variedad de inmunoterapias, incluidas las enfermedades infecciosas y la autoinmunidad, pero la tecnología es más avanzada para las inmunoterapias contra el cáncer.
Las células CAR-T han sido extremadamente exitosas en el tratamiento de leucemias y linfomas, pero han mostrado una eficacia limitada para el tratamiento de tumores sólidos 4,5. Esto ha llevado a una ola de nuevos desarrollos que buscan mejorar la efectividad de las células CAR-T para las indicaciones de tumores sólidos. Se han desarrollado múltiples enfoques, incluyendo el blindaje de citocinas, la eliminación de genes de punto de control, receptores negativos dominantes, receptores de quimiocinas, la expresión de múltiples CAR en una célula, la modificación del CAR para mejorar la señalización intracelular y la integración en loci predeterminados, por ejemplo, el locus TRAC, para explotar los mecanismos reguladores del huésped para evitar el agotamiento 6,7,8. Muchos de estos enfoques requieren una carga genética más grande y/o una integración específica del sitio. Los enfoques alternativos también incluyen el uso de TCRs transgénicos para permitir que las células T se dirijan a los neoantígenos intracelulares 9,10. Sin embargo, esto tiene el inconveniente significativo de requerir que el TCR tenga especificidad tanto para el epítopo del neoantígeno como para la molécula HLA, lo que restringe el uso del producto terapéutico eventual a pacientes que expresan el HLA afín. Además, muchos tumores alteran o reducen la expresión de HLA en respuesta a la inmunoterapia, lo que reduce en gran medida la efectividad de las células T que expresan TCRs transgénicos11.
La mayoría de las terapias de células CAR-T o TCR-T en ensayos clínicos se fabrican utilizando vectores retrovirales, como lentivirus o gammaretrovirus, logrando una alta frecuencia de integración con carga de tamaño moderado. Sin embargo, los vectores virales sufren largos plazos de fabricación debido a los requisitos actuales de buenas prácticas de fabricación (cGMP) y a los perfiles de integración inespecíficos que crean un riesgo de mutagénesis insercional12,13. Además, puede ser difícil producir retrovirus transgénicos a títulos altos si la carga supera los 5 kb14. Otros vectores, como los derivados de virus adenoasociados recombinantes (rAAV), no se integran de forma natural, pero pueden transportar la plantilla del donante de ADN al núcleo y pueden utilizarse en combinación con CRISPR/Cas9 para facilitar la ingeniería genómica tradicional mediada por la recombinación dirigida por homología (HDR). Sin embargo, estos virus también tienen flujos de trabajo de producción largos y complicados y están limitados por el tamaño de la carga (<4,7 kb) y la necesidad de incluir brazos de homología largos (500-1000 pb)15,16,17,18.
Se ha descrito ingeniería genómica no viral utilizando transposones o una combinación de nucleasas dirigidas y una plantilla de donante de ADN en linfocitos humanos primarios 8,19,20. Sin embargo, estos enfoques están limitados por la respuesta tóxica a las moléculas de ADN desnudas en el citoplasma tras el reconocimiento por parte de los sensores de ADN citoplasmático expresados en los linfocitos21. Se han realizado intentos de utilizar inhibidores de moléculas pequeñas de estas vías de detección de ADN durante la transfección, pero la redundancia de estas vías puede complicar su uso en los protocolos cGMP22. En particular, los vectores de transposones, como la Bella Durmiente, PiggyBac y Tc Buster, permiten la integración de grandes cargas genéticas con altas eficiencias, pero tienen un perfil de integración inespecífico23,24. La integración de transgenes no virales dirigidos utilizando plantillas de ADN plásmido, lineal o monocatenario en combinación con una nucleasa dirigida para HDR es una alternativa atractiva, pero se ha visto limitada por la escasa eficiencia, especialmente con cargas genéticas cada vez más grandes, con menos del 10% de eficiencia reportada cuando se utiliza carga de más de 1,5 kb 8,19.
Aquí, presentamos el protocolo paso a paso para la inserción no viral de unión de extremos mediada por homología (HMEJ) de grandes cargas útiles de ADN en células T humanas primarias, como se describe en Webber, Johnson et al.25. HMEJ utiliza brazos de homología cortos de 48 pb flanqueados por sitios objetivo de ARNg Cas9 para permitir la integración dirigida de alta eficacia de grandes cargas de ADN en comparación con el HDR tradicional. Un método para reducir la citotoxicidad del ADN plasmídico en las células T primarias es emplear plásmidos con esqueletos minimizados, como minicírculos o nanoplásmidos25. Los minicírculos son vectores plásmidos miniaturizados producidos por escisión del origen de la replicación y el gen de resistencia a antibióticos mediante recombinación después de la amplificación del plásmido; se ha demostrado que mejoran la ingeniería no viral de las células T y reducen la toxicidad celular 23,24. Los nanoplásmidos también tienen un tamaño total reducido logrado mediante el uso de un origen mínimo de replicación y un marcador de selección no tradicional26. En nuestra experiencia, las plataformas vectoriales de minicírculos y nanoplásmidos ofrecen una mejora comparable en eficiencia y menor toxicidad en comparación con los plásmidos tradicionales25.
Aquí, presentamos un protocolo detallado que sinergiza la optimización temporal de la entrega de reactivos y la composición de reactivos, así como el uso de HMEJ y CRISPR/Cas9 para lograr una ingeniería genómica específica de sitio y alta eficacia de células T humanas primarias con plantillas de ADN multicistrónicas grandes (>6.3 kb) para su uso en inmunoterapias y una variedad de otras aplicaciones25. Logramos una mayor integración con los brazos de homología HMEJ y 48 pb que con los brazos de homología tradicionales utilizando brazos de homología de 1 kb, particularmente con cargas genéticas >1,5 kb25,27. Es importante destacar que las células T diseñadas a través de la reparación de HMEJ conservan una excelente expansión celular, citotoxicidad y producción de citocinas, al tiempo que conservan un fenotipo25 no agotado. Este protocolo es fácilmente adaptable a los estándares cGMP y es escalable a números celulares clínicamente relevantes, lo que permite una transición rápida para su uso futuro en una variedad de ensayos clínicos25.
Protocolo
Todos los experimentos se realizaron con precauciones universales para patógenos transmitidos por la sangre, con técnica estéril/aséptica, equipo de protección personal y equipo adecuado de bioseguridad de nivel 2 (BSL2). Todos los experimentos aquí descritos fueron aprobados por el Comité Institucional de Bioseguridad (IBC) de la Universidad de Minnesota. Los detalles de los reactivos y el equipo utilizado en este estudio se enumeran en la Tabla de Materiales.
1. Preparación de los medios
- Prepare suplementos para los medios completos de células T (TCM).
- Reconstituya la IL-2 humana recombinante a una concentración de 12000 UI/mL añadiendo ácido acético 100 mM esterilizado por filtro y mezcle bien mediante pipeteo. A continuación, diluir aún más hasta una concentración de 6000 UI/mL con albúmina sérica bovina (BSA) al 0,2% esterilizada por filtro en 1x solución salina tamponada con fosfato (1x PBS) y mezclar bien pipeteando para hacer una solución de almacenamiento ampliada.
- Reconstituya la IL-7 humana recombinante a una concentración de 200 ng/μL con agua estéril y mezcle bien mediante pipeteo. A continuación, diluir aún más hasta una concentración de 100 ng/μL con BSA al 0,2 % esterilizado por filtro en PBS y mezclar bien mediante pipeteo para crear una solución de almacenamiento ampliada.
- Reconstituya la IL-15 humana recombinante a una concentración de 200 ng/μL con agua estéril y mezcle bien mediante pipeteo. A continuación, diluir aún más hasta una concentración de 100 ng/μL con BSA al 0,2 % esterilizado por filtro en PBS y mezclar bien mediante pipeteo para crear una solución de almacenamiento ampliada.
NOTA: Mantenga cada citocina en pequeñas alícuotas a -20 °C a -80 °C durante un máximo de seis meses y evite repetir los ciclos de congelación/descongelación.
- Preparar los medios de la MTC.
- Prepare el medio basal agregando un 2,6% de suplemento de expansión de células T y un 2,5% de reemplazo de suero de células inmunitarias al medio basal de expansión de células T. Consulte la Tabla de materiales para obtener más detalles.
- Prepare la MTC añadiendo 1% de L-glutamina, 1% de penicilina/estreptomicina, 10 mM de N-acetil-L-cisteína, 300 UI/mL de IL-2 humana recombinante, 5 ng/mL de IL-7 humana recombinante y 5 ng/mL de IL-15 humana recombinante a los medios basales.
- Esterilice la medicina tradicional china pasando el medio a través de un filtro de 0,22 μm a un frasco de medio estéril.
- Mantenga el MTC a 4 °C durante un máximo de 2 semanas.
- Prepare el medio basal agregando un 2,6% de suplemento de expansión de células T y un 2,5% de reemplazo de suero de células inmunitarias al medio basal de expansión de células T. Consulte la Tabla de materiales para obtener más detalles.
- Prepare los medios de recuperación.
- Prepare el medio basal agregando un suplemento de expansión de células T al 2,6 % y un reemplazo de suero de células inmunitarias al medio basal de expansión de células T.
- Prepare los medios de recuperación añadiendo 1% de L-glutamina, 10 mM de N-acetil-L-cisteína, 300 UI/mL de IL-2 humana recombinante, 5 ng/mL de IL-7 humana recombinante, 5 ng/mL de IL-15 humana recombinante a los medios basales y 1 μg/mL de DNasa.
NOTA: No agregue penicilina/estreptomicina a los medios de recuperación, ya que puede reducir la recuperación celular posterior a la electroporación. - Esterilice el medio de recuperación pasando el medio a través de un filtro de 0,22 μm a un frasco de medio esterilizado.
- Mantenga los medios de recuperación a 4 °C durante un máximo de 2 semanas.
- Prepare los medios de recuperación añadiendo 1% de L-glutamina, 10 mM de N-acetil-L-cisteína, 300 UI/mL de IL-2 humana recombinante, 5 ng/mL de IL-7 humana recombinante, 5 ng/mL de IL-15 humana recombinante a los medios basales y 1 μg/mL de DNasa.
- Prepare el medio basal agregando un suplemento de expansión de células T al 2,6 % y un reemplazo de suero de células inmunitarias al medio basal de expansión de células T.
2. Selección de sitios y diseño de plantillas
- Determine una ubicación de destino genómico para el knock-in.
NOTA: Se puede utilizar una ubicación de puerto seguro, como AAVS1, si se desea un impacto mínimo en la celda objetivo. Un sitio objetivo que interrumpe la expresión génica se puede utilizar para eliminar simultáneamente el gen objetivo y eliminar el constructo de interés en un solo paso. Un sitio diana y un donante diseñados para integrarse en el marco con un gen endógeno se pueden utilizar para crear fusiones de genes o en combinación con una secuencia de salto ribosómica 2A para colocar el constructo bajo el control transcripcional de un promotor endógeno (Figura 1). - Diseñe la plantilla de carga de manera que el casete de expresión esté flanqueado por brazos de homología de 48 pb que coincidan con el sitio de integración y flanqueado por sitios diana de ARNg lineales.
NOTA: El ARNg linealizador del plásmido puede ser un ARNguniversal 28 (UgRNA) (GGGAGGCGUUCGGGCCACAG) diseñado para dirigirse a una secuencia (GGGAGGCGTTCGGGCCACAG) que no se encuentra en el genoma humano o murino25, o en la secuencia de ARNg diana genómica, de modo que un solo ARNg puede cortar en el sitio de knock-in genómico y también linealizar la plantilla de carga (Figura 1). Los nanoplásmidos o los minicírculos se pueden utilizar como vectores para la plantilla de carga. Los plásmidos estándar se pueden usar en lugar de nanoplásmidos o minicírculos para algunas líneas transformadas, pero darán como resultado una reducción de la knock-in y la expansión celular en células primarias más sensibles, como las células T.
3. Aislamiento y activación de células T
- Obtenga células T de un proveedor comercial o aísle las células T de PBMC mediante clasificación inmunomagnética18.
- Determine el número de células T necesarias para el experimento y luego descongele, lave y vuelva a suspender las células T a una concentración de 1 × 10⁶ células por ml en la medicina tradicional china. Agregue 1 mL de esta mezcla a los pocillos de una placa de 24 pocillos.
- Agite las perlas de activación de las células T para resuspender las perlas y agregue las perlas en una proporción de 2:1 perlas: celda a cada pocillo. Incubar estas células durante 36 h en una incubadora a 37 °C y 5% de CO2 antes de comenzar la ingeniería de células T.
NOTA: Un tiempo de incubación menor o mayor de 36 h después de la activación reducirá la eficiencia de reactivación de las células T, la viabilidad y la expansión de las células después de la ingeniería25.
- Agite las perlas de activación de las células T para resuspender las perlas y agregue las perlas en una proporción de 2:1 perlas: celda a cada pocillo. Incubar estas células durante 36 h en una incubadora a 37 °C y 5% de CO2 antes de comenzar la ingeniería de células T.
4. Ingeniería de células T
- Determinar las condiciones experimentales necesarias para completar el experimento, incluidos los controles experimentales.
NOTA: Es importante incluir una condición de plásmido solo como control para la expresión episomal. También se puede utilizar como control negativo una condición de electroporación con el sitio diana modificado químicamentegRNA 28 y/o ARNm Cas9 en ausencia de un donante de plásmidos. - Prepara una placa de recuperación.
- Para cada condición experimental, incluidos los controles experimentales, agregue 300 μL de medio de recuperación a un pocillo de una placa de cultivo de tejidos de 24 pocillos y caliente la placa en una incubadora a 37 °C y 5% de CO2 .
NOTA: Consulte la Tabla 1 para conocer los números de celda, el volumen de recuperación y las condiciones alternativos.
- Para cada condición experimental, incluidos los controles experimentales, agregue 300 μL de medio de recuperación a un pocillo de una placa de cultivo de tejidos de 24 pocillos y caliente la placa en una incubadora a 37 °C y 5% de CO2 .
- Prepara las células T.
- Recoja la mezcla de células T estimuladas/perlas de activación de células T, cuente las células viables y vuelva a suspender las células T/células T a una concentración de 1-5 × 10⁶ células/mL en medios de MTC en un tubo de microcentrífuga de 1,5 mL.
- Coloque el tubo de microcentrífuga en un imán (consulte la tabla de materiales) y déjelo incubar durante 3 minutos.
NOTA: Es necesario retirar las perlas si se utilizan perlas de activación de linfocitos T para activar las linfocitos T. Es posible que la extracción del cordón no sea necesaria si se utiliza un método alternativo de activación. - Después de la incubación y sin quitar del imán, transfiera el medio y las células T a un nuevo tubo. Este tubo contiene células T estimuladas a las que se les han eliminado las perlas de activación de las células T. Vuelva a contar las células T y colóquelas en tubos cónicos de 14 ml o 50 ml. Rellene el tubo con 1× PBS y mantenga las células en una incubadora a 37 °C y 5% deCO2 hasta que estén listas para centrifugar.
- Prepara la mezcla de células T.
- Determine la cantidad de tampón de mezcla maestra (82% de solución de celda primaria y 18% de suplemento) necesaria multiplicando el número de condiciones de electroporación más uno (n + 1). (por ejemplo, 6 condiciones de electroporación planificadas + 1 = 7,7 × 18 μL por condición = 126 μL de tampón de mezcla maestra).
NOTA: Estos volúmenes son específicos para el sistema de electroporación 4D utilizado en este estudio (ver Tabla de Materiales). Otros sistemas de electroporación requerirán diferentes volúmenes y concentraciones. Volumen de solución de celda primaria = Volumen total de tampón de mezcla maestra necesario × 0,82 y Volumen de suplemento = Volumen total de tampón de mezcla maestra necesario x 0,18. (por ejemplo, 0,82 × 126 μL = 103,32 μL de solución de células primarias y 0,18 × 126 μL = 22,68 μL). - Mezcle la solución de células primarias y el suplemento para hacer el tampón de mezcla maestra.
- Centrifugar las células T en 1x PBS durante 10 minutos a 200 × g (a temperatura ambiente) y aspirar el sobrenadante.
- Vuelva a suspender las células T en el tampón de mezcla maestra a una concentración de 1 × 10⁶ células por cada 18 μl de tampón de mezcla maestra.
- Determine la cantidad de tampón de mezcla maestra (82% de solución de celda primaria y 18% de suplemento) necesaria multiplicando el número de condiciones de electroporación más uno (n + 1). (por ejemplo, 6 condiciones de electroporación planificadas + 1 = 7,7 × 18 μL por condición = 126 μL de tampón de mezcla maestra).
- Prepare los reactivos.
- Utilizando las concentraciones de las soluciones madre, determine el volumen de plásmido HMEJ, el ARNg del sitio diana, el ARNg de linealización del plásmido (UgRNA) y el ARNm de Cas9 necesarios para alcanzar la masa indicada por electroporación (Tabla 2).
- Agregue reactivos a un pocillo de una placa de 96 pocillos en hielo para cada condición.
- Prepare la mezcla de electroporación.
- Agregue 18 μL de mezcla de células T a cada pocillo de la placa de 96 pocillos según sea necesario.
- Agregue tampón de mezcla maestra adicional según sea necesario para garantizar que todas las condiciones de electroporación tengan un volumen total final de 22 μL.
NOTA: El volumen de 22 μL incluye un exceso de volumen del 10 % para tener en cuenta las posibles pérdidas de pipeteo.
- Realizar electroporación.
- Encienda el equipo y cargue el programa.
- Determine el número de cubetas necesarias y abra el número requerido de cubetas. Marque un extremo de la cubeta y la tapa y retire la tapa de la cubeta.
NOTA: Hay 16 pocillos por cubeta para reacciones de 20 μL. - Pipetear suavemente 20 μL de la mezcla de electroporación de los pocillos de la placa de 96 pocillos hacia arriba y hacia abajo 1-2 veces y cargarla en cubetas.
- Vuelva a tapar la cubeta usando la marca hecha en el paso 4.7.2 para evitar poner la tapa al revés. Golpee la cubeta de 3 a 5 veces para eliminar posibles burbujas de aire, y luego coloque el equipo y electropore la cubeta.
- Retire suavemente la cubeta del equipo, colóquela en la campana y deje reposar las celdas durante 15 minutos a temperatura ambiente.
- Después del resto, extraiga 80 μL de medio de recuperación calentado de la placa de recuperación y agréguelo a cada muestra (agregue al costado de la cubeta, no directamente a las células), pipetee muy suavemente hacia arriba y hacia abajo una vez, y transfiera el volumen total de 100 μL a la placa de recuperación.
NOTA: Las células son muy frágiles después de la electroporación. El manejo suave es de vital importancia. - Incubar las células a 37 °C y 5% de CO2 durante 30 min.
- Añadir TCM para diluir las células a una concentración de 1 × 10⁶ células/mL. Reemplace la mitad del medio al día siguiente y luego cada 3-4 días con TCM con concentraciones de 2× citocinas durante la duración del experimento.
- Después de diluir a 1 × 10⁶ células/mL, reestimule las células agregando perlas de activación de linfocitos T en una proporción de 0,5:1 perlas por celda por pocillo.
NOTA: Las células pueden expandirse rápidamente. Es posible que sea necesario realizar cambios de medios medios y que las celdas deban trasladarse a pocillos más grandes. - El día 3, retire las perlas de activación de las células T.
- Después de la duración de crecimiento deseada, coseche las células.
NOTA: Si hay pocillos sin usar en la cubeta, los pocillos usados se pueden marcar y toda la cubeta se puede colocar en un cónico de 50 ml y almacenar a 4 °C para uso futuro.
Resultados
Aquí, una gran plantilla multicistrónica (>6,3 kb) llamada construcción "Minicírculo Gigante" se integró en el locus TRAC en células T humanas primarias utilizando edición CRISPR/Cas9; un ARNg específico de TRAC (TCTCAGCTGGTACACGGC), el UgRNA y el nanoplásmido HMEJ (Figura 2A) con una condición que carece de ARNg específico de TRAC, el ARNg universal y el ARNm Cas9 utilizado como control negativo. Las muestras que incluyen la construcción del minicírculo gigante, el ARNg específico de TRAC, el ARNg universal y el ARNm de Cas9 tuvieron una tasa de knock-in promedio del 23,35% al medir la expresión de GFP (23,5% ± 5,247), mientras que el control negativo no mostró expresión de GFP (Figura 2B). No hubo diferencias significativas en la expansión del pliegue (Figura 2C) y la viabilidad (Figura 2D) entre las condiciones experimentales. Estos resultados demuestran un knock-in de alta eficiencia de una plantilla muy grande, al tiempo que se mantiene una excelente viabilidad y expansión celular.

Figura 1: Representación esquemática del diseño de constructo HMEJ. Haga clic aquí para ver una versión más grande de esta figura.
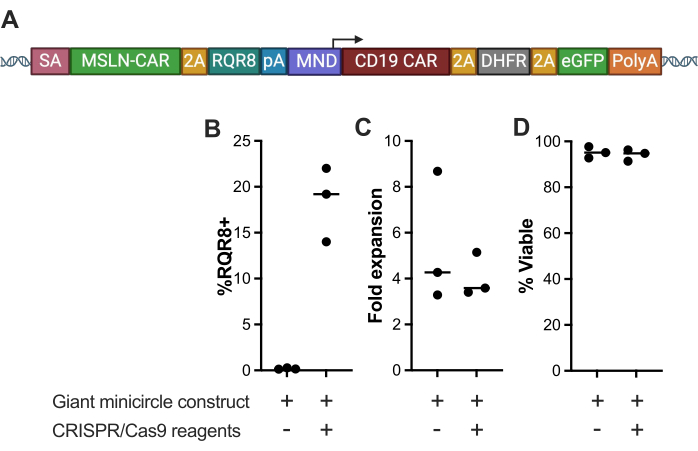
Figura 2: Caracterización de linfocitos T electroporados con la construcción de minicírculo gigante. (A) Representación esquemática de la construcción del Minicírculo Gigante, una plantilla multicistrónica grande (>6,3 kb) que codifica un CAR anti-mesotelina y RQR8 bajo el promotor TRAC con un enlazador GSG, un CAR anti-CD19 y una muteína DHFR y eGFP bajo el promotor MND. (B) Porcentaje de expresión de RQR8, (C) expansión de pliegues y (D) viabilidad de las células T nueve días después de la electroporación con la construcción del Minicírculo Gigante y los reactivos CRISPR-Cas9, en comparación con un control negativo electroporado con el Minicírculo Gigante que carece de reactivos CRISPR-Cas9. (***p < 0,001). Haga clic aquí para ver una versión más grande de esta figura.
| Tamaño de la placa | Volumen de la cubeta | Células/Pozo | Volumen de los medios de recuperación | Volumen de 1x TCM con NAC | Volumen final total |
| Placa de 24 pocillos | 22/22 μL | 1-3 x 10⁶ | 300 μL | 680 μL | 1 mL |
| Placa de 6 pocillos | 100/110 μL | 4-20 x 106 | 1 mL | 2.9 mL | 4 mL |
| Placa G-Rex de 24 pocillos | 20-110 μL | 1-20 x 106 | 400 μL | 5.6 mL | 6 mL |
Tabla 1: Concentraciones celulares para cubetas y placas de recuperación.
| Tamaño de la cubeta | Plásmido de plantilla | ARNg del sitio diana | ARNg de linealización de plásmidos | ARNm de Cas9 |
| 20 μL | 1-2 μg (1 μg) | 1-3 μg (1 μg) | 1-3 μg (1 μg) | 1-3 μg (1,5 μg) |
| 100 μL | 5-10 μg (5 μg) | 5-15 μg (5 μg) | 5-15 μg (5 μg) | 5-15 μg (5 μg) |
Tabla 2: Cantidad de reactivos CRISPR/Cas9 y plantilla de ADN necesarios.
Discusión
A medida que la terapia celular adoptiva (ACT) continúa evolucionando, existe una creciente demanda de métodos eficientes y no virales para diseñar células inmunitarias sin el alto costo y la complejidad asociados con los vectores basados en virus. Un objetivo clave en esta área es lograr la integración específica del sitio, lo que mejora la consistencia, la seguridad y la función de los productos celulares de ingeniería. Si bien estudios recientes han demostrado la integración no viral exitosa de pequeñas construcciones genéticas, como los genes reporteros y las secuencias CAR o TCR individuales29, existe la necesidad de extender estos métodos a casetes de expresión multigénica más grandes. Estos casetes más grandes son necesarios para mejorar la función de las células inmunitarias, como la adición de receptores de quimiocinas o el blindaje de citocinas, mejorar la especificidad (por ejemplo, sistemas de puerta lógica) o aumentar la seguridad con interruptores de apagado. Con este fin, buscamos desarrollar enfoques no virales capaces de integrar de manera eficiente y específica del sitio una carga genética más grande25.
Hay varios pasos críticos a lo largo del protocolo. Se requiere un nanoplásmido o minicírculo limpio y de alta calidad para minimizar la toxicidad. En este estudio, los plásmidos preparados comercialmente han tenido un mejor rendimiento. El período de 36 horas entre la activación de las células T y la electroporación también es crítico para obtener resultados ideales. También es importante minimizar la manipulación y manipulación de las células inmediatamente después de la electroporación mientras las células se recuperan. También es importante volver a agregar nuevas perlas de activación de células T al cultivo después de la electroporación para lograr la mejor frecuencia posible de integración de la carga y expansión de la celda.
El protocolo, tal como se describe aquí, utiliza un sistema de electroporación disponible comercialmente (ver Tabla de Materiales). Otros sistemas de electroporación también pueden ser adecuados, pero es probable que requieran la optimización de las condiciones de electroporación específicas del dispositivo y, posiblemente, el manejo de la celda posterior a la electroporación.
Existen varias limitaciones en la ingeniería mediada por HMEJ de células T humanas. El protocolo puede funcionar con plásmidos, pero los resultados óptimos requieren el uso de nanoplásmidos o minicírculos para la entrega de carga, que no son tan fáciles de fabricar como los plásmidos estándar. Además, aunque se ha demostrado la integración exitosa de un casete multicistrónico muy grande, es probable que haya un límite superior de carga en el que la frecuencia de integración de genes comience a disminuir.
Este estudio presenta HMEJ como un método de ingeniería genómica no viral potente y eficiente para la producción de células T modificadas, particularmente en el contexto de la inmunoterapia contra el cáncer. Al superar las limitaciones de los vectores virales tradicionales, este enfoque ofrece una alternativa rentable, escalable y más segura para generar células T modificadas genéticamente con una funcionalidad mejorada. La capacidad de integrar grandes casetes multigénicos con precisión abre nuevas posibilidades para la ingeniería de células inmunitarias para tratar una amplia gama de enfermedades, incluidos cánceres, enfermedades infecciosas y trastornos autoinmunes. Además, la compatibilidad del método HMEJ con los procesos de fabricación de grado clínico garantiza su aplicabilidad práctica en entornos terapéuticos del mundo real, allanando el camino para terapias basadas en células más accesibles y eficientes en un futuro próximo.
Divulgaciones
B.R.W. y B.S.M. son investigadores principales de Acuerdos de Investigación Patrocinados financiados por Intima Biosciences para apoyar el trabajo en este manuscrito. Se han presentado patentes que cubren los métodos y enfoques descritos en este manuscrito.
Agradecimientos
B.R.W. reconoce la financiación de la Oficina de Descubrimiento y Traducción, las subvenciones de los NIH R21CA237789, R21AI163731, P01CA254849, P50CA136393, U54CA268069, R01AI146009, las subvenciones del Departamento de Defensa HT9425-24-1-1005, HT9425-24-1-1002, HT9425-24-1-0231 y el Fondo de Investigación del Cáncer Infantil, el Fondo de Investigación de la Anemia de Fanconi y el Fondo Comunitario y de Cáncer Randy Shaver. B.S.M. agradece la financiación de la Oficina de Descubrimiento y Traducción, las subvenciones de los NIH R01AI146009, R01AI161017, P01CA254849, P50CA136393, U24OD026641, U54CA232561, P30CA077598, U54 CA268069, las subvenciones del Departamento de Defensa HT9425-24-1-1005, HT9425-24-1-1002, HT9425-24-1-0231 y el Fondo de Investigación del Cáncer Infantil, el Fondo de Investigación de la Anemia de Fanconi y el Fondo Comunitario y de Cáncer Randy Shaver.
Materiales
| Nombre | Empresa | Número de catálogo | Comentarios |
|---|---|---|---|
| Ácido acético | Millipore Sigma | A6283 | |
| 1x DPBS, sin calcio, sin magnesio | Thermo Fisher Scientific | 14190144 | |
| 2.5% CTS Reemplazo de suero de células inmunes | Thermo Fisher Scientific | A2596101 | |
| Amaxa P3 Primary Cell 4D-Nucleofactor X Kit L | Lonza | V4XP-3024 | |
| Amaxa P3 Primary Cell 4D-Nucleofactor X Kit S | Lonza | V4XP-3032 | |
| Albúmina de suero bovino | Thermo Fisher Scientific | 15561020 | |
| ARN guía químicamente modificados | Tecnologías de ADN | integradas na | Diseño personalizado |
| CleanCap Cas9 mRNA | Trilink | L-7206 | |
| CTS OpTmizer Medios de expansión de células T SFM + OpTmizer Suplemento de expansión de células T | Thermo Fisher Scientific | A1048501 | |
| Tecnologías de células madre DNasa I | 07900 | ||
| Dynabeads Activador T humano CD3/CD28 | Thermo Fisher Scientific | 11141D | |
| DynaMag-2 | Thermo Fisher Scientific | 12321D | |
| Humano IL15 | PeproTech | 200-15 | |
| Humano IL2 | PeproTech | 200-02 | |
| Termo Humano IL7 | PeproTech | 200-07 | |
| Lonza 4D nucelofector Core | Lonza | AAF-1003B | |
| Lonza 4D nucelofector X Unit | Lonza | AAF-1003X | |
| Minicircle System Biosciences | MN910A-1 | Diseño personalizado | |
| N-acetil-L-cisteína | MiliporeSigma | A9165 | |
| Nanoplásmido | Aldevron | na | Diseño personalizado |
| Penicilina / Estreptomicina | Thermo Fisher Scientific | 15-140-122 |
Referencias
- Sun, L., Su, Y., Jiao, A., Wang, X., Zhang, B. T cells in health and disease. Signal Transduct Target Ther. 8 (1), 235(2023).
- Takahama, Y. Journey through the thymus: stromal guides for T-cell development and selection. Nature reviews. Immunology. 6 (2), 127-135 (2006).
- Dotti, G., Gottschalk, S., Savoldo, B., Brenner, M. K. Design and development of therapies using chimeric antigen receptor-expressing T cells. Immunol Rev. 257 (1), 107-126 (2014).
- DeRenzo, C., Gottschalk, S. Genetic modification strategies to enhance CAR T cell persistence for patients with solid tumors. Front Immunol. 10, 218(2019).
- Liu, X., et al. A chimeric switch-receptor targeting PD1 augments the efficacy of second-generation CAR T cells in advanced solid tumors. Cancer Res. 76 (6), 1578-1590 (2016).
- Yeku, O. O., Purdon, T. J., Koneru, M., Spriggs, D., Brentjens, R. J. Armored CAR T cells enhance anti-tumor efficacy and overcome the tumor microenvironment. Sci Rep. 7 (1), 10541(2017).
- Schober, K., et al. Orthotopic replacement of T-cell receptor α- and β-chains with preservation of near-physiological T-cell function. Nat Biomed Eng. 3 (12), 974-984 (2019).
- Roth, T. L., et al. Reprogramming human T cell function and specificity with non-viral genome targeting. Nature. 559 (7714), 405-409 (2018).
- Chandran, S. S., Klebanoff, C. A. T cell receptor-based cancer immunotherapy: Emerging efficacy and pathways of resistance. Immunol Rev. 290 (1), 127-147 (2019).
- Rosenberg, S. A., Restifo, N. P. Adoptive cell transfer as personalized immunotherapy for human cancer. Science (New York, N.Y.). 348 (6230), 62-68 (2015).
- Campoli, M., Ferrone, S. HLA antigen and NK cell activating ligand expression in malignant cells: a story of loss or acquisition. Semin Immunopathol. 33 (4), 321-334 (2011).
- Walther, W., Stein, U. Viral vectors for gene transfer: a review of their use in the treatment of human diseases. Drugs. 60 (2), 249-271 (2000).
- Bulcha, J. T., Wang, Y., Ma, H., Tai, P. W. L., Gao, G. Viral vector platforms within the gene therapy landscape. Signal Transduct Target Ther. 6 (1), 53(2021).
- Kumar, M., Keller, B., Makalou, N., Sutton, R. E. Systematic determination of the packaging limit of lentiviral vectors. Hum Gene Ther. 12 (15), 1893-1905 (2001).
- Samulski, R. J., Muzyczka, N. AAV-mediated gene therapy for research and therapeutic purposes. Annu Rev Virol. 1 (1), 427-451 (2014).
- Wang, D., Tai, P. W. L., Gao, G. Adeno-associated virus vector as a platform for gene therapy delivery. Nature reviews. Drug Discov. 18 (5), 358-378 (2019).
- Pomeroy, E. J., et al. a genetically engineered primary human natural killer cell platform for cancer immunotherapy. Mol Ther. 28 (1), 52-63 (2020).
- Johnson, M. J., Laoharawee, K., Lahr, W. S., Webber, B. R., Moriarity, B. S. Engineering of primary human B cells with CRISPR/Cas9 targeted nuclease. Sci Rep. 8 (1), 12144(2018).
- Nguyen, D. N., et al. Polymer-stabilized Cas9 nanoparticles and modified repair templates increase genome editing efficiency. Nat Biotechnol. 38 (1), 44-49 (2020).
- Lock, D., et al. Automated, scaled, transposon-based production of CAR T cells. J Immunother Cancer. 10 (9), e005189(2022).
- Semenova, N., et al. Multiple cytosolic DNA sensors bind plasmid DNA after transfection. Nucleic Acids Res. 47 (19), 10235-10246 (2019).
- Wimberger, S., et al. Simultaneous inhibition of DNA-PK and Polϴ improves integration efficiency and precision of genome editing. Nat Comm. 14 (1), 4761(2023).
- Monjezi, R., et al. Enhanced CAR T-cell engineering using non-viral Sleeping Beauty transposition from minicircle vectors. Leukemia. 31 (1), 186-194 (2017).
- Kay, M. A., He, C. -Y., Chen, Z. -Y. A robust system for production of minicircle DNA vectors. Nat Biotechnol. 28 (12), 1287-1289 (2010).
- Webber, B. R., et al. Cas9-induced targeted integration of large DNA payloads in primary human T cells via homology-mediated end-joining DNA repair. Nat Biomed Eng. 8, 1553-1570 (2024).
- Williams, J. A., Paez, P. A. Improving cell and gene therapy safety and performance using next-generation Nanoplasmid vectors. Mol Ther Nucleic Acids. 32, 494-503 (2023).
- Wierson, W. A., et al. Efficient targeted integration directed by short homology in zebrafish and mammalian cells. eLife. 9, 53968(2020).
- Hendel, A., et al. Chemically modified guide RNAs enhance CRISPR-Cas genome editing in human primary cells. Nat Biotechnol. 33 (9), 985-989 (2015).
- Moretti, A., et al. The past, present, and future of non-viral CAR T cells. Front Immunol. 13, 867013(2022).
Reimpresiones y permisos
