Esta revisión tiene como objetivo explorar el papel mecanicista de la anquirina 1 del potencial receptor transitorio (TRPA1) en la patogénesis de la CIPN y evaluar su potencial como objetivo terapéutico para intervenciones inmunomoduladoras y antiinflamatorias.
Artículo de revisión
TRPA1 en la neuropatía periférica inducida por quimioterapia: un objetivo prometedor para la inmunomodulación y la terapia antiinflamatoria
En este artículo
Resumen
Resumen
La neuropatía periférica inducida por quimioterapia (NPI) es una condición clínica común y grave que se produce cuando un agente quimioterapéutico daña el sistema nervioso periférico y suele caracterizarse por un dolor anormal en las extremidades distales y una mayor sensibilidad a estímulos calientes y fríos. Sin embargo, existen pocos tratamientos clínicos para la NPI (CIPN), por lo que es fundamental identificar modalidades de tratamiento efectivas. La anquirina 1 del potencial receptor transitorio (TRPA1), un receptor de lesión, puede activarse por el estrés oxidativo, mediadores inflamatorios y condiciones hipotérmicas durante la patogénesis y progresión de CIPN. TRPA1 modula la vía inflamatoria posterior y promueve la liberación de factores inflamatorios y neuropéptidos, lo que provoca una regulación inmunitaria anormal, lo que a su vez conduce a una respuesta inflamatoria neurogénica y a la señalización del dolor. En este estudio se examina el papel de TRPA1 en la patogénesis del CIPN, se verifica la posibilidad de dirigir TRPA1 para tratar el CIPN inhibiendo la neuroinflamación y se exploran las posibilidades de utilizar antagonistas de TRPA1 y hierbas naturales para el tratamiento clínico del CIPN.
Introducción
El cáncer sigue siendo uno de los principales retos globales de saludpública 1. Aunque la quimioterapia desempeña un papel crucial en la mejora de la supervivencia al cáncer, a menudo va acompañada de efectos adversos graves, entre los que el CIPN es una de las complicaciones más comunes y complejas. El CIPN se caracteriza clínicamente por dolor simétrico, parestesia y sensibilidad anormal al frío o al calor en las extremidadesdistales 2, y algunos pacientes también pueden experimentar una coordinación motora finaalterada 3. La incidencia reportada de CIPN varía ampliamente, oscilando entre aproximadamente el 50% y el 90%, y entre el 30% y el 40% de los casos pueden progresar a complicaciones neurológicascrónicas 2, reduciendo significativamente la calidad de vida de los pacientes y la adherencia al tratamiento. El riesgo de desarrollar CIPN está influenciado por múltiples factores, incluyendo el modo de administración (dosis única, dosis acumulada o duración del tratamiento), los medicamentos concomitantes, la edad, la anemia, un índice de masa corporal (IMC) más alto y la neuropatíapreexistente 2,4,5. Los agentes antineoplásicos que se informa inducen distintos grados de neurotoxicidad incluyen compuestos a base de platino, taxanos, alcaloides de vinca, inhibidores de proteasomas (como bortezomib), fármacos epigenéticos o inmunomoduladores (como talidomida y lenalidomida) e inhibidores de microtúbulos (como la eribulina).
Actualmente, las opciones farmacológicas para el manejo del CIPN siguen siendo limitadas. La Sociedad Americana de Oncología Clínica (ASCO) recomienda la duloxetina como la única intervención farmacológica con respaldo basado en la evidencia para el tratamiento con CIPN. Los estudios clínicos han demostrado que la duloxetina es eficaz para aliviar el dolor relacionado con el CIPN, siendo su beneficio terapéutico más pronunciado en la neuropatía inducida por agentes quimioterapéuticos a base de platino, especialmente oxaliplatino (OXA), mientras que su eficacia en el CIPN causado por otros agentes, como taxanos y alcaloides de vinca, parece ser más variable entre losestudios 7. A pesar de su eficacia analgésica demostrada, el beneficio clínico global de la duloxetina es moderado, ya que proporciona principalmente alivio sintomático en lugar de prevenir la CIPN o revertir los cambios patológicos subyacentes. Además, aunque la duloxetina generalmente se tolera bien, el tratamiento puede ir acompañado de efectos adversos leves a moderados, como fatiga, insomnio y náuseas, lo que puede limitar la adherencia a largo plazo en algunos pacientes. Otros agentes comúnmente utilizados, como la gabapentina y la pregabalina, se emplean para el manejo sintomático pero han mostrado resultados terapéuticos inconsistentes o insatisfactorios en CIPN 8,9. Por lo tanto, sigue siendo urgente desarrollar estrategias preventivas más eficaces e identificar nuevos objetivos terapéuticos para el CIPN.
En los últimos años, con el conocimiento más profundo de la patogénesis del CIPN, múltiples mecanismos como la respuesta inflamatoria, el estrés oxidativo y las alteraciones en la plasticidad neural han atraído gradualmente una atención creciente 10,11,12. Entre ellos, el estrés oxidativo y la neuroinflamación se consideran los principales contribuyentes al inicio y progresión de la lesión neuronal en la NPI. Es importante destacar que el canal TRPA1, un canal iónico sensible a la redox y abundantemente expresado en neuronas sensoriales, ha surgido como un mediador molecular clave que vincula el estrés oxidativo y la señalización inflamatoria con la hiperexcitabilidad neuronal y la hipersensibilidad aldolor 13,14. A diferencia de TRPV1, que detecta principalmente calor nocivo, y TRPM8, que detecta estímulos fríos, TRPA1 se caracteriza por su alta sensibilidad a varios metabolitos oxidativos y electrofílicos como el 4-hidroxinonenal (4-HNE)15. La activación de TRPA1 suele implicar la modificación covalente de residuos críticos decisteína 16, un mecanismo único que posiciona TRPA1 como un puente molecular crucial que vincula el estrés oxidativo y de peroxidación lipídica inducido por quimioterapia con el desarrollo de hipersensibilidad al dolor. Además, varios estudios en animales han demostrado una implicación funcional de TRPA1 en el dolor neuropático inducido por quimioterapia. En particular, en modelos de neuropatía inducida por OXA, la ablación genética o bloqueo farmacológico de TRPA1 alivia notablemente la alodinia fría y mecánica, lo que indica una contribución crucial de TRPA1 a la patogénesis de CIPN17,18.
Específicamente, TRPA1 es un canal iónico sensible a la redox, altamente expresado en neuronas nociceptivas periféricas. Los agentes quimioterapéuticos inducen frecuentemente disfunción mitocondrial, estrés oxidativo y peroxidación lipídica en las neuronas, lo que conduce a una acumulación excesiva de especies reactivas de oxígeno (ROS) y productos de peroxidación lipídica como el 4-HNE. Estas moléculas reactivas pueden modificar covalentemente los residuos clave de cisteína de TRPA1 o alterar su umbral de activación, resultando en la apertura de canales, la entrada de Ca²⁺ y la despolarización neuronal, amplificando así la transmisión del dolor y la señalizacióninflamatoria 19,20,21. Estudios previos han demostrado además que TRPA1 es sensible al frío y puede activarse mediante mediadores inflamatorios endógenos, contribuyendo al desarrollo de hipersensibilidad al dolorinducida por el frío 22. Además, se ha demostrado que TRPA1 actúa como un canal iónico mecanosensible cuya actividad es modulada por el estado redox celular, participando en dolor mecánico anormal ehipersensibilidad 22,23. Más allá de las neuronas, TRPA1 también se expresa en múltiples tipos de células inmunitarias, donde su activación modula la liberación de citocinas y las cascadas inflamatorias, amplificando aún más la neuroinflamaciónperiférica 24. En conjunto, la sensibilidad al frío, la mecanosensibilidad y la respuesta redox de TRPA1 establecen un claro vínculo mecanicista entre el estrés oxidativo inducido por la quimioterapia y los procesos patológicos del dolor resultante, contribuyendo así al inicio y mantenimiento de la CIPN. Por tanto, dirigir TRPA1 para romper el círculo vicioso del estrés oxidativo y la toxicidad neuroinflamatoria puede representar una estrategia terapéutica prometedora para el manejo del dolor neuropático periférico inducido por la quimioterapia. En estudios existentes, las estrategias de intervención dirigidas a TRPA1 han sido validadas en múltiples sistemas modelo. In vitro, cultivos de neuronas DRG combinados con imágenes de calcio se utilizan habitualmente para verificar el impacto de la activación de TRPA1 en la excitabilidad neuronal inducida porquimioterapia 25. In vivo, el CIPN se induce típicamente en roedores usando OXA, paclitaxel o bortezomib, seguido de inhibición farmacológica o genética de TRPA1 y evaluaciones conductuales posteriores como hipersensibilidad al fríoy mecánica 17,26,27. A nivel terapéutico, los antagonistas de TRPA1 han demostrado eficacia en el alivio del dolor neuropático en modelospreclínicos 28,29. En conjunto, estos hallazgos proporcionan una base experimental sólida para la investigación traslacional dirigida a TRPA1 como estrategia terapéutica para el CIPN.
La investigación actual ya ha revelado una posible conexión entre TRPA1 y CIPN. Sin embargo, estos estudios se han centrado principalmente en el impacto directo de TRPA1 en la transmisión de señales de dolor y su papel local en la respuesta inflamatoria. Sin embargo, sigue faltando investigación sistemática y exploración profunda de los mecanismos por los cuales TRPA1 modula las respuestas inmunitarias para afectar el proceso patológico global de la CIPN. Por ello, este artículo analiza los posibles mecanismos de CIPN, con especial atención a explorar el papel de TRPA1 en la patogénesis de CIPN. El estado actual de la investigación sobre antagonistas de TRPA1 y hierbas naturales también se resume para validar la viabilidad de inhibir TRPA1 y producir efectos inmunitarios antiinflamatorios para el tratamiento de CIPN. La innovación de este artículo radica en estudiar sistemáticamente el papel de TRPA1 en la patogénesis de CIPN desde una perspectiva inmunoreguladora, superando limitaciones previas de investigación que se centraban únicamente en sus efectos en células nerviosas o inflamación local. Además, proporciona nuevos objetivos y apoyo teórico para el desarrollo de fármacos para tratar el CIPN, con gran importancia científica y valor de aplicación clínica.
Revisión y perspectiva
1. Mecanismos potenciales para CIPN
El patomecanismo del CIPN es complejo y está asociado con disfunción mitocondrial inducida por fármacos quimioterapéuticos, estrés oxidativo, anomalías del sistema inmunitario, desregulación de los canales iónicos, daño neuronal del ganglio dorsal (DRG) y alteración del citoesqueletoneuronal 2,30,31,32,33,34,35,36,37. 38,39,40,41,42. La Tabla 1 ofrece una visión general de los mecanismos patógenos específicos implicados en el CIPN.
- Disfunción mitocondrial y estrés oxidativo
Los agentes quimioterapéuticos inducen alteraciones morfológicas mitocondriales, alteraciones bioenergéticas y una producción excesiva de ROS, lo que conduce a daños estructurales mitocondriales, deterioro funcional y estrésoxidativo 12,43. Estos eventos activan las células inmunitarias, elevan los niveles de citocinas proinflamatorias y desencadenan vías de señalización inflamatoria, contribuyendo finalmente al desarrollo de la CIPN. Específicamente, los agentes quimioterapéuticos a base de platino forman aductos de ADN platino que se acumulan en la DRG, donde se unen al ADN nuclear (ADNn) y al ADN mitocondrial (ADNmt). Esto promueve la reticulación, altera la estructura y síntesis del ADN nuclear, induce daño al ADN/mitocondrial, mejora la producción de ROS, activa los canales relacionados con los receptores de lesión e induce la apoptosis neuronal. También hay evidencia de que la OXA induce dolor neuropático activando astrocitos y regulando al alza las citocinas proinflamatorias en la vía de la proteína quinasa activada por mitógenos (MAPK).
Además de los compuestos a base de platino, otros agentes quimioterapéuticos pueden afectar la integridad mitocondrial mediante diversos mecanismos. El paclitaxel interfiere tanto con el transporte axonal como mitocondrial, lo que conduce a la apertura del poro de transición de permeabilidad mitocondrial (mPTP). Este evento provoca la pérdida del potencial de la membrana mitocondrial, la generación excesiva de ROS, el agotamiento de ATP, el derrame de calcio y la hinchazón mitocondrial. El bortezomib, por otro lado, inhibe la actividad del proteasoma y altera la homeostasis de proteínas celulares, induciendo así daños estructurales mitocondriales y deterioro funcional. Estas alteraciones se manifiestan como inflamación y vacuolización mitocondrial, desregulación del calcio, supresión de la cadena respiratoria, disminución de la producción de ATP y acumulación de ROS. Además, la vincristina (VCR) inhibe la polimerización de microtúbulos, lo que compromete el transporte mitocondrial a lo largo de los axones y, posteriormente, conduce a una reducción del potencial membranario, alteración de la homeostasis del calcio y excitabilidad neuronal anormal. En conjunto, estos agentes ponen de manifiesto el papel central de la disfunción mitocondrial en los efectos neurotóxicos de los fármacos quimioterapéuticos 41,44,45,46,47.
De manera similar, la disfunción mitocondrial actúa como regulador central de la señalización proinflamatoria, mientras que la inflamación, a su vez, agrava el daño mitocondrial, creando así un círculo vicioso deneurotoxicidad 30,31. Cabe destacar que los ROS generados durante este proceso activan directamente el canal iónico sensible a la redox, TRPA1, induciendo la entrada de calcio, hiperexcitabilidad neuronal y síntomas característicos asociados al CIPN, como el frío y la alodinia mecánica. Así, el estrés oxidativo actúa como un nexo clave que vincula el daño mitocondrial, la activación de TRPA1 y la patogénesis de CIPN. La Figura 1 ilustra los mecanismos por los cuales la disfunción mitocondrial y el estrés oxidativo contribuyen al desarrollo del CIPN. - Anomalías en el sistema inmunitario
- Interacciones neuroinmunes
Las interacciones neuroinmunes desempeñan un papel crucial en el desarrollo y la persistencia del CIPN. Cada vez hay más evidencias que sugiere que la comunicación entre los sistemas nervioso e inmunitario contribuye significativamente a su patogénesis. Los agentes quimioterapéuticos inducen estrés celular y daño axonal, lo que conduce a la liberación de patrones moleculares asociados al daño (DAMPs) que activan la señalización del receptor tipo Toll-like 4 (TLR4) en macrófagos y células gliales. Esta activación promueve la polarización de los macrófagos M1 y la secreción de quimiocinas como CCL2 y CXCL10, que reclutan linfocitos T CD4+ y CD8+ y células B en la DRG, mientras reducen el número de células Tantiinflamatorias 48,49,50,51. Aunque los neutrófilos son altamente susceptibles a los efectos citotóxicos de la quimioterapia, que conducen a neutropenia sistémica, varios estudios han reportado un aumento de la activación e infiltración de neutrófilos en el sistema nervioso periférico y la DRG durante la neuropatía inducida porquimioterapia 32. Los mastocitos (MC) regulan además las respuestas proinflamatorias reclutando células inmunitarias y liberando una variedad de citocinas inflamatorias. Además, las citocinas proinflamatorias pueden suprimir la actividad de las células natural killer (NK), agravando la neuroinflamación y el estrés oxidativo y, por tanto, promoviendo la progresión delCIPN 52.
Los agentes quimioterapéuticos también pueden alterar la expresión de genes asociados a funciones inmunitarias y neuronales en las neuronas sensoriales. Por ejemplo, el VCR regula al alza la expresión del factor de transcripción activador 3 (Atf3) y la neurotensina (Nts), modulando así la liberación de quimiocinas y promoviendo el reclutamiento de células inmunitarias en el DRG, que a su vez influye en la respuesta neuroinflamatoria. La OXA regula la expresión de la prostaglandina-H2 D-isomerasa (Ptgds) y del gen 1 del pequeño ARN nucleolar del huésped (Snhg1), que están implicados en la síntesis de mediadores inflamatorios y la modulación de la plasticidad neuronal, afectando así la excitabilidad neuronal y la transmisión de señales de dolor. En cambio, el cisplatino (CDDP) altera la expresión de lipocalina-2 (Lcn2) y la homeocaja 2 del dedo de zinc (Zfhx2), alterando la homeostasis metabólica neuronal y la regulación transcripcional, y en consecuencia promoviendo la neuroinflamación y la disfunciónneuronal 53. Colectivamente, la desregulación de estos perfiles de expresión génica bajo el estrés quimioterapéutico revela la compleja interacción entre la lesión neuronal y la activación inmunitaria durante la patogénesis de la NPI.
Además, TRPA1 se expresa no solo en neuronas sensoriales, sino también en células inmunitarias como macrófagos y MCs, donde media la liberación de citocinas proinflamatorias. Esta expresión dual neuronal e inmunitaria de TRPA1 puede servir como un vínculo molecular clave que impulsa la diafonía neuroinmune y la inflamación subyacente al CIPN. - Exacerbación de la neuroinflamación
Los agentes quimioterapéuticos modulan la activación y la secreción de mediadores inmunitarios de las células gliales satélite (SGC) en la DRG, la microglía y los astrocitos en la médula espinal, y las células de Schwann en losaxones 54. La activación de las células inmunitarias aumenta los niveles de citocinas proinflamatorias, como el factor de necrosis tumoral alfa (TNF-α), la interleucina-1 beta (IL-1β), la interleucina-6 (IL-6), la interleucina-8 (IL-8), la interleucina-20 (IL-20), que promueven la neuroinflamación y la sensibilización neuronal; Por el contrario, la expresión de citocinas antiinflamatorias como la interleucina-10 (IL-10) e interleucina-4 (IL-4) se suprime, lo que dificulta la resolución de la inflamación. Paralelamente, quimiocinas como CCL2, CXCL1, CXCL12, CX3CL1 y CCL3 contribuyen al reclutamiento de células inmunitarias y a las interacciones glial-neuronal. Estos cambios activan colectivamente vías clave de señalización inflamatoria, como MAPK y el factor nuclear kappa-potenciador de la cadena ligera de células B activadas (NF-κB), que aumentan aún más la producción de citocinas y la hiperexcitabilidadneuronal 54,55,56,57,58,59. La Figura 2 ilustra los mecanismos por los cuales la desregulación del sistema inmunitario induce la CIPN.
Es importante destacar que estudios recientes han demostrado que TRPA1 actúa como un efector y amplificador crítico aguas abajo de estas cascadas inflamatorias. Las citocinas proinflamatorias y los mediadores oxidativos pueden sensibilizar o activar directamente los canales TRPA1 en neuronas sensoriales, vinculando así la neuroinflamación con una mayor excitabilidad neuronal y la hipersensibilidad al dolor en CIPN60,61.
- Interacciones neuroinmunes
- Desregulación de los canales iónicos
- Canales de potasio
Los agentes quimioterapéuticos inducen una respuesta neuroinflamatoria, que conduce a la expresión aberrante de los canales Kir4.1, lo que promueve la activación de los SGC, la regulación al alza de la proteína del ácido fibrilar glial (GFAP) y la liberación de citocinas proinflamatorias (por ejemplo, TNF-α e IL-6). Esto agrava la excitabilidad de las neuronas DRG e induce la CIPN33. - Canales TRP
Los canales TRP están implicados en la respuesta inflamatoria y el dolor neuropático asociados con el CIPN y pueden activarse por el estrés oxidativo inducido por la quimioterapia. Entre ellos, el canal TRPA1, predominantemente localizado en neuronas sensoriales, media la inflamación neurogénica liberando neuropéptidos como el péptido relacionado con el gen de la calcitonina (CGRP) y la sustancia P (SP), que favorecen el reclutamiento de células inmunitarias en los sitios de lesión. Mientras tanto, TRPA1 también se expresa en células gliales e inmunes, donde su activación estimula la liberación de citocinas y quimiocinas proinflamatorias, potenciando aún más el reclutamiento de células inmunitarias y amplificando la respuesta inflamatoria. En conjunto, TRPA1 actúa como un puente crucial entre los sistemas nervioso e inmunitario, contribuyendo al aumento de la inflamación y la hipersensibilidad neuronal en CIPN. Por lo tanto, el antagonismo de TRPA1 puede aliviar el dolor mediante una modulación neuroinmune dual al inhibir la liberación de CGRP y SP, reducir la inflamación neurogénica y el reclutamiento de células inmunitarias, y disminuir los niveles62 de citocinas proinflamatorias.
Singh et al. informaron que el tratamiento con OXA aumentó la coexpresión del potencial receptor transitorio vaniloide 1 (TRPV1) y del potencial receptor transitorio M8 (TRPM8) con TRPA1 en los DRGs de ratas, lo que llevó a un aumento del comportamiento neuropático del dolor. Cabe destacar que TRPA1 y TRPV1 comparten diafonía funcional en la señalización del dolor inducida por quimioterapia; sin embargo, las aplicaciones clínicas actuales se centran principalmente en el agonista de TRPV1 capsaicina, que alivia el dolor neuropático al desensibilizar los nociceptores34 que expresan TRPV1. Esto proporciona información para el desarrollo futuro de estrategias analgésicas dirigidas a TRPA1. En conjunto, TRPA1 actúa como un integrador fundamental del estrés oxidativo, la activación inmunitaria y la señalización del dolor, convirtiéndose en un objetivo prometedor tanto para terapias analgésicas como antiinflamatorias en CIPN.
- Canales de potasio
- Lesión neuronal de DRG
- Daño neuronal directo
La DRG es el principal sitio afectado por la CIPN, pero los mecanismos de daño neuronal difieren entre agentes quimioterapéuticos. La Figura 3 muestra las vías distintas implicadas en la lesión neuronal de la DRG inducida por varios fármacos. Por ejemplo, el PTX promueve la infiltración de macrófagos en la DRG, lo que posteriormente reduce el número de fibras nerviosas intraepidérmicas (IENFs) y acelera la progresión de laCIPN 35. Los agentes basados en platino se acumulan en las neuronas DRG, causando disfunción mitocondrial, una generación excesiva de ROS y apoptosis neuronal. La talidomida puede inducir directamente daño neuronal por DRG. Además, varios agentes quimioterapéuticos alteran la expresión y función de los canales iónicos de sodio, potasio y calcio, lo que conduce a la hiperexcitabilidadneuronal 36,37. La alteración de las estructuras microtubulares en la DRG dificulta aún más el transporte axonal y desencadena la degeneración walleriana, lo que finalmente resulta en pérdida de fibras nerviosas y transmisión neuronaldeteriorada 38. - Daño inmune mediado indirectamente
Además de la toxicidad neuronal directa, los agentes quimioterapéuticos pueden dañar indirectamente las neuronas de la DRG mediante la activación de la señalización inmunitaria innata. El daño celular causado por estos agentes libera DAMPs, que a su vez activan receptores de reconocimiento de patrones (PRR) como TLR4 y el receptor para los productos finales de glicación avanzada (RAGE). La activación de estos receptores induce cascadas neuroinflamatorias, amplifica la excitabilidad neuronal y agrava el dolorneuropático 39. En conjunto, estos hallazgos sugieren que los agentes quimioterapéuticos inducen daño por DRG tanto a través de mecanismos citotóxicos directos como de vías inmunitarias mediadas indirectamente, contribuyendo así al inicio y progresión del CIPN.
- Daño neuronal directo
- Alteración del citoesqueleto neuronal
Estudios previos han demostrado que la despolimerización de microtúbulos debilita directamente la integridad estructural de las neuronas y perjudica su capacidad de elongación axonal. El desensamblaje del citoesqueleto provoca irregularidades en la superficie neuronal, y estas alteraciones mecánicas pueden servir como características físicas distintivas del CIPN40. Otro estudio de Chine et al. fue el primero en demostrar que Hsp27 puede prevenir el CIPN protegiendo la estructura axonal. A diferencia de los mecanismos antiinflamatorios tradicionales, Hsp27 ejerce efectos neuroprotectores al regular las vías apoptóticas y mantener la estabilidad delcitoesqueleto 46.
Los alcaloides de Vinca (como la vincristina o VCR) se unen específicamente a los extremos de la β-tubulina, bloqueando la formación del husillo y el transporte axonal, lo que conduce a la despolimerización de microtúbulos y defectos en el crecimiento de la neurita40. En cambio, el paclitaxel estabiliza los microtúbulos y previene su despolimerización, interrumpiendo así la transmisión de señales eléctricas y el transporte mitocondrial dentro de los axones, lo que induce la desmielinización de las fibras nerviosasperiféricas 41. El bortezomib, a través de una vía no proteasómica, induce una polimerización excesiva de microtúbulos, inhibe la extensión de neuritas y desencadena la degeneraciónaxonal 42.
Estos fármacos conducen colectivamente a un deterioro del transporte axonal, apoptosis neuronal y pérdida de conducción neural, formando la base patológica central de la CIPN. Además, la activación de la vía de señalización RhoA/ROCK/LIMK/cofilina impide la remodelación de los filamentos de actina, inhibiendo aún más la regeneraciónaxonal 63. La alteración del citoesqueleto también interactúa con defectos de transporte mitocondrial y activación de calpaya, formando un ciclo vicioso de "estructura-energía-apoptosis" que acelera la progresión de CIPN64.
2. Mecanismos de CIPN asociados con TRPA1
TRPA1 es un canal catiónico no selectivo que suele existir como homotetramero en la membrana celular. Contiene seis segmentos transmembrana (S1-S6) característicos de los canales TRP. Entre estos, S1-S4 forman el dominio similar al sensor de voltaje (VSLD), mientras que S5 y S6 moldean el poro por el que pasan los iones. Estas regiones son esenciales para la activación del canal y su papel en la detección de estímulos dolorosos, térmicos yquímicos 65. La región N-terminal larga de TRPA1 contiene múltiples dominios de repetición anquirina (ARDs), que median interacciones con otras proteínas y contribuyen a la regulación del canal. Esta región también sirve como un sitio clave para la modulación por quinasas implicadas en la señalización deldolor 66,67. En el extremo C, el dominio tipo TRP se conecta con la región transmembrana y desempeña un papel central en el gating de canales. El movimiento de este dominio, junto con los reordenamientos de S5 y S6, subyace a la apertura de canales y al afluencia de Ca2+, que activa las vías de señalización aguas abajo implicadas en inflamación ydolor 68,69. En general, los ARD, las hélices transmembrana (S1-S6) y el dominio similar a TRP son las principales características estructurales que determinan la activación de TRPA1 y su papel en el dolor y la señalización inflamatoria. La Figura 4 ilustra los dominios estructurales clave de TRPA1 relevantes para su activación por agentes quimioterapéuticos, mientras que la Tabla 2 resume los mecanismos del CIPN asociados con TRPA1 61,62,70,71,72,73,74,75,76,77,78,79 ,80,81,82,83.
- Activación mediada por estrés oxidativo de TRPA1 en CIPN
- El estrés oxidativo es un factor importante tanto en la eficacia antitumoral como en la neurotoxicidad de los fármacos quimioterapéuticos84. TRPA1 funciona como un canal iónico sensible a redox y electrofílios que se activa bajo condiciones de estrés oxidativo elevado durante la quimioterapia. Los fosfolípidos oxidados (OxPAPCs) y otros electrofílicos derivados de especies reactivas de oxígeno (ROS) modifican covalentemente los residuos de cisteína en el dominio N-terminal de TRPA1, activando así el canal y promoviendo la entrada de calcio. Esta activación conduce a la liberación de neuropéptidos y mediadores inflamatorios como CGRP y SP, que median la transmisión anormal del dolor y la inflamación neurogénica en la patogénesisCIPN 61,70. Mientras tanto, la inflamación periférica desencadenada por fármacos quimioterapéuticos provoca una generación y acumulación excesiva de ROS en los ganglios sensoriales, que activan y regulan aún más TRPA1, formando un bucle de retroalimentación positiva ROS-TRPA1 que amplifica la hipersensibilidad inflamatoria y mecánica85.
El CIPN inducido por CDDP también se apoya en este mecanismo, ya que el CDDP promueve la producción de ROS en los tejidos orales, lo que activa TRPA1 y provoca dolor orofacialpersistente 86. De manera similar, OXA modula la actividad de TRPA1 mediante múltiples mecanismos. Por un lado, OXA activa directamente TRPA1 mediante un mecanismo sensible al glutatión, lo que conduce a la acidificación citoplasmática en las neuronasDRG 71,87. Por otro lado, OXA inhibe la prolila hidroxilasa (PHD), evitando así la hidroxilación de los residuos de prolina en la región N-terminal de TRPA1, lo que mejora la sensibilidad del canal a ROS y aumenta notablemente su respuesta a los estímulosfríos 71. Además, OXA activa la vía de señalización p38 MAPK, promoviendo aún más la hipersensibilidad al fríomediada por TRPA1 88.
Los estudios en animales han proporcionado pruebas sólidas que respaldan estos mecanismos. En ratones salvajes tratados con OXA se observaron pronunciadas alodinias mecánicas e hipersensibilidad al frío, mientras que estas respuestas se atenuaron significativamente en ratones knockoutTRPA1 89. También se obtuvieron hallazgos consistentes en un modelo larvario de pez cebra de CIPN, en el que la activación de TRPA1 mejoró la producción de ROS promoviendo el estrés oxidativo y la transducción de señales de dolor, manteniendo así la respuesta al dolor90. En conjunto, estos hallazgos indican que TRPA1 funciona como un nexo crítico que vincula la detección ROS y la amplificación del dolor, formando una vía central a través de la cual el estrés oxidativo media el dolor neuropático en CIPN.
- El estrés oxidativo es un factor importante tanto en la eficacia antitumoral como en la neurotoxicidad de los fármacos quimioterapéuticos84. TRPA1 funciona como un canal iónico sensible a redox y electrofílios que se activa bajo condiciones de estrés oxidativo elevado durante la quimioterapia. Los fosfolípidos oxidados (OxPAPCs) y otros electrofílicos derivados de especies reactivas de oxígeno (ROS) modifican covalentemente los residuos de cisteína en el dominio N-terminal de TRPA1, activando así el canal y promoviendo la entrada de calcio. Esta activación conduce a la liberación de neuropéptidos y mediadores inflamatorios como CGRP y SP, que median la transmisión anormal del dolor y la inflamación neurogénica en la patogénesisCIPN 61,70. Mientras tanto, la inflamación periférica desencadenada por fármacos quimioterapéuticos provoca una generación y acumulación excesiva de ROS en los ganglios sensoriales, que activan y regulan aún más TRPA1, formando un bucle de retroalimentación positiva ROS-TRPA1 que amplifica la hipersensibilidad inflamatoria y mecánica85.
- El papel de TRPA1 en la regulación inmunitaria y el dolor inflamatorio
TRPA1 es un canal catiónico sensible a la redox, no selectivo, que se expresa tanto en el sistema nervioso sensorial periférico como en varios tipos de células inmunitarias. Puede activarse por estrés oxidativo, nitrativo y aldehído inducido por fármacos quimioterapéuticos, así como por mediadores inflamatorios y estímulos electroquímicos, desempeñando así un papel fundamental en las respuestas inflamatorias y la sensibilización al dolor durante la CIPN24,91,92.- TRPA1 regula la neuroinflamación mediada por células inmunitarias
En el sistema nervioso periférico, TRPA1 se caracteriza mejor en las neuronas sensoriales DRG, donde actúa como mediador clave de la nocicepción. Durante la quimioterapia, niveles elevados de ROS, especies reactivas de nitrógeno (RNS) y metabolitos aldehídos, originados principalmente en neuronas lesionadas y células de Schwann circundantes, pueden activar directamente TRPA1 neuronal, lo que conduce a una mayor excitabilidad neuronal e hipersensibilidadal dolor 93. Mientras tanto, en neuronas sensoriales, se ha demostrado que la señalización de TLR4 puede aumentar la expresión de TRPA1 en las neuronas DRG, aumentando así la hipersensibilidad aldolor 94.
Más allá de las neuronas, las células de Schwann también expresan TRPA1, que puede activarse mediante el estrés oxidativo. Las células de Schwann activadas amplifican las señales ROS y liberan mediadores inflamatorios, formando un bucle de retroalimentación "célula-neurona de Schwann-TRPA1" que sostiene la neuroinflamación y contribuye al desarrollo de CIPN72,73. Estudios en animales han demostrado que la disminución de los macrófagos residentes en el nervio ciático atenúa notablemente el dolor relacionado con el cáncer inducido por la activación de las células de Schwann TRPA1 y el estrés oxidativo, destacando la interacción entre las células de Schwann y las mieloides73.
Además de las neuronas sensoriales, TRPA1 se expresa funcionalmente en varias poblaciones de células inmunitarias, incluyendo macrófagos, células T, células NK y MCs 24,74,95. ROS, RNS y metabolitos generados durante la quimioterapia pueden activar TRPA1 en estas células, lo que conduce a diversas respuestas inmunitarias según el tipo celular91. En los macrófagos, TRPA1 suprime la activación proinflamatoria, promueve un fenotipo antiinflamatorio y limita la infiltración de los macrófagos, ejerciendo así efectos antiinflamatorios y protectorestisulares 14,96. En los linfocitos, la activación de TRPA1 suprime la activación de las células T y las funciones efectoras, regulando negativamente las respuestas inmunitarias mediadas por las células T97, mientras que la entrada de Ca2+ mediada por TRPA1 puede aumentar la citotoxicidad de las células NK, modulando las respuestas neuroinflamatorias tras una lesiónnerviosa 52,74. En los mastocitos, la activación de TRPA1 se ha implicado en la desgranulación inducida por el estrés y la señalización proinflamatoria, contribuyendo a la amplificación de inflamaciones alérgicas yneurogénicas 24,75.
En conjunto, estas observaciones sugieren que TRPA1 actúa como un centro de señalización que conecta neuronas, células de Schwann y células inmutarias, con una activación elevada de TRPA1 en cada tipo celular que contribuye al inicio y mantenimiento de CIPN. La Figura 5 muestra los mecanismos propuestos de diafonía neuroinmune mediada por TRPA1 y la señalización del dolor en CIPN. - TRPA1 en dolor inflamatorio y nocicepción relacionada con CIPN
En el sistema nervioso sensorial, TRPA1 está predominantemente localizada en las neuronas sensoriales primarias de la DRG, los ganglios del trigémino (TG) y los ganglios vagos (VG). Los productos oxidativos del estrés, mediadores inflamatorios y la señalización de la proteína quinasa (PKA/PKC) inducida por agentes quimioterapéuticos aumentan la fosforilación de TRPA1 y la actividadde los canales 26. La activación del canal aumenta la entrada intracelular de Ca2+ , desencadenando la liberación de neuropéptidos como SP, neurokinina A (NK-A) y CGRP, que promueven la vasodilatación, la extravasación plasmática y el reclutamiento de células inmunitarias, induciendo así inflamación neurogénica y sensibilización aldolor 62.
En condiciones inflamatorias, niveles elevados de citocinas proinflamatorias (familia IL-1, TNF-α, IL-6, IL-8) y quimiocinas (CXCL5/CXCR2) aumentan aún más la producción de ROS y la activación de TRPA1, lo que conduce a la despolarización de membrana e hiperexcitabilidad de las neuronas DRG, contribuyendo finalmente al dolor neuropático. Además, mediadores inflamatorios como el NGF aumentan la expresión de TRPA1, formando un bucle de retroalimentación positiva que sostiene inflamación ydolor 14,98,99,100. TRPA1 también participa tanto en la sensibilización periférica como en la central, amplificando así la transmisión deldolor 101.
Además, TRPA1 promueve la señalización nociceptiva modulando las vías relacionadas con la inflamación. TRPA1 regulado al alza aumenta la entrada de Ca2+ y activa la vía de la panexina-1 (PANX1), aumentando la liberación de trifosfato de adenosina (ATP). El ATP extracelular, que actúa como neurotransmisor, contribuye además a la hipersensibilidad aldolor 102. Los agentes quimioterapéuticos también pueden sensibilizar TRPA1 mediante la activación de los receptores de bradicinina B2 y la señalización posterior de PLC/PKCε en los mastocitos, agravando el dolor relacionado conCIPN 103. Por el contrario, se ha demostrado que compuestos opioides como la loperamida suprimen la actividad de TRPA1 y del canal de sodio dependiente de voltaje (VGSC), inhiben la activación microglial y el estrés oxidativo, y en consecuencia alivian la hiperalgesia en CIPN104,105.
En resumen, TRPA1 actúa como un objetivo molecular clave que vincula el estrés oxidativo y la señalización inflamatoria en CIPN. Al coordinar las interacciones bidireccionales entre las células inmunitarias y las neuronas sensoriales, TRPA1 no solo inicia y propaga la inflamación, sino que también amplifica el dolor, sirviendo como un puente fundamental entre la regulación inmunitaria, la neuroinflamación y la hipersensibilidad nociceptiva. - Diafonía mediada por canales iónicos por TRPA1 y sensibilización neuronal con DRG
TRPA1 se expresa fuertemente en neuronas sensoriales lesionadas, especialmente en la DRG, y actúa como un canal iónico clave mediador del CIPN. Modula la excitabilidad neuronal y promueve la transmisión de señales nociceptivas mediante interacciones con múltiples canales iónicos. Por ejemplo, la activación de TRPV1 puede aumentar la sensibilidad a TRPA1, y ambos canales suelen estar coexpresados, contribuyendo sinérgicamente a la alodinia fría y a la hiperalgesiamecánica 76,106. Además, TRPA1 presenta funciones complementarias con el canal sensible al frío TRPM8: TRPM8 media sensaciones de enfriamiento inocuas dentro del rango de 25-28 °C, mientras que TRPA1 se activa por debajo de 17 °C y es responsable de detectar estímulos fríos intensos y nocivos. La activación anormal de ambos canales ha sido implicada en la hipersensibilidad al frío comúnmente observada en pacientes conCIPN 77. El estrés oxidativo inducido por la quimioterapia y el aumento de la actividad de los canales Ca2+ pueden activar aún más los canales TRPA1, lo que lleva a un activamiento frecuente del potencial de acción dependiente de los canales de Na+ dependientes de voltaje (Nav1.7)78,79. Además, Zn2+ puede activar directamente TRPA1 para promover la liberación de CGRP80, mientras que los canales K+ dependientes de voltaje (Kv7) ejercen un efecto regulador negativo sobre esteproceso 81. En conjunto, la interacción cooperativa entre TRPA1 y otros canales iónicos, incluidos TRPV1, TRPM8, Ca2+, Na+, K+ y Zn2+, amplifica la excitabilidad neuronal y la transmisión nociceptiva en CIPN.
Además, la homeostasis intracelular del pH puede modular la actividad de TRPA1. El intercambiador Na+/H+ 1 (NHE1) influye en la sensibilidad de TRPA1 regulando el pH intracelular. En condiciones inflamatorias o de lesión inducidas por quimioterapia, TRPA1 y NHE1 interactúan en las neuronasDRG 87,107, y la acidificación intracelular mejora la respuesta de TRPA1, lo que conduce a un aumento de la frecuencia del potencial de acción y a una mayor liberación de neurotransmisores como glutamato y CGRP82,83. Este proceso contribuye al dolor inflamatorio y a la hipersensibilidad al frío y mantiene además la neuroinflamación. Por el contrario, la inhibición de la expresión o función de TRPA1 en las neuronas DRG atenúa notablemente la transmisión nociceptiva y las respuestasneuroinflamatorias 108.
En resumen, TRPA1 actúa como un núcleo molecular central que conecta el estrés oxidativo y la señalización de canales iónicos en CIPN. Mediante una extensa diafonía con múltiples canales iónicos y mecanismos reguladores intracelulares, TRPA1 promueve la hiperexcitabilidad de las neuronas sensoriales y la hipersensibilización del dolor, representando un objetivo molecular crítico para el tratamiento del dolor asociado a CIPN. La Figura 6 muestra el mecanismo por el cual TRPA1 modula la excitabilidad neuronal y potencia la señalización nociceptiva mediante interacciones con varios canales iónicos.
- TRPA1 regula la neuroinflamación mediada por células inmunitarias
3. Potencial de dirigirse a TRPA1 para el tratamiento con CIPN
En la sección anterior, explicamos cómo TRPA1 es un objetivo clave para aliviar el CIPN al desencadenar una respuesta en cascada neuroinflamatoria. El mecanismo de acción de TRPA1 es doble: por un lado, TRPA1 está directamente modulado por la cascada neuroinflamatoria y participa en el proceso patológico de CIPN; por otro lado, TRPA1 interactúa con señales inflamatorias, que a su vez median respuestas neurotóxicas y agravan el daño neuronal. Por lo tanto, la inhibición dirigida de TRPA1 puede reducir el estrés oxidativo y las respuestas neuroinflamatorias, atenuar la señalización del dolor y, en última instancia, mejorar los síntomas relacionados con el CIPN. La Figura 7 muestra los mecanismos propuestos mediante los cuales la inhibición de TRPA1, ya sea por antagonistas específicos o agentes naturales herbales, mitiga el dolor neuropático asociado con el CIPN.
- Antagonista de TRPA1
TRPA1 puede activarse por sustancias exógenas (por ejemplo, aceite de mostaza y cinnamaldehído) y sustancias endógenas (por ejemplo, productos oxidativos del estrés y mediadores inflamatorios)62 para causar dolor, picor einflamación. Por esta razón, TRPA1 ha sido reconocido como un objetivo terapéutico con amplio potencial de aplicación, incluyendo el manejo del dolor, enfermedades inflamatorias y trastornos neurológicos. Por lo tanto, investigar y desarrollar antagonistas de TRPA1 es fundamental.
Varios antagonistas de TRPA1 han demostrado un potencial valor terapéutico para aliviar CIPN 109,110,111,112,113,114,115,116,117. Sus mecanismos principales implican suprimir las respuestas al estrés oxidativo mediadas por TRPA1, la entrada de calcio y la señalización neuroinflamatoria, ejerciendo así efectos antagónicos sobre la actividad de TRPA1. En estudios preclínicos, el bloqueador selectivo de TRPA1 HC-030031 alivió significativamente la hipersensibilidad mecánica y al frío inducida porOXA y CDDP 28. Mientras tanto, antagonistas de nueva generación como GRC-17536 y LY-3526318 han avanzado a ensayos clínicos de fase II para neuropatía diabética, tos crónica y dolor neuropático relacionado con la osteoartritis, mostrando buena tolerabilidad y eficacia preliminar109,113.
La Tabla 3 ofrece un resumen del estado actual de desarrollo y las aplicaciones clínicas de los antagonistas representativos de TRPA1. Estos estudios proporcionan evidencia clínica que respalda el potencial traslacional de los antagonistas de TRPA1 en el tratamiento del dolor neuropático. Sin embargo, la mayoría de los antagonistas de TRPA1 siguen limitados por la baja biodisponibilidad y posibles efectos fuera del objetivo 115,118,119, y aún no han entrado en una evaluación clínica específica de CIPN. La investigación futura debería centrarse en optimizar la selectividad de los compuestos y las propiedades farmacocinéticas, así como en diseñar ensayos clínicos específicamente dirigidos al CIPN, para validar la relevancia terapéutica de la inhibición de TRPA1 en este contexto.
Además del antagonismo directo, la modulación de la actividad de TRPA1 a través de otros objetivos moleculares también ha mostrado potencial en CIPN. Los receptores Sigma-1 ejercen funciones reguladoras sobre una variedad de canales iónicos, y se ha demostrado que los antagonistas del receptor Sigma-1 inhiben significativamente la expresión y función plasmática de los canales TRPA1, evitando así la progresión de los síntomas de dolor en ratones modelo CIPN inducidos porOXA. Un estudio de Trevisan et al. demostró que los síntomas de hipersensibilidad a la CIPN inducidos por bortezomib podían prevenirse y aliviarse eficazmente mediante el uso concomitante del antagonista de TRPA1 HC-030031 o del ácido antioxidante α-lipoico antes o en el momento de laquimioterapia 120. Además, en el contexto de la neurotoxicidad inducida por fármacos quimioterapéuticos, los inhibidores de TRPA1 pueden mitigar el daño neurológico al reducir la señalización proinflamatoria dependiente del calcio.
En resumen, los antagonistas de TRPA1 desempeñan un papel importante en la prevención y tratamiento del CIPN al modular la función e inhibir la actividad de este canal, entre otros mecanismos, para atenuar la hipersensibilidad al dolor y aliviar el daño nervioso. - Moduladores de la actividad de TRPA1 como nuevas opciones para el tratamiento de CIPN
TRPA1 está implicado en los procesos patológicos del CIPN a través de la respuesta en cascada neuroinflamatoria y el daño neurotóxico, y podría ser un nuevo objetivo para el tratamiento del CIPN.
Varios estudios han demostrado que ciertas hierbas naturales y sus componentes activos están estrechamente asociados con la regulación de la actividad del canal TRPA1 y presentan efectos biológicos como acciones antiinflamatorias y analgésicas, proporcionando así estrategias potenciales para la prevención y el tratamiento del CIPN. Por ejemplo, se ha demostrado que la liquirina posee propiedades antiinflamatorias significativas121, mientras que la alicina muestra potencial analgésico debido a sus características antioxidantes y antiinflamatorias122; ambos compuestos participan en la modulación de la actividad del canal TRPA1. A partir de estos hallazgos, se especula que estos compuestos naturales pueden aliviar la percepción del dolor relacionada con el CIPN y las respuestas neuroinflamatorias mediante la regulación de la actividad de TRPA1, ejerciendo así posibles efectos terapéuticos. Estudios posteriores han revelado que el mentol exhibe un efecto regulador bidireccional sobre los canales TRPA1, activando TRPA1 en bajas concentraciones mientras inhibe su actividad en concentraciones más altas. Por tanto, el uso adecuado del mentol puede, por tanto, modular la actividad de TRPA1 para lograr efectos analgésicos y antiinflamatorios en pacientes con CIPN123. De manera similar, la canela, tradicionalmente utilizada como terapia de calentamiento para promover la circulación sanguínea, contiene el cinnamaldehído como su componente activo principal. Li et al. informaron que el cinnamaldehído activa los receptores TRPA1, promoviendo la termogénesis en el tejido adiposo marrón y, por tanto, ayudando a mantener la temperatura corporal y aliviar la sensibilidad al frío124. Además, el cinnamaldehído potencia la respuesta antioxidante activando el factor nuclear relacionado con el eritroide 2 (Nrf2)125. En conjunto, el mentol, al inhibir TRPA1 a concentraciones más altas, puede aliviar la alodinia mecánica y fría característica de CIPN, mientras que el cinnamaldehído, a través de sus mecanismos antioxidantes activadores de TRPA1 y mediados por Nrf2, puede contrarrestar el estrés oxidativo inducido por la quimioterapia y mejorar la intolerancia al frío en pacientes con CIPN. Además, se ha demostrado que los extractos de monohidrato de bergenina, ligustrazina, saikosaponina y agua de Notopterygium incisum reducen el dolor neuropático126,127,128,129.
Tabla 4 Resume las fuentes naturales herbales de los ligandos TRPA1 y sus posibles mecanismos para aliviar el CIPN. Estos hallazgos ponen de relieve el potencial de los componentes de la MTC para mitigar la neurotoxicidad en CIPN. Aunque se han identificado diversos compuestos naturales como moduladores TRPA1 con posibles efectos terapéuticos, la mayoría de ellos permanecen en el in vitro y las etapas de investigación en animales, y la evidencia de su eficacia en CIPN proviene principalmente de modelos preclínicos. En cambio, solo el mentol cuenta con evidencia limitada de prueba de concepto humana y ensayos clínicos registrados en curso130. Estos hallazgos sugieren en conjunto que, aunque los productos naturales dirigidos a TRPA1 muestran gran potencial para aliviar la neurotoxicidad relacionada con CIPN, se necesitan más estudios clínicos bien diseñados para validar su potencial traslacional y eficacia terapéutica.
Los moduladores naturales de TRPA1 identificados a partir de extractos vegetales no solo ofrecen nuevas perspectivas terapéuticas para el manejo del dolor, sino que también representan fuentes naturales potenciales para el tratamiento del CIPN. Cada vez hay más evidencia que indica que los compuestos naturales pueden aliviar los síntomas neurotóxicos inducidos por la quimioterapia suprimiendo la sobreactivación de TRPA1 o ejerciendo efectos reguladores bidireccionales sobre el canal, logrando así resultados tanto analgésicos como antiinflamatorios. Sin embargo, a pesar de su prometedor potencial preclínico, la validación clínica sistemática sigue siendo insuficiente. Además, estos compuestos suelen mostrar características reguladoras multi-objetivo y multi-vía, lo que dificulta definir la contribución específica de la modulación TRPA1 a sus efectos terapéuticos globales. Los estudios futuros deberían centrarse en esclarecer los mecanismos moleculares a través de los cuales los moduladores naturales de TRPA1 influyen en el CIPN, explorar las interacciones sinérgicas entre TRPA1 y otros canales iónicos o vías de señalización, y realizar ensayos clínicos bien diseñados para confirmar su eficacia y seguridad. Estos esfuerzos serán esenciales para traducir agentes naturales dirigidos a TRPA1 en estrategias prácticas para la gestión de CIPN.
4. Discusión
Según las últimas estadísticas de la Agencia Internacional para la Investigación del Cáncer (IARC), habrá casi 20 millones de nuevos casos de cáncer en 2022, y aproximadamente el 50% de esos pacientes con cáncer acabarán falleciendo por cáncer o sus complicaciones. Las proyecciones de la IARC también indican que el número de nuevos casos de cáncer por año superará los 35 millones en 2050. Por tanto, el cáncer es una preocupación importante de salud pública a nivel mundial y uno de los principales factores que contribuyen a la carga global de la enfermedad1. Aunque las terapias novedosas para el cáncer (por ejemplo, terapias dirigidas e inmunoterapia) siguen siendo investigadas e implementadas, la quimioterapia sigue desempeñando un papel central en el tratamiento del cáncer. El CIPN es un efecto secundario común de la quimioterapia y afecta al curso del tratamiento y a su eficacia. Sin embargo, la patogénesis de la CIPN no está clara, pero podría estar relacionada con disfunción mitocondrial, estrés oxidativo, anomalías en el sistema inmunitario, desregulación de los canales iónicos y daño neuronal de laDRG 2. Actualmente, solo la ASCO ha recomendado la duloxetina para el manejo del dolor en pacientes con CIPN. A pesar de su eficacia analgésica demostrada, el beneficio clínico global de la duloxetina es moderado, ya que proporciona principalmente alivio sintomático en lugar de prevenir la CIPN o revertir cambios patológicossubyacentes 8. Por ello, explorar los posibles objetivos del CIPN es importante para el desarrollo de fármacos y la terapia de precisión.
Los canales TRP, que son mediadores clave de la señalización nociceptiva, han recibido cada vez más atención en el contexto del desarrollo de terapias CIPN. Entre los canales TRP, se ha sugerido que TRPA1 es un factor clave en la inducción de la hipersensibilidad al dolor por una variedad de agentesquimioterapéuticos 131. Por ello, este estudio se centra en el papel de TRPA1 en la patogénesis de la CIPN y aclara aún más los mecanismos por los cuales media el dolor neuropático, como se ilustra en la Figura 8. Este canal se activa por estrés oxidativo para provocar dolor mecánico anormal e hipersensibilidad alfrío 61,70,71, y está implicado en la nocicepción inflamatoria modulando las células inmunitarias para mediar laneuroinflamación 62,72,73,74,75. Además, los canales TRPA1 interactúan con TRPV1, TRPM8 y canales con voltaje como Ca2+, Nav1.7, Zn2+ y Kv7. Estas interacciones amplifican las respuestas neuropáticas e inflamatorias al dolor 76,77,78,79,80,81. Esta modulación sinérgica tiene implicaciones clínicas significativas. Dado que TRPA1, TRPV1 y TRPM8 se coexpresan en neuronas sensoriales y pueden regular mutuamente la actividad, los inhibidores duales o multi-objetivo pueden producir efectos analgésicos más pronunciados que aquellos que apuntan solo a TRPA1. Además, esta interacción sinérgica permite que cada compuesto alcance una eficacia analgésica comparable en dosis más bajas, reduciendo así los posibles efectos adversos. De manera similar, la DRG, un objetivo de la neurotoxicidad CIPN, se ve afectada por TRPA1. La activación de TRPA1 mejora la excitabilidad de las neuronas DRG, lo que a su vez promueve la liberación de neurotransmisores desde la DRG, lo que conduce a una mayor hipersensibilidad a los síntomas nociceptivos82,83. En conclusión, TRPA1 puede agravar el dolor neuropático en pacientes con CIPN al inducir una respuesta en cascada neuroinflamatoria. Por tanto, antagonizar TRPA1 puede aliviar eficazmente los síntomas inflamatorios y dolorosos del CIPN, lo que también sugiere que la aplicación de antagonistas de TRPA1 y hierbas naturales es crucial.
La eficacia de los antagonistas de TRPA1 ha sido demostrada eficazmente en modelos animales. Por ejemplo, en ratones TRPA1 KO y tras la aplicación de antagonistas de TRPA1 (por ejemplo, HC-030031), los síntomas de dolor neuropático inducidos por fármacos quimioterapéuticos seatenuan significativamente 86,89. Sin embargo, aún existen limitaciones en la aplicación de antagonistas de TRPA1, ya que aún no se han realizado ensayos clínicos en pacientes con CIPN, lo que sugiere que la seguridad y eficacia de los antagonistas de TRPA1 en humanos deben evaluarse y confirmarse más a fondo. Por ejemplo, las diferencias en los patrones de expresión de TRPA1 y la sensibilidad a los antagonistas entre roedores y humanos pueden provocar discrepancias entre los resultados preclínicos y clínicos. Además, la conversión de dosis experimentales de animales a humanos sigue siendo incierta, lo que aumenta aún más la complejidad del desarrollo de fármacos.
Además, los mecanismos precisos por los cuales TRPA1 funciona como objetivo terapéutico en CIPN aún no se han esclarecido completamente, y sus funciones específicas de tejido requieren una investigación adicional. Dada la amplia expresión de TRPA1 en neuronas sensoriales, células de Schwann e inmunitarios, delimitar sus funciones específicas en diferentes contextos celulares sigue siendo un reto. La mayoría de los estudios existentes se basan en antagonistas sistémicos de TRPA1, lo que dificulta atribuir con precisión los efectos observados a compartimentos celulares específicos. Cabe destacar que TRPA1, expresado en neuronas sensoriales, media directamente la señalización nociceptiva, mientras que TRPA1 en células de Schwann y células inmunitarias regula principalmente procesos inflamatorios y microambientales que modulan secundariamente la sensibilidad al dolor. Por lo tanto, la deleción específica de tejido de TRPA1 proporcionaría importantes conocimientos mecanicistas. La pérdida neuronal específica de TRPA1 podría aclarar su papel directo en la excitabilidad del nociceptor y la transmisión del dolor, mientras que la deleción específica de células de Schwann podría aclarar cómo el estrés oxidativo impulsado por TRPA1 y las interacciones glial-neuronales promueven una neuroinflamación sostenida. Es importante destacar que los modelos knockout específicos de células inmunitarias de TRPA1 (por ejemplo, en macrófagos o células T) ayudarían a definir la contribución de la señalización inmunitaria de TRPA1 a la diafonía neuroinmune y la regulación inflamatoria en CIPN. Estos enfoques profundizarían sustancialmente nuestra comprensión de las funciones específicas de los tejidos y células de TRPA1 y facilitarían el desarrollo de estrategias terapéuticas más precisas. Mientras tanto, aún quedan por explorar múltiples aspectos del antagonismo de TRPA1 en el tratamiento de la CIPN. Por ejemplo, si TRPA1 presenta roles funcionales diferenciales en CIPN inducidos por agentes quimioterapéuticos distintos, y cómo su actividad puede modularse con mayor precisión para lograr una eficacia terapéutica óptima, siguen siendo preguntas importantes sin resolver.
En este contexto, el uso combinado de antagonistas de TRPA1 con compuestos naturales de hierbas o formulaciones de medicina tradicional china representa un enfoque terapéutico prometedor. Esta terapia combinada no solo puede reducir la toxicidad relacionada con fármacos, sino también aumentar la eficacia mediante efectos sinérgicos multi-objetivo. En general, antagonizar TRPA1 puede modular las respuestas inmunitarias e interrumpir cascadas neuroinflamatorias, mitigando eficazmente la neurotoxicidad y el daño neuronal, ofreciendo nuevas perspectivas y estrategias potenciales para el manejo clínico de la NPI.
Conclusiones
Esta revisión explora de forma exhaustiva la relación intrincada entre TRPA1 y CIPN, así como los posibles efectos antiinflamatorios del antagonismo de TRPA1 en su tratamiento. Los estudios preclínicos han demostrado que la inhibición farmacológica o la deleción genética de TRPA1 puede suprimir la neuroinflamación, reducir la excitabilidad neuronal y mitigar la neurotoxicidad, produciendo así efectos antiinflamatorios y analgésicos que pueden ayudar a aliviar los síntomas del CIPN. Sin embargo, todavía existen algunas limitaciones en la investigación actual. Futuros estudios deberían explorar más a fondo los mecanismos moleculares específicos que subyacen a la implicación de TRPA1 en CIPN, optimizar estrategias de segmentación y realizar ensayos clínicos a gran escala para verificar la seguridad y eficacia de los antagonistas de TRPA1. Esto proporcionará opciones de tratamiento más precisas y efectivas para los pacientes con CIPN.
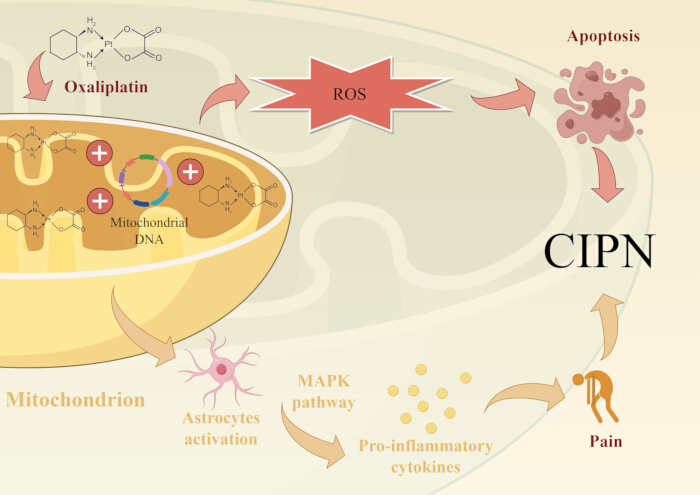
Figura 1: Disfunción mitocondrial y mecanismos CIPN inducidos por estrés oxidativo. Los agentes quimioterapéuticos a base de platino forman aductos de ADN platino que se acumulan en la DRG, donde se unen al ADNn y al ADNm. Esto induce daño en el ADN/mitocondrial, potencia la producción de ROS e induce apoptosis neuronal. También hay evidencia de que la OXA induce dolor neuropático activando astrocitos y regulando al alza las citocinas proinflamatorias en la vía MAPK. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
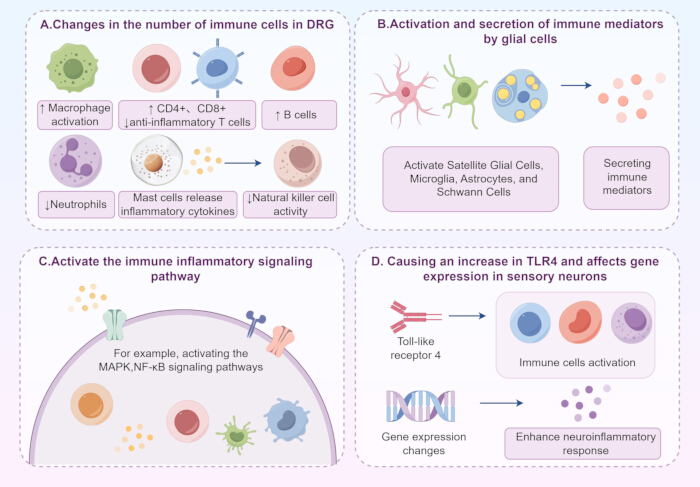
Figura 2: Mecanismos de inducción de la CIPN por anomalías en el sistema inmunitario. (A) Los agentes quimioterapéuticos conducen a la activación de los macrófagos, aumentos en el número de linfocitos T (CD4+), células T citotóxicas (CD8+) y células B en la DRG, y una disminución en el número de células T antiinflamatorias y neutrófilos. Los MC contribuyen a la progresión del CIPN reclutando células inmunitarias y liberando una variedad de citocinas inflamatorias en el CIPN, disminuyendo así la actividad de las células NK, lo que a su vez agrava la neuroinflamación y el estrés oxidativo. (B) Los agentes quimioterapéuticos modulan la activación y la secreción de mediadores inmunes a través de los SGC en la DRG, la microglía y los astrocitos en la médula espinal, y las células de Schwann en los axones, lo que resulta en una mayor excitabilidad de las neuronas sensoriales y una hipersensibilidad al dolor intensificada en CIPN. (C) La activación de vías de señalización inmunoinflamatorias, como MAPK y NF-κB, también desempeña un papel importante en el agravamiento de las respuestas neuroinflamatorias. (D) Los agentes quimioterapéuticos también pueden activar células inmunitarias y potenciar las respuestas neuroinflamatorias al aumentar el TLR4 y desencadenar la desregulación génica asociada. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
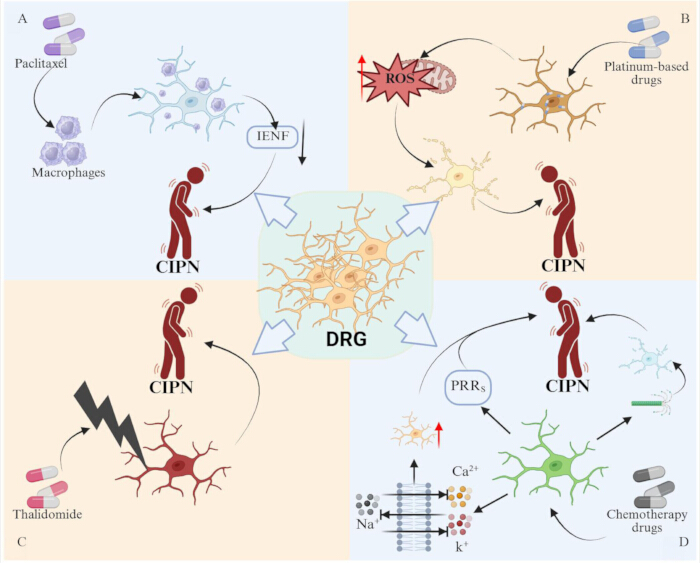
Figura 3: La DRG es un objetivo principal para que los agentes quimioterapéuticos desencadenan la CIPN. (A) La PTX puede provocar la infiltración de macrófagos en la DRG, lo que a su vez provoca una disminución en el número de IENFs. (B) Los fármacos de platino se acumulan en la DRG, lo que provoca disfunción mitocondrial y un aumento de los niveles de ROS, lo que a su vez promueve la apoptosis neuronal. (C) La talidomida puede dañar directamente la DRG. (D) Los agentes quimioterapéuticos también pueden dañar las neuronas DRG al alterar los canales iónicos de sodio, potasio y calcio, alterar la estructura de los microtúbulos y activar los PRR. Por favor, haga clic aquí para ver una versión ampliada de esta figura.
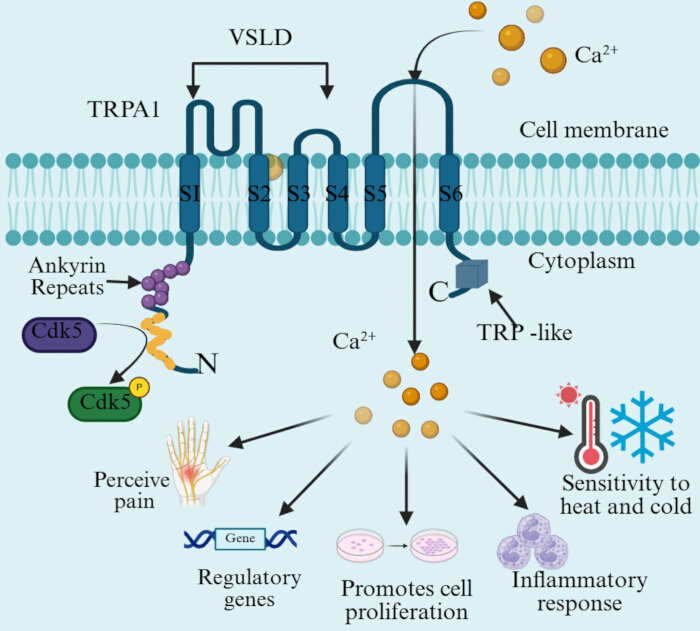
Figura 4: Los dominios estructurales clave de TRPA1 relevantes para su activación por agentes quimioterapéuticos. El canal TRPA1 contiene seis fragmentos transmembrana α-helicoidales (S1-S6). Entre ellas, S1-S4 constituyen el VSLD, y S5 y S6 forman una estructura de lazo de poros cóncavos. Tanto los extremos NH2 como COOH del canal TRPA1 se encuentran en el citoplasma. Uno de los extremos más largos de NH2 contiene ARDs y el sitio Cdk5, mientras que el C-terminal de TRPA1 contiene un dominio similar a TRP y está vinculado al dominio estructural transmembrana. La activación de los canales puede causar la entrada de Ca2+ , que a su vez desencadena una serie de vías de señalización celular, como las que regulan la expresión génica, promueven la proliferación celular e inducen respuestas inflamatorias. La estructura de TRPA1 determina su función para detectar el dolor y la sensibilidad al calor/frío. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
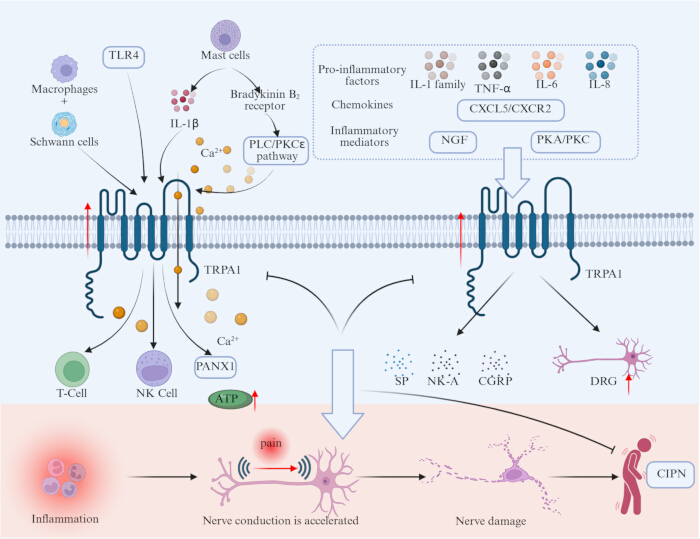
Figura 5: TRPA1 regula la nocicepción neuroinflamatoria mediada por células inmunitarias. Las células inmunitarias (macrófagos, células de Schwann y MCs), los factores proinflamatorios (familia IL-1, TNF-α, IL-6, IL-8), las quimiocinas (CXCL5/CXCR2), los mediadores inflamatorios (NGF, PKA/PKC) y TLR4 pueden activar los canales TRPA1. La activación de los canales TRPA1 puede aumentar la concentración intracelular de Ca2+ , lo que promueve la liberación de SP, NK-A y CGRP, afecta a las células inmunitarias (células T, células NK) y modula las vías relacionadas con la inflamación (vía PANX1), mejorando así la excitabilidad de las neuronas DRG y manteniendo la neuroinflamación y el dolor persistente. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
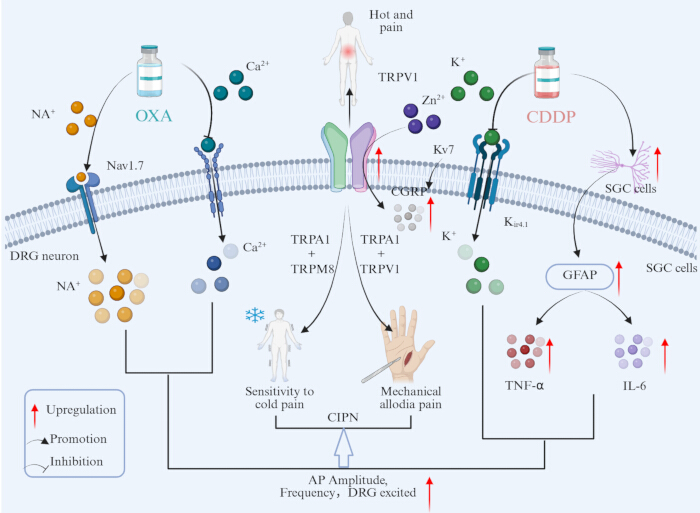
Figura 6: TRPA1 modula los canales iónicos para acelerar la señalización del dolor. TRPA1 y TRPM8 están implicados en la hipersensibilidad al frío, y TRPA1 y TRPV1 están implicados en la alodinia mecánica. Además, los canales TRPA1 con canales Ca2+, Nav1.7, Zn2+, Kv 7 y Kir4.1 dependientes de voltaje promueven la liberación de mediadores inflamatorios (por ejemplo, CGRP, GFAP) y factores proinflamatorios (por ejemplo, TNF-α, IL-6), lo que desencadena la hiperexcitabilidad de las neuronas DRG, lo que a su vez ejerce un efecto sinérgico en la exacerbación del dolor neuropático e inflamatorio. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
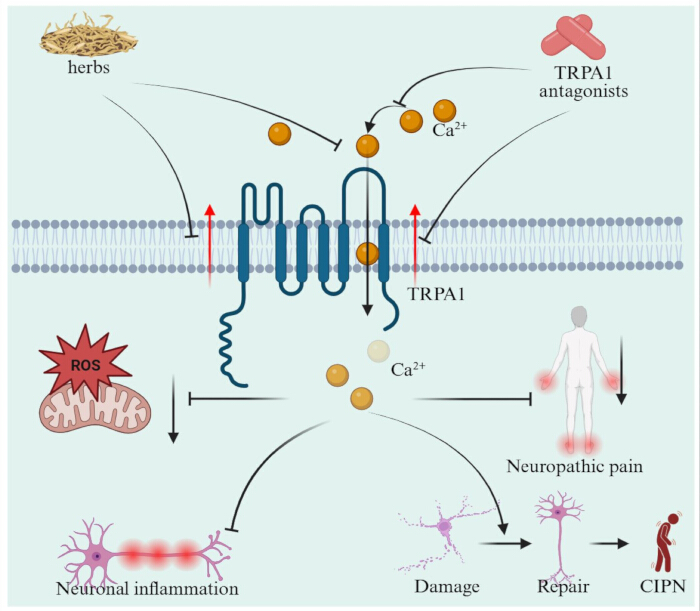
Figura 7: Potencial de dirigirse a TRPA1 para el tratamiento de la CIPN. El uso de antagonistas de TRPA1 y hierbas naturales puede inhibir la actividad de los canales TRPA1, reduciendo así el flujo de Ca2+ y el estrés oxidativo, lo que, a su vez, suprime las respuestas neuroinflamatorias y reduce el dolor neuropático, disminuyendo finalmente el daño nervioso y mejorando los síntomas relacionados con el CIPN. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
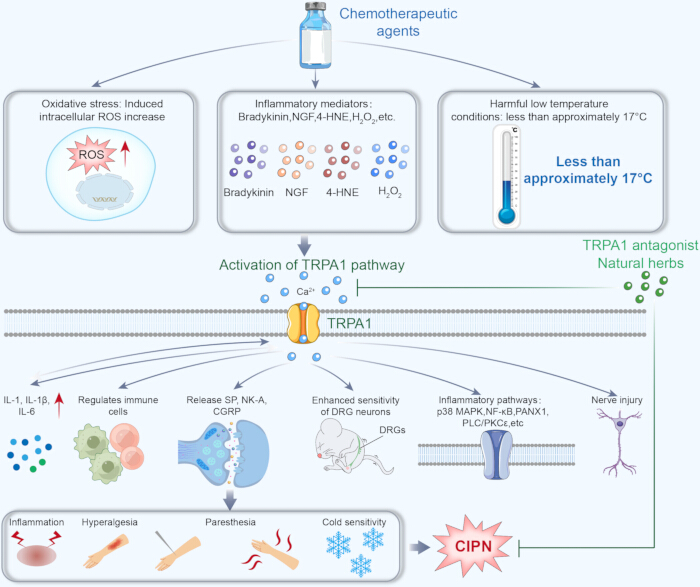
Figura 8: Inhibición de TRPA1. Una estrategia terapéutica para el CIPN. La activación de TRPA1 provoca inflamación e hipersensibilidad en el CIPN; su inhibición por antagonistas o hierbas puede reducir la inflamación neurogénica, la sensibilización nociceptiva y los síntomas de CIPN. Por favor, haz clic aquí para ver una versión ampliada de esta figura.
Tabla 1: Mecanismos potenciales subyacentes al CIPN. Los agentes quimioterapéuticos contribuyen al CIPN a través de múltiples vías patológicas, incluyendo disfunción mitocondrial y estrés oxidativo, anomalías del sistema inmunitario, desregulación de los canales iónicos, lesión neuronal de la DRG y alteración del citoesqueleto neuronal. Estos mecanismos conducen colectivamente a la neuroinflamación, la neurotoxicidad y el dolor neuropático. Por favor, haz clic aquí para descargar esta tabla.
Tabla 2: Mecanismos de CIPN asociados con TRPA1. TRPA1 contribuye al CIPN a través de múltiples procesos patológicos, incluyendo la activación inducida por estrés oxidativo, la modulación inmune e inflamación, las interacciones de los canales iónicos y la lesión neuronal de la DRG. Estos mecanismos aumentan colectivamente la excitabilidad neuronal y promueven el dolor y la hipersensibilidad neuropáticos. Por favor, haz clic aquí para descargar esta tabla.
Tabla 3: Estado actual de desarrollo e indicaciones clínicas de antagonistas representativos de TRPA1. Esta tabla resume los principales antagonistas de TRPA1 investigados en estudios preclínicos y clínicos, incluyendo sus mecanismos de acción, indicaciones terapéuticas y etapas de desarrollo de fármacos. Estos agentes inhiben la actividad del canal TRPA1, reduciendo así el estrés oxidativo, la inflamación y el dolor neuropático asociados con el CIPN y otras condiciones patológicas. Por favor, haz clic aquí para descargar esta tabla.
Tabla 4: Fuentes naturales herbales de ligandos TRPA1 y sus posibles mecanismos para aliviar el CIPN. Esta tabla resume compuestos naturales representativos y extractos herbales que modulan la actividad de TRPA1, incluyendo sus fuentes, tipos químicos, condiciones experimentales y objetivos moleculares. Estos agentes naturales ejercen efectos neuroprotectores y antiinflamatorios al regular TRPA1 y las vías de señalización relacionadas, aliviando así el estrés oxidativo, la neuroinflamación y la hiperexcitabilidad neuronal asociada con el CIPN. Por favor, haz clic aquí para descargar esta tabla.
Divulgaciones
No hay conflictos de interés financieros que revelar.
Agradecimientos
Los autores desean expresar su agradecimiento a todos los miembros del grupo de Mingzhu Li por su apoyo y ayuda. Este manuscrito fue apoyado por la Fundación Nacional de Ciencias Naturales de China (82104838), el Programa Spark de la China Promotion Foundation (XH-D001) y el Programa Clave de Investigación y Desarrollo de la Provincia de Liaoning (2024JH2/102500062), que es muy agradecido. La Figura 1 y la Figura 2 se dibujaron usando FigDraw.
Referencias
- Bray, F., et al. Global cancer statistics 2022: Globocan estimates of incidence and mortality worldwide for 36 cancers in 185 countries. CA Cancer J Clin. 74 (3), 229-263 (2024).
- Chinese expert consensus on the diagnosis and treatment of chemotherapy-induced peripheral neuropathy (2022 edition). Zhonghua Zhong Liu Za Zhi. 44 (9), 928-934 (2022).
- Preti, K., Davis, M. E. Chemotherapy-induced peripheral neuropathy: Assessment and treatment strategies for advanced practice providers. Clin J Oncol Nurs. 28 (4), 351-357 (2024).
- Bae, E. H., Greenwald, M. K., Schwartz, A. G. Chemotherapy-induced peripheral neuropathy: Mechanisms and therapeutic avenues. Neurotherapeutics. 18 (4), 2384-2396 (2021).
- Lemanska, A., et al. The association of clinical and patient factors with chemotherapy-induced peripheral neuropathy (CIPN) in colorectal cancer: Secondary analysis of the Scot trial. ESMO Open. 8 (6), 102063(2023).
- Loprinzi, C. L., et al. Prevention and management of chemotherapy-induced peripheral neuropathy in survivors of adult cancers: ASCO guideline update. J Clin Oncol. 38 (28), 3325-3348 (2020).
- Smith, E. M., et al. Effect of duloxetine on pain, function, and quality of life among patients with chemotherapy-induced painful peripheral neuropathy: A randomized clinical trial. Jama. 309 (13), 1359-1367 (2013).
- Jordan, B., et al. Systemic anticancer therapy-induced peripheral and central neurotoxicity: ESMO-EONS-eano clinical practice guidelines for diagnosis, prevention, treatment and follow-up. Ann Oncol. 31 (10), 1306-1319 (2020).
- Hu, S., Huang, K. M., Adams, E. J., Loprinzi, C. L., Lustberg, M. B. Recent developments of novel pharmacologic therapeutics for prevention of chemotherapy-induced peripheral neuropathy. Clin Cancer Res. 25 (21), 6295-6301 (2019).
- Chen, X., Gan, Y., Au, N. P. B., Ma, C. H. E. Current understanding of the molecular mechanisms of chemotherapy-induced peripheral neuropathy. Front Mol Neurosci. 17, 1345811(2024).
- Goel, Y., Fouda, R., Gupta, K. Endoplasmic reticulum stress in chemotherapy-induced peripheral neuropathy: Emerging role of phytochemicals. Antioxidants (Basel). 11 (2), 265(2022).
- Doyle, T. M., Salvemini, D. Mini-review: Mitochondrial dysfunction and chemotherapy-induced neuropathic pain. Neurosci Lett. 760, 136087(2021).
- Trevisan, G., et al. Trpa1 mediates trigeminal neuropathic pain in mice downstream of monocytes/macrophages and oxidative stress. Brain. 139 (Pt 5), 1361-1377 (2016).
- Yao, K., et al. Inflammation: The role of TRPA1 channel. Front Physiol. 14, 1093925(2023).
- Trevisani, M., et al. 4-hydroxynonenal, an endogenous aldehyde, causes pain and neurogenic inflammation through activation of the irritant receptor TRPA1. Proc Natl Acad Sci U S A. 104 (33), 13519-13524 (2007).
- Andersson, D. A., Gentry, C., Moss, S., Bevan, S. Transient receptor potential A1 is a sensory receptor for multiple products of oxidative stress. J Neurosci. 28 (10), 2485-2494 (2008).
- Zhao, M., et al. Acute cold hypersensitivity characteristically induced by oxaliplatin is caused by the enhanced responsiveness of TRPA1 in mice. Mol Pain. 8, 55(2012).
- Nativi, C., et al. A TRPA1 antagonist reverts oxaliplatin-induced neuropathic pain. Sci Rep. 3, 2005(2013).
- Moccia, F., Montagna, D. Transient receptor potential ankyrin 1 (TRPA1) channel as a sensor of oxidative stress in cancer cells. Cells. 12 (9), 1261(2023).
- Faris, P., et al. Transient receptor potential ankyrin 1 (TRPA1) mediates reactive oxygen species-induced Ca (2+) entry, mitochondrial dysfunction, and caspase-3/7 activation in primary cultures of metastatic colorectal carcinoma cells. Cell Death Discov. 9 (1), 213(2023).
- Bessac, B. F., et al. Trpa1 is a major oxidant sensor in murine airway sensory neurons. J Clin Invest. 118 (5), 1899-1910 (2008).
- Logashina, Y. A., Korolkova, Y. V., Kozlov, S. A., Andreev, Y. A. TRPA1 channel as a regulator of neurogenic inflammation and pain: Structure, function, role in pathophysiology, and therapeutic potential of ligands. Biochemistry (Mosc). 84 (2), 101-118 (2019).
- Moparthi, L., Zygmunt, P. M. Human TRPA1 is an inherently mechanosensitive bilayer-gated ion channel. Cell Calcium. 91, 102255(2020).
- Naert, R., López-Requena, A., Talavera, K. TRPA1 expression and pathophysiology in immune cells. Int J Mol Sci. 22 (21), 11460(2021).
- Marini, M., et al. Antinociceptive action of leonurine through TRPA1 and TRPV4 channels modulation. Br J Pharmacol. 182 (22), 5469-5488 (2025).
- Sánchez, J. C., Muñoz, L. V., Galindo-Márquez, M. L., Valencia-Vásquez, A., García, A. M. Paclitaxel regulates TRPA1 function and expression through PKA and PKC. Neurochem Res. 48 (1), 295-304 (2023).
- Li, C., Deng, T., Shang, Z., Wang, D., Xiao, Y. Blocking TRPA1 and tnf-α signal improves bortezomib-induced neuropathic pain. Cell Physiol Biochem. 51 (5), 2098-2110 (2018).
- Nassini, R., et al. Oxaliplatin elicits mechanical and cold allodynia in rodents via TRPA1 receptor stimulation. Pain. 152 (7), 1621-1631 (2011).
- Koivisto, A., Jalava, N., Bratty, R., Pertovaara, A. TRPA1 antagonists for pain relief. Pharmaceuticals (Basel). 11 (4), 117(2018).
- Areti, A., Komirishetty, P., Kalvala, A. K., Nellaiappan, K., Kumar, A. Rosmarinic acid mitigates mitochondrial dysfunction and spinal glial activation in oxaliplatin-induced peripheral neuropathy. Mol Neurobiol. 55 (9), 7463-7475 (2018).
- Xu, Z., et al. Chemotherapy for pain: Reversing inflammatory and neuropathic pain with the anticancer agent mithramycin a. Pain. 165 (1), 54-74 (2024).
- Lees, J. G., et al. Immune-mediated processes implicated in chemotherapy-induced peripheral neuropathy. Eur J Cancer. 73, 22-29 (2017).
- Leo, M., Schmitt, L. I., Kutritz, A., Kleinschnitz, C., Hagenacker, T. Cisplatin-induced activation and functional modulation of satellite glial cells lead to cytokine-mediated modulation of sensory neuron excitability. Exp Neurol. 341, 113695(2021).
- Singh, R., Adhya, P., Sharma, S. S. Redox-sensitive trp channels: A promising pharmacological target in chemotherapy-induced peripheral neuropathy. Expert Opin Ther Targets. 25 (7), 529-545 (2021).
- Zhang, H., et al. Dorsal root ganglion infiltration by macrophages contributes to paclitaxel chemotherapy-induced peripheral neuropathy. J Pain. 17 (7), 775-786 (2016).
- Omran, M., et al. Review of the role of the brain in chemotherapy-induced peripheral neuropathy. Front Mol Biosci. 8, 693133(2021).
- Boyette-Davis, J. A., Hou, S., Abdi, S., Dougherty, P. M. An updated understanding of the mechanisms involved in chemotherapy-induced neuropathy. Pain Manag. 8 (5), 363-375 (2018).
- Spera, M. C., Cesta, M. C., Zippoli, M., Varrassi, G., Allegretti, M. Emerging approaches for the management of chemotherapy-induced peripheral neuropathy (CIPN): Therapeutic potential of the C5a/C5ar axis. Pain Ther. 11 (4), 1113-1136 (2022).
- Araldi, D., et al. Role of pattern recognition receptors in chemotherapy-induced neuropathic pain. Brain. 147 (3), 1025-1042 (2024).
- Au, N. P., Fang, Y., Xi, N., Lai, K. W., Ma, C. H. Probing for chemotherapy-induced peripheral neuropathy in live dorsal root ganglion neurons with atomic force microscopy. Nanomedicine. 10 (6), 1323-1333 (2014).
- Chine, V. B., Au, N. P. B., Ma, C. H. E. Therapeutic benefits of maintaining mitochondrial integrity and calcium homeostasis by forced expression of hsp27 in chemotherapy-induced peripheral neuropathy. Neurobiol Dis. 130, 104492(2019).
- Pero, M. E., et al. Pathogenic role of delta 2 tubulin in bortezomib-induced peripheral neuropathy. Proc Natl Acad Sci U S A. 118 (4), e2012685118(2021).
- Trecarichi, A., Flatters, S. J. L. Mitochondrial dysfunction in the pathogenesis of chemotherapy-induced peripheral neuropathy. Int Rev Neurobiol. 145, 83-126 (2019).
- Canta, A., Pozzi, E., Carozzi, V. A. Mitochondrial dysfunction in chemotherapy-induced peripheral neuropathy (CIPN). Toxics. 3 (2), 198-223 (2015).
- Waseem, M., Kaushik, P., Tabassum, H., Parvez, S. Role of mitochondrial mechanism in chemotherapy-induced peripheral neuropathy. Curr Drug Metab. 19 (1), 47-54 (2018).
- Chine, V. B., Au, N. P. B., Kumar, G., Ma, C. H. E. Targeting axon integrity to prevent chemotherapy-induced peripheral neuropathy. Mol Neurobiol. 56 (5), 3244-3259 (2019).
- Zheng, H., Xiao, W. H., Bennett, G. J. Mitotoxicity and bortezomib-induced chronic painful peripheral neuropathy. Exp Neurol. 238 (2), 225-234 (2012).
- Moraes, T. R., et al. Spinal HMGB1 participates in the early stages of paclitaxel-induced neuropathic pain via microglial TLR4 and rage activation. Front Immunol. 15, 1303937(2024).
- Sekiguchi, F., Kawabata, A. Role of HMGB1 in chemotherapy-induced peripheral neuropathy. Int J Mol Sci. 22 (1), 367(2020).
- Babu, N., et al. TLR-4: A promising target for chemotherapy-induced peripheral neuropathy. Mol Biol Rep. 51 (1), 1099(2024).
- Tong, S. H., et al. Activation of TLR4/CCl2 in intact neurons drives radicular injury-induced global nerve trunk hypersensitivity in radiculopathy preclinical models. J Pain Res. 18, 3903-3918 (2025).
- Yun, H. D., Goel, Y., Gupta, K. Crosstalk of mast cells and natural killer cells with neurons in chemotherapy-induced peripheral neuropathy. Int J Mol Sci. 24 (16), 12543(2023).
- Starobova, H., Mueller, A., Deuis, J. R., Carter, D. A., Vetter, I. Inflammatory and neuropathic gene expression signatures of chemotherapy-induced neuropathy induced by vincristine, cisplatin, and oxaliplatin in C57BL/6j mice. J Pain. 21 (1-2), 182-194 (2020).
- Fumagalli, G., Monza, L., Cavaletti, G., Rigolio, R., Meregalli, C. Neuroinflammatory process involved in different preclinical models of chemotherapy-induced peripheral neuropathy. Front Immunol. 11, 626687(2020).
- Meng, J., et al. Duloxetine, a balanced serotonin-norepinephrine reuptake inhibitor, improves painful chemotherapy-induced peripheral neuropathy by inhibiting activation of p38 MAPK and nf-κb. Front Pharmacol. 10, 365(2019).
- Klein, I., Lehmann, H. C. Pathomechanisms of paclitaxel-induced peripheral neuropathy. Toxics. 9 (10), 229(2021).
- Zhou, L., et al. The therapeutic potential of chemokines in the treatment of chemotherapy- induced peripheral neuropathy. Curr Drug Targets. 21 (3), 288-301 (2020).
- Chen, L. H., et al. Targeting interleukin-20 alleviates paclitaxel-induced peripheral neuropathy. Pain. 161 (6), 1237-1254 (2020).
- Zhang, J., Ma, J., Trinh, R. T., Heijnen, C. J., Kavelaars, A. An HDAC6 inhibitor reverses chemotherapy-induced mechanical hypersensitivity via an IL-10 and macrophage-dependent pathway. Brain Behav Immun. 100, 287-296 (2022).
- Akhilesh Singh, A. K., Tiwari, V. TRPA1 siRNA-loaded nanoformulation ameliorates chemotherapy-induced peripheral neuropathy. ACS Chem Neurosci. 16 (11), 2060-2075 (2025).
- De Logu, F., et al. Oxidative stress mediates thalidomide-induced pain by targeting peripheral TRPA1 and central TRPV4. BMC Biol. 18 (1), 197(2020).
- Iannone, L. F., Nassini, R., Patacchini, R., Geppetti, P., De Logu, F. Neuronal and non-neuronal TRPA1 as therapeutic targets for pain and headache relief. Temperature (Austin). 10 (1), 50-66 (2023).
- Wang, W., Halasz, E., Townes-Anderson, E. Actin dynamics, regulated by rhoa-limk-cofilin signaling, mediates rod photoreceptor axonal retraction after retinal injury. Invest Ophthalmol Vis Sci. 60 (6), 2274-2285 (2019).
- Carozzi, V. A., Canta, A., Chiorazzi, A. Chemotherapy-induced peripheral neuropathy: What do we know about mechanisms. Neurosci Lett. 596, 90-107 (2015).
- Moparthi, L., et al. The human TRPA1 intrinsic cold and heat sensitivity involves separate channel structures beyond the N-ard domain. Nat Commun. 13 (1), 6113(2022).
- Jardín, I., et al. Trps in pain sensation. Front Physiol. 8, 392(2017).
- Sulak, M. A., Ghosh, M., Sinharoy, P., Andrei, S. R., Damron, D. S. Modulation of TRPA1 channel activity by cdk5 in sensory neurons. Channels (Austin). 12 (1), 65-75 (2018).
- Koldsø, H., Jensen, M., Jogini, V., Shaw, D. E. Functional dynamics and allosteric modulation of TRPA1. Structure. 31 (12), 1556-1566.e3 (2023).
- Wei, Y., et al. Function and therapeutic potential of transient receptor potential ankyrin 1 in fibrosis. Front Pharmacol. 13, 1014041(2022).
- Oehler, B., Brack, A., Blum, R., Rittner, H. L. Pain control by targeting oxidized phospholipids: Functions, mechanisms, perspectives. Front Endocrinol (Lausanne). 11, 613868(2020).
- Miyake, T., et al. Distinct mechanism of cysteine oxidation-dependent activation and cold sensitization of human transient receptor potential ankyrin 1 channel by high and low oxaliplatin. Front Physiol. 8, 878(2017).
- De Logu, F., et al. Macrophages and Schwann cell TRPA1 mediate chronic allodynia in a mouse model of complex regional pain syndrome type I. Brain Behav Immun. 88, 535-546 (2020).
- De Logu, F., et al. Peripheral nerve resident macrophages and Schwann cells mediate cancer-induced pain. Cancer Res. 81 (12), 3387-3401 (2021).
- Scopelliti, F., Dimartino, V., Cattani, C., Cavani, A. Functional TRPA1 channels regulate CD56 (dim)CD16(+) NK cell cytotoxicity against tumor cells. Int J Mol Sci. 24 (19), 14736(2023).
- Silverman, H. A., et al. Transient receptor potential ankyrin-1-expressing vagus nerve fibers mediate il-1β induced hypothermia and reflex anti-inflammatory responses. Mol Med. 29 (1), 4(2023).
- Wang, C., et al. TRPV1 and TRPA1 channels interact to mediate cold hyperalgesia in mice. Br J Anaesth. 131 (5), e167-e170 (2023).
- Qi, Y., et al. TRPM8 and TRPA1 are ideal targets for treating cold-induced pain. Eur J Med Chem. 282, 117043(2025).
- Sekiguchi, F., Tsubota, M., Kawabata, A. Sulfide and polysulfide as pronociceptive mediators: Focus on ca(v)3.2 function enhancement and trpa1 activation. J Pharmacol Sci. 155 (3), 113-120 (2024).
- Deng, L., et al. Nav1.7 is essential for nociceptor action potentials in the mouse in a manner independent of endogenous opioids. Neuron. 111 (17), 2642-2659.e13 (2023).
- Betrie, A. H., et al. Zinc drives vasorelaxation by acting in sensory nerves, endothelium, and smooth muscle. Nat Commun. 12 (1), 3296(2021).
- Citak, A., et al. The effects of certain TRP channels and voltage-gated KCNQ/Kv7 channel opener retigabine on calcitonin gene-related peptide release in the trigeminovascular system. Cephalalgia. 42 (13), 1375-1386 (2022).
- Wu, L. Y., et al. Deficiency of kif15 contributes to oxaliplatin-induced cold hypersensitivity by limiting annexin A2 and enhancing TRPA1 localization in DRG neuronal membrane. Neuropharmacology. 269, 110343(2025).
- Zhang, Z., et al. Action potential-independent spontaneous microdomain Ca (2+) transients-mediated continuous neurotransmission regulates hyperalgesia. Proc Natl Acad Sci U S A. 122 (3), e2406741122(2025).
- Perillo, B., et al. Ros in cancer therapy: The bright side of the moon. Exp Mol Med. 52 (2), 192-203 (2020).
- Zhang, Y., et al. Intraganglionic reactive oxygen species mediate inflammatory pain and hyperalgesia through TRPA1 in the rat. Front Pain Res (Lausanne). 4, 1204057(2023).
- Nakatomi, C., et al. Cisplatin induces TRPA1-mediated mechanical allodynia in the oral mucosa. Arch Oral Biol. 133, 105317(2022).
- Riva, B., et al. Oxaliplatin induces pH acidification in dorsal root ganglia neurons. Sci Rep. 8 (1), 15084(2018).
- Cherradi, S., et al. Improving the response to oxaliplatin by targeting chemotherapy-induced cldn1 in resistant metastatic colorectal cancer cells. Cell Biosci. 13 (1), 72(2023).
- Marcotti, A., et al. TRPA1 modulation by sigma-1 receptor prevents oxaliplatin-induced painful peripheral neuropathy. Brain. 146 (2), 475-491 (2023).
- Bellantoni, E., et al. Schwann cell transient receptor potential ankyrin 1 (TRPA1) ortholog in zebrafish larvae mediates chemotherapy-induced peripheral neuropathy. Br J Pharmacol. 181 (23), 4859-4873 (2024).
- Landini, L., et al. TRPA1 role in inflammatory disorders: What is known so far. Int J Mol Sci. 23 (9), 4529(2022).
- Szabó, K., et al. Presence of TRPA1 modifies CD4+/CD8+ t lymphocyte ratio and activation. Pharmaceuticals (Basel). 15 (1), 57(2022).
- Nassini, R., Materazzi, S., Benemei, S., Geppetti, P. The TRPA1 channel in inflammatory and neuropathic pain and migraine. Rev Physiol Biochem Pharmacol. 167, 1-43 (2014).
- Liu, X., Gong, R., Peng, L., Zhao, J. Toll-like receptor 4 signaling pathway in sensory neurons mediates remifentanil-induced postoperative hyperalgesia via transient receptor potential ankyrin 1. Mol Pain. 19, 17448069231158290(2023).
- Sahoo, S. S., et al. Transient receptor potential ankyrin1 channel is endogenously expressed in T cells and is involved in immune functions. Biosci Rep. 39 (9), BSR20191437(2019).
- Zeng, D., et al. TRPA1 deficiency alleviates inflammation of atopic dermatitis by reducing macrophage infiltration. Life Sci. 266, 118906(2021).
- Mukherjee, T., Tung, K. S., Jena, P., Goswami, C., Chattopadhyay, S. Upregulation, functional association, and correlated expressions of TRPV1 and TRPA1 during telmisartan-driven immunosuppression of T cells. Immunol Invest. 53 (4), 622-639 (2024).
- Yin, C., et al. CXCL5 activates CXCR2 in nociceptive sensory neurons to drive joint pain and inflammation in experimental gouty arthritis. Nat Commun. 15 (1), 3263(2024).
- Yin, C., et al. IL-33/ST2 induces neutrophil-dependent reactive oxygen species production and mediates gout pain. Theranostics. 10 (26), 12189-12203 (2020).
- Schumacher, M. A. Peripheral neuroinflammation and pain: How acute pain becomes chronic. Curr Neuropharmacol. 22 (1), 6-14 (2024).
- Koivisto, A., et al. TRPA1: A transducer and amplifier of pain and inflammation. Basic Clin Pharmacol Toxicol. 114 (1), 50-55 (2014).
- Chen, C., et al. TRPA1 triggers hyperalgesia and inflammation after tooth bleaching. Sci Rep. 11 (1), 17418(2021).
- Becker, G., Fialho, M. F. P., Brum, E. S., Oliveira, S. M. K. Kinin B (2) receptor mediates cisplatin-induced painful peripheral neuropathy by intracellular kinase pathways and TRPA1 channel sensitisation. Pharmaceuticals (Basel). 16 (7), 959(2023).
- Gadepalli, A., et al. Loperamide, a peripheral mu-opioid receptor agonist, attenuates chemotherapy-induced neuropathic pain in rats. Int Immunopharmacol. 124 (Pt B), 110944(2023).
- Gadepalli, A., et al. Peripheral mu-opioid receptor activation by dermorphin [d-arg2, lys4] (1-4) amide alleviates behavioral and neurobiological aberrations in rat model of chemotherapy-induced neuropathic pain. Neurotherapeutics. 21 (1), e00302(2024).
- Giniatullin, R. Ion channels of nociception. Int J Mol Sci. 21 (10), 3553(2020).
- Martínez-Rojas, V. A., et al. Interaction of NHE1 and TRPA1 activity in DRG neurons isolated from adult rats and its role in inflammatory nociception. Neuroscience. 465, 154-165 (2021).
- Ummadisetty, O., et al. Dermorphin [d-arg2, lys4] (1-4) amide alleviates frostbite-induced pain by regulating TRP channel-mediated microglial activation and neuroinflammation. Mol Neurobiol. 61 (8), 6089-6100 (2024).
- Vitale, R. M., De Petrocellis, L., Amodeo, P. An updated patent review of TRPA1 antagonists (2020 - present). Expert Opin Ther Pat. 34 (5), 315-332 (2024).
- Balestrini, A., et al. A TRPA1 inhibitor suppresses neurogenic inflammation and airway contraction for asthma treatment. J Exp Med. 218 (4), e20201637(2021).
- Gupta, R., et al. Structural basis of TRPA1 inhibition by hc-030031 utilizing species-specific differences. Sci Rep. 6, 37460(2016).
- Mukhopadhyay, I., et al. Transient receptor potential ankyrin 1 receptor activation in vitro and in vivo by pro-tussive agents: Grc 17536 as a promising anti-tussive therapeutic. PLoS One. 9 (5), e97005(2014).
- Bamps, D., et al. TRPA1 antagonist ly3526318 inhibits the cinnamaldehyde-evoked dermal blood flow increase: Translational proof of pharmacology. Clin Pharmacol Ther. 114 (5), 1093-1103 (2023).
- Terrett, J. A., et al. Discovery of TRPA1 antagonist gdc-6599: Derisking preclinical toxicity and aldehyde oxidase metabolism with a potential first-in-class therapy for respiratory disease. J Med Chem. 67 (5), 3287-3306 (2024).
- Chen, J., et al. Selective blockade of TRPA1 channel attenuates pathological pain without altering noxious cold sensation or body temperature regulation. Pain. 152 (5), 1165-1172 (2011).
- Chen, H., Terrett, J. A. Transient receptor potential ankyrin 1 (TRPA1) antagonists: A patent review (2015-2019). Expert Opin Ther Pat. 30 (9), 643-657 (2020).
- Mesch, S., et al. Discovery of bay-390, a selective CNS penetrant chemical probe as transient receptor potential ankyrin 1 (TRPA1) antagonist. J Med Chem. 66 (2), 1583-1600 (2023).
- Sałat, K., Filipek, B. Antinociceptive activity of transient receptor potential channel trpv1, trpa1, and trpm8 antagonists in neurogenic and neuropathic pain models in mice. J Zhejiang Univ Sci B. 16 (3), 167-178 (2015).
- Gyamfi, O. A., Bortey-Sam, N., Donkor, A. B., White, C. W., Logue, B. A. Analysis of TRPA1 antagonist, a-967079, in plasma using high-performance liquid chromatography tandem mass-spectrometry. J Pharm Anal. 10 (2), 157-163 (2020).
- Trevisan, G., et al. Novel therapeutic strategy to prevent chemotherapy-induced persistent sensory neuropathy by TRPA1 blockade. Cancer Res. 73 (10), 3120-3131 (2013).
- Liu, Z., et al. Liquiritin, a novel inhibitor of TRPV1 and TRPA1, protects against LPS-induced acute lung injury. Cell Calcium. 88, 102198(2020).
- Hernández-Cruz, E. Y., Silva-Islas, C. A., Maldonado, P. D., Pedraza-Chaverri, J., Carballo-Villalobos, A. I. Antinociceptive effect of garlic, garlic preparations and derivative compounds. Eur J Pain. 26 (5), 947-964 (2022).
- Petitjean, H., et al. Trp channels and monoterpenes: Past and current leads on analgesic properties. Front Mol Neurosci. 15, 945450(2022).
- Xiang, L., et al. Network pharmacology-based research uncovers cold resistance and thermogenesis mechanism of Cinnamomum cassia. Fitoterapia. 149, 104824(2021).
- Wang, P., et al. Cinnamaldehyde ameliorates vascular dysfunction in diabetic mice by activating Nrf2. Am J Hypertens. 33 (7), 610-619 (2020).
- Zou, B., et al. Berberine alleviates gastroesophageal reflux-induced airway hyperresponsiveness in a transient receptor potential A1-dependent manner. Evid Based Complement Alternat Med. 2022, 7464147(2022).
- Yu, M., et al. Ligustrazine mitigates chronic venous disease-induced pain hyperalgesia through desensitization of inflammation-associated TRPA1 activity in DRG. J Ethnopharmacol. 298, 115667(2022).
- Lee, G., et al. Identification and characterization of saikosaponins as antagonists of transient receptor potential A1 channel. Phytother Res. 34 (4), 788-795 (2020).
- Ruan, Y., et al. Water extract of Notopterygium incisum alleviates cold allodynia in neuropathic pain by regulation of TRPA1. J Ethnopharmacol. 305, 116065(2023).
- Fallon, M. T., et al. Cancer treatment-related neuropathic pain: Proof of concept study with menthol--a TRPM8 agonist. Support Care Cancer. 23 (9), 2769-2777 (2015).
- Chukyo, A., et al. Oxaliplatin-induced changes in expression of transient receptor potential channels in the dorsal root ganglion as a neuropathic mechanism for cold hypersensitivity. Neuropeptides. 67, 95-101 (2018).