Ce protocole décrit les procédures d’isolement de noyaux de haute qualité à partir d’îlots pancréatiques de primates non humains congelés pour une utilisation dans le séquençage simultané de l’ARN et le séquençage ATAC d’un seul noyau, tout en préservant la fraction cytosolique en vrac pour les analyses métabolomiques à partir des mêmes échantillons.
Article de méthode
Préparation d’îlots fœtaux de primates non humains congelés pour le séquençage combiné de l’ARN à noyau unique et du séquençage ATAC, et la métabolomique en vrac
Dans cet article
Résumé
Résumé
L’un des défis des études utilisant des tissus prélevés dans plusieurs cohortes est d’éviter les effets de lot lors de la préparation d’expériences multi-omiques à grande échelle, telles que le séquençage combiné de l’ARN unicellulaire et la métabolomique. La méthode de la présente étude utilise des îlots pancréatiques congelés de primates fœtaux non humains prélevés sur une période de deux ans pour être utilisés dans les tests de séquençage de l’ARN à noyau unique et de séquençage ATAC. La fraction cytosolique générée lors de l’extraction nucléaire a été retenue pour l’électrophorèse capillaire en aval-spectrométrie de masse et la quantification ultérieure des métabolites. Cette méthode permet d’analyser en vrac les métabolites qui contribuent à l’évolution des paysages transcriptomiques et épigénomiques dans des conditions expérimentales. Il s’applique à de nombreux types de tissus et maximise la quantité d’informations qui peuvent être extraites d’échantillons qui ne sont pas facilement disponibles. À mesure que la contribution du métabolisme à l’établissement de l’identité cellulaire via les modifications épigénétiques devient plus appréciée, les techniques permettant d’identifier la contribution des métabolites dans des types cellulaires spécifiques sont opportunes et nécessaires.
Introduction
Les îlots pancréatiques de Langerhans sont essentiels à la gestion de la tolérance au glucose tout au long de la vie. L’incapacité à régler correctement la glycémie via l’hormone hypoglycémiante, l’insuline, ou l’hormone augmentant le glucose, le glucagon, entraîne un diabète sucré1. Les facteurs de risque modifiables pour minimiser le risque de diabète comprennent l’exercice et l’alimentation. De plus, il devient clair que l’alimentation maternelle pendant la grossesse a également un effet sur la susceptibilité de la progéniture au diabète à l’âge adulte 2,3. Ainsi, des méthodes sont nécessaires pour analyser les effets de l’alimentation maternelle et d’autres expositions, telles que les médicaments utilisés pendant la grossesse, sur les cellules bêta productrices d’insuline dans les organismes modèles au cours du développement. Par exemple, les îlots de langerhans de la progéniture fœtale de primates non humains (PNH) peuvent être évalués pour les effets de l’exposition au développement. Comme chez les humains, les PSN ont généralement des naissances uniques et varient dans leur réponse physiologique à l’alimentation de style occidental4. Bien que la gestation et le développement fœtal des PSN partagent de nombreuses similitudes avec ceux des humains, ce qui en fait une espèce très pertinente pour les études de programmation métabolique, les défis liés à la réalisation d’essais bioinformatiques comparatifs sur la progéniture des PSN comprennent une saison d’accouplement restreinte et la collecte intermittente d’échantillons. Par conséquent, les approches qui permettent un stockage à long terme avant le traitement et l’analyse des échantillons sont idéales. Ce protocole décrit la préparation d’échantillons pour le séquençage de l’ARN à noyau unique, le séquençage ATAC et la métabolomique cytoplasmique en vrac.
Des études menées par d’autres dans le domaine de la biologie des îlots ont démontré un chevauchement des signatures génétiques observées dans des échantillons préparés par séquençage de l’ARN unicellulaire et séquençage de l’ARN du noyau unique 5,6. Les deux méthodes permettent d’identifier les transcrits qui contribuent à distinguer les caractéristiques entre les différents types de cellules au sein de la population d’îlots pancréatiques. Grâce à l’utilisation de détergents doux sur des tissus surgelés, des noyaux intacts peuvent être utilisés simultanément pour le séquençage ATAC, ce qui permet de déterminer les régions de chromatine accessibles. La combinaison du séquençage de l’ARN d’un seul noyau avec le séquençage ATAC permet une meilleure caractérisation des réseaux de régulation des gènes7.
La préparation des échantillons pour la métabolomique a toujours été limitée par la nécessité d’un volume d’échantillon élevé pour la chromatographie liquide. De plus, une attention particulière doit être accordée aux tampons utilisés lors de la préparation de l’échantillon afin d’éviter de faux pics RMN dans les données de spectrométrie de masse. Étant donné le faible nombre d’échantillons difficiles et coûteux à acquérir dans les études sur les primates, il peut être difficile d’attribuer des îlots de langerhans de différentes progénitures aux expériences transcriptomiques par rapport aux expériences métabolomiques. Ainsi, ce protocole utilise la fraction cytosolique normalement rejetée générée lors du fractionnement cellulaire pour des expériences sur un seul noyau. Cette méthode permet de caractériser simultanément les transcrits et les régions ouvertes de la chromatine qui définissent les sous-ensembles cellulaires dans les îlots fœtaux tout en mesurant quantitativement les métabolites produits dans les îlots (Figure 1). Ce protocole est adapté d’un protocole démontré publié par 10x genomics pour l’isolement de noyaux à partir de tissus cérébraux embryonnaires de souris congelés (version CG000366 Rev D8)7.
Protocole
La récupération des îlots a été effectuée conformément aux directives de l’Institutional Animal Care and Use Committee (IACUC) du Centre national de recherche sur les primates de l’Oregon (ONPRC) et de l’Oregon Health and Science University, et a été approuvée par l’ONPRC IACUC. L’ONPRC se conforme à la loi sur le bien-être animal et aux règlements appliqués par le ministère de l’Agriculture des États-Unis (USDA) et à la politique du service de santé publique sur les soins sans cruauté et l’utilisation des laboratoires. Le présent protocole a été appliqué aux îlots de macaques rhésus fœtaux qui ont été autopsiés au 145e jour de gestation (la gestation du macaque rhésus dure généralement de 173 à 175 jours). Les détails des réactifs et de l’équipement utilisés pour cette étude sont énumérés dans la table des matériaux.
1. Isolation des îlots
- Exciser le pancréas fœtal des tissus environnants9 et le placer dans une solution saline glacée tamponnée au phosphate.
- Retirer le pancréas du PBS et le gonfler avec la collagénase P (0,6 mg/mL) par canulation du canal pancréatique à l’aide d’une canule de cerveau de rongeur de 33 G.
- Divisez le pancréas en six sections avec des ciseaux chirurgicaux stériles et digérez pendant 27 à 30 minutes à 37 °C dans une solution de collagénase.
- Préparez le milieu RT en combinant 10 % de FBS et 100 U/mL de pénicilline/streptomycine dans le RPMI 1640.
- Retirez la collagénase et ajoutez 10 ml de média RT.
- Secouez doucement pendant 1 min pour perturber le tissu conjonctif restant.
- Éliminez les matériaux non digérés en les filtrant à travers un filtre de 500 μm.
- Lavez les îlots deux fois avec 50 ml de média RT.
- Incuber les îlots dans de la DNase I bovine (0,8 U/mL) dans un bain-marie à 37 °C pendant 10 min.
- Cultiver les îlots pendant la nuit dans un milieu RT avec de la DNase I bovine (0,4 U/mL) à 37 °C avec 5 % de CO2.
- Embarquez des îlots dans des emballages spécialisés à température ambiante avec des packs de gel de contrôle de la température.
2. Banque d’échantillons pour le stockage à long terme
- Évaluer la taille des îlots à l’aide d’un réticule à échelle et noter le degré de tissu acineux et canalaire en préparation.
- Prélever à la main des îlots à l’aide d’une pipette automatisée dans une boîte de 60 mm contenant 5 ml de DMEM de glucose 2,8 mM.
REMARQUE : Il est impératif de minimiser la quantité de tissu acineux et de tissu canalaire qui sera stockée lors de la préparation finale des îlots. Les détails des îlots idéaux pour l’utilisation sont rapportés dans un protocole précédent9. - Prélever les îlots dans un tube de 1,5 mL et faire tourner à ~300 x g pendant 5 min à 4 °C.
- Remise en suspension des îlots dans du PBS sans calcium ni magnésium.
- Essorer pendant 5 min à ~300 x g à 4 °C. Jetez le surnageant.
- Répétez les étapes 2.3-2.5 deux fois de plus.
- Congeler les îlots dans un tube de 1,5 mL pendant 10 s dans de l’azote liquide.
- Conservez la pastille à -80 °C jusqu’au jour de l’isolement nucléaire.
3. Fractionnement cellulaire pour l’isolement des noyaux et de la fraction cytoplasmique
- Préparation de tampons pour l’extraction des noyaux (tableau 1).
- Assurez-vous que le banc, les pipettes et les réactifs sont exempts de RNase.
- Préparez le lavage, la lyse concentrée, la dilution de lyse et les tampons de noyaux dilués conformément au tableau 1.
- Préparez un tampon de lyse 0,1x dans un tube de 5 mL en utilisant le tampon de dilution de lyse pour diluer le tampon de lyse concentré.
- Homogénéisation tissulaire
- Sortez les échantillons du congélateur à -80 °C et placez-les immédiatement sur de la glace.
- Ajouter 500 μL de tampon de lyse 0,1x aux pastilles de tissu et incuber pendant 3 min sur de la glace.
- À l’aide d’un pilon à granulés jetable sans RNase, homogénéisez doucement le tissu 15 fois sur de la glace.
- Incuber les échantillons sur de la glace pendant 10 min.
- Ajouter 500 μL de tampon de lavage à l’homogénat et pipeter doucement sur de la glace.
- Amorcez un filtre de pré-séparation de 30 μm en ajoutant 300 ml de tampon de lavage au filtre sur un tube de 5 mL.
- Filtrez l’homogénat cellulaire de 1 mL à l’aide du filtre de pré-séparation de 30 μM dans le tube de 5 mL.
- Faire tourner l’homogénat filtré à 500 x g pendant 5 min dans une centrifugeuse à godets oscillants à 4 °C.
- Collecte et stockage du surnageant pour la métabolomique
- Prélever 1 mL du surnageant de l’étape 3.2.8 à l’aide d’une pipette et l’ajouter à un flacon cryogénique de 1,5 mL sur de la glace.
- Congelez immédiatement le surnageant à -80 °C. Ce surnageant sera utilisé pour la métabolomique.
- Préparation de noyaux pour le séquençage de l’ARN et de l’ATAC d’un seul noyau
- Remettez doucement les noyaux en suspension en ajoutant 1 mL de tampon de lavage à la pastille dans le sens goutte à goutte. Pipeter lentement 5 fois.
- Faites tourner la pastille lavée à 1000 x g pendant 5 min dans une centrifugeuse à godet oscillant à 4 °C.
- Répétez les étapes 3.4.1 et 3.4.2 une fois de plus.
- Après le lavage final, remettre les noyaux en suspension dans 1 mL de tampon de lavage. Gardez la préparation nucléaire sur la glace.
- Aspirer 10 μL de suspension de noyaux à l’aide d’une pipette et mélanger avec 10 μL de bleu de trypan à 0,4 % en pipetant doucement.
- Ajoutez 10 μL du mélange de noyaux et de bleu de trypan dans une contre-lame de cellule automatisée à l’aide d’une pipette et placez-la dans l’instrument.
- Déterminer la concentration des noyaux en noyaux/μL.
REMARQUE : Contrairement aux préparations cellulaires pour le séquençage de l’ARN unicellulaire, les compteurs de cellules automatisés détectent les noyaux comme des cellules mortes. Pas plus de 95 % de cette préparation ne doit être utilisée sous tension sur des compteurs de cellules automatisés. Si plus de 5 % de la population nucléaire est vivante, les noyaux en suspension peuvent être filtrés un temps supplémentaire à travers le filtre de pré-séparation de 30 μm et essorés pendant 5 min à 1000 x g à 4 °C. La concentration des noyaux peut ensuite être recalculée comme indiqué à l’étape 3.4.6. - Sur la base de la récupération souhaitée des noyaux cibles, remettre les noyaux en suspension à la concentration nécessaire à l’aide d’un tampon de noyaux 1x et procéder à la préparation de la bibliothèque de séquençage ARN et ATAC10.
4. Préparation de la fraction cytosolique pour l’électrophorèse capillaire couplée à la spectrométrie de masse (CE-MS)
- Combinez 80 μL de fraction cytosolique prélevée à l’étape 3.3.1 avec 20 μL d’eau nanopure contenant des étalons internalisés.
- Procéder à l’EC-MS et à l’analyse comme décrit précédemment 11,12,13.
Résultats
La qualité des résultats de séquençage dépend fortement de la qualité de l’intrant nucléaire. Le gonflement nucléaire et les dommages à la membrane nucléaire externe entraîneront une contamination de l’ARN et de l’ADN ambiants dans l’analyse, ce qui introduira du bruit dans les données. Un extrait nucléaire pur présentera des signes minimes de noyaux encapsulés avec des composants cytoplasmiques (Figure 2A) ou de surdigestion, mise en évidence par l’éclatement des noyaux (Figure 2B). Un apport nucléaire idéal contiendra des noyaux intacts (Figure 2C).
Les détails de l’analyse des données de séquençage de l’ARN et de l’ATAC d’un seul noyau sont largement fournis ailleurs 5,14. Des grappes représentatives de populations cellulaires provenant d’une préparation nucléaire de PNH fœtal sont illustrées par UMAP à la figure 3A. Les données métabolomiques sont facilement analysées à l’aide d’un logiciel open source, comme décrit précédemment15. Les spectres générés peuvent être visualisés, et les métabolites enrichis dans les îlots d’un fœtus d’un barrage alimenté par WSD peuvent être comparés à ceux d’un barrage alimenté par CD (Figure 3B-F).
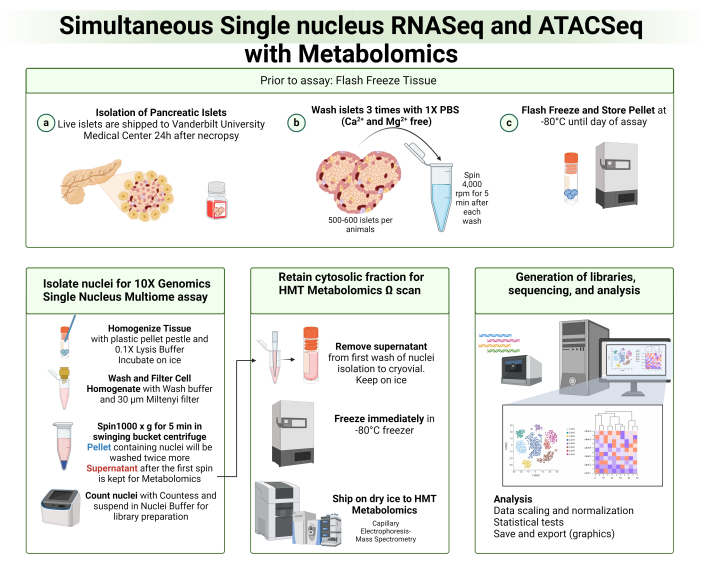
Figure 1 : Vue d’ensemble du protocole d’isolement des noyaux et de la fraction cytosolique. Les îlots pancréatiques fœtaux ont été mis en banque et stockés à -80 °C jusqu’au jour du dosage. Les noyaux ont été isolés et utilisés pour le séquençage de l’ARN et de l’ATAC d’un seul noyau. La fraction cytosolique après le premier lavage de l’isolement des noyaux a été retenue pour l’électrophorèse capillaire-spectrométrie de masse. Veuillez cliquer ici pour voir une version agrandie de cette figure.
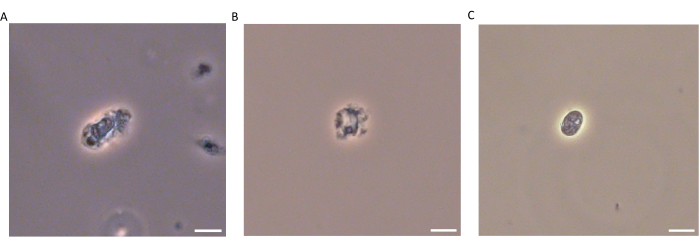
Figure 2 : Démonstration de l’entrée correcte des noyaux dans un essai multiomique à noyau unique. Exemples de (A) Noyau encapsulé par le cytoplasme, (B) Noyau éclatant avec membrane nucléaire compromise, et (C) Noyau intact avec morphologie arrondie. Barres d’échelle : 10 μm. Veuillez cliquer ici pour voir une version agrandie de cette figure.
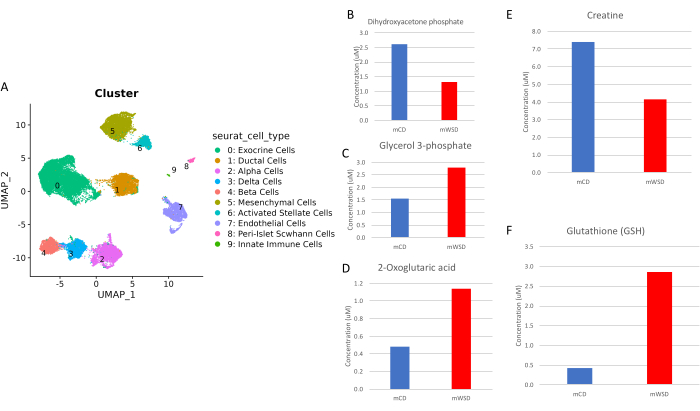
Figure 3 : Données représentatives de la multiomique mononucléotique et de la métabolomique en vrac. (A) Regroupement UMAP de sous-types cellulaires dans des îlots de NHP fœtaux isolés en fonction de l’expression génique. Estimation quantitative des métabolites glycolytiques, (B) du phosphate de dihydroxyacétone et (C) du phosphate de glycérol-3 dans la fraction cytosolique d’îlots de PNH fœtaux isolés lorsque la mère a été nourrie avec un WSD (mWSD) ou un CD (mCD). L’alimentation maternelle peut également réguler différemment le métabolisme via le cycle (D) de l’acide citrique (2-oxoglutarate), (E) le métabolisme des acides aminés (créatine) et en modifiant (F) l’état redox cellulaire (glutathion) dans les îlots fœtaux. Veuillez cliquer ici pour voir une version agrandie de cette figure.
Tableau 1 : Formulations tampons pour l’isolement des noyaux. Les composants détaillés des noyaux, de la lyse, de la dilution de lyse et des tampons de lavage sont présentés. Si nécessaire, diluez les réactifs à la concentration de base avant de préparer le tampon. Veuillez cliquer ici pour télécharger ce tableau.
Discussion
Historiquement, les méthodes d’isolement nucléaire pour le séquençage de l’ARN et de l’ATAC à noyau unique ont utilisé des tampons contenant des détergents incompatibles avec la chromatographie en phase liquide couplée à la spectrométrie de masse (LC-MS), une technique couramment utilisée pour la quantification des métabolites16,17. Le protocole actuel permet de combiner des techniques transcriptomiques et métabolomiques à partir de la même préparation d’échantillon en utilisant un détergent doux pour le fractionnement cellulaire, et après ce fractionnement par électrophorèse capillaire, une technique qui nécessite un apport d’échantillon plus petit par rapport à la chromatographie liquide pour la séparation des métabolites18.
L’aspect le plus critique de ce protocole est la préservation de la membrane nucléaire pendant l’isolement nucléaire afin d’éviter la dégradation du matériel génétique et de réduire la contamination par les nucléotides et les macromolécules ambiants. Les temps d’exposition de l’échantillon au tampon de lyse peuvent être modulés pour éviter la surdigestion des tissus et les dommages aux noyaux. De plus, il est impératif de congeler rapidement les îlots pendant la mise en banque des échantillons et le surnageant contenant la fraction cytosolique pour éviter la dégradation du matériel génétique et des métabolites. Tous les échantillons doivent être prélevés à partir de la même formulation de milieu (2,8 mM de glucose DMEM dans cette étude) afin d’éviter l’effet confusionnel d’une altération du métabolisme due à la disponibilité des nutriments dans les milieux de culture.
Une limite de cette approche métabolomique combinée est que certains métabolites peuvent ne pas être capturés en raison du détergent utilisé pour l’isolation des noyaux. Par conséquent, pour une analyse plus complète des métabolites, cette approche pourrait être complétée par des analyses à partir de tissus congelés et d’isolement des métabolites à l’aide de tampons de lavage non organiques et de LC-MS. Une approche supplémentaire recommandée est la métabolomique spatiale ciblée via MALDI-MS pour localiser les changements métaboliques dans les organes19. De plus, les technologies actuelles d’évaluation de la variabilité des transcrits et de l’accessibilité de la chromatine au sein d’un même noyau sont limitées en raison de la faible profondeur de séquençage pour le séquençage ATAC. Dans les analyses de données, les chercheurs ne pourront évaluer que des régions ouvertes de la chromatine au sein de vastes amas cellulaires plutôt que des sous-amas spécifiques au sein de l’ensemble de données.
À mesure que l’utilisation de tissus qui ne sont pas facilement disponibles, en particulier ceux provenant d’humains et de primates non humains, devient plus fréquente, il est impératif de maximiser la quantité d’informations pouvant être extraites d’une réplication biologique. L’approche multi-omique décrite ci-dessus permet aux chercheurs de corréler les signatures génétiques avec la disponibilité maximale autour des principaux promoteurs de l’identité cellulaire, tout en examinant comment le métabolisme cellulaire peut avoir contribué à de tels changements. L’identification des métabolites les plus abondants dans les préparations cellulaires donnera des indices sur les modifications épigénétiques spécifiques qui entraîneraient la spécification des sous-types cellulaires à une lignée particulière. En effet, de nouveaux protocoles ont été établis pour intégrer les résultats des expériences transcriptomiques et métabolomiques, bien qu’elles proviennent de sources tissulaires différentes20. L’importance de ce protocole est que l’accessibilité de la chromatine, les changements transcriptionnels et l’enrichissement en métabolites peuvent être évalués à partir d’un seul échantillon. Les applications futures de cette technique permettront de mieux caractériser les états pathologiques dans les tissus acquis à partir de populations d’échantillons clairsemés, tels que les tissus de patients atteints de maladies rares. Dans le domaine de la biologie des îlots, la caractérisation des réseaux de régulation des gènes et des signatures métaboliques qui sont corrélées peut fournir des informations essentielles sur les mécanismes de préservation de l’identité et de la fonction des cellules bêta pour éviter l’apparition du diabète.
Déclarations de divulgation
Les auteurs ne déclarent aucun conflit d’intérêts.
Remerciements
Les auteurs tiennent à remercier toute l’équipe de l’Université des sciences de la santé de l’Oregon pour s’être occupée de la colonie de primates non humains et pour l’acquisition de tissus. De plus, Vanderbilt Technologies for Advanced Genomics a fourni une expertise technique et des conseils en matière de conception expérimentale. Le DTC a été soutenu par une bourse prédoctorale F31 du NIH/NIDK (1F31DK135164). PK a été soutenu par le NIH/NIDDK (1R01DK128187). MG a été soutenu par un prix de mérite VA (I01 BX005399), le NIH/NIDDK (1R01DK135032, 1R01DK128187) et le FRDJ (2-SRA-2024-1455-S-B). Les travaux de l’Oregon National Primate Research Center (ONPRC) ont été soutenus par P51OD011092 pour le soutien opérationnel du Centre.
Matériaux
| Nom | Entreprise | Numéro de catalogue | Commentaires |
|---|---|---|---|
| 33 G injecteur de canule de cerveau de rat | Protech International | 8IC315IS5SPC | Pour la canulation du canal et le gonflage du pancréas |
| Pénicilline/Streptomycine | Fisher | 15-140-122 | Pour les médias RT |
| FBS | Millipore/Sigma | F4135-500ML | Pour les médias |
| RT RPMI 1640 | Thermo Fisher Scientific | 11-875-135 | Pour les médias RT |
| Collagénase P | Sigma Aldrich | 11213865001 | Pour la digestion du pancréas |
| Dnase bovine I | Sigma Aldrich | 11284932001 | Pour les milieux de radiothérapie et l’isolement |
| Dextrose | Fisher | D16-1 | La concentration finale sera de 2,8 mM |
| Chlorure de calcium | Fisher | C4901-500G | concentration finale sera de 0,5 mM |
| HEPES | Gibco | 15630-080 | Finale la concentration sera de 10 mM |
| d’albumine sérique bovine (BSA) Fraction 5 | Research Products International | A30075100 | La concentration finale sera de 0,5 mg/mL |
| Dulbecco’s Modified Eagle Medium | Gibco | 11966025 | Pour la cueillette manuelle des îlots |
| 20x Nuclei Buffer | 10X Genomics | 2000153/2000207 | |
| Digitonin (5 %) | Thermo Fisher Scientific | BN2006 | La digitonine peut avoir besoin d’être réchauffée à 65 ° ; C pour dissoudre le précipité blanc |
| MACS SmartStrainers (30 & micro ; M) | Miltenyi Biotec | 130-098-458 | |
| MACS BSA Solution mère (10 %) | Miltenyi Biotec | 130-091-376 | |
| IGEPAL CA-630 | Sigma Aldrich | i8896 | Préparer une matrice à 10 % avec l’eau MilliQ |
| Solution de chlorhydrate de Trizma, pH 7,5 | Sigma Aldrich | T2319-1L | |
| Solution de chlorure de sodium, 5 M | Sigma Aldrich | S6546-1L | |
| Solution de chlorure de magnésium, 1 M | Sigma Aldrich | M1028-100mL | |
| Sigma Protector Inhibiteur de la rnase | Sigma Aldrich | 3335402001 | |
| DTT | Research Products International | D11000-5.0 | |
| Pilons à granulés jetables sans RNASE | Fisher Scientific | 12-141-368 | |
| Tween 20 | Fisher Bioréactifs | BP337-500 | Préparez un stock à 20 % avec de l’eau MilliQ |
| Eau sans nucléase | Promega | PR-P1193 | |
| DNA LoBind Tubes (5 mL) | Eppendorf | 30108310 | |
| Cryovials (1,5 mL) | VWR | 20170-225 | |
| Tubes Posi-Click (0,6 mL) | Denville | C-2177 | |
| Trypan Blue (0,4 %) | Thermo Fisher Scientific | T-10282 | |
| Lames de comptage de cellules à double chambre | Bio-Rad | ||
| MiiliQ | Millipore/Sigma | 7003/05/10/15 | |
| Filtre de coupure 5 kDa | HMT Metabolome Technologies | ||
| Normes internes | HMT Metabolome Technologies | ||
| P10, P20, P200 et P1000 Pipettes | Eppendorf | 2231000602 | |
| Pointes de pipette, 10 & micro ; L | VWR | 76322-528 | |
| Pointes de pipette, 1000 & micro ; L | Thermo Fisher Scientific | 21-236-2A | |
| Pointes de pipette, 20 & micro ; L | Genesee Scientific | 23-404 | |
| Pointes de pipette, 200 & micro ; L | USA Scientific | 1120-8810 | |
| Microscope à contraste de phase | Olympus | BX41-PH-B | |
| Countess II Compteur de cellules automatisé | Thermo Fisher Scientific | AMQAX1000 | |
| DPBS (1x) ; | Gibco | 14190-144 | |
| Allegra X-30R Centrifugeuse | Beckman-Coulter | B06315 | |
| RNase-ZAP | Sigma Aldrich | R2020 |
Références
- Christensen, A. A., Gannon, M. The beta cell in type 2 diabetes. Curr Diab Rep. 19 (9), 81(2019).
- Elsakr, J. M., Gannon, M. Developmental programming of the pancreatic islet by. Trends Dev Biol. 10, 79-95 (2017).
- Salzberg, L. Risk factors and lifestyle interventions. Prim Care. 49 (2), 201-212 (2022).
- Pound, L. D., Kievit, P., Grove, K. L. The non-human primate as a model for type 2 diabetes. Curr Opin Endocrinol Diabetes Obes. 21 (2), 89-94 (2014).
- Kang, R. B., et al. Single-nucleus RNA sequencing of human pancreatic islets identifies novel gene sets and distinguishes β-cell subpopulations with dynamic transcriptome profiles. Genome Med. 15 (1), 30(2023).
- Basile, G., et al. Using single-nucleus RNA-sequencing to interrogate transcriptomic profiles of archived human pancreatic islets. Genome Med. 13 (1), 128(2021).
- Cabé, C. M., et al. High-quality brain and bone marrow nuclei preparation for single nuclei multiome assays. J Vis Exp. (202), e65715(2023).
- Nuclei from embryonic mouse brain for single cell multiome ATAC + gex sequencing. , Available from: https://www.10xgenomics.com (2022).
- Elsakr, J. M., Deeter, C., Ricciardi, V., Gannon, M. Analysis of non-human primate pancreatic islet oxygen consumption. J Vis Exp. (154), e60696(2019).
- Chromium next gem single cell multiome ATAC + gene expression reagent kits user guide. , Available from: https://www.10xgenomics.com (2022).
- Maruyama, A., et al. Extraction of aqueous metabolites from cultured adherent cells for metabolomic analysis by capillary electrophoresis-mass spectrometry. J Vis Exp. (148), e59551(2019).
- Ooga, T., et al. Metabolomic anatomy of an animal model revealing homeostatic imbalances in dyslipidaemia. Mol Biosyst. 7 (4), 1217-1223 (2011).
- Ohashi, Y., et al. Depiction of metabolome changes in histidine-starved Escherichia coli by CE-TOFMS. Mol Biosyst. 4 (2), 135-147 (2008).
- Chiou, J., et al. Single-cell chromatin accessibility identifies pancreatic islet cell type– and state-specific regulatory programs of diabetes risk. Nat Genetics. 53 (4), 455-466 (2021).
- Pang, Z., et al. Metaboanalyst 6.0: Towards a unified platform for metabolomics data processing, analysis and interpretation. Nucleic Acids Res. , 253(2024).
- Willency, J. A., Lin, Y., Pirro, V. Targeted metabolomics in human and animal biofluids and tissues using liquid chromatography coupled with tandem mass spectrometry. STAR Protoc. 5 (1), 102884(2024).
- Behnke, J. -S., Urner, L. H. Emergence of mass spectrometry detergents for membrane proteomics. Anal Bioanal Chem. 415 (18), 3897-3909 (2023).
- Ouimet, C. M., D'amico, C. I., Kennedy, R. T. Advances in capillary electrophoresis and the implications for drug discovery. Expert Opin Drug Discov. 12 (2), 213-224 (2017).
- Alexandrov, T. Spatial metabolomics and imaging mass spectrometry in the age of artificial intelligence. Annu Rev Biomed Data Sci. 3, 61-87 (2020).
- Ewald, J. D., et al. Web-based multi-omics integration using the analyst software suite. Nat Protoc. 19, 1467-1497 (2024).
Réimpressions et autorisations
