בדיקת המדווח הגנטי היא כלי מבוסס ורב עוצמה לניתוח הקשר בין רצפי DNA לפעילויות ויסות הגנים שלהם. צימוד אלמנטים רגולטוריים מועמדים לגנים מדווחים הנושאים תגי רצף מזהים מאפשר הקבלה מסיבית של מבחנים אלה.
במאמר זה
הודעת תיקון
Important: There has been an erratum issued for this article. View Erratum Notice
סיכום
תקציר
בדיקת המדווח הגנטי היא כלי מבוסס ורב עוצמה לניתוח הקשר בין רצפי DNA לפעילויות ויסות הגנים שלהם. עם זאת, התפוקה הפוטנציאלית של בדיקה זו הוגבלה על ידי הצורך לשכפל ולבחון בנפרד את הפעילות של כל רצף על פי עניין באמצעות פלואורסצנטיות חלבון או פעילות אנזימטית כפרוקסי לפעילות רגולטורית. התקדמות בטכנולוגיות סינתזה וריצוף DNA בתפוקה גבוהה אפשרה לאחרונה להתגבר על מגבלות אלה על ידי ריבוב הבנייה והחקירה של ספריות גדולות של מבני מדווחים. פרוטוקול זה מתאר יישום של מבחן מדווח מקביל מאסיבי (MPRA) המאפשר השוואה ישירה של מאות אלפי רצפים רגולטוריים משוערים בצלחת תרבית תאים בודדת.
מבוא
מבחני כתב מקבילים מסיבי (MPRA) מאפשרים מדידה מרובבת של פעילות הרגולטורית תעתיק של אלפים למאה אלפי רצפי DNA 1 7. ביישום הנפוץ ביותר שלהם, ריבוב מושגת על ידי צימוד כל רצף של עניין לגן כתב סינטטי המכיל תג זיהוי רצף במורד הזרם של מסגרת קריאה פתוחה (ORF; איור 1). בעקבות transfection, בידוד RNA ורצף עמוק של קצוות "3 של תעתיקי גן הכתב, הפעילויות היחסית של הרצפים בשילוב ניתן להסיק מהשפע היחסי של תגי זיהוי שלהם.

איור 1 סקירה כללית של MPRA. ספרייה של כתב MPRA בונה בנויה על ידי צימוד רצפים רגולטוריים המשוערת לסינטטיגני כתב שיכללו "אינרטי" ORF (כגון GFP או לוציפראז) ואחריו תג זיהוי רצף. הספרייה היא transfected בהמוניהם לאוכלוסייה של תאים בתרבית וmRNA הכתב עיבד הוא התאושש לאחר מכן. רצף עמוק משמש לספירת מספר המופעים של כל תג בקרב mRNAs הכתב ופלסמידים transfected. היחס של mRNA סופר על יכול לשמש ספירת פלסמיד להסיק הפעילות של רצף הרגולציה המתאים. מותאם באישור מלניקוב, et al 2.
ניתן להתאים MPRA למגוון רחב של עיצובים ניסיוניים, כולל 1 mutagenesis) המקיף של יסודות רגולציה גן בודד, 2 סריקה) לאלמנטים רגולטוריים רומן על פני מוקד של עניין, 3) בודק את ההשפעה של שונות גנטיות טבעיות בקבוצה של משוער יזמים, משפרי או משתיקי קול, ו4) הנדסה למחצה רציונאלית של אלמנטים רגולטוריים סינטטיים. ליbraries של גרסאות רצף יכול להיות שנוצר תוך שימוש במגוון של שיטות, כולל סינתזת ספריית oligonucleotide (OLS) על microarrays תכנות 2,3,6,7, הרכבה של oligonucleotides המנוון 1,4, קשירה קומבינטורית 8 ופיצול של הדנ"א הגנומי 5.
פרוטוקול זה מתאר בנייה של ספרייה של אמרגן גרסאות באמצעות OLS ווקטורי pMPRA1 וpMPRAdonor1 (Addgene מזהים 49,349 ו49,352, בהתאמה; http://www.addgene.org), transfection החולף של ספרייה זו לתאי יונקים בתרבית וquantitation הבא של פעילויות האמרגן ידי רצף עמוק של התגים הקשורים בם (Tag-Seq). גרסאות קודמות של פרוטוקול זה היו בשימוש במחקר דיווח מלניקוב et al. טבע 30 ביוטכנולוגיה, 271-277 (2012) ובKheradpour et al. הגנום 23 מחקר, 800-811 (2013).
פרוטוקול
.1 רצף עיצוב וסינתזה
- בגין MPRA עם העיצוב וסינתזה של רצפים להיות assayed לפעילות רגולציה. לתאימות עם סדרת וקטור pMPRA, לעצב כל רצף באמצעות התבנית הבאה: var -GGTACCTCTAGA- תג 5'-ACTGGCCGCTTCACTG- -AGATCGGAAGAGCGTCG-3 "שבו var מציין את הרצף להיות assayed ותג מציין את אחד או יותר תגי זיהוי.
- שני האזורים משתנים (var ותג) מופרדים על ידי זוג KpnI (GGTACC) וXbaI אתרי הגבלה (TCTAGA) כדי להקל על קשירה כיוונית של בר גן הכתב ביניהם. בנוסף, שני אתרים ייחודיים SfiI (GGCCNNNNNGGCC) יתווספו על ידי PCR כדי לאפשר קשירה כיוונית לתוך עמוד השדרה pMPRA. האזורים משתנים אינם יכולים להכיל עותקים נוספים של כל אחד מאתרי הגבלה אלה. במידת הצורך, אחד או יותר מאנזימי הגבלה אלה יכול להיות מוחלף, כל עוד המחליפים 1) לאפשר חיתוך יעיל קרוב לקצוות של מולקולות DNA, ו2) לא לחתוך במקום אחר ברצף הווקטור. ראה דיון לפרטים נוספים.
- להשיג פריימרים הנדרשים מפורטים בטבלה 1 מספק מסחרי.
| MPRA_SfiI_F | GCTAAGGGCCTAACTGGCCGCTTCACTG |
| MPRA_SfiI_R | GTTTAAGGCCTCCGTGGCCGACGCTCTTC |
| TAGseq_P1 | AATGATACGGCGACCACCGAGATCTACACT CTTTCCCTACACGACGCTCTTCCGATCT |
| TAGseq_P2 | CAAGCAGAAGACGGCATACGAGAT [אינדקס] GT GACTGGAGTTCAGACGTGTGCTCTTCCGATCTCGAGG |
טבלת 1 רצפי פריימר. [אינדקס] מציינים רצף מדד 6 עד 8 NT המשמש לקביעת רצף מרובבת. להשיג לפחות 8 פריימרים TagSeq-P2 עם מדדים שונים. כלשל פריימרים צריכים להיות מטוהר על ידי HPLC או עמוד.
- ניתן להשיג בספריות oligonucleotide ממתקן ספק או ליבה מסחרי, או שנוצרו על ידי שימוש בסינתיסייזר oligonucleotide מבוסס microarray לתכנות כפי שתואר על ידי היצרן. Resuspend מוצרי OLS ב100 חיץ μl TE 0.1.
- הפעל את ספריות oligonucleotide על 10% TBE-אוריאה denaturing ג'ל polyacrylamide. לטעון כ 1 pmol לכל נתיב ואת כתם עם כתם ניאון ssDNA רגיש כדי להעריך (איור 2 א) איכותם.
- אם ניתן דמיינה להקה בדידה המתאימה לoligonucleotides באורך מלא (איור 2 א, מסלולי 1 ו -2), תחתוך את פרוסת ג'ל acrylamide המתאימה וelute oligonucleotides ל100 μl TE 0.1 לילה בטמפרטורת חדר עם רעד. אם לא, המשך שימוש בהשעית OLS הגלם.
- להגביר ולהוסיף זנבות SfiI לספריית oligonucleotide באמצעות תחליב 9 PCR sup>.
- הגדר את תערובות תגובת PCR 50 μl כפי שמתואר בטבלה 2. ואז לשלב עם 300 תערובת μl שמן וחומרים פעילי שטח מMicellula DNA אמולסיה וערכת טיהור ומערבולת במשך 5 דקות ב 4 ° C..
| מגיב | נפח 1x (μl) |
| Herculase השני Fusion DNA פולימראז | 0.5 |
| מאגר תגובת 5x Herculase השני | 10 |
| dNTP (10 מ"מ כל אחד) | 1.25 |
| BSA (20 מ"ג / מ"ל) | 1.25 |
| MPRA_SfiI_F פריימר (25 מיקרומטר) | 0.25 |
| MPRA_SfiI_R פריימר (25 מיקרומטר) | 0.25 |
| תבנית OLS (1-10 attomol) | משתנה |
| nuclease ללא מים | ל50 |
- השתמש בריכוז שנותן את התשואה המקסימלי של מוצרי הגברה ללא המראה של חפצים (ראה סעיף 1.12).
- לוותר תחליב שנוצר לתוך צינורות PCR ולבצע 20 מחזורים של PCR (2 דקות ב95 מעלות צלזיוס, 20 x [20 שניות על 95 מעלות צלזיוס, 20 שניות על 55 מעלות צלזיוס, 30 שניות ב72 ° C], 3 דקות ב95 מעלות צלזיוס).
- בריכה ולשבור כל תגובת PCR תחליב 350 μl על ידי הוספת isobutanol 1 מ"ל ובקצרה vortexing, ולאחר מכן לטהר את מוצר ההגברה באמצעות טור טיהור DNA.
- הפעל aliquot על 2% או 4% agarose ג'ל כדי לוודא הגברה ללא ממצא (איור 2).

הכנת איור 2 ספריות סינתזת oligonucleotide.) שלוש ספריות שונות גלם סינתזת oligonucleotide (OLS) לרוץ על denaturing ג'ל polyacrylamide TBE-אוריאה 10%. יכולות להיות דמיינו להקות המתאימות oligonucleotides באורך מלא (*) ונכרתו מן הספריות 1 ו -2 ספרייה 3 מכילה מזהמים שמפריעים לטיהור עמוד. אם זה המקרה, המשך למוצרי PCR הגברה. ב) להגברת PCR פתוחה ותחליב של אותו לרוץ ספריית oligonucleotide ישירות על ג'ל agarose. ההגברה PCR של ספריות oligonucleotide מורכבות לעתים קרובות יוצרת מוצרי chimeric וממצאים אחרים שעלולות להופיע כלהקות גבוהות יותר ונמוכות יותר. תחליב PCR יכול למזער החפצים האלה.
.2 בניית ספרייה
- הכן עמוד השדרה פלסמיד לינארית על ידי pMPRA1 וקטור לעכל עם SfiI ב50 מעלות צלזיוס למשך 2 שעות, לרוץ על 1% agarose ג'ל, בלו להקת עמוד השדרה (במקרה זה, 2.5 kb) ולטהר אותו באמצעות טור ספין ג'ל לטיהור.
- Digestמוצרי PCR התחליב מהשלב 1.4 עם SfiI ב50 מעלות צלזיוס למשך 2 שעות ולטהר באמצעות עמודות טיהור DNA.
- ולקשור ספריית אמרגן התג לתוך עמוד השדרה הווקטור לינארית, שהוקם תגובות המכילות את מוצר PCR מתעכל 100 ng, 50 ng של עמוד השדרה וקטור לינארית ואנזים T4 DNA. דגירה הלילה ביום 16 במעלות צלזיוס ולאחר מכן חום על 65 מעלות צלזיוס למשך 20 דקות כדי להשבית האנזים.
- להפוך E. coli עם תגובת קשירה. כדי לשמר את מורכבות ספרייה, שואף להשיג לפחות 10x יותר CFU מאשר יש שילובי אמרגן תג נפרדים בספרייה שנועדה.
- כאשר המספר הכולל של תגים הוא כ -100,000, CFU היעד יכול בדרך כלל להיות מושגת על ידי ביצוע 6-8 תמורות מקבילות לספרייה.
- עבור כל שינוי, לשלב 50 μl electrocompetent E. קולי תאים עם 2 μl של תמהיל קשירה על קרח. להפוך על ידי electroporation, לשחזר את התאים ב800 SOC μlבינוני על ידי טלטול ב 37 מעלות צלזיוס במשך שעה 1, ולאחר מכן לשלב את התאים מהתמורות המקבילות.
- על מנת להעריך את יעילות השינוי, צלחת דילולים סדרתי מalinquot של תאים התאוששו על צלחות אגר LB עם 50-100 מיקרוגרם / מ"ל carbenicillin ודגירת הלילה בשעה 37 מעלות צלזיוס. להעריך CFU כולל, כפי ש( CFU נצפה) × (דילול גורם) × (V - v) / נ ', שבו V הוא הנפח הכולל של תאים ונ התאוששו הוא היקף aliquot נלקח לדילולים הסידוריים.
- במקביל, השתמש בשארית התאים התאוששו לחסן 200 מ"ל LB בתוספת 100 מיקרוגרם / מ"ל carbenicillin. לגדל תאים ב37 מעלות צלזיוס למשך לילה בחממה שייקר ואז לבודד את פלסמיד דנ"א בעקבות הליכים סטנדרטיים.
- לעכל aliquot של ספריית פלסמיד המבודדת עם SfiI ב50 מעלות צלזיוס למשך 2 שעות ולרוץ על 1% agarose ג'ל כדי לאשר את קיומו של מוסיף.
- Linearize ספריית פלסמיד על ידי גutting בין גרסאות האמרגן והתגים באמצעות KpnI וXbaI. על מנת למקסם את יעילות העיכול, לבצע digestions הסידורי:
- ראשית, לעכל עם KpnI על 37 מעלות צלזיוס במשך שעה 1 ולטהר באמצעות חרוזים מגנטיים. שנית, לעכל עם XbaI עם תוספת של 1 שרימפס U אלקליין phosphatase ב37 מעלות צלזיוס למשך 2 שעות, חום להשבית על 65 מעלות צלזיוס למשך 5 דקות, ולאחר מכן לטהר באמצעות חרוזים מגנטיים.
- הפעל aliquot על 1% agarose ג'ל כדי לוודא ליניאריזציה מלאה. אם פלסמיד לא חתוך גלוי, הבר לינארית צריך להיות מטוהר ג'ל.
- כדי ליצור ספריית MPRA מתאימה לtransfection לתוך תאי יונקים, ולקשור ORF עם KpnI קצות -compatible / XbaI לתוך ספריית ביניים לינארית.
- כדי להכין luc2 בר ORF תואם מpMPRAdonor1, לעכל פלסמיד זה עם KpnI וXbaI על 37 מעלות צלזיוס במשך שעה 1 ולרוץ על 1% agarose ג'ל. בלו בר ORF (1.7 kב במקרה זה) ולטהר באמצעות טור ספין טיהור ג'ל.
- Clone בר ORF לתוך ספריית ביניים לינארית כפי שמתואר בצעדים 2.3-2.8.
- לעכל aliquot (המקביל ל 1-2 מיקרוגרם) של ספריית MPRA עם KpnI על 37 מעלות צלזיוס במשך שעה 1 ולרוץ על 1% agarose ג'ל. אם הספרייה מתעכל פועלת כלהקה אחת, המשך לסעיף 3 אם להקות נוספות הם נצפו (בדרך כלל מתאים לשריד של מבני ביניים), הספרייה יכולה להיות מטוהרים נוספים כדלקמן:
- לעכל 3-5 מיקרוגרם של הספרייה מזוהמת בKpnI על 37 מעלות צלזיוס במשך שעה 1 ולרוץ על ג'ל agarose 0.8% הלילה ב 4 מעלות צלזיוס.
- בלו להקת הספרייה הנכונה, לטהר DNA באמצעות טור ספין טיהור ג'ל ולבצע קשירה עצמית באמצעות האנזים DNA T4 ריכוז גבוה ב37 מעלות צלזיוס במשך שעה 1. לאחר מכן לחזור על בידוד DNA שינוי וספרייה סופית כמתואר בשלב 2.8.
.3 Transfection, הפרעות, ובידוד RNA
- לכל transfection העצמאי, התרבות את המספר הדרוש של תאים (כפי שנקבע על ידי מורכבות ספריית MPRA, ראה דיון) במדיום מתאים. לדוגמא, HEK293T / 17 תאי תרבות DMEM בתוספת 10% FBS וL-גלוטמין / פניצילין / סטרפטומיצין. תרבות תאים לפחות שני transfections עצמאי לכל ספרייה ותנאי ניסוי.
- Transfect תאים בתרבית עם פלסמידים MPRA. שיטת transfection והתנאים חייבות להיות מותאמים לכל סוג תא. עבור כל דגימה transfected, לשמור aliquot (50-100 ng) של פלסמיד דנ"א כשליטה מתאימה.
- לדוגמא, transfect 0.5 x 10 7 HEK293T / 17 תאים גדלו ~ מפגש 50% בצלחת תרבות 10 סנטימטר עם פלסמיד דנ"א 10 מיקרוגרם ב1 מ"ל Opti-MEM אני מופחת סרום בינוני באמצעות 30 μl Lipofectamine LTX ו10 μl פלוס מגיב. הסר את תערובת transfection לאחר 5 שעות ולאפשרתאים להתאושש במשך 24-48 שעה.
- לחלופין, לבצע כל ההפרעות יידרשו להפעיל רצפים רגולטוריים להיקשר או אות תלויה בספרייה שנועדה.
- קציר התאים ולבודד פולי () + mRNA באמצעות עמודות סטנדרטי אוליגו (DT) של תאית או מחרוזים באמצעות הוראות היצרן שלהם.
- ודא שקיבולת המחייב המקסימלי של העמודות או חרוזים יעלה על הסכום הכולל של mRNA הצפוי מהתאים שנקטפו. לדוגמא, התשואה הצפויה מסעיף 3.3 היא כ 0.5-2.5 מיקרוגרם mRNA.
.4 Tag-Seq
- לחסל את השריד של DNA הווקטור מlysates תא transfected, טיפול בכל דגימת mRNA 20 μl עם μl 1 הטורבו DNase (2 U) ו2.3 חיץ μl 10x הטורבו DNase על 37 מעלות צלזיוס במשך שעה 1, להוסיף 2.4 μl טורבו DNase איון מגיב ב RT עבור 5 דקות עם ערבוב, צנטריפוגות ב 10,000 גרם ל90 שניות, ולאחר מכן להעביר את הפתרון לצינור טרי.
- ודא טוהר על ידי ביצוע PCR כפי שתואר בסעיף 4.6 על 60-100 ng של כל דגימת mRNA, ולאחר מכן מפעיל את המוצרים על ג'ל agarose. אם amplicons הספציפית גלויות (0.25 kb אם באמצעות pMPRA1 עם luc2), עמודה לטהר mRNA שטופל ולאחר מכן לחזור על טיפול DNase.
- כדי ליצור ספריות רצף Tag-Seq, להמיר mRNA הכתב לcDNA ולהוסיף מתאמי רצף על ידי PCR.
- הגדר את תערובות פריימר mRNA / RT כפי שמתואר בטבלה 3. לדגור על 65 מעלות צלזיוס למשך 5 דקות, ולאחר מכן מניח על קרח. במקביל, הקים תגובות סינתזת cDNA כמתואר בלוח 4.
| מגיב | נפח 1x (μl) |
| מדגם mRNA (400-700 כולל ng) | 8 |
| אוליגו 0dT (50 מיקרומטר) | 1 |
| dNTP (10 מ"מ כל אחד) | 1 |
| מגיב | נפח 1x (μl) |
| 10x עילי III RT חוצץ | 2 |
| MgCl 2 (25 מ"מ) | 4 |
| DTT (0.1 M) | 2 |
| RNaseOut (40 U / μl) | 1 |
| עילי III (200 U / μl) | 1 |
תערובת תגובת סינתזת לוח 4: cDNA.
- בעדינות לשלב פריימר mRNA / RT מתערבב עם תערובות סינתזת cDNA. לדגור על 50 מעלות צלזיוס במשך 50 דקות, 85 מעלות צלזיוס למשך 5 דקות ולאחר מכן מניח על קרח. לבסוף, דגירה עם 2 H U של ribonuclease על 37 מעלות צלזיוס למשך 20 דקות.
- הגדר את תגובות PCR כפי שמתואר בטבלה 5 עם 4-6 μlתערובת cDNA תגובה או 50 פלסמיד כתב ng כתבניות. ואז לבצע הגברה PCR (95 מעלות צלזיוס למשך 2 דקות, 26 x [95 מעלות צלזיוס במשך 30 שניות, 55 מעלות צלזיוס במשך 30 שניות, 72 מעלות צלזיוס במשך 30 בשנייה], 72 מעלות צלזיוס במשך 3 דקות).
| מגיב | נפח 1x (μl) |
| 2x PfuUltra השני HotStart PCR מיקס מאסטר | 25 |
| TagSeq_P1 פריימר (25 מיקרומטר) | 0.5 |
| TagSeq_P2 פריימר (25 מיקרומטר) | 0.5 |
| תבנית (mRNA, cDNA לערבב או פלסמיד דנ"א) | משתנה |
| nuclease ללא מים | ל50 |
לוח 5: תערובת תגובת Tag-Seq PCR.
- הפעל את מוצרי PCR באמצעות 2% agarose ג'ל, להקות בלו המתאימות לamplicons ספריית Tag-Seq (0.25 kb אם באמצעותpMPRA1 עם luc2) ולטהר עמודות ספין אלה באמצעות טיהור ג'ל.
- בריכה, לפגל ורצף amplicons Tag-Seq המטוהר ישירות עם מכשיר רצף Illumina.
- לסנן באיכות נמוכה קוראת על ידי הסרת כל ש) מכיל עמדה אחת או יותר עם איכות Phred להבקיע פחות מ 30 בתוך תג הרצף; או ב) אינו תואמות בדיוק את תג תוכנן. לספור את מספר פעמים שכל תג שנותר מופיע בכל ספרייה. לנרמל את ספירת התג לTPM (תגים למיליון תגי רצף) ולאחר מכן לחשב את היחס של ספירת תג נגזר mRNA על ספירת תג המופק פלסמיד עבור כל זוג של ספריות רצף. אם תגים שונים מרובים היו קשורים זה לזה וריאנט רצף, להשתמש היחסים החציוני שלהם לניתוח במורד הזרם.
תוצאות
MPRA מאפשר רזולוציה גבוהה, לנתיחה כמותי של יחסי רצף פעילותם של גורמי רגולציה תעתיק. ניסוי MPRA מוצלח בדרך כלל יניב מדידות לשחזור מאוד עבור רוב הרצפים בספריית transfected (איור 3 א). אם שחזור עני הוא ציין (איור 3 ב), זה מעיד על ריכוז נמוך מדי של mRNAs כתב בדגימות RNA התאוששו, בשל או 1) פעילות נמוכה מוחלטת בין רצפי assayed, או 2) יעילות transfection נמוכה.
איור 4 מראה "טביעת רגל מידע" נציג 1,2 שנוצרה על ידי מנסה לאמוד ~ 37,000 וריאנטים של רצף 145 נ"ב במעלה הזרם של גן IFNB האנושי בתאי HEK293 עם או בלי חשיפה לוירוס סנדאי אקראיים. אמרגן TATA-box ומשפרים הפרוקסימלי ידוע 10 יכולים בבירור להיות מזוהה כregi מידע עשירתוספות באופן וירוס תלוי.
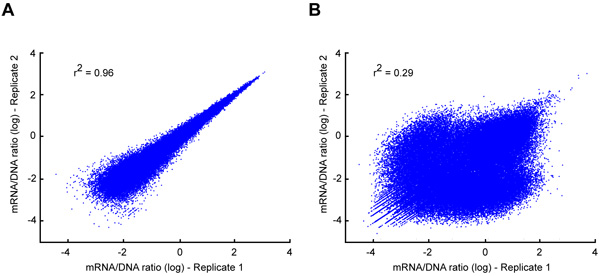
איור 3 Tag-Seq שחזור. מגרשי פיזור מראים דוגמאות של נתונים Tag-Seq משני transfections לשכפל עצמאי עם גבוה (A) ואת שחזור נמוך (B). העלילה האחרונה מראה תגי נתון חריגים רבים עם ספירה הגבוהה mRNA רק באחת משתי החזרות. חפצים כגון בדרך כלל מצביעים על כך שהריכוזים של mRNAs הכתב היו נמוכים מדי עבור ההגברה PCR כמותי, גם בשל פעילות נמוכה מוחלטת בין מבני הכתב, או את יעילות transfection נמוכה.
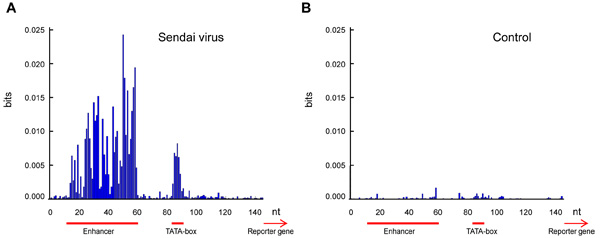
איור 4 footprinting מידע של האתר האנושי שעתוק IFNB התחלה ומשפרים הפרוקסימלי. כ 37,000 גרסאות אקראיות של 145 נוקלאוטיד אזור (NT) במעלה הזרם של גן IFNB האנושי היו assayed באמצעות MPRA בתאי HEK293 עם () וללא חשיפה (ב ') לוירוס סנדאי. הסורגים הכחולים להציג את המידע ההדדי בין פלט הכתב ונוקלאוטיד בכל עמדה. משפר הפרוקסימלית וTATA-box עומדים בתור אזורים של תוכן מידע גבוה על זיהום ויראלי.
דיון
MPRA הוא כלי גמיש ורב-עוצמה לניתוח קשרי רצף-פעילות באלמנטים מווסתים של גנים. הצלחת ניסויי MPRA תלויה בשלושה גורמים לפחות: 1) תכנון קפדני של ספריית הרצפים, 2) מזעור חפצים במהלך הגברה ושיבוט, ו-3) יעילות טרנספקציה גבוהה.
האורכים האפשריים של האזורים המשתנים במבני המדווח נקבעים במידה רבה על ידי טכנולוגיית הסינתזה או השיבוט בה נעשה שימוש. OLS סטנדרטי מוגבל בדרך כלל לכ-200 nt, אך פרוטוקול זה תואם לתוספות של עד לפחות 1,000 nt. שימו לב שאזורים משתנים שחוזרים על עצמם מאוד או מכילים מבנים משניים חזקים עלולים בסופו של דבר להיות מיוצגים בתת-ייצוג עקב הטיות PCR ושיבוט. אורך התגים המזהים כל אחד מהאזורים המשתנים צריך להיות 10-20 nt ואוסף התגים צריך להיות מתוכנן באופן אידיאלי כך שיהיו לפחות שני הבדלים נוקלאוטידים בין כל זוג. יש להימנע גם מתגים המכילים את רצפי הזרעים של מיקרו-RNA ידוע או גורמים אחרים שעשויים להשפיע על יציבות ה-mRNA במידת האפשר.
פרמטר מרכזי בתכנון ניסויי MPRA הוא המספר הכולל של מבני מדווח נפרדים שייכללו בספרייה (מורכבות התכנון, מסומנת CD). בפועל, CD מוגבל על ידי מספר התאים המתורבתים שניתן להעביר. ככלל אצבע, המספר הכולל של תאים שעברו טרנספטציה צריך להיות גדול לפחות פי 50-100 מ-CD. לדוגמה, אם ניתן להעביר 20 מיליון תאים ביעילות טרנספקציה של 50%, אז CD צריך להיות לא יותר מ-~200,000. שימו לב ש-CD שווה למספר גרסאות הרצף הרגולטוריות המובחנות כפול מספר התגים המובחנים לכל רצף. ככל שתגים מובחנים יותר מקושרים לכל רצף רגולטורי, כך ניתן לבצע הערכה מדויקת יותר של הפעילות של אותו רצף (מכיוון שניתן לחשב ממוצע של מדידות מתגים נפרדים), אך ניתן לבחון פחות גרסאות שונות בניסוי אחד. הבחירה האופטימלית תלויה בתכנון הניסוי. בניסוי פשוט של "התנגשות מקדם", שבו מודל מתמטי יותאם למדידות המצטברות, בדרך כלל מספיק תג בודד לכל וריאנט. במסך לפולימורפיזמים של נוקלאוטידים בודדים הגורמים לשינויים בפעילויות הרגולציה, ייתכן שיהיה צורך להשתמש ב-20 תגים או יותר לכל אלל כדי לקבל תוצאות חזקות סטטיסטית, מכיוון שהשוואה בין כל זוג אללים דורשת בדיקת השערה נפרדת.
אם הרצפים שייבדקו אינם צפויים להכיל אתרי התחלת שעתוק, ניתן להוסיף מקדם קבוע גם באותו מקטע. לדוגמה, pMPRAdonor2 (Addgene ID 49353) כולל מקדם TATA-box מינימלי שימושי כאשר לאזור המשתנה במעלה הזרם צפויה להיות פעילות משפרת משמעותית, בעוד ש-pMPRAdonor3 (Addgene ID 49354) כולל מקדם ויראלי SV40 מותאם וחזק ששימושי כאשר האזור המשתנה צפוי להכיל פעילות משתיק קול או אלמנטים רגולטוריים שליליים אחרים.
מוצרי OLS גולמיים מכילים לרוב חלק משמעותי של אוליגונוקלאוטידים קטומים. אלה עלולים להפריע להגברת PCR מדויקת של הרצפים המתוכננים, במיוחד כאשר יש הומולוגיה משמעותית ביניהם. שימוש בטיהור PAGE להסרת תוצרי סינתזה קטומים ו-PCR תחליב כדי למזער חפצי הגברה הם טכניקות יעילות להבטחת איכות ספרייה גבוהה. אם אחד השלבים אינו מעשי, הכרחי למזער את מספר מחזורי ה-PCR המשמשים בכל שלב הגברה. בחירה והרחבה של הספרייה המשובטת בתרבית נוזלית מספיקים בדרך כלל כדי לשמור על מורכבות העיצוב, אך אם יש להשתמש בווקטורים המועדים לרקומבינציה או נצפית הטיית ייצוג משמעותית, ניתן במקום זאת לצפות את התאים המשוחזרים ישירות על לוחות אגר LB גדולים, להרחיב אותם כמושבות בודדות ולאחר מכן לגרד אותם לבידוד DNA. חשוב גם לקחת בחשבון את ההשפעה הפוטנציאלית של שגיאות סינתזה, שנמצאות בדרך כלל בשיעור של 1:100-500 ב-OLS. מומלץ לבצע ריצוף באורך מלא של מבני המדווח לפני הטרנספקציה כדי לזהות ולתקן שגיאות כאלה.
אין צורך להכניס מבני מדווח לכל תא בתרבית המועברת, אך יעילות טרנספקציה מתחת ל-~50% עלולה להוביל ליחסי אות לרעש גרועים. רצוי לייעל את תנאי הטרנספקציה לפני ביצוע ניסויי MPRA בסוג תא חדש. כאשר עובדים עם סוגי תאים קשים לטרנספטקט, ניתן להגביר את אותות MPRA על ידי בחירה מראש של תאים שעברו טרנספטציה. סדרת וקטורי ה-pMPRA כוללת גרסאות המבטאות באופן מכונן סמן פני תא קטום שניתן להשתמש בו להעשרה פיזית עבור תאים שעברו טרנספטציה לפני בידוד RNA (לדוגמה, מזהי Addgene 49350 ו-49351).
גילויים
החוקרים מצהירים כי אין להם אינטרסים כלכליים מתחרים.
תודות
עבודה זו נתמכה על ידי הקרן הלאומי לחקר גנום אדם במכון המחקר של המכון הלאומי לבריאות בפרס מספר R01HG006785.
חומרים
| שם | חברה | מספר קטלוג | הערות |
|---|---|---|---|
| סינתזת ספריית אוליגונוקלאוטידים | Agilent, CustomArray, או ספקי OLS אחרים | מותאמים אישית | אם משתמשים בשיטת בנייה של OLS |
| pMPRA1 | Addgene | 49349 | MPRA עמוד שדרה פלסמיד |
| pMPRAdonor1 | Addgene | 49352 | luc2 ORF תורם פלסמיד |
| TE 0.1 מאגר (10 מ"מ Tris-HCl, 0.1 מ"מ EDTA, pH 8.0) | מאגר OLS | גנרי | n/a |
| Novex ג'לים TBE-Urea, 10% | Life Technologies | EC6875BOX | PAGE טיהור מוצרי |
| OLS Novex TBA-Urea Sample Buffer | Life Technologies | LC6876 | PAGE טיהור |
| OLS SYBR Gold Nucleic Acid Gel Stain Life | Technologies | S-11494 | PAGE טיהור מוצרי OLS |
| תחליב DNA מיצלולה & ערכת טיהור | EURx/CHIMERx | 3600-01 | הגברת ספרייה על ידי אמולסיה PCR |
| הרקולאז II היתוך DNA פולימראז | Agilent | 600675 | פולימראז לאמולסיה PCR |
| SfiI | ניו אינגלנד Biolabs | R0123S | שיבוט ספרייה עם וקטורי pMPRA |
| KpnI-HF | ניו אינגלנד Biolabs | R3142S | שיבוט ספרייה עם וקטורי pMPRA |
| XbaI | חדש שיבוט | Biolabs R0145S | עם וקטורי pMPRA |
| T4 DNA Ligase (2,000,000 יחידות/מ"ל) | שיבוט ספריית New England Biolabs | M0202T | עם וקטורי pMPRA |
| One Shot TOP10 Electrocomp E. coli | Life Technologies | C4040-50 | שיבוט ספרייה עם וקטורי pMPRA |
| אגר LB ומדיה נוזלית עם קרבניקלין | Generic | n/a | מדיית גידול עבור שיבוט |
| E-Gel EX Gels 1% | Life Technologies | G4010-01 | אימות וטיהור ספרייה |
| E-Gel EX Gels, 2% | Life Technologies | G4010-02 | אימות וטיהור ספרייה |
| ערכת מיצוי ג'ל MinElute | Qiagen | 28604 | טיהור ספרייה ועמוד שדרה |
| EndoFree פלסמיד ערכת מקסי | Qiagen | 12362 | בידוד DNA של ספרייה |
| מדיה של תרבית תאים | n/a | n/a | טרנספקציה ספציפיים לניסוי |
| n/a | n/a | ||
| MicroPoly(A)Purist Kit | Life Technologies | AM1919 | בידוד mRNA |
| TURBO ערכת נטולת DNA TURBO Life | Technologies | AM1907 | הסרת DNA פלסמיד |
| SuperScript III חיי מערכת סינתזה של גדיל ראשון | טכנולוגיות | 18080-051 | סינתזת cDNA |
| PfuUltra II Hotstart PCR Master Mix | Agilent | 600850 | פולימראז עבור פריימרים PCR של Tag-Seq |
| (ראה טקסט) | IDT | מותאם אישית | PAGE טיהור פריימרים Tag-Seq |
מקורות
- Kinney, J., Murugan, A., Callan, C. G., Cox, E. C. Using deep sequencing to characterize the biophysical mechanism of a transcriptional regulatory sequence. Proceedings of the National Academy of Sciences USA. 107 (20), 9158-9163 (2010).
- Melnikov, A., et al. Systematic dissection and optimization of inducible enhancers in human cells using a massively parallel reporter assay. Nature Biotechnology. 30 (3), 271-277 (2012).
- Patwardhan, R. P., Lee, C., Litvin, O., Young, D. L., Pe’er, D., Shendure, J. High-resolution analysis of DNA regulatory elements by synthetic saturation mutagenesis. Nature Biotechnology. 27 (12), 1173-1175 (2009).
- Patwardhan, R. P., et al. Massively parallel functional dissection of mammalian enhancers in vivo. Nature Biotechnology. 30 (3), 265-270 (2012).
- Arnold, C. D., Gerlach, D., Stelzer, C., Boryń, ŁM., Rath, M., Stark, A. Genome-wide quantitative enhancer activity maps identified by STARR-seq. Science (New York, N. Y.). 339 (6123), 1074-1077 (2013).
- Kheradpour, P., et al. Systematic dissection of regulatory motifs in 2000 predicted human enhancers using a massively parallel reporter assay. Genome Research. 23 (5), 800-811 (2013).
- White, M. A., Myers, C. A., Corbo, J. C., Cohen, B. A. Massively parallel in vivo enhancer assay reveals that highly local features determine the cis -regulatory function of ChIP-seq peaks. Proceedings of the National Academy of Sciences USA. 110 (29), 11952-11957 (2013).
- Mogno, I., Kwasnieski, J. C., Cohen, B. A. Massively parallel synthetic promoter assays reveal the in vivo effects of binding site variants. Genome Research. 23 (11), 1908-1915 (2013).
- Schütze, T., et al. A streamlined protocol for emulsion polymerase chain reaction and subsequent purification. Analytical Biochemistry. 410 (1), 155-157 (2011).
- Panne, D., Maniatis, T., Harrison, S. C. An atomic model of the interferon-beta enhanceosome. Cell. 129 (6), 1111-1123 (2007).
הדפסות חוזרות והרשאות
תיקון
Formal Correction: Erratum: Massively Parallel Reporter Assays in Cultured Mammalian Cells
Posted by JoVE Editors on 3/01/2015. Citeable Link.
null
