Descriviamo qui le procedure di estrazione e purificazione di mRNA e metaboliti di Drosophila Teste. Stiamo applicando queste tecniche per capire meglio le perturbazioni cellulari alla base degenerazione neuronale. Queste metodologie possono essere facilmente scalato e adattato per altri progetti "omiche".
Articolo metodologico
Purificazione di Trascrizioni e metaboliti
In questo articolo
Sommario
Abstract
Negli ultimi dieci anni, abbiamo cercato di comprendere i meccanismi molecolari e cellulari di degenerazione neuronale utilizzando Drosophila come organismo modello. Anche se i moscerini della frutta offrono evidenti vantaggi sperimentali, la ricerca sulle malattie neurodegenerative è per lo più basata su tecniche tradizionali, compresa l'interazione genetica, istologia, immunofluorescenza, e biochimica delle proteine. Queste tecniche sono efficaci per meccanicistico, ipotesi-driven studi, che portano ad una comprensione dettagliata del ruolo dei singoli geni a problemi biologici ben definiti. Tuttavia, le malattie neurodegenerative sono estremamente complessi e incidere più organelli cellulari e processi nel tempo. L'avvento delle nuove tecnologie e l'età omiche offre un'opportunità unica per comprendere le perturbazioni globali di cellulari alla base delle malattie complesse. Organismi modello come Drosophila flessibili sono ideali per adattare queste nuove tecnologie a causa della loro forte Annotzione e trattabilità alta. Una sfida con questi piccoli animali, però, è la purificazione di molecole abbastanza informativi (DNA, mRNA, proteine, metaboliti) dai tessuti di grande rilevanza come i cervelli mosca. Altre sfide consistono di raccogliere un gran numero di mosche per le repliche sperimentali (fondamentale per la robustezza statistica) e lo sviluppo di procedure coerenti per la purificazione di materiale di alta qualità biologica. Qui, descriviamo le modalità di riscossione migliaia di teste di mosca e l'estrazione di trascrizioni e metaboliti di capire come i cambiamenti globali di espressione genica e il metabolismo contribuire a malattie neurodegenerative. Queste procedure sono facilmente scalabile e può essere applicata allo studio dei contributi proteomica e epigenomic alla malattia.
Introduzione
Nel secolo scorso, Drosophila ha dimostrato di essere uno strumento prezioso laboratorio per studiare profonde questioni biologiche, in particolare nello sviluppo, biologia cellulare, genetica, neurobiologia e 1. Le ragioni di questo successo sono moscerini che sono facili da manipolare, avere una continua espansione degli strumenti 18, 21, 31, e possiedono un genoma relativamente semplice con elevata qualità annotazione 26. Questi vantaggi tecnici, in combinazione con l'ingegno e la costante innovazione all'interno della comunità volo, hanno portato a grandi contributi scientifici, come dimostra l'assegnazione di tre premi Nobel (1933, 1995, 2011). Più di recente, è emerso Drosophila come modello per lo studio di malattie rilevanti umani, disturbi dello sviluppo in primo luogo, l'immunità innata, il cancro, e neurodegenerazione 2. Siamo particolarmente interessati a scoprire le basi cellulari e molecolari delle malattie neurodegenerative. Questi co complessa e diversificatanditions sono collegati a gruppi, oligomeri solubili eventualmente, di proteine anormalmente piegato e sono, quindi, facilmente modellato in mosche. Tutte le principali malattie neurodegenerative, tra cui l'Alzheimer, il Parkinson e la malattia di Huntington, la sclerosi laterale amiotrofica, atassie diverse, taupatie, malattie da prioni, e altri disturbi rari, sono stati modellati in linea negli ultimi quindici anni 23. Laboratori Fly hanno contribuito alla comprensione di queste malattie soprattutto sfruttando l'abilità genetica della Drosophila per identificare nuovi geni implicati nella neurotossicità delle proteine patogene. Una volta nuovi geni rilevanti per la cascata neurotossici sono identificati, i loro effetti sono tipicamente analizzati mediante approcci tradizionali, tra istologia per accertare modelli di degenerazione, immunofluorescenza per determinare la distribuzione delle proteine e patologia cellulare, e le analisi biochimiche per valutare la quantità e il tipo di conformazioni proteiche anormali . Infine, Behavanalisi ioral serve come una lettura funzionale di esiti della malattia. Queste consolidate tecniche sono state sfruttate per esaminare il contributo di uno o un paio di geni candidati per il processo della malattia, tra cui lo stress ossidativo e la disfunzione mitocondriale 13, disregolazione trascrizionale 9, 27, 30, aberrante trasporto assonale e l'attività sinaptica 14, RNA anomalo biologia 9, disregolazione di segnalazione cellulare 29, dyshomeostasis ER 6, ostacolato proteostasis cellulare 33, 23 e molti altri. Tuttavia, non è chiaro come queste proteine tossiche possono interferire contemporaneamente con più percorsi interconnessi, qual è la sequenza temporale di queste alterazioni, e qual è il contributo relativo di ciascun percorso di patogenesi. Decenni di ricerca si è concentrata su singolo gene, ipotesi basate approcci sia gli esseri umani e su modelli animali hanno portato ad un incompleto, quadro sconcertante dei meccanismi cellulari che causanoneurodegenerazione. La comprensione attuale scarsa l'esatto meccanismo attraverso il quale queste assemblee proteine tossiche causano neuropatologia è una limitazione fondamentale per lo sviluppo di terapie modificanti la malattia.
Siamo ora interessati alla applicazione di nuovi approcci per la comprensione di come queste proteine patogene indurre perturbazioni globali cellulari. L'avvento dell'era omiche permette profondo sondaggio di complessi problemi biologici utilizzando sofisticate tecnologie high-throughput, che può portare a terapie efficaci contro queste malattie nel prossimo futuro. Di espressione genica (trascrittomica) studi sono stati istituiti a seguito del completamento delle sequenze del genoma di più in quanto di alta qualità in grado di prevedere la maggior parte delle annotazioni trascrizioni. La recente applicazione di sequenziamento di prossima generazione per l'analisi trascrizione (RNA-seq) ha fornito nuovi vantaggi e opportunità rispetto ai microarray, tra cui un approccio imparziale, migliorata gamma quantitativa, e costi ridotti 32.Vogliamo sfruttare i vantaggi di RNA-seq per capire meglio la forma più comune di atassia ereditaria dominante, atassia spinocerebellare di tipo 3 (SCA3) o di Machado-Joseph malattia. SCA3 è una monogenica, malattia dominante a penetranza completa, causata da una espansione trinucleotide CAG nel gene Ataxin3 (ATXN3) 16. Questa mutazione porta alla produzione di proteine ATXN3 con una lunga polyglutamine (polyQ) traccia che rende incline ad aggregarsi. Poiché mutante ATXN3 è l'agente neurotossico in responsabile di tutte le malattie legate perturbazioni SCA3, questa è una malattia ideale per l'applicazione di questi nuovi approcci omiche. Inoltre, SCA3 era una delle prime malattie neurodegenerative modellati nelle mosche 34.
Mentre mettendo in atto le procedure per la raccolta di un gran numero di teste di mosca per RNA-seq, ci siamo resi conto che avremmo potuto utilizzare lo stesso materiale per l'esecuzione di studi globali di altre molecole informazionali. Tra le altre discip emergentilinee, proteomica, metabolomica epigenomica, e consentire l'esame di patologia cellulare a una profondità non precedentemente raggiunto, anche se non senza difficoltà. Al contrario di mRNA, il catalogo di proteine e metaboliti è abbastanza incompleta in questo momento a causa della maggiore difficoltà nel prevedere tutte le possibili varianti di splicing e l'origine ancora più enigmatico di tutti i metaboliti normali e patogeni. Grandi sforzi sono in corso per catalogare le proteine in molti organismi e in condizioni di malattia. Per questo, abbiamo voluto mettere a fuoco il contributo dei metaboliti alterati per SCA3 patogenesi utilizzando un organismo semplice, come Drosophila. Questo è un campo relativamente nuovo e promettente, in particolare con la recente introduzione di risonanza magnetica nucleare (NMR), che fornisce elevata riproducibilità e non distrugge i campioni 5, 24. Proponiamo che l'analisi metabolita può contribuire a identificare biomarcatori e dei meccanismi implicati nella malattia neurodegeneratisul.
Una considerazione importante con questi progetti omiche è che richiedono grandi campioni uniformi (200 capi fly), nonché le tecniche di purificazione precise per ridurre al minimo variazione sperimentale. Abbiamo iniziato a raccogliere le mosche secondo procedure che avevamo usato in precedenza per microarray e utilizzato anche di recente per RNA-seq 12. Ma ben presto incontrato una serie di problemi legati alla misexpressing SCA3 i costrutti. In primo luogo, abbiamo dovuto selezionare un driver per questi esperimenti Gal4 4, in cui il tessuto bersaglio per l'analisi è stato il cervello. La scelta più ovvia sarebbe un pan-neurale conducente dal SCA3 è una malattia del cervello. Tuttavia, dato che abbiamo intenzione di raccogliere mRNA e metaboliti da teste interi, questa opzione produrrebbe materiale miscelato dai tessuti esprimere e di non esprimere i costrutti. Per generare campioni omogenei in cui tutte le cellule esprimono i costrutti, abbiamo deciso di utilizzare una linea pilota debole ma onnipresente, daughterless (bis)-Gal4. Interesformicolio, molti dei geni implicati in malattie neurodegenerative, tra ATXN3 20, hanno una distribuzione ampia, rendendo la scelta di espressione ubiquitaria appropriata. Poi, abbiamo incontrato un secondo problema: espressione ubiquitaria di patogeni ATXN3-78Q causato mortalità durante lo sviluppo. Per bypassare questo letalità, abbiamo incorporato Gal80 ts per controllare l'attivazione temporale Gal4 19. Questo ci ha permesso di raccogliere le mosche sperimentali, l'età per un periodo sino a 20 giorni, congelarli, ed elaborare le loro teste liofilizzati sia per RNA (TRIzol) o metabolita (metanolo-cloroformio) estrazione (Figura 1). Abbiamo già usato questo protocollo per l'ottenimento di campioni per le analisi trascrittomica e metabolomica, ma ci sono altre applicazioni ovvie per questa tecnica (ad es proteomica o neuro-peptidomic analisi).
Sperimentale Panoramica: L'obiettivo generale di questi protocolli è quello di sostenere la raccolta di consicampioni stent di teste mosca per l'estrazione dei trascritti e metaboliti. L'obiettivo specifico di queste procedure è quello di acquisire le mosche che esprimono ATXN3-27Q e ATXN3-78Q (non patogeni e patogeni costrutti sperimentali), nonché LacZ (controllo costrutto), dove un singolo campione è costituito da 200 capi mosca. Anche se la tecnologia attuale consente l'analisi di campioni molto piccoli, comprese le cellule singole 28, abbiamo riunito 200 capi per eliminare la variabilità sperimentale, biologico, e tecnici, permettendo così di identificare i cambiamenti cellulari associati con il processo di malattia con alta confidenza statistica. Questo approccio è progettato per rilevare solo i cambiamenti nell'espressione genica che sono coerenti nella popolazione, ci dirigono verso le vie più critiche di guida degenerazione. Poiché ci interessa dipendenti dall'età cambiamenti nelle teste di queste mosche, ogni genotipo è stato ottenuto a 1, 10, e 20 giorni di età.
Un aspetto fondamentale di questianalisi globale è la produzione biologica di replica che supportano una analisi statistica robusta. La nostra esperienza precedente con microarrays e RNA-Seq suggerisce che l'analisi di campioni biologici in triplicato fornire un forte significatività statistica dei dati 11, 12. Noi descriviamo nella sezione 1) come generare una replica unico biologico (Rep 1) per ogni punto di genotipo e di tempo. Tali procedure possono essere ripetute per generare Reps 2 e 3, o fatto in parallelo, purché ciascun Rep sia adeguatamente identificato. Sebbene i tre Reps è l'obiettivo, l'impostazione di un quarto (o anche quinto) Rep è altamente raccomandato per trattare questioni relative alla bassa resa, perdita di mosche durante l'invecchiamento, o la perdita accidentale di materiale (mosche, teste, o RNA) in uno o più campioni.
Abbiamo scoperto che dieci croci (bottiglie contrassegnate da lettere AJ) prodotto progenie sufficiente ad ottenere 200 capi / genotipo / tempo punto. Estrema attenzione deve essere applicato per evitare confusione, dal momento che un gran numero di bottiglie are necessario per ottenere una ripetizione (10 bottiglie x 3 x 3 punti genotipi durata = 90 bottiglie). Per questo, abbiamo designato ogni bottiglia con genotipo, punto di tempo, e la lettera di bottiglia. Per esempio, SCA3-27Q 20E riferisce alla quinta bottiglia (di dieci) di mosche esprimono ATXN3-27Q invecchiato per 20 giorni. Una volta che il Eclose progenie, le mosche sono mantenuti in fiale separate etichettati con l'identificatore univoco.
Abbiamo mantenuto il numero di mosche ottenuti per ciascun campione, bottiglia, e il punto di raccolta (mattina e sera) in un foglio di calcolo Excel. Abbiamo rivisto il numero di mosche per fiala prima del congelamento di prendere in considerazione e letalità fuggitivi. Da tali conteggi finali, flaconi aggiungendo 200 mosche possono essere facilmente individuati prima di aprire il congelatore, contribuendo così alla conservazione dei campioni. Dal momento che le mosche raccolti da una bottiglia può essere utilizzato solo in una Rep, abbiamo massimizzato il loro contributo per la replica biologica, anche se tutti i Reps contenute mosche dal più bottiglie. Abbiamo prenotatole mosche da bottiglie non utilizzati per la loro reputazione in programma per rappresentanti di altri, come campioni di ricambio, o per altri esperimenti correlati (Western Blot, qPCR).
Protocollo
1. Generazione di un Replica e congelamento delle mosche (ATTENZIONE, azoto liquido)
Obiettivi: Raccogliere almeno 200 femmine per genotipo / ora, e punto di flash-freeze.
- Genotipi: Gal80 ts, da-GAL4, deformazione per l'espressione ubiquitaria di Gal4 sotto il controllo della regione daughterless normativo e sensibili alla temperatura Gal80. Come una linea di controllo, abbiamo usato UAS-LacZ, che è stato precedentemente dimostrato di indurre effetti deleteri. UAS-ATXN3-27Q e UAS-ATXN3-78Q, non patogeni e patogeni costrutti sperimentali, rispettivamente. (La, Y hs-Hid costruzione è stato utilizzato in precedenza per una raccolta più efficiente delle femmine vergini, ma abbiamo deciso di non farlo a causa del tempo aggiuntivo necessario per introdurre Y, hs-Hid con Gal80 ts, da-Gal4 sui cromosomi II e III.)
- Espandere tutti gli stock combinando 10 femmine e 5 maschi in bottiglias per evitare il sovraffollamento. Tutti gli esperimenti sono stati condotti in volo dei media Jazz Mix, che è facile da preparare e favorisce la veloce crescita Drosophila e bassa infestazione da acari.
- Raccogliere 50 Gal80 ts; Da-GAL4 maschi e 100 UAS-ATXN3-78Q vergini (una sola riga UAS sarà utilizzato come esempio) per ciascun punto temporale.
- Fai dieci croci per genotipo / ora punto. Anestetizzare i maschi e le femmine sul biossido di carbonio (CO 2) con zona notte / pad. Luogo dieci UAS-ATXN3-78Q vergini mosche (età non superiore a cinque giorni) e cinque maschi Gal80 ts, da-Gal4 in ogni bottiglia grande arricchito con pasta di lievito (lievito secco reidratato). Etichettare le bottiglie con genotipi, punti di tempo, e gli identificatori bottiglia (lettere AJ), e metterli a 25 ° C.
- Dopo 2 giorni, deselezionare gli adulti dalle bottiglie, aggiungere una spolverata di lievito secco e uno spruzzo di acqua ottimale per favorire la crescita delle larve, e posizionare le bottiglie a 18 ° C (Gal80 attiva,GAL4 repressa). Non copiare le croci, in quanto ciò potrebbe introdurre variabilità sperimentale in progenie derivate da fecondato contro femmine vergini. Inoltre, la progenie di ogni bottiglia rappresenta indipendente biologica repliche (ogni bottiglia produce progenie unico), ma croci trasferiti (copie) sarebbe tecnico repliche (progenie supplementare con la stessa costituzione genetica).
- Quando la progenie ecloses a 18 ° C, anestetizzare la CO 2 letto / pad, raccogliere vergini dei genotipi desiderati, e metterli in piccole fiale con (2-12 mosche per flaconcino). Fiale etichette con l'identificatore di bottiglia. Non piscina aria da bottiglie diverse. Posizionare le fiale di ritorno a 18 ° C per 24 ore. Per massimizzare la progenie, continuare la raccolta sulle mattine consecutive e la sera.
- Quando ogni fiala completa 24 ore a 18 ° C, li passare a 29 ° C (Gal80 inattivo, Gal4 attivo). Questo è il giorno 0, il punto di partenza dell'esperimento, quando tegli transgeni avviare la loro espressione.
- Trasferire le mosche per pulire fiale ogni 2 giorni fino a raggiungere giorni 10 e 20.
- Quando le mosche raggiungono l'età desiderata (1, 10, 20 giorni), contare e trasferirli dalle fiale alimentari in pre-etichettati cryovials utilizzando un piccolo imbuto. Non anestetizzare le mosche. Invertire le fiale in panchina.
- Attendere 30 minuti per consentire le mosche di recuperare dalla cessione (stress), poi flash-congelare i flaconi per immersione in azoto liquido e conservare in un pre-marcato, pre-refrigerata congelatore orizzontale. Ricorda: Congelare le mosche nello stesso ordine sono stati trasferiti alla provetta Microbank ™, rendendo il tempo trascorso con la divisa provetta Microbank ™ su campioni.
2. Raccolta e liofilizzazione dei capi Fly (Eseguire in stanza fredda, Pre-chill tutte le attrezzature, ATTENZIONE, azoto liquido e ghiaccio secco)
Obiettivo: separazione veloce, di raccolta e liofilizzazione di tessuto.
- Assemblé il setaccio (la più grande rete in camera superiore per raccogliere i corpi, la seconda più grande in camera inferiore per raccogliere le teste, il coperchio sul fondo per raccogliere piccole parti) e pre-freddo a -80 ° C per almeno 30 minuti.
- Raccogli 200 mosche dal cryovials massimizzando il contributo di mosche originati dalla stessa bottiglia. Per compensare le differenze tra mosche raccolti al mattino o alla sera, in modo che ogni campione utilizza un identico mattina / sera rapporto (abbiamo usato 47% mattina / sera 53%) Nota:. L'RNA derivanti da due 100-testa i campioni possono essere combinati successivamente per generare l'equivalente di 200 mosche in una singola replica.
- Raffreddare un pezzo di parafilm (~ 9 x 14 cm) in ghiaccio secco per 5 min.
- Svuotare le cryovials con le mosche complete sul parafilm, un po 'alla volta; conteggio vola con pennello, e conservare in un altro provetta Microbank ™ in ghiaccio secco fino a raggiungere 100 vola.
- Immergere il filtro in azoto liquido, aggiungere i 100 mosche alla chamb superioreer. Agitare il setaccio vigorosamente per 1 min. Immergere nel liquido di nuovo, e agitare per 1 min.
- Aprire il setaccio, raccogliere teste dalla camera inferiore in un microtubo, e posto a -80 ° C.
- Aprire le microprovette, avvolgere le cime di parafilm, e fare piccoli fori.
- Posizionare i campioni nel liofilizzatore per un minimo di 2 giorni.
3. L'RNA totale estrazione e purificazione di mRNA (Trattare tutte le superfici con RNaseZap; Guanti cambiare frequentemente)
Obiettivo: Omogeneizzare il tessuto per massimizzare la resa, estrarre l'RNA totale, mRNA e purificare.
- Rimuovere i campioni dal liofilizzatore e aggiungere tre piccoli, sterili, sfere di acciaio di macinazione ad ogni provetta. Posto nella Geno / Grinder; eseguito a 1.500 colpi / min per 1 min.
- Apri i tubes, aggiungere 1 ml di TRIzol, e sigillare i tubi con parafilm. Grind 1 min; toccare i tubi a testa in giù per rimuovere le palle d'acciaio, se necessario. Grind 1 min.
- Noncentrifugare la provetta a questo punto (il tubo sarà fragile). Trasferire la miscela (tranne le sfere di acciaio) in una nuova provetta RNase-free. Il pellet detriti cellulari in una microcentrifuga da tavolo a 4 ° C per 10 min a 12.000 x g.
- Trasferire il surnatante in una nuova provetta. Aggiungere 0,1 volumi di 1-bromo-3-cloropropano (BCP), agitare vigorosamente per 15 secondi. Incubare a temperatura ambiente per 3 min. Girare in una microcentrifuga a 4 ° C per 15 min a 12.000 x g Nota: molti protocolli di estrazione di RNA usa cloroformio in questa fase; BCP destinato a massimizzare la resa RNA aumentando l'efficienza della separazione di fase.. Mantenere i campioni a 4 ° C durante la fase di centrifugazione aumenterà anche l'efficienza della separazione di fase e ridurre la contaminazione delle proteine e DNA genomico nella fase acquosa.
- Trasferire lo strato superiore acquoso ad una nuova provetta. Precipitare l'RNA con l'aggiunta di 0,5 volumi di isopropanolo ghiacciata; invertito sei volte a mix. Incubare a temperatura ambiente per 10 min. Spin in una microcentrifuga a 4 ° C per 10 minuti a 12.000 x g.
Nota: Oltre a recuperare RNA, proteine può essere estratto dallo strato organico e di interfase TRIzol, quindi entrambi proteomica e analisi trascrittomica possono essere eseguite sugli stessi campioni. Anche se non ha effettuato questo passaggio nelle nostre analisi, estrazione TRIzol produce rappresentazione eccellente di proteine solubili e una maggiore rappresentanza delle membrane e proteine nucleari che la maggior parte di buffer / detergente estrazioni. Lee e 17 Lo descrivere una procedura per estrarre proteine usando TRIzol appropriato per le analisi proteomica, di cui 2-D gel e LC-MS/MS.
- Rimuovere il surnatante. Lavare le RNA aggiungendo 1 ml ghiacciata etanolo 70% (utilizzare acqua trattata con DEPC), e mescolare con un vortice breve. Girare in una microcentrifuga a 4 ° C per 5 min a 12.000 x g.
- Rimuovere il surnatante. Asciugare il pellet dit almeno 15 min. Aggiungere 80 ml di acqua DEPC al pellet di RNA e posizionarlo a 55 ° C per 10 min. Lasciare a 4 ° C per una notte.
- Determinare la concentrazione di RNA utilizzando lo spettrofotometro NanoDrop. Il rapporto di assorbanza a 260 nm nm/280 deve essere compresa tra 1,8 e 2,1, con 2,1 di essere ottimale.
- Prendere 30 mcg RNA sfuso, aggiungere 4 U DNasi I, 60 U RNasin, 10 microlitri tampone di reazione 10x, e trattata con DEPC acqua per portare il volume totale a 100 microlitri. Incubare a 37 ° C per 20 min.
- Purificare l'RNA utilizzando il kit RNeasy Mini. Seguire le istruzioni del produttore, ad eccezione di eseguire tutte le centrifugazioni per 30 secondi e includono tutte le "opzionali" passi.
- Determinare la concentrazione di RNA utilizzando il NanoDrop, e valutare la qualità dell'RNA con il "totale pico RNA" test su un Bioanalyzer.
- Per la purificazione di mRNA, di trasferimento 30 Dynabeads pl ad una RNasi-free provetta per microcentrifuga.
- Posizionare il tubo su un magnete per 1-2 minuti e rimuovere il surnatante. Risospendere le sfere in15 ml di Binding Buffer. Ripeti.
- Iniziando con 5 pg di RNA totale, regolare il volume di 15 microlitri con DEPC-acqua. Riscaldare a 65 ° C per 2 min, e posto su ghiaccio.
- Aggiungere 15 ml di RNA totale di 15 pl di pre-lavati perline. Miscelare accuratamente pipettando ogni 5 min per 30 min per temprare gli RNA ai talloni. Posizionare il magnete per 1-2 min e rimuovere tutto il supernatante.
- Aggiungere 35 ml di tampone di lavaggio B. Mix pipettando attento. Posizionare il magnete e rimuovere con attenzione il surnatante. Ripetere il lavaggio due volte.
- Eluire l'mRNA aggiungendo 15 microlitri freddo 10 mM Tris-HCl (pH 7,5) e riscaldamento a 80 ° C per 2 min. Collocare immediatamente il tubo sul magnete, trasferire il sopranatante un RNase-free tubo, e congelare a -80 ° C. Quantificare come in 3.8). Rendimento devono essere ~ 1-5% di RNA totale.
Per le analisi metabolomica, eseguire i protocolli 1 e 2), e procedere con la 4) di seguito:
4. Metanolo-cloroformio Extraction di metaboliti
Obiettivo: Separare metaboliti polari e non polari.
- Aggiungere l'antiossidante butilidrossitoluene (BHT) al cloroformio ad una concentrazione di 0,1 mg / ml per prevenire l'auto-ossidazione dei lipidi durante l'estrazione. Utilizzare questo BHT-cloroformio per tutte le fasi successive.
- Trasferimento 200 capi in refrigerata, pre-pesato conici con tappo a vite tubi di polipropilene, congelare a -80 ° C, e liofilizzare. Determinare il peso secco.
- Mettere perle di zirconia 5-7 nei tubi e omogeneizzare in un tallone-battitore per due cicli di 20 secondi ciascuno a 800 Hz.
- Basato sul peso secco del campione più pesante, aggiungere acqua, metanolo, cloroformio e nei seguenti rapporti: 11,74 x metanolo, acqua x 10,59; 11,74 cloroformio x, dove x è il peso del campione in grammi più pesante e il prodotto è l' volume in ml. Aggiungere tutto il metanolo come calcolato e il 45% del totale di acqua alla provetta battitore tallone contenente le teste liofilizzati.
- Omogeneizzazioneze nel tallone-battitore per altri due cicli di 20 secondi ciascuno.
- Combinare i volumi di cloroformio (100%) e il resto dell'acqua (55%) in una fiala di vetro conico su ghiaccio. Quindi, trasferire la miscela tessuto (con perline) alla fiala di vetro. Agitare per 10 min. Incubare per 10 min in ghiaccio.
- Centrifugare in una centrifuga a 4 ° C per 5 min a 2000 x g. Rimuovere la polare (superiore) di fase con una pipetta Pasteur (evitare materie plastiche) e mettere in una provetta da microcentrifuga secondo.
- Salvare il non polare (inferiore) di fase in una piccola fiala di vetro e congelare a -80 ° C. Asciugare sotto una corrente di azoto; assicurarsi che il tubo che collega il serbatoio di azoto è elevata purezza Tygon per evitare plastificanti nell'estratto.
- Reidratare la fase non polare con 620 microlitri cloroformio deuterato. Trasferire 600 microlitri in provette NMR etichettati. Conservare in un a prova di esplosione congelatore -80 ° C.
- Posizionare fase polare nel Centrivap ed eseguire finché il tubo sia completamente asciutta a 30 ° C (~ 7 ore).
- Rehydrate fase polare con 620 microlitri di tampone fosfato di sodio 0,1 M (pH 7,3) in ossido di deuterio con 1 mM TMSP [3 - (trimetilsilil) propionico-2 ,2,3,3-d4 acido] come standard interno. Vortex per 30 sec. Girare in una microcentrifuga a 4 ° C per 5 min a 10.000 rpm per precipitare pigmenti e altre molecole di grandi dimensioni, che interferirebbero con gli spettri NMR. Trasferire 600 ml di surnatante in tubi NMR etichettati.
Risultati
Per ignorare la letalità indotta dalla espressione ubiquitaria di espanso ATXN3 sotto il controllo di da-Gal4, abbiamo introdotto regolazione temporale di Gal4 con Gal80 ts. Ma prima di procedere con la raccolta e surgelazione gran numero di mosche, abbiamo voluto determinare la dinamica espressione della nostra transgene sotto il controllo di Gal80 ts e da-Gal4. Per fare questo, abbiamo generato le croci, ha lasciato la progenie a 18 ° C, raccolto le mosche adulte, e mantenuto per loro 24 ore a 18 ° C. Quindi, abbiamo messo in linea alla temperatura restrittiva (29 ° C) e incubate loro per 0, 6, 12, 24, 36, 48, e 72 ore. Successivamente, abbiamo rilevato l'accumulo di allele polyQ espanso mediante western blot dalle mosche singole seguito pubblicato protocolli 10. L'espressione è stato rilevato, ma debole 6 ore dopo il cambio di temperatura e ha continuato ad aumentare fino a 48 ore, quando ha raggiunto livelli di saturazione (Figura 2A). Interesformicolio, una banda ad alto peso molecolare di polyQ insolubile apparso dopo 48 ore, segnalando il tempo necessario per la proteina per formare grandi aggregati. Abbiamo anche sezionato il cervello mosca ad ogni tempo per determinare la distribuzione del allele polyQ espanso mediante immunofluorescenza (Figura 2B). La proteina è stato rilevato 24 ore dopo il cambiamento di temperatura, anche se con distribuzione irregolare. Tra 24 e 48 ore i livelli di proteine continuato ad aumentare, rendendo cervello diversi centri chiaramente visibile, compresi i lobi antennali e le sporgenze corpo fungo (Figura 2B). Tra 48 e 72 ore l'espressione dell'allele espanso polyQ raggiunto livelli massimi, suggerendo che il sistema è stato Gal4 pienamente attivato in questo momento. Sulla base di questi risultati, abbiamo selezionato 24 ore dopo il cambiamento di temperatura, come il primo punto temporale (giorno 1) per gli esperimenti successivi. Le raccolte di mosche 10 e 20 giorni vecchi sono stati misurati a partire dal cambiamento di temperatura (time 0), che è il momento in cui inizia l'esperimento con la nuova espressione dei transgeni patogeni e controllo.
Una volta verificato che ATXN3 è stato rilevato dopo 24 ore sotto il controllo di Gal80 ts e da-Gal4 a 29 ° C, ci siamo chiesti se queste mosche avrebbe mostrato segni di neurodegenerazione per 20 giorni. Dal momento che queste mosche iniziare esprimendo le proteine patogene come adulti, abbiamo temuto che potrebbero avere bisogno di un lungo periodo di incubazione per mostrare fenotipi neurodegenerative. Per determinare la tossicità delle ATXN3-78Q in queste condizioni, abbiamo raccolto le mosche che esprimono LacZ, ATXN3-27Q, e ATXN3-78Q, e registrato la loro longevità. Considerando che le mosche che esprimono LacZ e ATXN3-27Q visualizzata oltre il 90% vitalità dopo 20 giorni, vola esprimendo ATXN3-78Q ha mostrato una sopravvivenza più bassa al giorno 20 (30%) (Figura 3). Infatti, ATXN3-78Q mosche iniziato a morire di giorno 10 (7% di mortalità) e dal giorno 15 la perdita era significativa (20%), che ha accelerato negli ultimi cinque days. Così, questi risultati indicano che l'espressione di un gene adulto patogeno provocato riduzione della vita, un segno chiave dei fenotipi neurodegenerative indotte da ATXN3-78Q.
Uno degli aspetti più critici di questo protocollo è stata la manipolazione e la conservazione dei campioni dopo congelamento per garantire la qualità del materiale estratto. Abbiamo estratto tra 15-80 pg di RNA totale per 200 teste (a seconda dell'età e del genotipo) prima del trattamento DNasi secondo NanoDrop. Circa un terzo (6-25 mg) sono stati recuperati come RNA altamente puro dopo il trattamento DNasi dal rapporto di assorbanza a 260 nm nm/280. Tuttavia, abbiamo trovato che il modo migliore per determinare la qualità del RNA per la preparazione di librerie di cDNA per RNA-seq era analizzare RNA totale sul Bioanalyzer. Fortunatamente, solo una piccola quantità di RNA (5 ng) è stato utilizzato il bioanalizzatore, quindi non influire sulla capacità di produrre parecchie librerie per campione. Come esempio, abbiamo eseguito due campioni di totaleRNA prima del trattamento con DNasi su un chip Bioanalyzer, uno dei quali sospettati di essere degradato (Figura 4A-C). La qualità dell'RNA (campione 1) prodotto tre bande, due taglienti RNA appena sotto 2000 nucleotidi (nt) in dimensione e una più piccola banda inferiore a 200 nt, rappresentano gli RNA ribosomiale (Figura 4A). Le due bande circa 2.000 nt corrispondere alla rRNA 18S (piccolo picco) e due frammenti di rRNA 28S (grande picco), che è un aspetto unico di rRNA biologia in Drosophila (Figura 4B). Queste qualità sono state osservate anche in tracce Bioanalyzer (Figura 4B). In contrasto, un campione di RNA degradato (campione 2) non ha prodotto i picchi taglienti dei RNA ribosomiale, e accumulato più bande inferiori a 500 nt (Figura 4A). Questa distribuzione dimensionale è facilmente distinti nelle tracce Bioanalyzer (Figura 4C), in cui sono stati rilevati picchi di massima dimensione più corta. Inoltre importante notare wcome differenza nelle unità di y tra i due campioni di RNA, che hanno dimostrato che il campione aveva meno degradato RNA. Solo RNA visualizzazione massima qualità (rapporto NanoDrop di assorbanza a 260 nm nm/280 tra 1,8 e 2,1, con 2,1 che ottimale, vedi fase protocollo 3.8) sarà utilizzato per la generazione di librerie.
Per l'estrazione di metaboliti, abbiamo seguito una classica acqua / metanolo / cloroformio (2.0:2.0:1.8) procedura di estrazione 3 diviso in due fasi per ottimizzare l'estrazione di metaboliti sia polari e non polari 35. Dopo aver separato le fasi polari e non polari, li ricostituito in acqua deuterata o cloroformio deuterato, rispettivamente, e aggiunti standard interni per l'analisi NMR. Gli spettri NMR ottenuto utilizzando questo metodo di estrazione sono stati ben risolti con linee di base piane e linee strette (Figura 5), che indica la purificazione di alta qualità estratti, adatto sia per un profilo metabolicod l'identificazione di un gran numero di metaboliti. Figura 5 mostra l'identificazione di alcuni picchi importanti corrispondenti metaboliti altamente abbondanti, quali glucosio e saccarosio, e due acidi metabolici chiave, lattato e acetato, secondo spostamenti chimici in letteratura 7. Lo spostamento chimico (in parti per milione) rappresenta la schermatura elettromagnetica di una molecola rispetto ad una molecola di standard (TMS, primo picco da destra). Altri shieldedmolecules hanno una maggiore densità degli elettroni intorno al nucleo e apparirà a destra dello spettro, tra cui alchili. Molecole Deshielded come ammide e idrogeni aromatici apparirà alla sinistra dello spettro. La sezione centrale occupato (3-4 ppm) è arricchito per molecole di zucchero.

Figura 1. Flusso di lavoro sperimentale. In primo luogo, abbiamo impostato croci di raccogliere le mosche dei genotipi desiderati (riga in alto). Poi, ci spostiamo vergini a 29 ° C per attivare l'espressione genica, l'età per loro 1, 10, e 20 giorni, e flash-congelarli (seconda fila). Abbiamo poi raccogliere teste congelate usando un microsieve (terza fila). Le teste sono liofilizzato, zero, e trattato per l'estrazione di RNA (quarta riga) o metaboliti (fila inferiore).
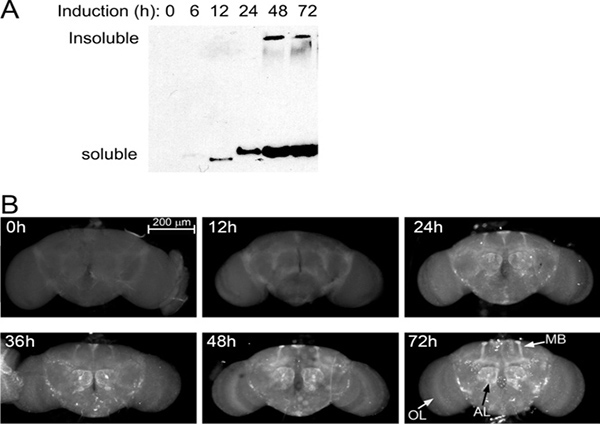
Figura 2. Cinetica di espressione (A) Western blot che mostrano ATXN3-78Q espressione (Gal80 ts; DA-GAL4 / UAS-ATXN3-78Q). Nelle mosche incubate a 29 ° C da 0 a 72 ore. Una banda debole prima rilevazione a 6 ore e la saturazione è raggiunto da 48 ore dopo l'induzione. (B) Immunofluorescenza di cervelli interi nelle mosche stesse. Cervelli sono stati sezionati, fissato, und colorate con un anticorpo che riconosce la proteina polyQ espanso. La proteina è la prima volta individuato nel corpo del fungo (MB) proiezioni ei lobi antennali (AL). Tra il 48 e 72 ore, l'espressione raggiunge livelli massimi ed è altamente visibile nei centri del cervello con abbondante innervazione. Il livello di espressione per neurone è debole come visto nel lobo ottico (OL), salvo in pochi neuroni grandi tra OL e il cervello centrale.
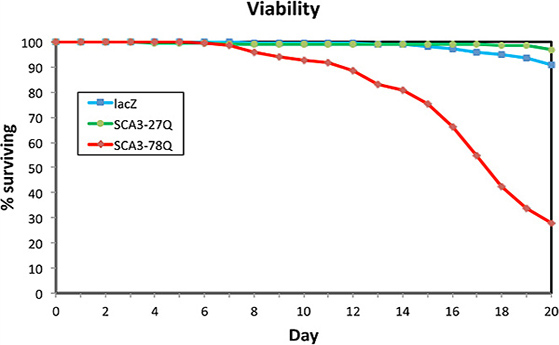
Figura 3. ATXN3-78Q riduce la durata della vita vola esprimere LacZ, ATXN3-27Q, e ATXN3-78Q ubiquitariamente in stadi adulti (Gal80 ts, da-Gal4). Sono stati monitorati per la loro longevità a 29 ° C. Le mosche esprimendo LacZ (blu) e ATXN3-27Q (verde) ha mostrato bassi livelli di mortalità per giorno 20. Al contrario, vola esprimendo ATXN3-78Q (rosso) visualizzatiuna mortalità pronunciato partendo giorno 10. Di giorno 15 hanno mostrato una riduzione del 20% della redditività, che ha accelerato nel corso dei prossimi cinque giorni, raggiungendo un tasso di mortalità del 70% di giorno 20.
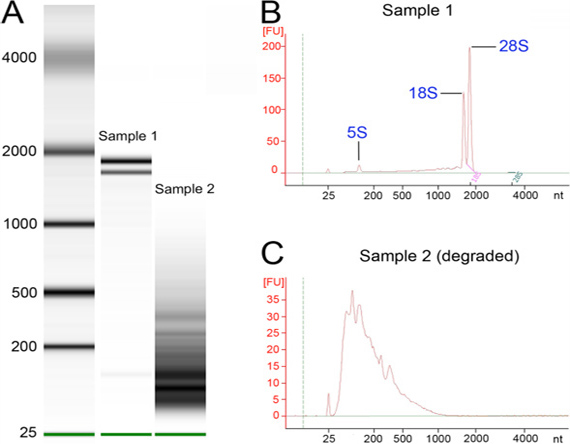
Figura 4. Valutazione della qualità dell'RNA. RNA di alta qualità e campioni degradati è stato eseguito su un chip Bioanalyzer. (A) Bioanalyzer eseguito con una qualità elevata RNA (campione 1) e un RNA degradato (campione 2) accanto a un marcatore di formato (corsia sinistra). Nota i tre picchi netti corrispondenti alla RNA ribosomiale nella corsia centrale. (B) Bioanalyzer la traccia per il campione 1, con due picchi caratteristici forti appena sotto 2.000 nt e un altro di sotto di 200. (C) Bioanalyzer analisi per campione 2, che consiste principalmente RNA degradate. Notare la differenza in unità di y tra pannelli B e C.
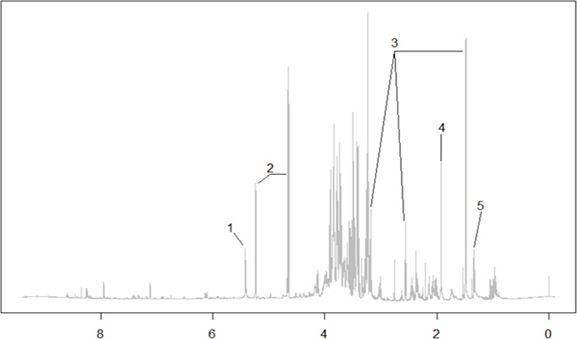
Figura 5. Rappresentante spettri NMR 1D di metaboliti polari. Rappresentante protonica spettro 1D NMR di metaboliti polari di Drosophila e complementari 2D COSY (spettroscopia di correlazione) e HSQC (eteronucleari sola correlazione quantistica) esperimenti per l'assegnazione dei picchi. I metaboliti identificati in base alla sostanza chimica nota turni-1: Saccarosio, 2: Glucosio, 3: Beta-alanina, 4: Acetato, 5: Lattato.
Discussione
Costruire sulla nostra esperienza precedente in trascrittomica 11, 12, il metabolismo 15, e le malattie neurodegenerative 6, 8, presentiamo qui un nuovo protocollo per la raccolta di migliaia di teste di mosca con adulti-specifiche espressione di geni patogeni, e mRNA purificazione e metaboliti per RNA- seq e spettroscopia NMR, rispettivamente. La natura di questi esperimenti richiesto l'incorporazione di diverse innovazioni precedenti la raccolta mosca, compresa la selezione di una riga onnipresente Gal4 e l'uso di regolazione temporale dell'espressione genica. Riguardo Gal4, espressione ubiquitaria dei transgeni è cruciale per due motivi. Primo, un grande numero di geni coinvolti in malattie neurodegenerative, tra ATXN3, Huntingtin, precursore della proteina amiloide, e superossido dismutasi 1, tra gli altri, sono largamente espressi in cellule neuronali e gliali nonché in altri tipi cellulari di fuori del sistema nervoso. Volevamocorrettamente modellare questo aspetto della biologia di questi geni patogeni analizzando le conseguenze di espressione ubiquitaria piuttosto che concentrarsi solo su espressione neurale. In secondo luogo, non è possibile raccogliere cervelli mosca in gran numero, ma possiamo farlo con teste di mosca (oltre 200 in triplice copia per ogni condizione) 11, 12. Poiché omogeneizzazione dei capi interi mescola tessuti neurali e non-neurale, l'espressione del transgene onnipresente diventa fondamentale per l'ottenimento di RNA uniformi e metaboliti da popolazioni di cellule che esprimono i transgeni stessi. È importante notare che da-Gal4 è stato scelto per la sua distribuzione abbastanza omogenea non, a causa del suo alto livello di espressione, sebbene un recente rapporto suggerito che da-Gal4 non può essere totalmente onnipresente 25. Avevamo già considerato altri onnipresenti GAL4 linee, tra cui il braccio-, Tub-, e atto-GA4, ma tutti hanno mostrato pattern di espressione complesse del sistema nervoso centrale e dei muscoli degli adulti, che li rende meno unadequate per questo studio. Infatti, l'immunofluorescenza in cervello adulto ha mostrato che da-Gal4 induce l'espressione diffusa ma debole, che solo accumulati ad alti livelli in centri cerebrali composto da poche migliaia assoni e neuroni in un paio di grandi dimensioni (Figura 2). Anche se i livelli di espressione dei costrutti erano basse, queste condizioni drasticamente ridotta sopravvivenza in un polyQ-dipendente. Questa dinamica di espressione soddisfatto le nostre esigenze, mantenendo bassi livelli di espressione, che era importante per osservare i lenti, progressive alterazioni cellulari indotte dalle proteine neurotossiche.
Una conseguenza prevedibile di indurre espressione ubiquitaria di proteine neurotossiche che era causato mortalità prima eclosion adulti. Fortunatamente, questa complicanza è stata esclusa con l'uso di Gal80 ts. Come discusso sopra, l'espressione genica raggiunto livelli massimi di circa 48 ore dopo il cambiamento di temperatura, che si adatta bene con il tempo frami dell'esperimento. Un ulteriore vantaggio derivante dall'utilizzo Gal80 ts è che, a differenza di esperimenti in cui le proteine neurotossiche sono espressi costitutivamente pan-neurale, non c'era espressione durante lo sviluppo del sistema nervoso. Pertanto, l'uso di Gal80 ts creato uno sfondo "pulito", dove il sistema nervoso non è stato esposto alle attività tossiche di queste proteine neurotossiche durante sensibili stadi di sviluppo. A nostro avviso, l'attivazione dell'espressione genica negli adulti ha determinato un modello migliore per questa classe di patologie ad insorgenza nell'età adulta. Tuttavia, Gal80 ts introdotto anche alcune complicazioni associate con i cambiamenti di temperatura. Uno era che vola in crescita a basse temperature (18-20 ° C) ha ritardato il ciclo di vita, facendo gli esperimenti significativamente più lungo. Inoltre, è noto che le mosche crescenti a temperature elevate (29-31 ° C) accelera il loro metabolismo, come illustrato dalla vita più breve rispetto alla linea di età a 25 ° C. Since gli studi trascrizionali e metabolici saranno eseguiti in linea d'età ad alta temperatura, possiamo aspettarci di vedere importanti cambiamenti nei percorsi di stress cellulare e il metabolismo energetico. È per questo che è stato così importante per introdurre due controlli per l'esperimento, quello con il non-patogeno Atnx3-27Q e un controllo indipendente che esprime LacZ. Questi controlli forniranno una base per l'espressione genica e cambiamenti metabolici associati a temperatura elevata in modo da poter identificare tali modifiche direttamente collegate alla espressione di ATXN3 tossici. Nel complesso, abbiamo introdotto diverse modifiche alla raccolta di mosche che offrono numerosi vantaggi - e alcuni svantaggi (problemi di temperatura e del paragrafo successivo) - per lo studio ad insorgenza nell'età adulta, malattie progressive.
Anche se il regolamento temporale con Gal80 ts stata un'aggiunta utile, ma ha anche introdotto una complicazione inaspettata. Mentre la produzione di linea che trasportano sia Gal80 un tsnd Da-GAL4 costrutti in un magazzino stabile, abbiamo notato che vola doppiamente omozigote per entrambi i costrutti erano vitali ma sterili. Dal momento che omozigote Gal80 ts e Da-GAL4 ceppi erano vitali e fertili da soli, non è chiaro perché la combinazione visualizzata bassa fertilità. È noto da tempo che Gal4 è leggermente tossico per Drosophila tessuti 22. È possibile, quindi, che l'espressione eterologa della Gal80 lievito repressore trascrizionale contribuito alla tossicità di Gal4 interferendo, potenzialmente, con il macchinario trascrizionale endogena. Questa tossicità può essere esacerbata dalla distribuzione ubiquitaria del Gal4 sotto il controllo di da, un gene che svolge un ruolo chiave nello sviluppo precoce e determinazione sessuale. Indipendentemente dalle cause della sterilità, abbiamo ampliato la Gal80 ts, da-GAL4 mosche, mantenendo un cromosoma bilanciatore su da-Gal4 mantenendo la homozygosity per Gal80 t s, suggerendo che Gal4 è un contributore più critico per la sterilità. Questa soluzione è stata fondamentale perché abbiamo usato centinaia di questi maschi ogni due settimane per attraversare con ciascuno dei transgeni SUP. Tuttavia, attraversa portando un bilanciatore creato lavoro supplementare durante la selezione della progenie appropriata. Solo un quarto (25%) della progenie è stato raccolto (femmine, non di bilanciamento), che ha aggiunto il tempo di selezione, ha ridotto la resa a bottiglia, e aumentato il numero di bottiglie necessarie per ottenere almeno 200 mosche per genotipo / replicare / tempo punto. Nel complesso, anche se la raccolta di mosche è diventato tempo a causa delle grandi set necessari, siamo sicuri che lo studio di cambiamenti cellulari poche ore dopo aver attivato l'espressione dei geni patogeni ubiquitariamente identificherà processi nuovi e interessanti implicati nella progressiva perdita neuronale.
Una volta che il progetto genetico era a posto, abbiamo prestato particolare attenzione allamanipolazioni sperimentali che potrebbero introdurre variabilità biologica. Prima, abbiamo solo raccolto femmine vergini di garantire l'omogeneità dei campioni, anche se questo significa gettare via maschi e controllando progenie due volte al giorno. Durante l'invecchiamento, non più di 12 mosche erano contenuti nella stessa fiala per evitare il sovraffollamento e lo stress. Inoltre, prima del congelamento, le mosche sono state trasferite a cryovials senza anestesia e hanno permesso di recuperare dalla cessione per 30 min. Questi fattori apparentemente insignificanti possono influenzare l'espressione genica e metabolismo, una variabilità in ultima analisi, che non sarebbe rilevante per l'esperimento.
Per garantire la qualità dei materiali congelati (teste, RNA, e metaboliti), abbiamo posto particolare attenzione per ogni dettaglio che può contribuire alla degradazione dei tessuti. Dal momento che le mosche sono trasferiti cryovials in piccole quantità (fino a 12 mosche per flaconcino), abbiamo dovuto recuperare molte fiale per la raccolta di 200 teste. Queste manipolazioni sono duno con estrema cura in una camera fredda con ghiaccio secco e azoto liquido. La raccolta di mosche, separazione delle teste, e la purificazione di molecole informativo è troppo tempo per scoprire che il materiale è stato degradato alla fine di questo lungo processo. Oltre a garantire che il materiale mantiene la sua qualità, questo protocollo descrive diverse fasi in grado di massimizzare la resa di RNA e metaboliti, tra cui liofilizzazione e battere tallone. Questi passaggi non sono necessari per estrazioni normale per RT-PCR quantitativa o PCR da mosche interi, ma sono fondamentali per la purificazione costante da campioni di piccole dimensioni come teste di mosca. Abbiamo determinato che altri passi influenzano la resa di RNA. Per esempio, i vecchi mosche prodotto RNA significativamente meno giovani mosche, indipendentemente dal genotipo. Questa osservazione suggerisce che l'invecchiamento ad alta temperatura induce cambiamenti drammatici. Inoltre, l'estrazione di RNA da 100 capi era in realtà più efficiente da 200 teste, quindi si è proceduto a purificare in due batches di 100 per esempio, solo per combinarli dopo la verifica della qualità con il bioanalizzatore. Inoltre, colonne per la purificazione di mRNA sembrava saturare facilmente, quindi la quantità di RNA totale per colonna utilizzato deve essere ottimizzato.
Metaboliti sono un mix di molecole piccole, per cui il controllo di qualità è più difficile che con DNA, RNA, o proteine. Purtroppo, non vi è alcun catalogo completo dei metaboliti per qualsiasi modello animale in questo momento, cosa che potrebbe cambiare entro pochi anni, grazie all'applicazione di diverse innovazioni tecnologiche, tra spettroscopia NMR e l'uso esteso di cromatografia liquida - spettrometria di massa ( LC-MS). Anche se l'NMR è meno sensibile di MS, mostra molti vantaggi promettenti, tra cui non la distruzione dei campioni, senza procedure di analisi che presentano bias (LC), e alta riproducibilità che permette di confronto statistico di Reps e diverse condizioni sperimentali 24. Così, il campione può essereriesaminati per verificare osservazioni o ri-analizzati mediante LC-MS per convalidare i dati NMR. Qui, abbiamo dimostrato dati NMR preliminari di mosche che stiamo usando per compilare un catalogo di metaboliti in Drosophila. Queste informazioni saranno fondamentali per determinare come espressione di geni patogeni altera il metabolismo normale, aprire una nuova finestra per promuovere la comprensione dei meccanismi cellulari alla base di malattie neurodegenerative.
Emergenti tecnologie omiche offrono la migliore opportunità di studiare le patologie neurodegenerative ad un livello di dettaglio non precedentemente raggiunto. Forse il più grande ostacolo da superare in questi high-throughput studi è la raccolta fedele di campioni riproducibili che possono essere analizzati con metodi altamente sensibili. Le procedure introdotte qui forniscono un modo per realizzare tale coerenza, e porterà a risultati che possono essere facilmente comparabili tra set di dati. Anche se i nostri principali interessi di ricerca comportato cambiamenti esame del gene espressoioni e metaboliti, le mosche generati possono essere sottoposti anche ad analisi proteomica o epigenomic. Cambiamenti proteomica e epigenomic che si verificano durante la neurodegenerazione sono anche suscettibili di essere di fondamentale importanza per il processo di malattia. Quando la comunità scientifica identifica in ultima analisi, l'intero spettro di cambiamenti molecolari che influenzano il processo della malattia, una vera e propria comprensione a livello di sistema della malattia sarà possibile. A questo livello, le terapie modificanti la malattia finalmente emergere come una realtà.
Dichiarazioni
Gli autori dichiarano di non conflitto di interessi finanziari.
Ringraziamenti
Siamo grati a Janice Santiago, Gabriel Figueroa, e Jose 'Herrera per l'assistenza tecnica e la Bloomington Drosophila Stock Image Center presso l'Università dell'Indiana per gli stock mosca. DH e CW sono stati sostenuti da fondi NSF-IOS-1051890. PF-F e LMM erano sostenute da uno Opportunity Fund Seed presso la University of Florida.
Materiali
| Nome | Azienda | Numero di catalogo | Commenti |
|---|---|---|---|
| Reagente | Azienda | Cat. Numero | Commenti |
| Jazz mix Drosophila cibo | Fisher Scientific | AS-153 | |
| Fiale criogeniche | Corning, Inc. | 430658 | |
| Microprovette | Axygen | MCT-175-CS | |
| RNaseZap | Ambion | AM9786 | Trattare tutte le superfici |
| 5/32 "sfere di macinazione in acciaio inox | OPS diagnostica | GSS 156-5000-01 | |
| TRIzol | Ambion | 15596018 | |
| 1-bromo-3-cloropropano | Sigma | B9673-200ML | |
| Isopropanol | Fisher Scientific | A416-500 | |
| Acqua trattata con DEPC | Fisher Scientific | BP561-1 | |
| DNasi I | Promega | M6101 | |
| RNasin ribonucleasi inibitore | Promega | N2111 | |
| RNeasy Mini Kit | Qiagen | 74104 | |
| Dynabeads mRNA Purification Kit | Invitrogen | 610-06 | |
| Tappo a vite conici Tubi | Fisher Scientific | 02-681-344 | |
| Tappi a vite w / O-Ring | Fisher Scientific | 02-681-364 | |
| 2,0 millimetri perline Zirconia | Biospec Prodotti | 11079124zx | |
| Metanoolo, HPLC-grade | Fisher Scientific | A4524 | |
| Cloroformio, HPLC-grade | Acros organici | AC39076 | |
| Drosophila Azioni | |||
| da-Gal4 | Bloomington Foto Centro | 5460 | |
| Gal80 [ts] | Bloomington Foto Centro | 7108 | |
| UAS-MJD-27Q | Bloomington Foto Centro | 8149 | |
| UAS-MJD-78Q | Bloomington Foto Centro | 8150 | |
| UAS-LacZ | Bloomington Foto Centro | 8529 | |
| Attrezzatura | |||
| Iniettare + Matic Sleeper | INJECT + MATIC | ||
| Microsieve Set | Fisher Scientific | 3410531 | Utilizzare due più grandi reti |
| Geno / Grinder 2000 | SPEX Campione Prep | SP2100-115 | |
| Sorvall Legenda Microcentrifuga | ThermoScientific | 75002436 | |
| FreeZone Plus 2.5 sistema a cascata L Freeze Dry | Labconco | 7670041 | |
| Bioanalyzer v 2,6 | Agilent | 2100 | |
| DynaMag-2 Magnete | Invitrogen | 123-21D | |
| Spettrofotometro NanoDrop | ThermoScientific | ||
| Veloce Prep bead-beater | ThermoScientific | FP120 | |
| Centrivap Vacufuge Plus. | Labconco | 022820001 |
Riferimenti
- Bellen, H. J., Tong, C., Tsuda, H. 100 years of Drosophila research and its impact on vertebrate neuroscience: a history lesson for the future. Nat. Rev. Neurosci. 11, 514-522 (2010).
- Bier, E. Drosophila, the golden bug, emerges as a tool for human genetics. Nat. Rev. Genet. 6, 9-23 (2005).
- Bligh, E. G., Dyer, W. J. A rapid method of total lipid extraction and purification. Can. J. Biochem. Physiol. 37, 911-917 (1959).
- Brand, A. H., Perrimon, N. Targeted gene expression as a means of altering cell fates and generating dominant phenotypes. Development. 118, 401-415 (1993).
- Bundy, J. G., Papp, B., Harmston, R., Browne, R. A., Clayson, E. M., Burton, N., Reece, R. J., Oliver, S. G., Brindle, K. M. Evaluation of predicted network modules in yeast metabolism using NMR-based metabolite profiling. Genome Res. 17, 510-519 (2007).
- Casas-Tinto, S., Zhang, Y., Sanchez-Garcia, J., Gomez-Velazquez, M., Rincon-Limas, D. E., Fernandez-Funez, P. The ER stress factor XBP1s prevents amyloid-beta neurotoxicity. Hum. Mol. Genet. 20, 2144-2160 (2011).
- Fan, T. W. M. Metabolite Profiling by One and Two-Dimensional NMR Analysis of Complex Mixtures. Proress in Nuclear Magnetic Resonance Spectroscopy. 28, 161-219 (1996).
- Fernandez-Funez, P., Casas-Tinto, S., Zhang, Y., Gomez-Velazquez, M., Morales-Garza, M. A., Cepeda-Nieto, A. C., Castilla, J., Soto, C., Rincon-Limas, D. E. In vivo generation of neurotoxic prion protein: role for hsp70 in accumulation of misfolded isoforms. PLoS Genet. 5, e1000507(2009).
- Fernandez-Funez, P., Nino-Rosales, M. L., de Gouyon, B., She, W. C., Luchak, J. M., Martinez, P., Turiegano, E., Benito, J., Capovilla, M., Skinner, P. J., McCall, A., Canal, I., Orr, H. T., Zoghbi, H. Y., Botas, J. Identification of genes that modify ataxin-1-induced neurodegeneration. Nature. 408, 101-106 (2000).
- Fernandez-Funez, P., Zhang, Y., Casas-Tinto, S., Xiao, X., Zou, W. Q., Rincon-Limas, D. E. Sequence-dependent prion protein misfolding and neurotoxicity. J. Biol. Chem. 285, 36897-36908 (2010).
- Graze, R. M., McIntyre, L. M., Main, B. J., Wayne, M. L., Nuzhdin, S. V. Regulatory divergence in Drosophila melanogaster and D. simulans, a genomewide analysis of allele-specific expression. Genetics. 183, 547-561 (2009).
- Graze, R. M., Novelo, L. L., Amin, V., Fear, J. M., Casella, G., Nuzhdin, S. V., McIntyre, L. M. Allelic imbalance in Drosophila hybrid heads: exons, isoforms, and evolution. Mol. Biol. Evol. 29, 1521-1532 (2012).
- Greene, J. C., Whitworth, A. J., Kuo, I., Andrews, L. A., Feany, M. B., Pallanck, L. J. Mitochondrial pathology and apoptotic muscle degeneration in Drosophila parkin mutants. Proc. Natl. Acad. Sci. U.S.A. 100, 4078-4083 (2003).
- Gunawardena, S., Goldstein, L. S. Disruption of axonal transport and neuronal viability by amyloid precursor protein mutations in Drosophila. Neuron. 32, 389-401 (2001).
- Hahn, D. A., Denlinger, D. L. Energetics of insect diapause. Annu. Rev. Entomol. 56, 103-121 (2011).
- Kawaguchi, Y., Okamoto, T., Taniwaki, M., Aizawa, M., Inoue, M., Katayama, S., Kawakami, H., Nakamura, S., Nishimura, M., Akiguchi, I., et al. CAG expansions in a novel gene for Machado-Joseph disease at chromosome 14q32.1. Nat. Genet. 8, 221-228 (1994).
- Lee, F. W., Akiguchi, S. C. The use of Trizol reagent (phenol/guanidine isothiocyanate) for producing high quality two-dimensional gel electrophoretograms (2-DE) of dinoflagellates. J. Microbiol. Methods. 73, 26-32 (2008).
- Matthews, K. A., Kaufman, T. C., Gelbart, W. M. Research resources for Drosophila: the expanding universe. Nat. Rev. Genet. 6, 179-193 (2005).
- McGuire, S. E., Le, P. T., Osborn, A. J., Matsumoto, K., Davis, R. L. Spatiotemporal rescue of memory dysfunction in Drosophila. Science. 302, 1765-1768 (2003).
- Paulson, H. L., Das, S. S., Crino, P. B., Perez, M. K., Patel, S. C., Gotsdiner, D., Fischbeck, K. H., Pittman, R. N. Machado-Joseph disease gene product is a cytoplasmic protein widely expressed in brain. Ann. Neurol. 41, 453-462 (1997).
- Pfeiffer, B. D., Ngo, T. T., Hibbard, K. L., Murphy, C., Jenett, A., Truman, J. W., Rubin, G. M. Refinement of tools for targeted gene expression in Drosophila. Genetics. , 186-735 (2010).
- Rezaval, C., Werbajh, S., Ceriani, M. F. Neuronal death in Drosophila triggered by GAL4 accumulation. Eur. J. Neurosci. 25, 683-694 (2007).
- Rincon-Limas, D., Jensen, K., Fernandez Funez, A. Drosophila models of proteinopathies: the little fly that could. Curr. Pharm. Des. 18, 1108-1122 (2012).
- Robinette, S. L., Ajredini, R., Rasheed, H., Zeinomar, A., Schroeder, F. C., Dossey, A. T., Edison, A. S. Hierarchical Alignment and Full Resolution Pattern Recognition of 2D NMR Spectra: Application to Nematode Chemical Ecology. Anal. Chem. , (2011).
- Simon, A. F., Daniels, R., Romero-Calderon, R., Grygoruk, A., Chang, H. Y., Najibi, R., Shamouelian, D., Salazar, E., Solomon, M., Ackerson, L. C., Maidment, N. T., Diantonio, A., Krantz, D. E. Drosophila vesicular monoamine transporter mutants can adapt to reduced or eliminated vesicular stores of dopamine and serotonin. Genetics. 181, 525-541 (2009).
- Smith, C. D., Shu, S., Mungall, C. J., Karpen, G. H. The Release 5.1 annotation of Drosophila melanogaster heterochromatin. Science. 316, 1586-1591 (2007).
- Steffan, J. S., Bodai, L., Pallos, J., Poelman, M., McCampbell, A., Apostol, B. L., Kazantsev, A., Schmidt, E., Zhu, Y. Z., Greenwald, M., Kurokawa, R., Housman, D. E., Jackson, G. R., Marsh, J. L., Thompson, L. M. Histone deacetylase inhibitors arrest polyglutamine-dependent neurodegeneration in Drosophila. Nature. 413, 739-743 (2001).
- Tang, F., Barbacioru, C., Nordman, E., Li, B., Xu, N., Bashkirov, V. I., Lao, K., Surani, M. A. RNA-Seq analysis to capture the transcriptome landscape of a single cell. Nat. Protoc. 5, 516-535 (2010).
- Tare, M., Modi, R. M., Nainaparampil, J. J., Puli, O. R., Bedi, S., Fernandez-Funez, P., Kango-Singh, M., Singh, A. Activation of JNK signaling mediates amyloid-ss-dependent cell death. PLoS One. 6, e24361(2011).
- Taylor, J. P., Taye, A. A., Campbell, C., Kazemi-Esfarjani, P., Fischbeck, K. H., Min, K. T. Aberrant histone acetylation, altered transcription, and retinal degeneration in a Drosophila model of polyglutamine disease are rescued by CREB-binding protein. Genes Dev. 17, 1463-1468 (2003).
- Venken, K. J., Bellen, H. J. Transgenesis upgrades for Drosophila melanogaster. Development. , 134-3571 (2007).
- Wang, Z., Gerstein, M., Snyder, M. RNA-Seq: a revolutionary tool for transcriptomics. Nat. Rev. Genet. 10, 57-63 (2009).
- Warrick, J. M., Chan, H. Y., Gray-Board, G. L., Chai, Y., Paulson, H. L., Bonini, N. M. Suppression of polyglutamine-mediated neurodegeneration in Drosophila by the molecular chaperone HSP70. Nat. Genet. 23, 425-428 (1999).
- Warrick, J. M., Paulson, H. L., Gray-Board, G. L., Bui, Q. T., Fischbeck, K. H., Pittman, R. N., Bonini, N. M. Expanded polyglutamine protein forms nuclear inclusions and causes neural degeneration in Drosophila. Cell. 93, 939-949 (1998).
- Wu, H., Southam, A. D., Hines, A., Viant, M. R. High-throughput tissue extraction protocol for NMR- and MS-based metabolomics. Anal. Biochem. 372, 204-212 (2008).
Ristampe e permessi
