Niniejszy artykuł opisuje nowy protokół oraz zestaw odczynników opracowanych do czułego pomiaru efektów neurotoksyczności związków i metod leczenia w kokulturach neuronów i astrocytów z wykorzystaniem analizy wysokotreściowej (high content analysis). Wyniki wskazują, że analiza wysokotreściowa stanowi obiecującą, nową technologię w ocenie neurotoksyczności.
Artykuł metodologiczny
Test kokultury neuronów i astrocytów do wysokoprzepustowej analizy treści (high content analysis) w badaniach neurotoksyczności
W tym artykule
Podsumowanie
Streszczenie
Analizy wysokotreściowe (High Content Analysis, HCA) łączą komórki i odczynniki detekcyjne z automatycznym obrazowaniem oraz potężnymi algorytmami analizy obrazu, co umożliwia pomiar wielu fenotypów komórkowych w ramach jednego testu. W niniejszym badaniu wykorzystaliśmy HCA do opracowania nowej metody oceny neurotoksyczności. Ocena neurotoksyczności stanowi istotny element ewaluacji bezpieczeństwa leków, a także jest kluczowym punktem działań w zakresie ochrony środowiska. Ponadto neurotoksyczność jest również powszechnie uznawanąin vitromarker rozwoju chorób neurodegeneracyjnych, takich jak choroba Alzheimera i Parkinsona. Niedawno zgłoszono zastosowanie HCA w przesiewaniu neuronów. Poprzez znakowanie komórek neuronalnych βIII-tubuliną, testy HCA mogą zapewnić wysokoprzepustowe, obiektywne i ilościowe pomiary parametrów takich jak liczba neuronów, liczba neurytów oraz długość neurytów, z których każdy może wskazywać na efekty neurotoksyczne. Jednak rola astrocytów w tych modelach pozostaje nieznana. Astrocyty pełnią integralną rolę w utrzymaniu homeostazy ośrodkowego układu nerwowego (OUN) i są powiązane zarówno z neuroprotekcją, jak i neurodegeneracją, gdy zostają aktywowane w odpowiedzi na substancje toksyczne lub stany chorobowe. GFAP jest białkiem filamentów pośrednich ekspresowanym głównie w astrocytach OUN. Aktywacja astrocytarna (glioza) prowadzi do upregulacji GFAP, czemu zazwyczaj towarzyszy proliferacja i hipertrofia astrocytów. Ten proces reaktywnej gliozy został zaproponowany jako wczesny marker uszkodzenia układu nerwowego. Tradycyjną metodą oznaczania ilościowego GFAP jest test immunoenzymatyczny. Podejście to jest ograniczone przez brak możliwości dostarczenia informacji o lokalizacji komórkowej, morfologii i liczbie komórek. Ustaliliśmy, że HCA może zostać wykorzystane do przezwyciężenia tych ograniczeń i do jednoczesnego pomiaru wielu cech związanych z gliozą – zmian w ekspresji GFAP, hipertrofii astrocytów oraz proliferacji astrocytów – w ramach jednego testu. W badaniach nad kokulturami wykazano, że astrocyty chronią neurony przed kilkoma rodzajami toksycznych uszkodzeń i mają krytyczny wpływ na przeżywalność neuronów. Niedawne badania sugerują, że zastosowanie astrocytów w anin vitrosystem testowania neurotoksyczności może okazać się bardziej istotny dla struktury i funkcji ludzkiego OUN niż same komórki neuronalne. W związku z tym opracowaliśmy test HCA dla kokultury neuronów i astrocytów, składający się z protokołów oraz zwalidowanych, specyficznych dla celu odczynników detekcyjnych do profilowania βIII-tubuliny i kwaśnego białka włókienkowego glejowego (GFAP). Test ten umożliwia jednoczesną analizę neurotoksyczności, wzrostu neurytów, gliozy, morfologii neuronów i astrocytów oraz rozwoju neuronów i astrocytów w szerokiej gamie modeli komórkowych, stanowiąc nowatorski, niesubiektywny, wysokoprzepustowy test do oceny neurotoksyczności. Test ten posiada ogromny potencjał w zakresie usprawnionej detekcji neurotoksyczności oraz zwiększenia wydajności w badaniach nad neuronauką i odkrywaniem leków.
Protokół
Przygotowanie komórek:
- Przed wysiewaniem komórek do analizy, hodować neurony/astrocyty w pożywce wzrostowej do osiągnięcia konfluencji na poziomie ~70-80% (chyba że wysiewanie odbywa się bezpośrednio po rozmrożeniu lub izolacji).
- Oddzielić komórki z kolb/płytek hodowlanych metodą odpowiednią dla interesującego typu komórek. W razie potrzeby pokryć dołki płytki analitycznej poli-D-lizyną lub białkiem macierzy zewnątrzkomórkowej, aby zwiększyć adhezję komórek. Współhodowle astrocytów i neuronów można wysiewać jednocześnie lub sekwencyjnie. W przypadku wysiewania sekwencyjnego zaleca się najpierw wysianie astrocytów jako warstwy „podstawowej”, a następnie wysianie neuronów i ich różnicowanie, jeśli jest to konieczne. Dostosować gęstość komórek do typu komórek, planowanego czasu hodowli, badanych parametrów itp. W zależności od wieku hodowli, źródła komórek i gęstości wysiewu, hodowle pierwotne mogą znacznie różnić się tempem proliferacji, ekspresją GFAP lub wzrostem neurytów – istotne jest scharakteryzowanie i zoptymalizowanie systemu komórkowego, aby zapewnić najwyższą relewantność biologiczną dla modelu eksperymentalnego, a także umożliwić efektywne obrazowanie, segmentację i analizę za pomocą HCS (patrz Rycina 1). Po dodaniu komórek do płytki (komórki można wysiać w 90 μL pożywki, aby ułatwić podanie toksyn opisane w kroku 3 poniżej), pozostawić płytkę na płaskiej powierzchni w temperaturze pokojowej przez 15-30 min, aby zapewnić równomierne rozmieszczenie komórek. Po tym czasie inkubować komórki w pożywce wzrostowej (37°C/5% CO2) przez co najmniej 24 godziny, a następnie przejść na warunki hodowli różnicującej (np. niska zawartość serum/NGF dla komórek PC12), zależnie od potrzeb. Kontynuować hodowlę, aż komórki osiągną pożądany poziom konfluencji lub różnicowania, wymieniając pożywkę w odstępach czasu odpowiednich dla danego typu komórek.
- Traktowanie komórek (związki kontrolne, związki testowe itp.) można wprowadzić w dowolnym momencie tego okresu hodowli, zgodnie z przyjętym przebiegiem czasowym traktowania. Akrylamid, nadtlenek wodoru i K-252a dostarczone są jako neurotoksyczne związki kontrolne. Dostarczono wystarczającą ilość odczynników do wykonania zdublowanych 12-punktowych krzywych zależności dawka-odpowiedź (w tym jeden zestaw kontrolny z dH2O lub DMSO w obrębie serii dawek) dla wszystkich pięciu płytek 96-dołkowych. Związki dostarczone są w stężeniu 250X (dla K-252a, przy założeniu maksymalnego stężenia traktowania 1 µM) lub 10X (dla akrylamidu i nadtlenku wodoru, przy założeniu maksymalnych stężeń traktowania odpowiednio 100 mM i 10 mM). Zalecane przygotowanie traktowania polega na seryjnym rozcieńczaniu związku 250X w DMSO w stosunku półlogarytmicznym (1:√10), a następnie rozcieńczeniu w Buforze do Rozcieńczania Związków do stężenia 10X (związki kontrolne 10X w dH2O można rozcieńczać seryjnie bezpośrednio w sterylnym dH2O lub Buforze do Rozcieńczania Związków). Następnie 10 µL każdego traktowania można dodać do 90 µL pożywki hodowlanej obecnej w każdym dołku, aby uzyskać końcowe stężenie 1X (0,4% DMSO lub 10% dH2O). Przykładowe dane dotyczą 24 lub 96 godzin traktowania związkiem w temperaturze 37°C przed utrwaleniem.
Fiksacja komórek i barwienie immunofluorescencyjne:
Uwaga: Czas barwienia wynosi około 2,5 godziny po utrwaleniu. Nie dopuścić do wyschnięcia studzienek pomiędzy poszczególnymi etapami barwienia. Odsysanie i dozowanie odczynników należy przeprowadzać przy niskim przepływie, aby zminimalizować utratę komórek spowodowaną naprężeniem ścinającym cieczy. Wszystkie zalecane objętości „na studzienkę” odnoszą się do pojedynczej studzienki mikropłytki 96-dołkowej. Wszystkie zalecane objętości „na płytkę 96-dołkową” obejmują 25% nadmiaru w celu zrekompensowania strat podczas pipetowania. Wszystkie etapy barwienia przeprowadza się w temperaturze pokojowej (RT). Wszystkie bufory i roztwory przeciwciał są stabilne przez co najmniej 24 godziny w RT.
- Po zakończeniu okresu hodowli, podgrzej Roztwór do Fixacji HCS (2X) do temperatury pokojowej (RT) lub 37ºC, jeśli jest to wymagane (12 mL/płytkę 96-dołkową). W dygestorium chemicznym dodaj 100 µL/dołek bezpośrednio do pożywki hodowlanej i pozostaw do utrwalenia na 30 min w RT. Usuń pożywkę zawierającą utrwalacz/toksyny i zutylizuj ją zgodnie z przepisami dotyczącymi odpadów niebezpiecznych (patrz MSDS). Jeśli przystępujesz niezwłocznie do barwienia, przepłucz każdy dołek dwukrotnie 200 µL Buforu do Immunofluorescencji HCS. Alternatywnie, jeśli płytki mają być barwione w późniejszym czasie, przepłucz dwukrotnie 200 µL Buforu do Mycia, a następnie pozostaw objętość drugiego płukania w dołkach i przechowuj szczelnie zamknięte płytki w 4ºC do czasu barwienia.
- Jeśli utrwalone próbki były przechowywane w 4ºC przed barwieniem, przepłucz je dwukrotnie 200 µL Buforu do Immunofluorescencji HCS przed przystąpieniem do protokołu barwienia.
- Przygotuj roztwór roboczy Przeciwciał Wstępnych HCS Rabbit Anti-βIII Tubulin/Mouse Anti-GFAP (6 mL/płytkę 96-dołkową) w następujący sposób: dodaj 60 µL każdego rozmrożonego przeciwciała wstępnego do 5,88 mL Buforu do Immunofluorescencji HCS. Wymieszaj dokładnie. Usuń poprzednie płukanie Buforem do Immunofluorescencji. Dodaj 50 µL roztworu przeciwciał wstępnych do każdego dołka i inkubuj przez 1 godzinę w RT.
- Usuń roztwór przeciwciał wstępnych. Przepłucz trzykrotnie 200 µL Buforu do Immunofluorescencji HCS.
- Przygotuj roztwór roboczy Przeciwciał Wtórnych HCS/Barwnika Jądrowego Hoechst HCS (6 mL/płytkę 96-dołkową) w następujący sposób: dodaj 30 µL każdego rozmrożonego przeciwciała wtórnego oraz 30 µL rozmrożonego Barwnika Jądrowego Hoechst HCS do 5,91 mL Buforu do Immunofluorescencji HCS. Wymieszaj dokładnie, chroniąc roztwór przed światłem. Usuń poprzednie płukanie Buforem do Immunofluorescencji HCS. Dodaj 50 µL roztworu Przeciwciał Wtórnych HCS/Barwnika Jądrowego Hoechst HCS i inkubuj przez 1 godzinę w RT, chroniąc przed światłem.
- Usuń roztwór Przeciwciał Wtórnych HCS/Barwnika Jądrowego Hoechst HCS. Przepłucz dwukrotnie 200 µL Buforu do Immunofluorescencji HCS.
- Usuń poprzednie płukanie Buforem do Immunofluorescencji HCS. Przepłucz dwukrotnie 200 µL Buforu do Mycia HCS, pozostawiając objętość drugiego płukania w dołkach.
- Zamknij płytkę i niezwłocznie wykonaj obrazowanie lub przechowuj płytkę w 4ºC, chroniąc przed światłem, do momentu obrazowania.
Akwizycja i analiza obrazu:
- Obrazowanie i analiza zabarwionych płytek mogą być wykonywane na różnych dostępnych platformach HCS, takich jak IN Cell Analyzer (GE Healthcare), ArrayScan (ThermoFisher Scientific) lub Opera (Perkin Elmer). Niektóre wytyczne dotyczące obrazowania i analizy przedstawiono w Tabeli 1:
| Wytyczne dotyczące akwizycji obrazów HCS222 | |||
| Odczynnik detekcyjny | Obiektyw | Zakres filtra wzbudzenia [szczyt/szerokość pasma (nm)] | Zakres filtra emisyjnego [szczyt/szerokość pasma (nm)] |
| Barwnik do jąder komórkowych Hoechst HCS | 20X | 360/40 | 460/40 (lub 535/50, jeśli jest to konieczne) |
| Przeciwciało wtórne HCS, FITC-osioł przeciwko króliczemu IgG | 20X | 480/40 | 535/50 |
| Przeciwciało wtórne HCS, Cy3-osioł przeciwko IgG mysiemu | 20X | 535/50 | 600/50 |
Wytyczne analizy obrazów HCS222 | |||
| Parametry komórki | Detekcja | Segmentacja/Pomiar | Uzasadnienie |
| Liczba komórek, charakterystyka jąder komórkowych | Barwnik do jąder komórkowych Hoechst HCS | Obszar jądrowy (kanał emisji 460 nm). Oblicz liczbę jąder. Możliwa jest również analiza zawartości DNA (intensywności jądrowej) lub powierzchni jądra. | Należy wykorzystać liczbę komórek oraz charakterystykę jąder komórkowych do określenia utraty komórek, fenotypów toksyczności i innych parametrów. Można „odfiltrować” jądra wykazujące ekspresję $\beta$III-tubuliny lub GFAP, aby uzyskać oddzielne zliczenia i charakterystyki komórek neuronalnych oraz astrocytarnych (wysoce zalecane). |
| Ekspresja βIII-tubuliny, wypustki neurytowe | Przeciwciało wtórne HCS, koniugowane z FITC | Obszar cytoplazmatyczny (kanał emisji 535 nm). Sygnał FITC może być wykorzystany do odróżnienia ciał komórek neuronowych od neurytów (np., poprzez minimalne/średnie pola powierzchni ciał komórkowych, minimalne/maksymalne długości i szerokości neurytów). Wyznaczyć parametry takie jak całkowita długość neurytów, liczba neurytów na komórkę itp. | Pomiary wzrostu neurytów mogą być modulowane podczas różnicowania neuronów lub w wyniku uszkodzeń chemicznych, stanów chorobowych itp. Można „filtrować” ciała komórkowe pod kątem tych, które wykazują ekspresję βIII-tubuliny, aby uzyskać jednoznaczną charakterystykę neuronów (silnie zalecane). |
| Ekspresja GFAP, powierzchnia astrocytów | Przeciwciało wtórne HCS, koniugowane z Cy3 | Obszar cytoplazmatyczny (kanał emisji 600 nm). Sygnał Cy3 może służyć do wyznaczenia segmentacji cytoplazmy astrocytów. Należy wyznaczyć parametry takie jak średnia intensywność sygnału cytoplazmatycznego, powierzchnia komórki itd. | Ekspresja GFAP oraz powierzchnia komórek astrocytów mogą ulegać modulacji podczas rozwoju astrocytów lub w wyniku uszkodzeń chemicznych, stanów chorobowych itp. Można „filtrować” ciała komórek, wybierając te związane z ekspresją GFAP, aby uzyskać precyzyjną charakterystykę astrocytów (silnie zalecane). |
Tabela 1. Wytyczne dotyczące akwizycji i analizy obrazów – test HCS222 βIII-Tubulin/GFAP (ko-kultura)
Reprezentatywne wyniki:
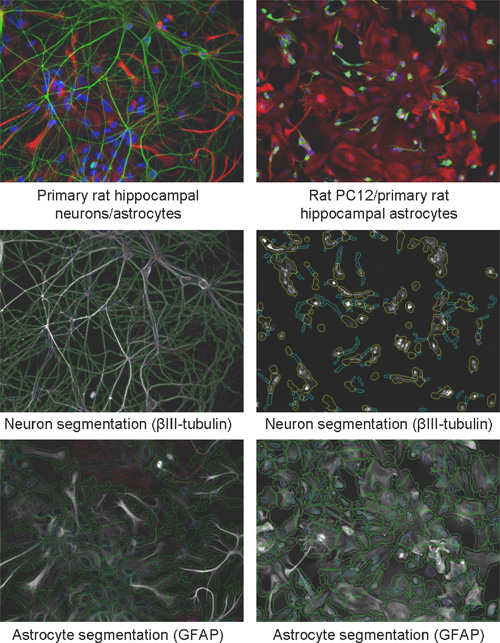
Rysunek 1. Immunofluorescencja βIII-tubuliny i GFAP w mieszanych kulturach komórek neuronalnych szczura.
Współkultury pierwotnych astrocytów hipokampa szczura z pierwotnymi neuronami hipokampa szczura lub komórkami PC12 szczura generowano poprzez wstępne wysiewanie astrocytów w kulturze przez kilka dni, a następnie wysiewanie neuronów. Pierwotne neurony hodowano przez dodatkowe 11 dni, natomiast komórki PC12 hodowano przez dodatkowe 2 dni w warunkach różnicowania (niska zawartość serum/NGF). Obsługa komórek, fiksacja i immunostaining były wykonywane zgodnie z protokołami testu HCS222. Komórki obrazowano za pomocą analizatora GE IN Cell Analyzer 1000 (3.3) przy powiększeniu obiektywu 20X (pierwotne neurony) lub 10X (PC12) i analizowano przy użyciu algorytmów Neurite Outgrowth oraz Multi Target Analysis w stacji roboczej GE IN Cell Analyzer 1000 Workstation (3.4). Górny panel: Nałożone obrazy fluorescencji barwnika jądrowego Hoechst HCS Nuclear Stain (niebieski), βIII-tubuliny (zielony) i GFAP (czerwony). Oddzielna analiza kanału fluorescencji βIII-tubuliny umożliwia segmentację wypustek neurytów (środkowy panel: ciała komórek obrysowane na niebiesko (pierwotne neurony) lub żółto (PC12), neuryty na zielono (pierwotne neurony) lub jasnoniebiesko (PC12)). Analiza kanału GFAP umożliwia segmentację astrocytów (dolny panel: jądra obrysowane na niebiesko, cytoplazma na zielono). Segmentacja GFAP dla współkultury pierwotnych neuronów i astrocytów hipokampa szczura wykazuje zdolność do rozróżnienia między jądrami/ciałami komórkowymi GFAP (+) (zielone obrysy) a GFAP (-) (czerwone), co umożliwia oddzielne zliczanie neuronów i astrocytów w mieszanej kulturze.
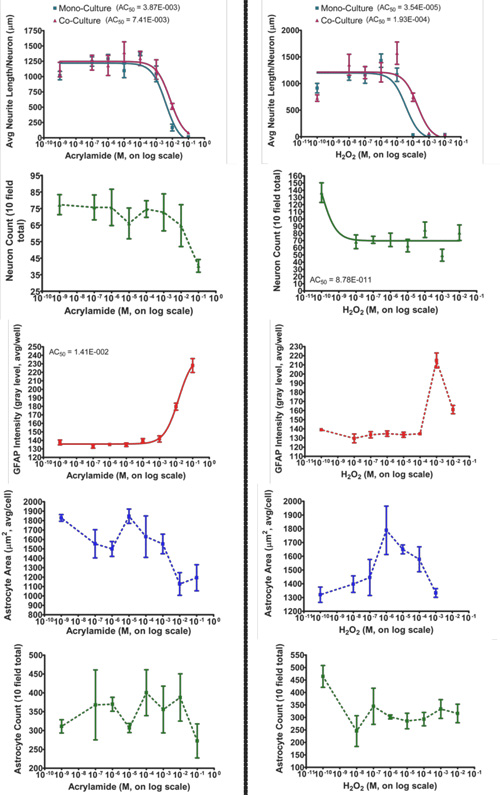
Rysunek 2. Odpowiedzi dawka-efekt współkultur pierwotnych neuronów i astrocytów hipokampa szczura na stresy toksyczne.
Pierwotne astrocyty hipokampa szczura (P6) wysiewano na płytki 96-dołkowe w podłożu wzrostowym i hodowano przez 6 dni. Następnie na wcześniej wysiane astrocyty wysiewano pierwotne neurony hipokampa szczura (bezpośrednio po rozmrożeniu) i hodowano w podłożu wzrostowym przez 11 dni. Komórki traktowano rozcieńczeniami szeregowymi akryloamidu lub nadtlenku wodoru (maksymalne stężenia odpowiednio 100mM i 10mM) podczas ostatnich 24 godzin hodowli. Obsługa komórek, fiksacja i immunostaining były wykonywane zgodnie z protokołami testu HCS222. Komórki obrazowano za pomocą analizatora GE IN Cell Analyzer 1000 (3.3) przy powiększeniu 20X (10 pól/dołek) i analizowano (segmentacja jądrowa/cytoplazmatyczna/neurytów) przy użyciu algorytmów Neurite Outgrowth oraz Multi Target Analysis w stacji roboczej GE IN Cell Analyzer 1000 Workstation (3.4). Przedstawione dane to średnia ± SEM, n = 3. Badano wiele parametrów (wzrost neurytów, intensywność GFAP, powierzchnia astrocytów oraz liczba komórek neuronalnych lub astrocytarnych) pod kątem zależności od dawki.
Dyskusja
Do tej pory liczba eksperymentów in vitro zaprojektowanych w celu oceny ryzyka neurotoksyczności z wykorzystaniem kultur mieszanych neuronów i astrocytów była ograniczona. Powszechnie przyjmuje się, że komórki glejowe są niezbędne do zapewnienia neuronom wsparcia przestrzennego i metabolicznego oraz odgrywają kluczową rolę w modulowaniu wielu funkcji neuronalnych, w tym migracji neuronów, różnicowania i aktywności synaptycznej. Astrocyty glejowe uwalniają również cytokiny i inne czynniki rozpuszczalne, które mogą zarówno wywoływać niekorzystne reakcje w otaczającej tkance neuronalnej, jak i promować tolerancję neuronów na wiele toksyn. Wykazując głębię oddziaływań neuronowo-glejowych, badania w kokulturach wykazały, że astrocyty chronią neurony przed toksycznością stresu oksydacyjnego, podczas gdy upośledzenie funkcji astrocytarnych, takich jak utrzymanie obrony antyoksydacyjnej i poziomów energii komórkowej, ma krytyczny wpływ na przeżywalność neuronów. Niedawne badania sugerują, że zastosowanie astrocytów w systemie testowym neurotoksyczności in vitro może okazać się bardziej reprezentatywne dla struktury i funkcji ludzkiego ośrodkowego układu nerwowego niż same komórki neuronalne. Pomimo rosnącej świadomości fizjologicznego znaczenia oddziaływań neuronowo-astrocytarnych, przeprowadzenie ilościowych analiz tych interakcji w nienaruszonych komórkach było dotychczas trudne. Pojawienie się wysokoprzepustowych badań obrazowych (High Content Screening) umożliwia opracowanie nowych, potężnych testów pozwalających rozwiązać ten problem.
W niniejszym badaniu wykazaliśmy, że HCA umożliwia przeprowadzenie analiz ilościowych wielu fenotypów neuronalnych i astrocytarnych w ramach jednego testu. W neuronach pierwotnych wykonaliśmy pomiary ilościowe markerów neurotoksyczności, takich jak liczba neuronów, liczba neurytów oraz długość neurytów. W astrocytach reaktywna glioza jest znanym biomarkerem neurotoksyczności, charakteryzującym się zmianami w ekspresji GFAP, liczbie astrocytów oraz morfologii astrocytów. Wykazaliśmy, że każdy z tych punktów końcowych może być łatwo oceniony za pomocą HCA. Badania te wspierają koncepcję, zgodnie z którą HCA specyficznych dla układu nerwowego biomarkerów mogłoby być wykorzystywane jako element zestawu testów in vitro do szybkiego przesiewania dużych liczb substancji chemicznych pod kątem punktów końcowych neurotoksyczności.
Zestaw Millipore HCS222 High Content Analysis do kokultury neuronów i astrocytów składa się z wysokiej jakości odczynników detekcyjnych oraz protokołów do jednoczesnego profilowania βIII-tubuliny i kwaśnego białka włókienstwa glejowego (GFAP) w szerokiej gamie komórkowych modeli neurotoksyczności. Wysoko zwalidowane odczynniki dołączone do zestawu pozwalają użytkownikowi na standaryzację testów, zminimalizowanie zmienności między analizami oraz powtarzalne generowanie obrazów o wysokim stosunku sygnału do tła.
Oświadczenia
Autorzy są pracownikami Millipore Corporation.
Podziękowania
Autorzy chcieliby podziękować dr. Rickowi Ryanowi, dr. Umeshowi Patelowi, dr. Jeffowi Tillowi, dr. Matthew Hsu, dr. Jehangirowi Mistry oraz dr Michele Hatler za wsparcie podczas opracowywania tych projektów i protokołów.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Królicze przeciwciało pierwszorzędowe HCS przeciwko βIII-tubulinie, 100X | Nr kat. CS201672 | 1 fiolka zawierająca 300 μL Komponent zestawu Millipore HCS222 | |
| HCS przeciwciało wtórne (osioł przeciwko króliczym IgG, koniugat FITC), 200X | Nr kat. CS201649 | 1 fiolka zawierająca 150 μL Komponent zestawu Millipore HCS222 | |
| Mysie przeciwciało pierwszorzędowe HCS przeciwko GFAP, 100X | Nr kat. CS201671 | 1 fiolka zawierająca 300 μL Komponent zestawu Millipore HCS222 | |
| HCS przeciwciało wtórne (osioł przeciwko mysim IgG, koniugat Cy3), 200X | Nr kat. CS200437 | 1 fiolka zawierająca 150 μL Komponent zestawu Millipore HCS222 | |
| H–chst HCS barwnik jądrowy, 200X | Nr kat. CS200438 | 1 fiolka zawierająca 150 μL Komponent zestawu Millipore HCS222 | |
| HCS roztwór do fiksacji z czerwienią fenolową, 2X | Nr kat. CS200434 | 1 butelka zawierająca 100 mL Komponent zestawu Millipore HCS222 | |
| HCS bufor do immunofluorescencji, 1X | Nr kat. CS200435 | 1 butelka zawierająca 1000 mL Komponent zestawu Millipore HCS222 | |
| HCS bufor do płukania, 1X | Nr kat. 2007643 | 1 butelka zawierająca 500 mL Komponenty zestawu Millipore HCS222 | |
| Akrylamid (związek kontrolny), 10X | Nr kat. CS201679 | 1 fiolka zawierająca 500 μL 1M akrylamidu w dH2O Komponent zestawu Millipore HCS222 | |
| Nadtlenek wodoru (związek kontrolny), 10X | Nr kat. CS201730 | 1 fiolka zawierająca 500 μL 100 mM nadtlenku wodoru w dH2O Komponenty zestawu Millipore HCS222 | |
| K-252a (związek kontrolny), 250X | Nr kat. CS201741 | 1 fiolka zawierająca 100 μL 250 μM K-252a w DMSO Komponent zestawu Millipore HCS222 | |
| DMSO do rozcieńczania szeregowego związków | Nr kat. CS200441 | 1 butelka zawierająca 10 mL Komponent zestawu Millipore HCS222 | |
| Bufor do rozcieńczania związków | Nr kat. CS200442 | 1 butelka zawierająca 25 mL Komponent zestawu Millipore HCS222 | |
| Uszczelniacze płytek | Nr kat. CS200443 | 10 szt. Komponenty zestawu Millipore HCS222 | |
| mikropłytki o czarnym/przezroczystym dnie, traktowane do hodowli tkankowych | |||
| System obrazowania i analizy HCS |
Bibliografia
- Radio, N. M., Mundy, W. R. Developmental neurotoxicity testing in vitro: models for assessing chemical effects on neurite outgrowth. Neurotoxicology. 29, 361-376 (2008).
- Richards, G. R., Smith, A. J., Parry, F., Platts, A., Chan, G. K., Leveridge, M., Kerby, J. E., Simpson, P. B. A morphology- and kinetics-based cascade for human neural cell high content screening. Assay Drug Dev Technol. 4, 143-152 (2006).
- Evans, N. A., Facci, L., Owen, D. E., Soden, P. E., Burbidge, S. A., Prinjha, R. K., Richardson, J. C., Skaper, S. D. Abeta(1-42) reduces synapse number and inhibits neurite outgrowth in primary cortical and hippocampal neurons: A quantitative analysis. J Neurosci Methods. 175, 96-103 (2008).
- Breier, J. M., Radio, N. M., Mundy, W. R., Shafer, T. J. Development of a high-throughput screening assay for chemical effects on proliferation and viability of immortalized human neural progenitor cells. Toxicol Sci. 105, 119-133 (2008).
- Radio, N. M., Breier, J. M., Shafer, T. J., Mundy, W. R. Assessment of chemical effects on neurite outgrowth in PC12 cells using high content screening. Toxicol Sci. 105, 106-118 (2008).
- Harry, G. J., Tiffany-Castiglioni, E. Evaluation of neurotoxic potential by use of in vitro systems. Expert Opin Drug Metab Toxicol. 1, 701-713 (2005).
- Prockop, L. D. The allegory of a mountain: an environmental introduction to neurotoxicology. J Neurol Sci. 262, 7-14 (2007).
- Woehrling, E. K., Hill, E. J., Coleman, M. D. Development of a neurotoxicity test-system, using human post-mitotic, astrocytic and neuronal cell lines in co-culture. Toxicol In Vitro. 21, 1241-1246 (2007).
- Holden, L. J., Coleman, M. D. Assessment of the astrogliotic responses of three human astrocytoma cell lines to ethanol, trimethyltin chloride and acrylamide. Toxicology. 241, 75-83 (2007).
- Röhl, C., Lucius, R., Sievers, J. The effect of activated microglia on astrogliosis parameters in astrocyte cultures. Brain Res. 1129, 43-52 (2007).
- Eng, L. F., Ghirnikar, R. S., Lee, Y. L. Glial fibrillary acidic protein: GFAP-thirty-one years (1969-2000). Neurochem Res. 25, 1439-1451 (2000).
- Gadea, A., Schinelli, S., Gallo, V. Endothelin-1 regulates astrocyte proliferation and reactive gliosis via a JNK/c-Jun signaling pathway. J Neurosci. 28, 2394-2408 (2008).
- O'Callaghan, J. P., Sriram, K. Glial fibrillary acidic protein and related glial proteins as biomarkers of neurotoxicity. Expert Opin Drug Saf. 4, 433-442 (2005).
- Mead, C., Pentreath, V. W. Evaluation of toxicity indicators in rat primary astrocytes, C6 glioma and human 1321N1 astrocytoma cells: can gliotoxicity be distinguished from cytotoxicity? Arch Toxicol. 72, 372-380 (1998).
- Balls, M., Walum, E. Chapter 11: towards the acceptance of in vitro neurotoxicity tests. Neurotoxicology In Vitro. , Taylor and Francis. London. 269-283 (1999).
- Yokosuka, M., Ohtani-Kaneko, R., Yamashita, K., Muraoka, D., Kuroda, Y., Watanabe, C. Estrogen and environmental estrogenic chemicals exert developmental effects on rat hypothalamic neurons and glias. Toxicol In Vitro. 22, 1-9 (2008).
- Weible, M. W., Chan-Ling, T. Phenotypic characterization of neural stem cells from human fetal spinal cord: synergistic effect of LIF and BMP4 to generate astrocytes. Glia. 55, 1156-1168 (2007).
- Casulari, L. A., Melcangi, R. C., Piva, F., Martini, L., Maggi, R. Factors released by rat type 1 astrocytes exert different effects on the proliferation of human neuroblastoma cells (SH-SY5Y) in vitro. Endocr Relat Cancer. 7, 63-71 (2000).
- Dringen, R., Gutterer, J. M., Hirrlinger, J. Glutathione metabolism in brain metabolic interaction between astrocytes and neurons in the defense against reactive oxygen species. Eur J Biochem. 267, 4912-4916 (2000).
- Cristòfol, R. M., Gassó, S., Vílchez, D., Rodríguez-Farré, E., Sanfeliu, C. Neurotoxic effects of trimethyltin and triethyltin on human fetal neuron and astrocyte cultures: a comparative study with rat neuronal cultures and human cell lines. Toxicol Lett. 152, 35-46 (2004).
Przedruki i uprawnienia
