Niniejsza procedura opisuje metodę izolacji i hodowli mysiego narządu Cortiego z lub bez listka spiralnego i neuronów zwoju spiralnego. Prezentujemy również metodę ekspresji egzogennego genu reporterowego w eksplantacie narządu Cortiego za pomocą elektroporacji.
Artykuł metodologiczny
Kultura pierwotna i elektroporacja plazmidowa mysiego narządu Cortiego.
W tym artykule
Podsumowanie
Streszczenie
U wszystkich ssaków nabłonek sensoryczny odpowiedzialny za słuch znajduje się wzdłuż spiralnego narządu Cortiego, który mieści się w ślimaku ucha wewnętrznego (rys 1). Komórki rzęsate w rozwijającym się ślimaku, będące komórkami mechanosensorycznymi systemu słuchowego, są ułożone w jednym rzędzie komórek rzęsatych wewnętrznych oraz od trzech (w części podstawowej i środkowej) do czterech (w części szczytowej) rzędów komórek rzęsatych zewnętrznych, które rozciągają się na całej długości narządu Cortiego. Komórki rzęsate przekształcają wywołane dźwiękiem wibracje mechaniczne błony podstawnej w impulsy nerwowe, które mogą być interpretowane przez mózg. Większość przypadków niedosłuchu sensoroneuralnego jest spowodowana śmiercią lub dysfunkcją komórek rzęsatych ślimaka.
Coraz bardziej niezbędnym narzędziem w badaniach nad słuchem jest izolacja i hodowla in vitro eksplantów narządowych 1,2,9. Po wyizolowaniu eksplanty mogą być wykorzystywane na kilka sposobów w celu uzyskania informacji na temat fizjologii normatywnej, anomalnej lub terapeutycznej. Przykłady eksperymentalnych zastosowań eksplantów narządu Cortiego obejmują badanie ekspresji genów, ruchliwości stereociliów, biologii komórkowej i molekularnej, a także biologicznych metod regeneracji komórek rzęskowych.
Niniejszy protokół opisuje metodę izolacji i hodowli narządu Cortiego z myszy noworodkowych. Towarzyszące wideo zawiera instrukcje krok po kroku dotyczące izolacji kości skroniowej z piskląt myszy, a następnie izolacji ślimaka, więzadła spiralnego i narządu Cortiego. Po izolacji nabłonek sensoryczny może zostać wysiany i hodowany in vitro w całości lub jako dalej wypreparowany mikroizolat pozbawiony limbusa spiralnego i neuronów zwoju spiralnego. Zastosowanie tej metody pozwala na utrzymanie pierwotnych eksplantów przez 7-10 dni. Jako przykład użyteczności tej procedury, eksplanty narządu Cortiego zostaną poddane elektroporacji egzogennym genem reporterowym DsRed. Metoda ta stanowi udoskonalenie w stosunku do innych opublikowanych metod, ponieważ dostarcza powtarzalnych, jednoznacznych i szczegółowych instrukcji krok po kroku dotyczących izolacji, mikrodyssekcji i pierwotnej hodowli narządu Cortiego.
Protokół
Dzień 1. Sterylizacja i powlekanie szkiełek podstawkowych.
- Przeprowadzić sterylizację na sucho szklanych lamellek do mikroskopu w autoklawie.
- Umieścić wysterylizowane lamelki w dwóch dołkach wstępnie wysterylizowanej czterodołkowej płytki do hodowli komórek.
- Pokryć lamelki mieszaniną poli-L-ornityny i lamininy w stosunku 1:1 z dodatkiem 20% płodowej surowicy bydlęcej (FBS), inkubując przez noc w temperaturze 4 °C.
- 400 μL poli-L-ornityny (roztwór 0,01% przechowywany w 4 °C)
- 400 μL lamininy (roztwór stokowy 50 μg/mL przechowywany w aliquotach w -20 °C)
- 200 μL FBS (przechowywanej w aliquotach w -20 °C)
- Przeprowadzić sterylizację termiczną narzędzi sekcyjnych przez noc w inkubatorze w temperaturze 150°C.
- Przygotować pożywkę hodowlaną zawierającą 10% surowicy i 10 mg/mL ampicyliny.
- 90 mL pożywki Dulbecco's Modified Eagle Medium
- 5 mL FBS (przechowywanej w aliquotach w -20 °C)
- 5 mL surowicy końskiej (przechowywanej w aliquotach w -20 °C)
- 10 μL ampicyliny (roztwór stokowy 10 mg/mL przechowywany w 4 °C)
Dzień 2. Izolacja narządu Cortiego.
- Zasterylizuj dygestorium do precyzyjnej sekcji przepływowej.
- włącz lampę UV na 20 min
- spryskaj wszystkie powierzchnie 70% etanolem i odczekaj 5 min przed użyciem.
- Zdekapituj szczenię myszy (P4) u podstawy otworu wielkiego, używając nożyczek chirurgicznych.
- Krótko opłucz głowę w naczyniu o średnicy 10 cm zawierającym 70% etanol.
- Usuń naskórek za pomocą ostrza skalpela.
- Otwórz czaszkę wzdłuż szwu strzałkowego za pomocą ostrza skalpela, a następnie przekrój przedmózgowie na pół. Zachowaj tylną część przedmózgowia do dalszej sekcji.
- Usuń przedmózgowie, móżdżek i pień mózgu metodą sekcji tępej.
- Usuń kości skroniowe (rys. 2A), zanurz je krótko w 70% etanolu i przenieś do naczynia o średnicy 3 mm zawierającego sterylny HBSS.
- Używając pincety, usuń bąbelek i otaczającą go tkankę z części skalistej kości skroniowej.
- Zlokalizuj ślimak o kształcie muszli (rys. 2B) i oddziel go od układu przedsionkowego za pomocą pincety.
- Na tym etapie rozwoju labirynt kostny nie jest całkowicie zwapniały i można go łatwo wypreparować za pomocą pincety. Usuń labirynt kostny ślimaka poprzez ostrożne oddzielanie, zaczynając od końca podstawnego i przesuwając się ku wierzchołkowi za pomocą pincety.
- Więzadło spiralne i przymocowany do niego organ Cortiego są zwinięte wzdłuż spirali modiolusa (rys. 2C). Ostrożnie usuń organ Cortiego, chwytając więzadło spiralne w obszarze haczykowatym podstawy za pomocą pincety i rozwijając je podczas przesuwania ku wierzchołkowi.
- Zaczynając od podstawy, oddziel więzadło spiralne od organu Cortiego za pomocą precyzyjnej pincety nr 55 (rys. 2D).
Mikroizolacja nabłonka sensorycznego organu Cortiego (opcjonalnie). - Usuń obszar haczykowaty podstawy organu Cortiego, używając dwóch strzykawek insulinowych o pojemności ½ cc z na stałe przymocowanymi igłami U-100 28G½ w funkcji pincet.
- Zaczynając od wierzchołka, usuń lembus spiralny z rzędu komórek rzęsek wewnętrznych i przesuwaj się ku podstawie (rys. 2E-F).
Wysiew eksplantu organu Cortiego - Usuń roztwór poli-L-ornityny/lamininy/FBS z dołków hodowlanych i dodaj 130 μl pożywki hodowlanej.
- Przenieś wypreparowany organ Cortiego na pokrywek szklany z powłoką w dołku hodowlanym i zorientuj eksplant tak, aby rzęski komórek rzęsek były skierowane ku górze.
- Usuń pożywkę z dołka hodowlanego za pomocą pipety 200 μL. Upewnij się, że błona podstawna ściśle przylega do pokrywki szklanej z powłoką.
- Ostrożnie dodaj 130 μL pożywki hodowlanej do organu Cortiego za pomocą pipety 200 μL. Nanieś dwie krople na powierzchnię organu Cortiego, a następnie powoli dodaj pozostałą objętość z boku pokrywki. Upewnij się, że organ Cortiego nie unosi się w pożywce hodowlanej, lecz pozostaje przymocowany do pokrywki.
- Inkubuj przez noc w temperaturze 37 °C w obecności 5% CO2.
Dzień 3. Elektroporacja genu reporterowego do hodowanego organu Cortiego.
- Usunąć pożywkę z hodowli organu Cortiego.
- Dodać 130 μL H2O na 1 min, a następnie usunąć za pomocą pipety 200 μL.
- Dodać 30 μL plazmidu reporterowego DsRed (2mg /mL H2O przechowywanego w -20 °C).
- Przesunąć elektrody elektroporatora za pomocą mikromanipulatora tak, aby anoda i katoda znajdowały się po obu stronach hodowli.
- Wygenerować impuls (27V, czas trwania 30 ms, 10 serii impulsów), aby przeprowadzić elektroporację genu reporterowego do hodowli eksplantu organu Cortiego.
- Opcjonalnie: odwrócić polaryzację impulsu, aby zapewnić elektroporację transgenu zarówno po stronie modiolarnej, jak i po stronie więzadła spiralnego eksplantu.
- Odczekać 5 min.
- Dodać 130 μL roztworu Fugene 6: DNA (3 części Fugene na 2 części DNA). Roztwór ten należy przygotować przed rozpoczęciem procedury elektroporacji (krok 20) w 3 mL okrągłodennej probówce polistyrenowej w dygestorium z laminarnym przepływem powietrza. Aby przygotować ten roztwór:
- Dodać 2,4 μL Opti-MEM (przechowywanego w 4 °C) do probówki.
- Dodać 0,6 μL odczynnika Fugene 6 (przechowywanego w 4 °C) do probówki. Należy dodać Fugene bezpośrednio do Opti-MEM, unikając bezpośredniego kontaktu ze ściankami probówki.
- Wymieszać w wortexie przez 1 sekundę.
- Inkubować przez 5 min w temperaturze pokojowej.
- Dodać 2,0 μL dwuniciowego DNA plazmidu reporterowego DsRed (przechowywanego w -20 °C w alikwotach 100 μg DNA/mL H2O).
- Wymieszać w wortexie przez 1 sekundę.
- Inkubować przez 15 min w temperaturze pokojowej.
- Dodać 200 μL pożywki.
- Wymieszać w wortexie przez 1 sekundę.
- Inkubować przez noc w 37 °C w 5% CO2.
- Dodać 2 mL pożywki do dołka hodowlanego i inkubować w 37 °C do 10 dni.
Reprezentatywne wyniki
Przedstawiamy metodę izolacji narządu Cortiego od myszy w okresie perinatalnym. Procedura może być stosowana u myszy od 16. dnia embrionalnego aż do około 6. dnia postnatalnego, kiedy to labirynt kostny staje się wystarczająco zwapniały, aby utrudnić sekcję. Po wypreparowaniu narządu Cortiego może on zostać naniesiony na podłoże i hodowany w całości (ryc. 3) lub jako mikroizolowany nabłonek sensoryczny (ryc. 4). Przedstawiliśmy ponadto technikę ekspresji genów egzogennych w hodowli narządu Cortiego. Hodowla organotypowa jest przydatna w wielu innych rodzajach badań, takich jak analiza ekspresji genów narządu Cortiego przy użyciu RT-PCR lub hybrydyzacji in situ, kokultura narządu Cortiego z komórkami zwoju spiralnego lub egzogennymi komórkami macierzystymi z wykorzystaniem mikroizolatu3, a także analiza in vitro śmierci i regeneracji komórek rzęskowych.

Rycina 1. Przekrój poprzeczny narządu Cortiego myszy P4. (A) Przekrój poprzeczny z podstawowego zwoju krio-sekcji ślimaka uzyskanej od myszy P4 ilustruje ogólne struktury ślimaka mysiego opisane w niniejszym protokole. Scala media jest ograniczona bocznie przez więzadło spiralne i stria vascularis, od góry przez błonę Reissnera, od strony przyśrodkowej przez limbus spiralny, a od dołu przez błonę podstawną. Ramka wskazuje obszar powiększony w części B. (B) Narząd Cortiego znajduje się po górnej stronie błony podstawnej i obejmuje jeden rząd wewnętrznych komórek rzęskowych, trzy rzędy zewnętrznych komórek rzęskowych oraz odpowiadające im komórki podporowe. Linia przerywana 1 wskazuje miejsce wzdłuż błony podstawnej, które jest usuwane podczas preparacji narządu Cortiego. Linia przerywana 2 wskazuje miejsce wzdłuż błony podstawnej, które jest usuwane podczas procedury mikroizolacji. Kolor zielony oznacza znakowanie immunohistochemiczne kalbindyny, która znakuje komórki międzyzębowe limbusu spiralnego, komórki rzęskowe ślimaka, neurony zwoju spiralnego, a także komórki więzadła spiralnego i stria vascularis 7. Znakowanie jąder DAPI jest widoczne w kolorze niebieskim. Aby zobaczyć większą wersję tego obrazu, prosimy kliknąć tutaj.


Rycina 2. Sekcja narządu Cortiego. Obrazy z towarzyszącego filmu przedstawiające sekcję narządu Cortiego wyróżniają A) ślimaka i układ przedsionkowy znajdujące się w izolowanej kości skroniowej (czerwony), B) kostny labirynt ślimaka, C) więzadło spiralne i przymocowany do niego narząd Cortiego po usunięciu kostnego labiryntu, D) usuwanie więzadła spiralnego i plamki naczyniowej (czerwony) z narządu Cortiego, E) mikroizolację nabłonka sensorycznego od lembusa spiralnego (czerwony) oraz F) izolowany lembus spiralny (lewo) i nabłonek sensoryczny (prawo). Aby zobaczyć powiększoną wersję tego obrazu, prosimy kliknąć tutaj.


Rysunek 3. Hodowla eksplantu narządu Cortiego. Obraz DIC przedstawiający narząd Cortiego myszy Atoh1-nGFP w wieku P4, który został wyizolowany, wysiany i hodowany przez pięć dni zgodnie z opisem. Mysz ta została zmodyfikowana genetycznie w taki sposób, aby komórki wykazujące ekspresję genu pro-komórkowego rzęskowego Atonal homolog 1 (Atoh1, znanego również jako Math1) przejawiały zielone białko fluorescencyjne zlokalizowane w jądrze komórkowym8. Narządy Cortiego tych myszy wykazują jądrową markę GFP we wszystkich jądrach komórek rzęskowych, co umożliwia łatwą wizualizację nabłonka sensorycznego przy użyciu mikroskopu epifluorescencyjnego. Stosunkowo duży lembus spiralis jest widoczny bocznie względem nabłonka sensorycznego. Komórki mezenchymalne pochodzące z narządu Cortiego wywędrowały z eksplantu. Niebieskie barwienie jąder to DAPI. Aby zobaczyć powiększoną wersję tego obrazu, proszę kliknąć tutaj.


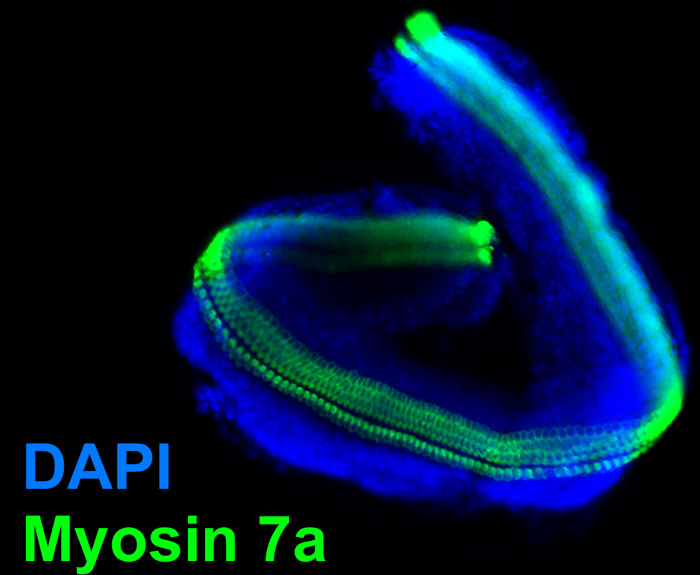
Rysunek 4. Mikroizolowany nabłonek sensoryczny. Obraz epifluorescencyjny uzyskany z nabłonka sensorycznego, który został wyizolowany z mysiego organu Cortiego P4 zgodnie z opisem i hodowany przez noc. Mikroizolat utrwalono następnie w 4% paraformaldehydzie i poddano immunoznakowaniu Myosin 7a, która znakuje komórki rzęsiste ślimaka. Zwróć uwagę na brak porównywalnie większego limbus spiralis widocznego na rysunku 3. Niebieskie barwienie jąder to DAPI. Aby zobaczyć większą wersję tego obrazu, kliknij tutaj.

Rysunek 5. Elektroporacja genu reporterowego DsRed do hodowlanego narządu Cortiego. Całe narządy Cortiego z mysich szczeniąt P4 Atoh1-nGFP zostały wyizolowane, wysiane, a następnie poddane elektroporacji genem reporterowym DsRed zgodnie z opisem i obejrzane pod mikroskopem epifluorescencyjnym. Komórki eksplantu narządu Cortiego wykazujące ekspresję transgenicznego białka reporterowego DsRed wykazują czerwoną fluorescencję, natomiast endogenne komórki nabłonka sensorycznego wykazują zieloną fluorescencję jądrową. Komórki transgeniczne są widoczne w obrębie całego limbusa spiralnego i nabłonka sensorycznego. Aby zobaczyć powiększoną wersję tego obrazu, proszę kliknąć tutaj.

Dyskusja
Istnieje kilka szczegółów krytycznych dla powodzenia tej procedury. Im krótszy czas od izolacji kości skroniowej do inkubacji narządu Cortiego, tym większa szansa, że narządy przytwierdzą się do szkiełka podstawowego, co pozwoli na uzyskanie żywotnych kultur narządowych. Dlatego ważne jest ograniczenie czasu między sekcją a umieszczeniem narządów w inkubatorze. Kluczowy jest również dobór antybiotyku, ponieważ wiele antybiotyków aminoglikozydowych jest ototoksycznych i prowadzi do śmierci komórek rzęsek. Choć preferowane jest całkowite zrezygnowanie ze stosowania antybiotyków, stwarza to ryzyko kontaminacji. W związku z tym, jako ogólną zasadę w celu uniknięcia potencjalnych problemów z zanieczyszczeniem, sugerujemy stosowanie ampicyliny w stężeniu 10 μg/mL.
Najbardziej problematycznym aspektem tej oraz innych procedur pierwotnej hodowli narządu Cortiego jest tendencja organów do odrywania się od płytek podczas inkubacji. Chociaż pływające hodowle organów mogą pozostawać żywotne przez 5-7 dni, wiąże się to z pewnymi wadami. Na przykład pływające hodowle organów często zwijają się po 4-5 dniach, co utrudnia badanie mikroskopowe. W konsekwencji integralność strukturalna organu może zostać naruszona w porównaniu z organami przymocowanymi do szkiełka podstawowego. Stwierdziliśmy, że następujące techniki pomagają zapewnić, aby narząd Cortiego nie pływał w pożywce hodowlanej, lecz pozostał przymocowany do szkiełka podstawowego. Po pierwsze, należy pokryć szklane szkiełka podstawowe poliornityną/lamininą w stosunku 1:1 z dodatkiem 20% FBS, zgodnie z opisem. Inkubacja nocna wskazana w tym protokole to minimalny czas pokrywania płytek. W naszym laboratorium często pokrywamy wszystkie płytki potrzebne na jeden tydzień i przechowujemy je w temperaturze 4 °C do dnia poprzedzającego użycie, kiedy przenosimy je do inkubatora na nocną inkubację. Po drugie, po przeniesieniu organów na pokryte szkiełka podstawowe, należy zorientować eksplant tak, aby rzęski komórek rzęskowych były skierowane do góry. Taka orientacja ułatwi przyleganie błony podstawnej do naczynia hodowlanego. Po trzecie, należy usunąć pożywkę z dołka, aby przymocować eksplant do pokrytego naczynia. Zapewni to kontakt między naczyniem hodowlanym a błoną podstawną i zwiększy zdolność eksplantów do przylegania do szkła. Pomoże to również w zachowaniu integralności strukturalnej rzędów komórek rzęskowych. Na koniec, należy ostrożnie nanieść 2 krople pożywki hodowlanej na powierzchnię narządu Cortiego za pomocą pipety o pojemności 200 μL, a następnie powoli wypełnić dołek, kapiąc pozostałą objętość (z całkowitych 130 μL) na krawędź szkiełka podstawowego. Ważne jest, aby pracować szybko, aby zapewnić przyleganie narządu Cortiego do pokrytego szkiełka podstawowego. Od rozpoczęcia sekcji do inkubacji eksplantów doświadczony operator zazwyczaj potrzebuje 10 minut na ukończenie tej procedury izolacji narządu Cortiego.
W niniejszym protokole przedstawiamy również metodę mikroizolacji nabłonka sensorycznego z limbusa spiralnego narządu Cortiego. W tej procedurze limbus spiralny jest oddzielany od nabłonka sensorycznego przy użyciu igieł insulinowych 28G½ jako narzędzi do dyssekcji. Powstały mikroizolat składa się z rzędów komórek rzęskowych i odpowiadających im komórek podporowych (rys. 3). Izolowany nabłonek sensoryczny można następnie hodować zgodnie z opisem w niniejszym protokole. Tę procedurę mikroizolacji należy porównać z enzymatycznym oddzielaniem nabłonków sensorycznych od otaczających tkanek4. U ssaków, jak i u gatunków niessakich, takich jak kurczaki, trawienie termolizyną izolowanych narządów przedsionkowych prowadzi do wyizolowania nabłonków sensorycznych z podstawowych komórek mezenchymalnych4. W ślimaku szczura trawienie termolizyną skutkuje oddzieleniem większej grzebieni nabłonkowej, mniejszej grzebieni nabłonkowej i towarzyszących im nabłonków sensorycznych od błony podstawnej5. Nie jest jednak jasne, czy ślimakowy nabłonek sensoryczny może przylegać do powlekanych płytek bez towarzyszących mu komórek mezenchymalnych. Choć zarówno metoda mechanicznej mikroizolacji, jak i metoda trawienia enzymatycznego prowadzą do oddzielenia nabłonków sensorycznych od limbusa spiralnego, zalety dyssekcji mikroizolatu nad trawieniem termolizyną obejmują stosunkowo krótszy protokół, tańsze odczynniki oraz potencjalnie mniejszy stres eksplantu wynikający z enzymatycznych efektów trawienia. Dodatkowo w tym podejściu błona podstawna pozostaje nienaruszona, co może zwiększyć przyleganie nabłonka sensorycznego do płytki hodowlanej. Wadami tej metody są konieczność wypracowania umiejętności niezbędnych do tej delikatnej dyssekcji oraz potencjalne uszkodzenia mechaniczne nabłonka sensorycznego wynikające z mikrodysekcji.
Jako przykład użyteczności tej procedury, przedstawiamy również przykład wykorzystania kultur narządu Cortiego; elektroporację egzogennych genów do kultury eksplantu. Opisana powyżej procedura elektroporacji opiera się na wcześniejszych metodach elektroporacji narządu Cortiego. W szczególności Zheng i Gao (2000) opisali elektroporację wyizolowanych narządów Cortiego szczura, w której eksplanty są utrzymywane na miejscu podczas elektroporacji za pomocą formowanego rowka z agarozy, a następnie wysiewane na szkiełko LabTek z 8 dołkami pokryte kolagenem w medium bezsurowiczym2. Zaletą ich podejścia jest to, że narządy są zorientowane tak, aby górne powierzchnie eksplantów były skierowane w stronę katody, co teoretycznie powinno skutkować równomiernym rozkładem elektroporowanych komórek w całym eksplancie. W naszej praktyce jednak opisana przez nas metoda usprawniła tę procedurę, ponieważ narząd Cortiego pozostawał przymocowany do szkiełka przedmiotowego przez cały czas trwania procedury, co ograniczyło manipulację eksplantem po elektroporacji. Dodatkowo, przy zastosowaniu przedstawionej metody większy odsetek narządów Cortiego pozostał przytwierdzony do szkiełek przedmiotowych. Nasza metoda została zaczerpnięta z pracy Jones, et al. (2006), w której wykorzystano dodatek odczynnika Fugene 6 w celu zwiększenia wydajności ekspresji genów po elektroporacji. W protokole Jones et al. (2006) narządy są poddawane elektroporacji, inkubowane przez 5 minut z 100 μL odczynnika do transfekcji Fugene 6, a następnie wysiewane 6. Nasza metoda różni się zastosowaniem stosunku odczynnika Fugene 6 do plazmidowego DNA w proporcji 3:2, co w drodze doświadczeń uznaliśmy za zapewniające optymalną ekspresję transgenu przy minimalnej toksyczności dla narządu. Nie stosujemy nierozcieńczonego odczynnika Fugene 6, który może powodować toksyczność dla kultur. Konfiguracja elektrod w naszym protokole, podobnie jak u Jones et al. (2006), skutkuje pierwotną ekspresją genów albo w limbusie spiralnym, albo w nabłonku sensorycznym, w zależności od położenia katody. Chociaż po stronie kultury oddalonej od katody występują komórki wykazujące pozytywną reakcję na DsRed, wyższe stężenie komórek transgenicznych występuje bliżej katody. Aby zapewnić pełną ekspresję transgenu po obu stronach eksplantu narządu Cortiego, prąd można odwrócić podczas drugiej serii impulsów, po prostu zamieniając przewody. Przedstawiony protokół skutkuje silną ekspresją transgenu w całym narządzie Cortiego (fig 5).
Podziękowania
Autorzy chcieliby podziękować Danielle Demêmes i Douglasowi Cotanche za pomoc w nauce metod izolacji organu Cortiego. Dodatkowo dziękujemy Ishmaelowi Stefanovowi-Wagnerowi za zaprojektowanie elektrod do elektroporatora; Sherry Lin za przygotowanie grafik do animacji wideo; oraz Matthewowi Chanie, Jasonowi Meekerowi i Kendrze Marshall (www.goodfightproductions.com) za produkcję filmu. Praca ta była finansowana z grantów (R03DC010065-Parker; RO1DC007174-Edge; P30DC05209- MEEI Core Support for Hearing Research) przyznanych przez NIDCD.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Szklane lamellki do mikroskopu | DYNALAB Corporation | 2010 | średnica 10mm, koło #1, grubość 1mm, 1 uncja |
| 4-pierścieniowa szalka do hodowli komórek | Greiner Bio-One | 627170 | Sterylna szalka do hodowli komórek 35 X 10 mm z 4 wewnętrznymi pierścieniami |
| Poly-L-ornityna | Sigma-Aldrich | P4957 | roztwór 0,01% |
| Laminina | BD Biosciences | 354232 | pochodzenia mysiego |
| Płodowa surowica bydlęca | Invitrogen | 26140-095 | Kwalifikowana |
| Nożyczki operacyjne | Roboz Surgical Instruments Co. | RS-6806 | Proste, ostrze ostre-tępe, długość 5" |
| Ostrze skalpela #11 | BD Biosciences | 372611 | |
| Pinceta Dumoxel #4 | Fine Science Tools | 11241-30 | |
| Precyzyjna pinceta Dumostar #55 | Fine Science Tools | 11295-51 | |
| Modyfikowana pożywka Eagle’a Dulbecco ’ | Invitrogen | 10564-011 | Wysoka zawartość glukozy |
| Surowica konia | Invitrogen | 2605088 | Inaktywowana ciepłem |
| Sól sodowa ampicyliny | Invitrogen | 11593-027 | Naświetlana |
| Strzykawka do insuliny o niskiej dawce ½ cc | BD Biosciences | 329465 | U-100 28G½ |
| Odczynnik do transfekcji Fugene 6 | Roche Group | 11-815-091-001 | |
| Polistyrenowa probówka | Fisher Scientific | 14-956-5A | |
| Dygestorium z laminarnym przepływem powietrza | The Baker Company (Stanford, ME) | Model SG603a | SterileGARD III Zaawansowana komora bezpieczeństwa biologicznego klasy II |
| Pożywka Opti-MEM I z obniżoną zawartością surowicy | Invitrogen | 31985 | |
| Plazmid reporterowy | Clontech Laboratories | 632539 | pCMV DsRed-Express 2 |
| Elektroporator | Bio-Rad | 165–2662 | BioRad Gene Pulser Xcell |
Bibliografia
- Sobkowicz, H. M., Bereman, B., Rose, J. E. Organotypic Development of the Organ of Corti in Culture. Journal of Neurocytology. 119 (4), 543-543 (1975).
- Zheng, J. L., Gao, W. Q. Overexpression of Math1 induces robust production of extra hair cells in postnatal rat inner ears. Nature Neuroscience. 3 (6), 580-580 (2000).
- Martinez-Monedero, R. THE POTENTIAL ROLE OF ENDOGENOUS STEM CELLS IN REGENERATION OF THE INNER EAR. J Neurobiol. 66 (4), 319-319 (2006).
- Saffer, L. D., Gu, R., Corwin, J. T. An RT-PCR analysis of mRNA for growth factor receptors in damaged and control sensory epithelia of rat utricles. Hearing Research. 94 (1,2), 14-14 (1996).
- Zhang, Y. Isolation, growth and differentiation of hair cell progenitors from the newborn rat cochlear greater epithelial ridge. Journal of Neuroscience Methods. 164 (2), 271-271 (2007).
- Jones, J. M. Inhibitors of Differentiation and DNA Binding (Ids) Regulate Math1 and Hair Cell Formation during the Development of the Organ of Corti. J. Neurosci. 26 (2), 550-550 (2006).
- Daniela, B., Josef, S. Calbindin and S100 protein expression in the developing inner ear in mice. The Journal of Comparative Neurology. 513 (5), 469-469 (2009).
- Helms, A. W. Autoregulation and multiple enhancers control Math1 expression in the developing nervous system. Development. 127 (6), 1185-1185 (2000).
- Zheng, J. L., Wei-Qiang, G. Differential Damage to Auditory Neurons and Hair Cells by Ototoxins and Neuroprotection by Specific Neurotrophins in Rat Cochlear Organotypic Cultures. European Journal of Neuroscience. 8 (9), 1897-1897 (1996).
Przedruki i uprawnienia
