Obrazowanie time-lapse trójwymiarowych kultur tkankowych umożliwia badanie zachowań migracyjnych poszczególnych komórek pochodzących z wyniesienia zwojowego w reakcji na frakcjonowany ekstrakt białkowy z kory mózgu.
Artykuł metodologiczny
Zachowanie migracyjne komórek generowanych w kulturach eminencji zwojowej
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Migracja komórek jest powszechnym procesem, który prowadzi do rozwoju i dojrzewania ośrodkowego układu nerwowego kręgowców (Hatten, '99). Kora mózgowa składa się z dwóch podstawowych typów neuronów: pobudzających i hamujących. Komórki te powstają w różnych obszarach i migrują do kory różnymi drogami (Pearlman et al., '98). Hamujące interneurony migrują stycznie z obszarów podkorowych, głównie z różnych regionów wyniosłości zwojowych (Gelman et al., '09; Xu et al., '04). Ich ruch wymaga precyzyjnej kontroli czasowo-przestrzennej narzucanej przez sygnały środowiskowe, aby umożliwić ustanowienie prawidłowej cytoarchitektoniki i łączności w korze mózgowej (Caviness & Rakic, '78; Hatten, '90; Rakic, '90). Aby zbadać zachowania migracyjne komórek generowanych w strefach proliferacyjnych wyniosłości zwojowych (GE) u nowonarodzonych fretka in vitro, zastosowano trójwymiarowy układ hodowlany w macierzy BD Matrigel. Układ hodowlany składał się z dwóch eksplantów GE oraz źródła badanych białek wyekstrahowanych z kory mózgowej i zaadsorbowanych na fluorescencyjnych lateksowych kuleczkach Retrobeads IX umieszczonych pomiędzy eksplantami (Hasling et al., '03; Riddle et al., '97). Po 2-3 dniach hodowli komórki zaczynają pojawiać się na krawędzi eksplantu, wykazując tendencję do opuszczania tkanki w kierunku radialnym. Obrazowanie żywych komórek pozwoliło na obserwację wzorców migracji bez konieczności znakowania lub oznaczania komórek. Po wystawieniu na frakcje ekstraktu białkowego uzyskanego z izochronicznej kory fretki, komórki GE wykazywały różne zachowania, oceniane na podstawie ilościowej analizy kinetycznej poszczególnych ruchomych komórek.
Protokół
1. Przygotowanie odczynników
- Rozmrozić zamrożony Matrigel na mokrym lodzie, pozostawiając odpowiednio dużo czasu przed eksperymentem (nie przyspieszać procesu poprzez aktywne ogrzewanie). Matrigel jest stosowany do stworzenia środowiska 3D ściśle przypominającego macierz zewnątrzkomórkową, która sprzyja migracji komórek. Zapewnia on komórkom zarówno podłoże, jak i mechaniczną osłonę. Matrigel przechowuje się w zamrażarce w temperaturze -20°C. Przed użyciem należy go stopniowo doprowadzić do temperatury 0-4°C, tj. rozmrozić na mokrym lodzie lub w lodówce. Matrigel nieodwracalnie żeluje w temperaturze inkubacji (37°C). Dlatego nie zaleca się przyspieszania rozmrażania poprzez zanurzenie pojemnika w ciepłej wodzie.
- Frakcje białkowe są przygotowywane poprzez izoelektryczne ogniskowanie (IEF) całkowitego ekstraktu białkowego z kory mózgowej fretki w 0. dniu po urodzeniu (P0). Po rozdzieleniu frakcje poddaje się dializie przez noc przeciwko 20mM Tris-HCl pH7.2, aby oczyścić ekstrakty ze składników buforu do ogniskowania, które mogą być toksyczne dla tkanki.
- System dostarczania białek. Białka wyekstrahowane z kory mózgowej są adsorbowane na fluorescencyjnych koralikach lateksowych, które następnie powoli uwalniają białka do otoczenia. Stwierdzono, że cecha fluorescencji pomaga w wizualnej obsłudze mikrosfer i umożliwia łatwe wykrycie nawet minimalnych wycieków z miejsca osadzenia koralików podczas obserwacji pod mikroskopem fluorescencyjnym.
- Dodać 10μl fluorescencyjnych koralików do 100-200μl roztworu białka
- Inkubować przez 30min w ciemności w RT na wytrząsarce
- Odwirować koraliki w wirówce stołowej przez 1hr przy maksymalnej prędkości
- Usunąć nadosad
- Resuspendować w wortexie, używając 10μl świeżego medium
- Dodać 30μl Matrigelu do zawiesiny, dokładnie wymieszać i umieścić na lodzie.
- Bufory i media
- Przygotować i wysterylizować przez filtrację sztuczny płyn mózgowo-rdzeniowy (aCSF; NaCl 124mM, NaHCO3 26mM, NaH2PO4 1.2mM, KCl 3.2mM, MgSO4 1.2mM, CaCl2 2.4mM, Glukoza 10mM). Wstępnie zamrozić aCSF do postaci papki lodowej, aby był gotowy w momencie sekcji tkanki.Aby to zrobić, umieścić plastikową kolbę wypełnioną sterylnym aCSF w zamrażarce -80°C. Okresowo kontrolować zamrażanie, a gdy na wewnętrznej ściance utworzy się warstwa lodu, rozbić ją i wymieszać z cieczą. Powtarzać do momentu, aż kolba będzie zawierać głównie lodową papkę. Bufor przygotowany w ten sposób nie tylko wspiera przeżywalność tkanki, ale także dłużej utrzymuje niską temperaturę i jest mechanicznie mniej szkodliwy dla tkanki niż duże kostki lodu.
- Przygotować medium Neurobasal z dodatkiem suplementów N-2 i B-27 zgodnie z sugestiami producenta, a także 1mg/100ml gentamycyny, 2 mM L-glutaminy i 0.6 % glukozy. Sterylizować poprzez filtrację przez membranę 0.22μm. Przechowywać w temperaturze 37°C do momentu użycia.
- Płytki hodowlane
- Plastikowe płytki sześciodołkowe klasy hodowlanej przygotowuje się poprzez naniesienie w centrum każdego dołka niewielkiej ilości (około 2μl) zimnego Matrigelu za pomocą końcówki pipety 20μl i umieszczenie autoklawowanej, okrągłej szklanej lamielki 18mm na każdej kropli. Ani płytki, ani lamielki nie wymagają dodatkowej obróbki do hodowli.
2. Przygotowanie tkanki
- Pozyskiwanie tkanki mózgowej
- Po głębokim znieczuleniu zwierzęcia preparatem Euthasol, usunąć mózg i umieścić go w lodowatym aCSF
- Oddzielić półkule za pomocą skalpela i wykonać cięcia koronalne o grubości 500μm przy użyciu wybranego urządzenia, zbierając skrawki do małego naczynia zawierającego lodowaty aCSF
- Przygotowanie eksplantów (użyć mikroskopu sekcyjnego)
- Zidentyfikować skrawki zawierające wyniosłości zwojowe (GE) i przyciąć obszary kory, które mogą zwijać się nad GE i utrudniać dalsze etapy
- Przycisnąć biopsyjną igłę Harris Uni-Core w obszarze blisko powierzchni komorowej GE, wycofać rdzeń zawierający głównie strefę komorową i wypchnąć go tłokiem do lodowatego medium (Rys.1). Z pojedynczego skrawka mózgu fretki P0 można przygotować od trzech do czterech eksplantów o średnicy 0.5 mm z obszaru GE. Należy pamiętać, że zarówno u gryzoni, jak i u fretek, przyrostki GE przyśrodkowe i boczne są w tym wieku zlane. Jeśli rdzeń pozostanie w skrawku lub przyklei się do plastikowego dna naczynia, należy go rozluźnić, rozpylając aCSF końcówką pipety, a następnie przenieść pipetą do naczynia z zimnym medium Neurobasal. Naczynie należy trzymać na mokrym lodzie.
- Przenieść partię eksplantów z medium do dużej kropli lodowatego Matrigelu (około 0.25-0.5ml) umieszczonej w osobnym naczyniu, dbając o całkowite zanurzenie eksplantów i unikając pęcherzyków powietrza. Naczynie należy trzymać na mokrym lodzie. Wielkość partii zależy od szybkości dalszego przebiegu prac.
3. Przygotowanie hodowli (użyć mikroskopu stereoskopowego)
- Zawsze przechowuj Matrigel oraz mieszaniny zawierające Matrigel w lodzie, aby zapobiec polimeryzacji.
- Ponownie wymieszaj zawiesinę kuleczek i za pomocą końcówki pipety 20μl nanieś 1-2μl lub mniej zawiesiny kuleczek do schłodzonego w lodzie Matrigelu w centrum szkiełka podstawowego, które wcześniej umieszczono w dołku płytki hodowlanej. Pozostaw do lekkiego zastygnięcia, unikając wysuszenia.
- Za pomocą końcówki pipety 20μl pobierz 2 eksplanty z kropli Matrigelu i umieść je w pożądanej odległości od osadu kuleczek (co najmniej 1mm od krawędzi osadu), symetrycznie po przeciwnych stronach. Pozostaw do zastygnięcia na nie więcej niż 5min w temperaturze pokojowej. Prawidłowe wyczucie czasu w krokach b i c jest kluczowe. Zbyt krótki czas doprowadzi do niepełnego żelowania, w wyniku czego elementy układu hodowlanego przesuną się podczas nakładania końcowej warstwy Matrigelu; zbyt długi czas może spowodować nadmierne wysuszenie żelu i powstanie barier fizycznych utrudniających swobodny ruch komórek.
- Przykryj kuleczki i eksplanty płaską warstwą około 30μl Matrigelu, rozciągając ją poza obszar eksplantów (Ryc.2). Pozostaw do zastygnięcia w inkubatorze przez około 15 minut.
- Dodaj 2ml pożywki Neurobasal z suplementami.
- Inkubuj w temperaturze 37°C w atmosferze 5% CO2/95% O2, codziennie monitorując aktywność migracyjną.
4. Obrazowanie na żywo
- Po inkubacji trwającej 3-4 dni należy przejrzeć płytki hodowlane i wybrać interesującetka laminki. Eksplanty powinny generować radialnie jednorodną chmurę komórek. Wybrane laminki należy przenieść na świeżą płytkę hodowlaną, która będzie wykorzystywana do obrazowania na żywo.
- Pozostawić laminki w nowej płytce na noc. Przed umieszczeniem płytki na mikroskopie w celu obrazowania, w komorze z laminarnym przepływem powietrza, należy użyć sterylnej szpatułki do przesunięcia laminki, aby uwolnić wszelkie mikropęcherzyki powietrza, które zebrały się między laminką a płytką hodowlaną. Obecność pęcherzyków zniszczy obrazy. Przesunąć laminki na środek dołka.
- Aby zapobiec parowaniu, należy wypełnić przestrzeń między dołkami wodą.
- Ostrożnie przenieść płytkę z komory hodowlanej do mikroskopu, tak aby nie przesunąć laminek ze środka dołka.
- Zdefiniować schemat obrazowania za pomocą oprogramowania do obrazowania. Ze względu na trójwymiarowy charakter układu hodowlanego komórki poruszają się również w pionie, dlatego ważne jest zebranie płaszczyzn Z obejmujących pełną głębokość chmury migracyjnej. Zakres XY obrazowanego obszaru powinien być również ustawiony na tyle duży, aby objąć obszary, które prawdopodobnie zostaną zasiedlone przez migrujące komórki w trakcie rejestracji, oraz zawierać osad z kulek w celu zarejestrowania orientacji kątowej eksplantu i migrujących komórek względem źródła białka. Należy również wziąć pod uwagę, że im więcej obrazowanych płaszczyzn Z lub im większy obszar zostanie objęty, tym więcej czasu zajmuje rejestracja cyklu w danym punkcie czasowym, co wymusza dłuższe odstępy czasowe między próbkami i prowadzi do utraty rozdzielczości czasowej śledzenia komórek. W naszym przypadku, przy użyciu obiektywu 10x, optymalny schemat stanowiła rejestracja kafelkowa 3x3 dla każda z 10 płaszczyzn Z rozmieszczonych co 20μm, w odstępach 30min. Ustaliliśmy, że odstępy 30 min są najdłuższymi, które pozwalają na jednoznaczną identyfikację komórek w kolejnych punktach czasowych, co jest krytyczne dla wiarygodnego śledzenia ich ruchów.
- Rozpocząć obrazowanie time-lapse.
- Po upływie pożądanego czasu wyjąć płytkę i utrwalić hodowle w 4% paraformaldehydzie w buforze fosforanowym. Mogą one zostać wykorzystane do dalszych analiz morfologicznych i immunocytochemicznych.
5. Analiza ruchu
- Konwertuj zarejestrowane serie czasowe obrazów do formatu najwygodniejszego dla dalszego przetwarzania; najbardziej przenośnym formatem jest TIFF.
- Śledź ruch poszczególnych komórek w czasie, rejestrując współrzędne XY. Można to zrobić za pomocą bezpłatnego oprogramowania, takiego jak ImageJ (NIH) z wtyczką Manual Tracking, lub dowolnej innej aplikacji komercyjnej, np. ImagePro, Volicity lub AutoQuant.
- Wykreśl ścieżki ruchu, korzystając z programu Excel lub oprogramowania opracowanego wewnętrznie.
- Dla każdej śledzonej komórki oblicz parametry kinetyczne, takie jak średnia prędkość, krzywizna ścieżki, zmienność kierunkowa w czasie, rozgałęzienia, odchylenie w stronę źródła białek itp. Obliczenia można przeprowadzić w programie MS Excel lub w dowolnym równoważnym arkuszu kalkulacyjnym. Nasze doświadczenie wskazuje jednak, że znacznie bardziej produktywne jest opracowanie własnych skryptów (korzystając z języków R, Matlab, Python, Perl lub innych, głównie Open Source), ponieważ pozwalają one na bardziej elastyczną konfigurację i zastosowanie bardziej zaawansowanych metod analitycznych niż te dostępne w podstawowej instalacji programu Excel.
6. Reprezentatywne wyniki:
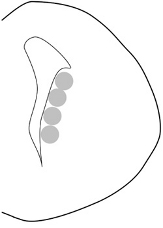
Rysunek 1. Schemat anatomicznego pochodzenia eksplantów. Jest to rysunek przekroju wieńcowego hemisekcjonowanego mózgu fretki. Szare okręgi wskazują obszar, z którego pobrano eksplanty.
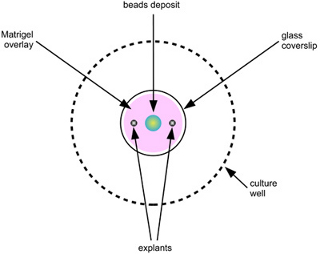
Rycina 2. Schemat układu hodowli. Osad kulek stanowi źródło białek; eksplanty są umieszczone po obu stronach, a wszystkie elementy są pokryte Matrigelem.
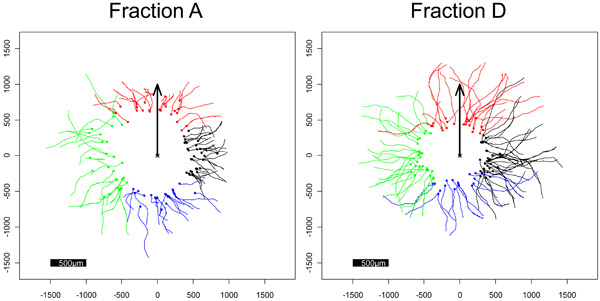
Rycina 3. Odpowiadające im wykresy ścieżek komórek pokolorowane według kwadrantów (strzałki wskazują kierunek w stronę osadu kulek). Komórki po prawej stronie migrują w stronę frakcji D, która zdaje się przyciągać komórki; komórki po lewej stronie migrują w stronę frakcji A, która zdaje się odpychać migrujące komórki.
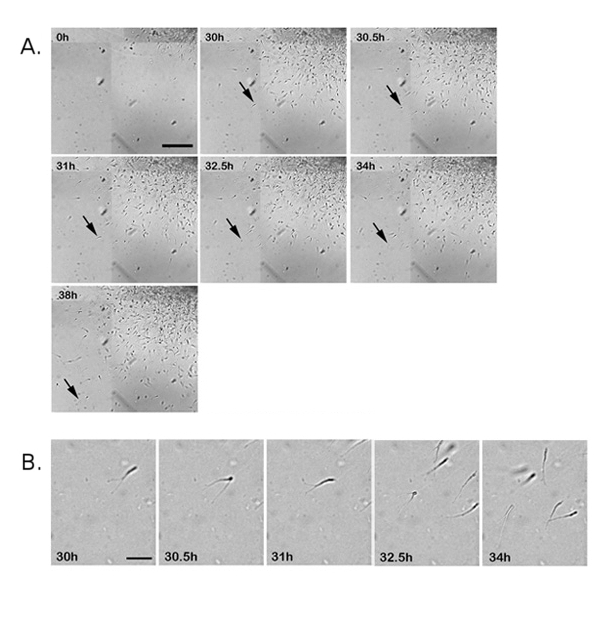
Rycina 4. A) Seria obrazów z wybranych punktów czasowych pokazująca rosnącą chmurę komórek migrujących z eksplantu. Przykładowa komórka, zaznaczona strzałką, jest śledzona w czasie zgodnie z opisem poniżej (pasek skali 200μm). Eksplant ten był obrazowany na żywo przez 38 h. Przedstawiono tutaj obrazy komórek opuszczających eksplant od początku rejestracji do obrazu końcowego. B) Komórka wskazana w części A w zaznaczonych momentach czasowych. Komórka wykazuje powtarzające się rozgałęzianie (pasek skali 50μm).
Dyskusja
Przedstawiamy prosty system do badania i analizy zachowań migracyjnych komórek nerwowych w odpowiedzi na sygnały chemiczne. Testy migracji in vitro są wykorzystywane do identyfikacji cząsteczek zewnątrzkomórkowych wpływających na lokomocję komórek. Nasz model zapewnia, że każda badana pojedyncza komórka znajduje się w środowisku trójwymiarowym (3D), z którym może oddziaływać. Jest to znaczna przewaga nad kulturami, w których komórki migrujące z eksplantów są zmuszone do poruszania się po płaskiej powierzchni szkiełka podstawowego pokrytego poli-D-lizyną, a zatem są pozbawione oddziaływań z macierzą zewnątrzkomórkową (np. Hirschberg et al. '10; 8. Métin et al. '07). Jednakże w odniesieniu do większej skali śledzenia migrujących komórek, układ ten pozostaje dwuwymiarowy, ponieważ komórki są ograniczone pionowo do przestrzeni między szkiełkiem podstawowym na dnie a górną powierzchnią Matrigelu, który jest stosunkowo cienki w porównaniu do poziomej swobody migracji. Taki układ pozwala na łatwiejszą analizę ruchu, który w istocie pozostaje dwuwymiarowy. Podobne modele 3D składające się z eksplantów GE lub reagregatów komórek GE zatopionych w kolagenie lub Matrigelu były stosowane wcześniej, z wykorzystaniem agregatów komórek wykazujących ekspresję konkretnego białka sygnałowego jako źródła sygnałów chemicznych (np. Liodis et al. '07; Martini et al.. '09; Nóbrega-Pereira et al. '08; Wichterle et al. '03). Metoda przedstawiona w niniejszym opracowaniu wykorzystuje system powolnego uwalniania w formie kuleczek lateksowych z przytwierdzonymi białkami, aby zapewnić stały poziom w środowisku lokalnym, który jest wyższy niż w przypadku białek dodanych bezpośrednio do medium; czyni to system szczególnie odpowiednim, gdy ilość dostępnego białka jest ograniczona lub gdy testowana jest złożona mieszanina białek. Wybór kuleczek nie ogranicza się do produktów na bazie lateksu i obejmuje również inne materiały, na przykład kuleczki agarozowe, z których każda posiada inne właściwości. Aby dalej zwiększyć gęstość testu, zastosowaliśmy dwa eksplanty przystawione do osadu kuleczek po przeciwnych stronach. Aby zapewnić określony obszar pochodzenia, jako źródło komórek wykorzystaliśmy eksplanty z wyrostka zwojowego. Ocenialiśmy różnice między przyśrodkową a boczną częścią wyrostka zwojowego, jednak nie zaobserwowaliśmy żadnych różnic. Należy zaznaczyć, że w badaniu tym wykorzystano fretki; u tego gatunku przyśrodkowy i boczny wyrostek zwojowy zrastają się wcześniej niż u gryzoni (Poluch et al. '08). W momencie tworzenia kultur (P0) przyśrodkowy i boczny wyrostek zwojowy były zrośnięte, mimo że wiele komórek zasiedlających neocortex wciąż powstawało i migrowało. Jednakże, jeśli preferowane jest w pełni homogeniczne źródło komórek, z wypreparowanej tkanki można przygotować zawiesinę komórkową i zmieszać ją bezpośrednio z Matrigelem lub alternatywnie odwirować i wybić z otrzymanego osadu „eksplanty”. Odradza się stosowanie enzymatycznego trawienia tkanek do przygotowania zawiesiny komórkowej, ponieważ nawet śladowe ilości aktywności proteolitycznej mogą doprowadzić do upłynnienia Matrigelu w trakcie eksperymentu. Ponadto należy zachować szczególną staranność w kwestii czasu przygotowania kultury. Chociaż Matrigel wymaga okresu ogrzewania w celu polimeryzacji, nawet nieco zbyt długi czas ekspozycji małych kropli Matrigelu (stosowanych w tym protokole) na powietrze powoduje ich wysychanie i prowadzi do powstania skorupy, która jest nieprzenikalna dla migrujących komórek i której nie można usunąć poprzez późniejsze przykrycie świeżym Matrigelem.
Oświadczenia
Wykorzystanie zwierząt: Wszystkie procedury z udziałem zwierząt zostały przeprowadzone zgodnie z wytycznymi instytucjonalnymi USUHS oraz NIH i zostały zatwierdzone przez USUHS IACUC.
Podziękowania
Niniejsza praca była finansowana z grantu DoD PT074620 (SLJ) oraz grantu NIH R01NS245014 (SLJ).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Pożywka Neurobasal (1X), płynna | Invitrogen | 21103-049 | |
| Suplement N-2 (100X), płynny | Invitrogen | 17502-048 | |
| Suplement B-27 (50X) | Invitrogen | 0080085-SA | |
| BD Matrigel Basement Membrane Matrix | BD Biosciences | 354234 | |
| Harris Uni-Core, rozmiar 0,5mm | Electron Microscopy Sciences | 69036-05 | Wykrojnik |
| Green Retrobeads IX | Lumafluor, Inc. | Lateksowe mikrosfery |
Bibliografia
- Caviness, V. S. Jr, Rakic, P. Mechanisms of cortical development: a view from mutations in mice. Annu. Rev. Neurosci. 1, 297-326 (1978).
- Gelman, D. M., Martini, F. J., Nóbrega-Pereira, S., Pierani, A., Kessaris, N., Marín, O. The embryonic preoptic area is a novel source of cortical GABAergic interneurons. J. Neurosci. 29, 9380-9389 (2009).
- Hasling, T. A., Gierdalski, M., Jablonska, B., Juliano, S. L. A radialization factor in normal cortical plate restores disorganized radial glia and disrupted migration in a model of cortical dysplasia. Eur. J. Neurosci. 17, 467-780 (2003).
- Hirschberg, A., Deng, S., Korostylev, A., Paldy, E., Costa, M. R., Worzfeld, T., Vodrazka, P., Wizenmann, A., Götz, M., Offermanns, S., Kuner, R. Gene deletion mutants reveal a role for semaphorin receptors of the plexin-B family in mechanisms underlying corticogenesis. Mol. Cell Biol. 30, 764-780 (2010).
- Hatten, M. E. Riding the glial monorail: a common mechanism for glial-guided neuronal migration in different regions of the developing mammalian brain. Trends Neurosci. 13, 179-184 (1990).
- Hatten, M. E. Central nervous system neuronal migration. Annu. Rev. Neurosci. 22, 511-539 (1999).
- Liodis, P., Denaxa, M., Grigoriou, M., Akufo-Addo, C., Yanagawa, Y., Pachnis, V. Lhx6 activity is required for the normal migration and specification of cortical interneuron subtypes. J. Neurosci. 27, 3078-3089 (2007).
- Métin, C., Alvarez, C., Moudoux, D., Vitalis, T., Pieau, C., Molnár, Z. Conserved pattern of tangential neuronal migration during forebrain development. Development. 134, 2815-2827 (2007).
- Martini, F. J., Valiente, M., López Bendito, G., Szabó, G., Moya, F., Valdeolmillos, M., Marín, O. Biased selection of leading process branches mediates chemotaxis during tangential neuronal migration. Development. , 136-1341 (2009).
- Nóbrega-Pereira, S., Kessaris, N., Du, T., Kimura, S., Anderson, S. A., Marín, O. Postmitotic Nkx2-1 controls the migration of telencephalic interneurons by direct repression of guidance receptors. Neuron. 59, 733-745 (2008).
- Pearlman, A. L., Faust, P. L., Hatten, M. E., Brunstrom, J. E. New directions for neuronal migration. Curr. Opin. Neurobiol. 8, 45-54 (1998).
- Poluch, S., Jablonska, B., Juliano, S. L. Alteration of interneuron migration in a ferret model of cortical dysplasia. Cereb Cortex. 18, 78-92 (2008).
- Rakic, P. Principles of neural cell migration. Experientia. 46, 882-891 (1990).
- Riddle, D. R., Katz, L. C., Lo, D. C. Focal delivery of neurotrophins into the central nervous system using fluorescent latex microspheres. Biotechniques. 23, 928-937 (1997).
- Wichterle, H., Alvarez-Dolado, M., Erskine, L., Alvarez-Buylla, A. Permissive corridor and diffusible gradients direct medial ganglionic eminence cell migration to the neocortex. Proc. Natl. Acad. Sci. USA. 100, 727-732 (2003).
- Xu, Q., Cobos, I., De La Cruz, E., Rubenstein, J. L., Anderson, S. A. Origins of cortical interneuron subtypes. J. Neurosci. 24, 2612-2622 (2004).
Przedruki i uprawnienia
