Genomika pojedynczych wirusów (SVG) to metoda izolacji i amplifikacji genomów pojedynczych wirionów. Zawiesiny wirusowe mieszaniny różnych szczepów są sortowane za pomocą cytometrii przepływowej na preparat mikroskopowy z osobnymi studzienkami zawierającymi agarozę, co pozwala na przechwycenie wirionu i ograniczenie fragmentacji genomu podczas dalszej obróbki. Amplifikacja całego genomu jest przeprowadzana za pomocą wielokrotnej amplifikacji z wypieraniem (MDA), w wyniku czego otrzymuje się materiał genomiczny odpowiedni do sekwencjonowania.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Izolacja i analiza genomu pojedynczych wirionów z wykorzystaniem metody „Single Virus Genomics”
W tym artykule
Podsumowanie
Streszczenie
Amplifikacja całego genomu oraz sekwencjonowanie pojedynczych komórek mikrobowych umożliwiają charakterystykę genomiczną bez konieczności hodowli 1-3. Wirusy, które są wszechobecne i stanowią najliczniejsze organizmy na naszej planecie 4 oraz są istotne w każdym środowisku 5, nie zostały jeszcze poznane za pomocą podobnych metod. W niniejszej pracy opisujemy metodę izolacji i charakterystyki genomów pojedynczych wirionów, zwaną „genomiką pojedynczych wirusów” (Single Virus Genomics, SVG). SVG wykorzystuje cytometrię przepływową do izolacji poszczególnych wirusów oraz amplifikację całego genomu w celu uzyskania genomowego DNA (gDNA) o wysokiej masie cząsteczkowej, który może być wykorzystany w kolejnych reakcjach sekwencjonowania.
Protokół
1. Przygotowanie zawiesin wirusowych
Przed izolacją pojedynczych wirionów za pomocą cytometrii przepływowej należy przygotować niefiksowane zawiesiny wirusowe.
- Wyizolować cząsteczki wirusowe zgodnie z wcześniej opracowanymi protokołami, upewniając się, że końcowa zawiesina wirusowa znajduje się w buforze TE (Tris-EDTA, pH 8) przefiltrowanym przez filtr 0,1 μm. Zaleca się stosowanie metod filtracji przepływowej w układzie stycznym (TFF) 6, choć opracowano również inne metody wykorzystujące flokulację chemiczną 7.
- Oznaczyć liczbę cząsteczek wirusowych zgodnie z ustalonymi protokołami, np. z wykorzystaniem epifluorescencji 8-10 lub cytometrii przepływowej 11,12.
- Rozdzielić zawiesinę wirusową do dwóch probówek Eppendorf (zalecana objętość końcowa to 1 000 μl).
2. Cytometria przepływowa
- Aby posortować wirusy za pomocą cytometru przepływowego BD FACSAria II wyposażonego w niestandardowy PMT do rozpraszania przedniego (FSC PMT), należy rozcieńczyć cząstki wirusowe w buforze TE (przefiltrowanym przez filtr 0,1 μm), pH 8,0, do odpowiedniego miana, aby uzyskać szybkość zdarzeń na poziomie 200 events sec-1.
- Należy ustawić progi w celu maksymalizacji stosunku sygnału do szumu; np. dla mieszanej populacji zawierającej cząstki faga T4 i lambda zaleca się następujące wartości: FSC PMT na 1 000 oraz SSC na 200.
- Należy przeanalizować 100 μl próbek „blank”, zawierających odpowiednio: 1) bufor TE przefiltrowany przez filtr 0,1 μm oraz 2) bufor TE przefiltrowany przez filtr 0,1 μm i SybrGreen1 w rozcieńczeniu 1e-4 z roztworu zapasowego (10 000X).
- Należy przeanalizować niewielką alikwotę (zalecane 100 μl) niebarwionej zawiesiny wirusowej w celu oceny tła, a następnie barwioną zawiesinę wirusową (SybrGreen1 w rozcieńczeniu 1e-4 z roztworu zapasowego), analizując łącznie 5 000 zdarzeń dla każdego rodzaju cząstek wirusowych. Służy to sprawdzeniu stężenia i, jeśli to konieczne, dostosowaniu bram sortowania przed właściwym sortowaniem. Zalecamy zastosowanie wąskiej bramy w centrum populacji cząstek wirusowych. Do wyznaczania bram używamy wykresu SYBR Green i FSC PMT.
- Do każdego dołka na szkiełku mikroskopowym z politetrafluoroetylenu (PTFE) (Electron Microscopy Sciences) należy dodać 5 μl 1% agarozy niskotopliwej (LMP) (w buforze TBE) schłodzonej do 37 °C.
- Należy umieścić szkiełko mikroskopowe PTFE w cytometrze przepływowym, aby zbierać posortowane cząstki wirusowe.
- Należy rozpocząć sortowanie cząstek wirusowych zabarwionych SYBR green bezpośrednio na szkiełko PTFE z agarozą LMP. Zalecamy sortowanie 10 lub więcej zdarzeń (cząstek wirusowych) w niektórych dołkach, aby ułatwić ocenę głębokości rozmieszczenia wirusów podczas konfokalnej laserowej skaningowej mikroskopii (CSLM).
- Po zakończeniu sortowania należy wyjąć szkiełko z cytometru przepływowego i dodać do każdego dołka kolejne 5 μl agarozy LMP schłodzonej do 37 °C, aby zatopić cząstkę/cząstki wirusowe.
3. Wizualizacja pojedynczych wirionów przy użyciu mikroskopii konfokalnej
Jeśli pożądany jest pojedynczy wirion, niezbędne jest ustalenie, czy każda studzienka zawiera pojedynczy wirus; w tym celu konieczne jest zastosowanie CLSM w celu wizualizacji osadzonych wirionów w 3D, aby zweryfikować, że obecna jest tylko jedna cząsteczka i że wiele wirusów nie jest ułożonych jeden na drugim.
- Ustaw laser mikroskopu na długość fali wzbudzenia 488 nm.
- Wykonaj obrazowanie osadzonych cząsteczek wirusa, używając obiektywu 63X o dużej odległości roboczej.
4. Amplifikacja całego genomu
- Po zidentyfikowaniu studni z pojedynczymi wirusami za pomocą CLSM, przeprowadź amplifikację całego genomu metodą amplifikacji z wielokrotnym przemieszczeniem (MDA) wewnątrz agarozy (in situ).
- Aby zmniejszyć prawdopodobieństwo wprowadzenia zanieczyszczeń DNA, usuń wybrane „kulkie” agarozy z preparasu i umieść je w sterylnej probówce PCR. W tym kroku użyj sterylnej pęsety i/lub żyletki.
- Zlizuj cząstkę wirusa in situ za pomocą ciepła (94 °C) przez 3 min w bloku grzewczym termocyklera.
- Przeprowadź reakcję MDA zgodnie z zaleceniami producenta (zestaw GenomiPhi HY, GE Healthcare) z następującymi modyfikacjami:
- Zmniejsz objętość próbki i buforów reakcyjnych do 11,25 μl i inkubuj w 30 °C przez maksymalnie 2 hr, aby ograniczyć niespecyficzną amplifikację.
- Oczyść amplifikowany materiał genomowy, przenosząc genomowe DNA (gDNA) do probówki Eppendorf 1,7 ml i dodając 1/10 objętości 3 M octanu sodu (NaOAc) w buforze TBE (tym samym buforze, który został użyty do przygotowania agarozy LMP).
- Umieść próbkę(i) w temperaturze 55 °C na 10 min w celu rozpuszczenia agarozy.
- Przenieś probówkę(i) do temperatury 42 °C, aby obniżyć temperaturę przed dodaniem enzymu.
- Dodaj 2 jednostki β-agarazy do każdej probówki i inkubuj przez 2 hr.
- Dodaj do probówki jedną objętość nasyconego buforem roztworu fenolu, wymieszaj energicznie i wiruj przy 3 500 x g przez 15 min. Przenieś nadpływ zawierający DNA do nowej probówki Eppendorf 1,7 ml.
- Dodaj jedną objętość 100% izopropanolu i 1 μl Glycoblue. Wymieszaj dokładnie, odwracając probówkę.
- Wiruj przy 28 000 x g w 4 °C przez 60 min. Odlej izopropanol, uważając, aby nie naruszyć osadu. Dodaj 150 μl 70% etanolu do każdej probówki. Wiruj przy 28 000 x g w RT przez 10 min. Odlej etanol, wysusz osad DNA na powietrzu i resuspenduj DNA w odpowiedniej objętości buforu TE.
- Zalecamy powtórzenie kroków 4.4-4.9 z następującymi modyfikacjami: przygotuj 3-5 powtórzeń reakcji MDA i skróć inkubację w 30 °C do 1 hr. Połącz próbki po oczyszczeniu i wyprecypituj za pomocą 95-100% etanolu, aby uzyskać pożądaną stężenie.
5. Reprezentatywne wyniki
Rysunek 1 podsumowuje proces SVG. Metody te wykorzystują cytometrię przepływową do sortowania cząstek wirusowych na szkiełka mikroskopowe z PTFE zawierające agarozę, aby wyizolować pojedyncze wiriony z mieszanej populacji, a następnie MDA w celu uzyskania ilości gDNA wystarczających do sekwencjonowania.
W ramach dowodu koncepcji bakteriofagi lambda i T4 zostały zmieszane i poddane procesowi SVG 11. Po wychwyceniu wirionów i ich osadzeniu w agarozie, wykorzystano CLSM w celu wizualizacji i potwierdzenia otrzymania pojedynczego wirionu; wyniki przedstawiono na Rysunku 2. Po zidentyfikowaniu studzienek z pojedynczymi wirionami, wybrano je do przeprowadzenia MDA gDNA. Następnie zastosowano multiplex PCR specyficzny dla T4 i lambda, aby zidentyfikować wyizolowany wirion, Rysunek 3. Do sekwencjonowania genomu wybrano wyizolowanego faga lambda.
Sekwencjonowanie genomu przeprowadzono z wykorzystaniem technologii 454-Titanium, a odczyty z sekwencjonowania poddano mapowaniu do referencyjnego w celu określenia stopnia pokrycia uzyskanego za pomocą SVG. Rycina 4 pokazuje, że odzyskano niemal cały genom lambda (z wyjątkiem pierwszych 5 bp).

Rycina 1. Metodologia SVG. Zawiesiny wirusowe zawierające mieszaną populację są redukowane do pojedynczych cząstek wirusa za pomocą cytometrii przepływowej, a następnie sortowane na poszczególne „kuleczki” agarozowe. Wirus jest osadzany w kuleczce agarozowej poprzez nałożenie dodatkowej warstwy agarozy po sortowaniu cytometrycznym. Na koniec przeprowadzana jest amplifikacja całego genomu in situ.
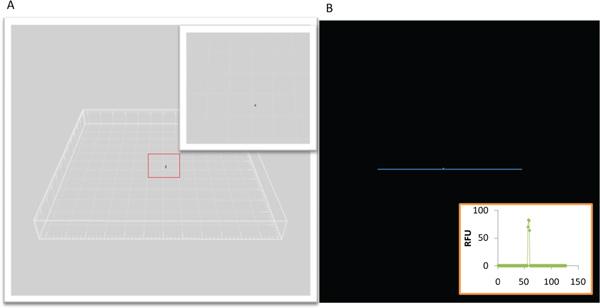
Rycina 2. Mikrograf z konfokalnego skaningowego mikroskopu laserowego przedstawiający wyselekcjonowaną cząsteczkę wirusa zatopioną w koraliku agarozowym. A) Rekonstrukcja trójwymiarowa cząsteczki wirusa barwionej Sybr Green I wewnątrz koralika agarozowego. Wstawka: większe powiększenie wyizolowanej cząsteczki wirusa. B) Wykres profilu względnej fluorescencji zabarwionej pojedynczej cząsteczki wirusa wewnątrz koralika agarozowego.

Rysunek 3. Identyfikacja bakteriofagów za pomocą PCR. A) Multiplex PCR z zastosowaniem starterów specyficznych dla T4 i lambda w celu genotypowania, ścieżki: 1. drabinka TrackIt 1 kb plus (Invitrogen), 2. integraza lambda (750 bp), 3. główne białko kapsydu T4 (1,050 bp), 4. mieszanina integrazy lambda i głównego białka kapsydu T4. B) Następcza specyficzna dla lambda reakcja PCR z dodatkowymi loci w celu dalszego potwierdzenia izolacji genomu faga, ścieżki: 1. integraza lambda (750 bp), 2. represor lambda (356 bp), 3. lambda sie (wykluczanie superinfekcji) (456 bp), 4. drabinka TrackIt 1 kb plus (Invitrogen).

Rycina 4. Atrybuty i pokrycie genomu lambda. A) Wykres zawartości GC, B) Mapa genomu lambda (zaadaptowana z http://img.jgi.doe.gov), oraz C) Mapowanie odczytów SVG do referencyjnego bakteriofaga lambda, oś x to pozycja w genomie, oś y to % pokrycia.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Przy stosowaniu podejść SVG należy wziąć pod uwagę szereg istotnych czynników. Genotypowanie, przeprowadzone podczas eksperymentu dowodzącego koncepcji 13, nie jest właściwą opcją dla izolatów środowiskowych lub nieznanych, ponieważ nie istnieją starannie zachowane primery wspólne dla wszystkich grup wirusów. Ponadto podczas amplifikacji z wykorzystaniem reakcji MDA często zgłasza się syntezę DNA tła lub nieswoistą amplifikację 14. Nieswoistą amplifikację przypisuje się kontaminacji DNA pochodzącej ...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Nie zgłoszono żadnych konfliktów interesów.
Podziękowania
Chcielibyśmy podziękować Kenowi Nealsonowi za jego spostrzeżenia i rady przekazane podczas procesu przygotowywania rękopisu.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| bufor TE 1X | Invitrogen | 12090-015 | |
| fenol nasycony buforem | Invitrogen | 15513-039 | |
| zestaw GenomiPhi HY | GE Healthcare | 25-6600-22 | |
| Glycoblue | Invitrogen | AM9516 | 15 mg/ml |
| agaroza LMP | Invitrogen | 16520100 | |
| szkiełko przedmiotowe PTFE | Electron Microscopy Sciences | 63430-04 | 24 dołki, średnica 4 mm |
| SybrGreen | Invitrogen | S7585 | 10 000X |
| β-agaraza | New England Biolabs | M0392S |
Bibliografia
- Raghunathan, A., et al. Genomic DNA amplification from a single bacterium. Appl. Environ. Microbiol. 71, 3342-337 (2005).
- Lasken, R. S. Single-cell genomic sequencing using Multiple Displacement Amplification. Curr. Opin. Microbiol. 10, 510-516 (2007).
- Ishoey, T., Woyke, T., Stepanauskas, R., Novotny, M., Lasken, R. S. Genomic sequencing of single microbial cells from environmental samples. Curr. Opin. Microbiol. 11, 198-204 (2008).
- Edwards, R. A., Rohwer, F. Viral metagenomics. Nature Reviews Microbiology. 3, 504-510 (2005).
- Rohwer, F., Prangishvili, D., Lindell, D. Roles of viruses in the environment. Environ. Microbiol. 11, 2771-2774 (2009).
- Williamson, S. J., et al. The Sorcerer II Global Ocean Sampling Expedition: metagenomic characterization of viruses within aquatic microbial samples. PLoS ONE. 3, e1456(2008).
- John, S. G., et al. A simple and efficient method for concentration of ocean viruses by chemical flocculation. Environ. Microbiol. Rep. 3, 195-202 (2011).
- Noble, R., Fuhrman, J. Use of SYBR Green I for rapid epifluorescence counts of marine viruses and bacteria. Aquat Microb Ecol. 14, 113-118 (1998).
- Hara, S., Terauchi, K., Koike, I. Abundance of viruses in marine waters: assessment by epifluorescence and transmission electron microscopy. Appl. Environ. Microbiol. 57, 2731-2734 (1991).
- Hennes, K. P., Suttle, C. A. Direct counts of viruses in natural waters and laboratory cultures by epifluorescence microscopy. Limnol. Oceanogr. 40, 1050-1055 (1995).
- Marie, D., Brussaard, C. P. D., Thyrhaug, R., Bratbak, G., Vaulot, D. Enumeration of marine viruses in culture and natural samples by flow cytometry. Appl. Environ. Microbiol. 65, (1999).
- Brussaard, C. P. Enumeration of bacteriophages using flow cytometry. Methods Mol. Biol. 501, 97-111 (2009).
- Allen, L. Z., et al. Single Virus Genomics: A New Tool for Virus Discovery. Plos One. 6, (2011).
- Hutchison, C. A., Smith, H. O., Pfannkoch, C., Venter, J. C. Cell-free cloning using phi 29 DNA polymerase. Proceedings of the National Academy of Sciences of the United States of America. 102, 17332-17336 (2005).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
