Opisujemy tutaj procedury ekstrakcji i oczyszczania mRNA i metabolitów z głów Drosophila. Stosujemy te techniki, aby lepiej zrozumieć perturbacje komórkowe leżące u podstaw degeneracji neuronów. Metodologie te można łatwo skalować i dostosowywać do innych projektów "omicznych".
Artykuł metodologiczny
Oczyszczanie transkryptów i metabolitów z głów Drosophila
W tym artykule
Podsumowanie
Streszczenie
Przez ostatnie dziesięć lat próbowaliśmy zrozumieć molekularne i komórkowe mechanizmy degeneracji neuronów na przykładzie Drosophila jako organizmu modelowego. Chociaż muszki owocowe zapewniają oczywiste korzyści eksperymentalne, badania nad chorobami neurodegeneracyjnymi opierały się głównie na tradycyjnych technikach, w tym interakcji genetycznej, histologii, immunofluorescencji i biochemii białek. Techniki te są skuteczne w badaniach mechanistycznych, opartych na hipotezach, które prowadzą do szczegółowego zrozumienia roli pojedynczych genów w dobrze zdefiniowanych problemach biologicznych. Jednak choroby neurodegeneracyjne są bardzo złożone i z czasem wpływają na wiele organelli i procesów komórkowych. Pojawienie się nowych technologii i era omiczna stwarzają wyjątkową okazję do zrozumienia globalnych zaburzeń komórkowych leżących u podstaw złożonych chorób. Elastyczne organizmy modelowe, takie jak Drosophila, są idealne do adaptacji tych nowych technologii ze względu na ich silne adnotacje i wysoką podatność na rozciąganie. Jednym z wyzwań związanych z tymi małymi zwierzętami jest jednak oczyszczenie wystarczającej ilości cząsteczek informacyjnych (DNA, mRNA, białka, metabolitów) z bardzo istotnych tkanek, takich jak mózgi much. Inne wyzwania polegają na zbieraniu dużej liczby much do powtórzeń eksperymentalnych (co ma kluczowe znaczenie dla wiarygodności statystycznej) oraz opracowywaniu spójnych procedur oczyszczania wysokiej jakości materiału biologicznego. W tym miejscu opisujemy procedury zbierania tysięcy głów much oraz ekstrakcji transkryptów i metabolitów, aby zrozumieć, w jaki sposób globalne zmiany w ekspresji genów i metabolizmie przyczyniają się do chorób neurodegeneracyjnych. Procedury te są łatwo skalowalne i mogą być stosowane do badania proteomicznego i epigenomicznego wkładu w chorobę.
Wprowadzenie
W ostatnim stuleciu, Drosophila okazała się nieocenionym narzędziem laboratoryjnym do badania głębokich zagadnień biologicznych, zwłaszcza w zakresie rozwoju, biologii komórki, genetyki i neurobiologii1. Powodem tego sukcesu jest to, że muszki owocowe są łatwe do manipulowania, mają stale powiększający się zestaw narzędzi18, 21, 31 i posiadają stosunkowo prosty genom z wysokiej jakości adnotacją26. Te zalety techniczne, w połączeniu z pomysłowością i ciągłymi innowacjami w społeczności lotniczej, doprowadziły do szerokiego wkładu naukowego, czego przykładem jest przyznanie trzech nagród Nobla (1933, 1995, 2011). Ostatnio Drosophila stała się odpowiednim modelem do badania ludzkich dolegliwości, głównie zaburzeń rozwojowych, odporności wrodzonej, raka i neurodegeneracji2. Szczególnie interesuje nas odkrywanie komórkowych i molekularnych podstaw chorób neurodegeneracyjnych. Te złożone i zróżnicowane warunki są związane ze złożeniami, prawdopodobnie rozpuszczalnymi oligomerami, nieprawidłowo pofałdowanych białek i dlatego można je łatwo modelować u muszek. Wszystkie główne choroby neurodegeneracyjne, w tym choroba Alzheimera, Parkinsona i Huntingtona, stwardnienie zanikowe boczne, kilka ataksji, tauopatie, choroby prionowe i inne rzadkie zaburzenia, były modelowane u much w ciągu ostatnich piętnastulat. Laboratoria muchowe przyczyniły się do zrozumienia tych chorób, głównie poprzez wykorzystanie sprawności genetyki Drosophila do identyfikacji nowych genów zaangażowanych w neurotoksyczność patogennych białek. Po zidentyfikowaniu nowych genów istotnych dla kaskady neurotoksycznej, ich efekty są zwykle analizowane za pomocą tradycyjnych metod, w tym histologii w celu ustalenia wzorców degeneracji, immunofluorescencji w celu określenia dystrybucji białek i patologii komórkowej oraz analiz biochemicznych w celu oceny ilości i rodzaju nieprawidłowych konformacji białek. Wreszcie, analiza behawioralna służy jako funkcjonalny odczyt wyników choroby. Te dobrze ugruntowane techniki zostały wykorzystane do zbadania udziału jednego lub kilku genów kandydujących w procesie chorobowym, w tym stresu oksydacyjnego i dysfunkcji mitochondriów13, dysregulacji transkrypcji9, 27, 30 nieprawidłowego transportu aksonalnego i aktywności synaptycznej14, nieprawidłowej biologii RNA9, rozregulowanej sygnalizacji komórkowej29, dyshomeostazy ER6, utrudnionej proteostazy komórkowej33 i wielu innych23. Nie jest jednak jasne, w jaki sposób te toksyczne białka mogą zakłócać jednocześnie wiele połączonych ze sobą szlaków, jaka jest sekwencja czasowa tych zmian i jaki jest względny udział każdego szlaku w patogenezie. Dziesięciolecia badań skoncentrowanych na pojedynczych genach, opartych na hipotezach, zarówno w modelach ludzkich, jak i zwierzęcych, doprowadziły do niekompletnego, zagadkowego obrazu mechanizmów komórkowych, które powodują neurodegenerację. Obecne słabe zrozumienie dokładnych mechanizmów, za pomocą których te toksyczne zespoły białek powodują neuropatologię, jest kluczowym ograniczeniem w rozwoju terapii modyfikujących przebieg choroby.
Jesteśmy teraz zainteresowani zastosowaniem nowych podejść do zrozumienia, w jaki sposób te patogenne białka wywołują globalne zaburzenia komórkowe. Nadejście ery omicznej pozwala na dogłębne badanie złożonych problemów biologicznych przy użyciu zaawansowanych technologii o wysokiej przepustowości, które mogą prowadzić do skutecznych metod leczenia chorób w najbliższej przyszłości. Badania ekspresji genów (transkryptomiki) przeprowadzono po ukończeniu wielu sekwencji genomu, ponieważ wysokiej jakości adnotacje mogą przewidzieć większość transkryptów. Niedawne zastosowanie sekwencjonowania nowej generacji do analizy transkryptów (sekwencjonowanie RNA) zapewniło nowe korzyści i możliwości w porównaniu z mikromacierzami, w tym bezstronne podejście, ulepszony zakres ilościowy i obniżone koszty32. Chcemy wykorzystać zalety sekwencjonowania RNA, aby lepiej zrozumieć najczęstszą postać ataksji dziedziczonej dominująco, ataksję rdzeniowo-móżdżkową typu 3 (SCA3) lub chorobę Machado-Josepha. SCA3 jest monogenową, dominującą chorobą o pełnej penetracji, spowodowaną ekspansją trinukleotydu CAG w genie Ataksyna3 (ATXN3)16. Mutacja ta prowadzi do produkcji białka Atxn3 z długim torem poliglutaminy (polyQ), który sprawia, że jest ono podatne na agregację. Ponieważ zmutowany Atxn3 jest czynnikiem neurotoksycznym w SCA3 odpowiedzialnym za wszystkie zaburzenia związane z chorobą, jest to idealna choroba do zastosowania tych nowych podejść omicznych. Dodatkowo, SCA3 był jedną z najwcześniejszych chorób neurodegeneracyjnych modelowanych u muszek34.
Podczas wprowadzania procedur zbierania dużej liczby głów muchowych do sekwencjonowania RNA, zdaliśmy sobie sprawę, że możemy użyć tego samego materiału do przeprowadzenia globalnych badań innych cząsteczek informacyjnych. Wśród innych rozwijających się dyscyplin, proteomika, epigenomika i metabolomika umożliwiają badanie patologii komórkowej na głębokości, której wcześniej nie osiągnięto, choć nie bez wyzwań. W przeciwieństwie do mRNA, katalog białek i metabolitów jest obecnie dość niekompletny ze względu na zwiększoną trudność w przewidywaniu wszystkich możliwych wariantów splicingu i jeszcze bardziej enigmatyczne pochodzenie wszystkich normalnych i patogennych metabolitów. Obecnie prowadzone są duże wysiłki mające na celu skatalogowanie białek w wielu organizmach i stanach chorobowych. W tym celu chcieliśmy skupić się na udziale zmienionych metabolitów w patogenezie SCA3 przy użyciu prostego organizmu, takiego jak Drosophila. Jest to stosunkowo nowa i obiecująca dziedzina, szczególnie w związku z niedawnym wprowadzeniem magnetycznego rezonansu jądrowego (NMR), który zapewnia wysoką odtwarzalność i nie niszczy próbek5, 24. Sugerujemy, że profilowanie metabolitów może przyczynić się do identyfikacji biomarkerów i mechanizmów chorobowych związanych z neurodegeneracją.
Ważnym aspektem tych projektów omicznych jest to, że wymagają one dużych, jednolitych próbek (200 głów much), a także precyzyjnych technik oczyszczania, aby zminimalizować zmienność eksperymentalną. Zaczęliśmy zbierać muchy zgodnie z procedurami, które stosowaliśmy wcześniej dla mikromacierzy, a ostatnio także dla RNA-seq12. Wkrótce jednak napotkaliśmy szereg problemów związanych z błędnym wyrażaniem konstrukcji SCA3. Po pierwsze, musieliśmy wybrać sterownik Gal4 do tych eksperymentów4, w których tkanką docelową do analizy był mózg. Oczywistym wyborem byłby sterownik pan-neuronalny, ponieważ SCA3 jest chorobą mózgu. Ponieważ jednak zamierzamy pobrać mRNA i metabolity z całych głów, ta opcja pozwoliłaby na wytworzenie mieszanego materiału z tkanek wykazujących ekspresję i niewyrażających konstruktów. Aby wygenerować jednorodne próbki, w których wszystkie komórki wyrażają konstrukty, zdecydowaliśmy się użyć słabej, ale wszechobecnej linii sterującej, bezcórkowej (da)-Gal4. Co ciekawe, wiele genów związanych z chorobami neurodegeneracyjnymi, w tym ATXN320, ma szeroką dystrybucję, co sprawia, że wybór wszechobecnej ekspresji jest właściwy. Następnie napotkaliśmy drugi problem: wszechobecna ekspresja patogennego Atxn3-78Q powodowała śmiertelność podczas rozwoju. Aby ominąć tę śmiertelność, włączyliśmy Gal80ts, aby kontrolować czasową aktywację Gal419. Pozwoliło nam to zebrać eksperymentalne muchy, postarzać je przez okres do 20 dni, zamrozić i przetworzyć ich liofilizowane głowy do ekstrakcji RNA (TRIzol) lub metabolitu (metanol-chloroform) (ryc. 1). Stosowaliśmy już ten protokół do pozyskiwania próbek do analiz transkryptomicznych i metabolomicznych, ale istnieją inne oczywiste zastosowania tej techniki (np. analizy proteomiczne lub neuropeptydomiczne).
Przegląd eksperymentalny: Ogólnym celem tych protokołów jest wspieranie zbierania spójnych próbek głów much w celu ekstrakcji transkryptów i metabolitów. Szczególnym celem tych procedur jest pozyskanie much wykazujących ekspresję Atxn3-27Q i Atxn3-78Q (niepatogenne i patogenne konstrukty eksperymentalne), a także LacZ (konstrukt kontrolny), gdzie pojedyncza próbka składa się z 200 głów much. Chociaż obecna technologia pozwala na analizę bardzo małych próbek, w tym pojedynczych komórek28, połączyliśmy 200 głów, aby wyeliminować zmienność eksperymentalną, biologiczną i techniczną, co pozwoliło nam zidentyfikować zmiany komórkowe związane z procesem chorobowym z dużą pewnością statystyczną. Podejście to ma na celu wykrycie tylko tych zmian w ekspresji genów, które są spójne w populacji, kierując nas w stronę najbardziej krytycznych szlaków prowadzących do degeneracji. Ponieważ interesują nas zależne od wieku zmiany w głowach tych muszek, każdy genotyp uzyskano w wieku 1, 10 i 20 dni.
Podstawowym aspektem tych globalnych analiz jest produkcja biologicznych powtórzeń, które wspierają solidną analizę statystyczną. Nasze wcześniejsze doświadczenia z mikromacierzami i sekwencjami RNA sugerują, że analiza próbek biologicznych w trzech egzemplarzach zapewnia silną istotność statystyczną danych11, 12. W sekcji 1 opisujemy, jak wygenerować pojedynczą replikę biologiczną (Rep 1) dla każdego genotypu i punktu czasowego. Procedury te można powtarzać w celu wygenerowania powtórzeń 2 i 3 lub wykonywać równolegle, o ile każde powtórzenie jest prawidłowo zidentyfikowane. Chociaż celem jest trzy powtórzenia, zdecydowanie zaleca się ustawienie czwartego (lub nawet piątego) powtórzenia, aby pokryć problemy związane z niską wydajnością, utratą much podczas starzenia się lub przypadkową utratą materiału (much, głów lub RNA) w jednej lub więcej próbkach.
Stwierdziliśmy, że dziesięć krzyżówek (butelek oznaczonych literami A-J) dało wystarczająco dużo potomstwa, aby uzyskać 200 głów / genotyp / punkt czasowy. Należy zachować szczególną ostrożność, aby uniknąć nieporozumień, ponieważ do uzyskania jednego Rep wymagana jest duża liczba butelek (10 butelek x 3 genotypy x 3 punkty czasowe = 90 butelek). W tym celu oznaczyliśmy każdą butelkę za pomocą genotypu, punktu czasowego i litery butelki. Na przykład SCA3-27Q 20E odnosi się do piątej butelki (z dziesięciu) much wyrażających Atxn3-27Q leżakowanych przez 20 dni. Po zamknięciu potomstwa muchy są trzymane w oddzielnych fiolkach oznaczonych niepowtarzalnym identyfikatorem.
Utrzymaliśmy liczbę muszek uzyskanych dla każdej próbki, butelki i punktu pobrań (rano i wieczorem) w arkuszu kalkulacyjnym Excel. Zaktualizowaliśmy liczbę much w fiolce przed zamrożeniem, aby uwzględnić śmiertelność i uciekinierów. Na podstawie tych końcowych obliczeń, fiolki z dodatkiem 200 much można łatwo zlokalizować przed otwarciem zamrażarki, przyczyniając się w ten sposób do konserwacji próbek. Ponieważ muchy zebrane z jednej butelki mogą być użyte tylko w jednym powtórzeniu, zmaksymalizowaliśmy ich udział w jednej kontrpróbie biologicznej, chociaż wszystkie powtórzenia zawierały muchy z wielu butelek. Muchy z butelek, które nie zostały użyte w zaplanowanym Rep, zarezerwowaliśmy dla innych Repów, jako próbki zastępcze lub do innych powiązanych eksperymentów (western blot, qPCR).
Protokół
1. Generowanie repliki i zamrażanie much (UWAGA, ciekły azot)
Cele: Zbierz co najmniej 200 samic na genotyp / punkt czasowy i błyskawicznie zamroź.
- Genotypy: Gal80ts; da-Gal4, szczep do wszechobecnej ekspresji Gal4 pod kontrolą regionu regulacyjnego bez córek i wrażliwego na temperaturę Gal80. Jako linię kontrolną użyliśmy UAS-LacZ, który, jak wykazano wcześniej, nie wywołuje żadnych szkodliwych skutków. UAS-Atxn3-27Q i UAS-Atxn3-78Q, odpowiednio niepatogenne i patogenne konstrukty eksperymentalne. (Konstrukcja Y, hs-Hid była używana wcześniej do bardziej wydajnego zbierania dziewiczych samic, ale zdecydowaliśmy się na nią ze względu na dodatkowy czas potrzebny na wprowadzenie Y, hs-Hid z Gal80ts; da-Gal4 na chromosomach II i III).
- Rozszerz wszystkie zapasy, łącząc 10 samic i 5 samców w butelkach, aby zapobiec przepełnieniu. Wszystkie eksperymenty zostały przeprowadzone na pożywce muchowej Jazz Mix, która jest łatwa w przygotowaniu i sprzyja szybkiemu wzrostowi Drosophila oraz niskiemu porażeniu roztoczami.
- Zbierz 50 Gal80ts; samców da-Gal4 i 100 dziewic UAS-Atxn3-78Q (tylko jedna linia UAS zostanie użyta jako przykład) dla każdego punktu czasowego.
- Wykonaj dziesięć krzyżówek na genotyp / punkt czasowy. Znieczulić samce i samice na podkładce/podkładce z dwutlenkiem węgla (CO2). Umieść dziesięć dziewiczych much UAS-Atxn3-78Q (nie starszych niż pięć dni) i pięć samców Gal80ts; da-Gal4 w każdej dużej butelce wzbogaconej pastą drożdżową (uwodnione suche drożdże). Oznaczyć butelki genotypami, punktami czasowymi i identyfikatorami butelek (litery A-J) i umieścić je w temperaturze 25 °C.
- Po 2 dniach usuń dorosłe osobniki z butelek, dodaj odrobinę suchych drożdży i spryskaj wodą, aby pobudzić optymalny wzrost larw, a następnie umieść butelki w temperaturze 18 °C (Gal80 aktywny, Gal4 stłumiony). Nie należy kopiować krzyżówek, ponieważ może to wprowadzić eksperymentalną zmienność w potomstwie pochodzącym od zapłodnionych i dziewiczych samic. Ponadto potomstwo z każdej butelki reprezentuje niezależne repliki biologiczne (każda butelka wytwarza unikalne potomstwo), ale przeniesione krzyżówki (kopie) byłyby powtórzeniami technicznymi (dodatkowe potomstwo o tej samej budowie genetycznej).
- Gdy potomstwo zbliży się do temperatury 18 °C, znieczulić na podkładce CO2 , zebrać dziewice o pożądanych genotypach i umieścić je w małych fiolkach z (od dwóch do dwunastu much na fiolkę). Oznaczyć fiolki identyfikatorem butelki. Nie zbieraj much z różnych butelek. Umieścić fiolki z powrotem w temperaturze 18 °C na 24 godziny. Aby zmaksymalizować potomstwo, kontynuuj zbieranie kolejnych poranków i wieczorów.
- Gdy każda fiolka wypełni się po 24 godzinach w temperaturze 18 °C, przesunąć je do 29 °C (Gal80 nieaktywny, Gal4 aktywny). Jest to dzień 0, punkt wyjścia eksperymentu, w którym transgeny inicjują swoją ekspresję.
- Przenieść muchy do czystych fiolek co 2 dni, aż osiągną 10 i 20 dzień.
- Kiedy muchy osiągną pożądany wiek (1, 10, 20 dni), policz je i przenieś z fiolek z jedzeniem do wstępnie oznakowanych kriowiali za pomocą małego lejka. Nie znieczulaj much. Odwróć fiolki na ławce.
- Odczekać 30 minut, aby muchy mogły dojść do siebie po przeniesieniu (stresie), a następnie błyskawicznie zamrozić fiolki przez zanurzenie w ciekłym azocie i przechowywać w wstępnie oznakowanym, wstępnie schłodzonym pudełku do zamrażania. Pamiętaj: Zamroź muchy w tej samej kolejności, w jakiej zostały przeniesione do kriowialu, dzięki czemu czas spędzony w kriowiale będzie jednolity we wszystkich próbkach.
2. Pobieranie i liofilizacja głowic muchowych (wykonanie w chłodni, wstępne schłodzenie całego sprzętu, UWAGA, ciekły azot i suchy lód)
Cel: Szybkie oddzielanie, pobieranie i liofilizacja tkanek.
- Zebrać sito (największa siatka w górnej komorze do zbierania ciał, druga co do wielkości w dolnej komorze do zbierania głów, pokrywka na dole do zbierania małych części) i wstępnie schłodzić w temperaturze -80 °C przez co najmniej 30 minut.
- Zbierz 200 much z kriowialiów, maksymalizując udział much pochodzących z tej samej butelki. Aby skompensować różnice między muchami zebranymi rano lub wieczorem, upewnij się, że każda próbka ma identyczny stosunek rano / wieczorem (użyliśmy 47% rano / 53% wieczorem). Uwaga: otrzymany RNA z dwóch 100-głowych próbek można później połączyć, aby uzyskać odpowiednik 200 much w jednej kontrpróbie.
- Schłodź kawałek parafilmu (~9 x 14 cm) na suchym lodzie przez 5 min.
- Opróżnij kriowiale z kompletnymi muchami na parafilm, po kilka na raz; policz muchy za pomocą pędzla i przechowuj w innym kriowiale na suchym lodzie, aż osiągniesz 100 much.
- Zanurz sito w ciekłym azocie; dodaj 100 much do górnej komory. Energicznie wstrząsaj sitkiem przez 1 minutę. Ponownie zanurz go w ciekłym azocie i potrząsaj przez 1 minutę.
- Otworzyć sito, zebrać głowice z dolnej komory do mikroprobówki i umieścić w temperaturze -80 °C.
- Otwórz mikroprobówki, zawiń wierzchołki w parafilm i zrób małe otwory.
- Umieść próbki w liofilizatorze na co najmniej 2 dni.
3. Całkowita ekstrakcja RNA i oczyszczanie mRNA (Traktuj wszystkie powierzchnie za pomocą RNaseZap; Często zmieniaj rękawiczki)
Cel: Homogenizacja tkanki, aby zmaksymalizować wydajność, ekstrakcja całkowitego RNA i oczyszczenie mRNA.
- Wyjmij próbki z liofilizatora i dodaj trzy małe, sterylne, stalowe kule mielące do każdej mikroprobówki. Umieść w geno/młynku; Pracuj z prędkością 1 500 uderzeń/min przez 1 min.
- Otwórz probówki, dodaj 1 ml TRIzolu i uszczelnij probówki parafilmem. Mielenie 1 min; Postukaj rurkami do góry nogami, aby w razie potrzeby usunąć stalowe kulki. Mielenie 1 min.
- W tym momencie nie odwirowuj probówki (probówka będzie krucha). Przenieść mieszaninę (z wyjątkiem stalowych kulek) do nowej mikroprobówki wolnej od RNaz. Osadzać resztki komórkowe w mikrowirówce stołowej w temperaturze 4 °C przez 10 minut przy 12 000 x g.
- Przenieść supernatant do nowej mikroprobówki. Dodać 0,1 objętości 1-bromo-3-chloropropanu (BCP); Wstrząsać energicznie przez 15 sekund. Inkubować w temperaturze pokojowej przez 3 minuty. Wirować w mikrowirówce w temperaturze 4 °C przez 15 minut przy 12 000 x g. Uwaga: wiele protokołów ekstrakcji RNA wykorzystuje chloroform na tym etapie; BCP ma na celu maksymalizację wydajności RNA poprzez zwiększenie wydajności separacji faz. Utrzymywanie próbek w temperaturze 4 oC na etapie wirowania zwiększy również skuteczność separacji faz i zmniejszy zanieczyszczenie białka i genomowego DNA do fazy wodnej.
- Przenieś górną warstwę wodną do nowej mikroprobówki. Wytrącić RNA, dodając 0,5 objętości lodowatego izopropanolu; Odwróć sześć razy, aby wymieszać. Inkubować w temperaturze pokojowej przez 10 minut. Wirować w mikrowirówce w temperaturze 4 °C przez 10 minut przy 12 000 x g.
Uwaga: Oprócz odzyskiwania RNA, białka mogą być również ekstrahowane z warstwy organicznej i interfazy TRIzolu, więc zarówno analizy proteomiczne, jak i transkryptomiczne mogą być wykonywane na tych samych próbkach. Chociaż nie przeprowadziliśmy tego etapu w naszych analizach, ekstrakcja TRIzol zapewnia doskonałą reprezentację rozpuszczalnych białek i większą reprezentację białek błonowych i jądrowych niż większość ekstrakcji buforowych/detergentowych. Lee i Lo17 opisują procedurę ekstrakcji białek przy użyciu TRIzolu odpowiedniego do analiz proteomicznych, w tym żelu 2D i LC-MS/MS.
- Usunąć supernatant. Umyj RNA, dodając 1 ml lodowatego 70% etanolu (użyj wody uzdatnionej DEPC) i wymieszaj z krótkim wirem. Wirować w mikrowirówce w temperaturze 4 °C przez 5 minut przy 12 000 x g.
- Usunąć supernatant. Suszyć pelety na powietrzu przez co najmniej 15 minut. Dodać 80 μl wody DEPC do osadu RNA i umieścić go w temperaturze 55 °C na 10 minut. Pozostawić na noc w temperaturze 4 °C.
- Określić stężenie RNA za pomocą spektrofotometru NanoDrop. Stosunek absorbancji przy 260 nm/280 nm powinien wynosić od 1,8 do 2,1, przy czym 2,1 jest optymalne.
- Weź 30 μg masowego RNA, dodaj 4 U DNazy I, 60 U RNasin, 10 μl 10x buforu reakcyjnego i wodę uzdatnioną DEPC, aby uzyskać całkowitą objętość do 100 μl. Inkubować w temperaturze 37 °C przez 20 min.
- Oczyść RNA za pomocą zestawu RNeasy Mini. Postępuj zgodnie z instrukcjami producenta, z wyjątkiem wykonywania wszystkich wirowań przez 30 sekund i uwzględnienia wszystkich "opcjonalnych" kroków.
- Określ stężenie RNA za pomocą NanoDrop i oceń jakość RNA za pomocą testu "całkowitego RNA pico" na BioAnalyzerze.
- W celu oczyszczenia mRNA przenieś 30 μl Dynabeads do probówki do mikrofuge wolnej od RNaz.
- Umieść probówkę na magnesie na 1-2 minuty i usuń supernatant. Ponownie zawiesić kulki w 15 μl buforu wiążącego. Powtórzyć.
- Zaczynając od 5 μg całkowitego RNA, dostosuj objętość do 15 μl za pomocą wody DEPC. Podgrzewać w temperaturze 65 °C przez 2 minuty i układać na lodzie.
- Dodaj 15 μl całkowitego RNA do 15 μl wstępnie umytych kulek. Dokładnie wymieszać, pipetując co 5 minut przez 30 minut, aby wyżarzyć RNA do kulek. Umieść na magnesie na 1-2 minuty i usuń cały supernatant.
- Dodać 35 μl buforu myjącego B. Wymieszać przez ostrożne pipetowanie. Umieść na magnesie i ostrożnie usuń supernatant. Powtórz pranie dwa razy.
- Eluować mRNA przez dodanie 15 μl zimnego 10 mM Tris-HCl (pH 7,5) i podgrzewanie do 80 °C przez 2 min. Natychmiast umieścić probówkę na magnesie, przenieść supernatant do probówki wolnej od RNaz i zamrozić w temperaturze -80 °C. Określić ilościowo jak w 3.8). Wydajność powinna wynosić ~1-5% całkowitego RNA.
Dla analiz metabolomicznych, wykonaj protokoły 1 i 2) i przejdź do 4) poniżej:
4. Ekstrakcja metabolitów metanolem i chloroformem
Cel: Oddzielenie metabolitów polarnych i niepolarnych.
- Dodać przeciwutleniacz butylowany hydroksytoluen (BHT) do chloroformu w stężeniu 0,1 mg/ml, aby zapobiec samoutlenianiu lipidów podczas ekstrakcji. Użyj tego chloroformu BHT do wszystkich kolejnych kroków.
- Przenieś 200 głów do schłodzonych, wstępnie zważonych stożkowych probówek polipropylenowych z nakrętką, zamroź w temperaturze -80 °C i poddaj liofilizacji. Określić suchą masę.
- Umieść 5-7 kulek cyrkonu w probówkach i homogenizuj w ubijaku do perełek przez dwa cykle po 20 sekund każdy przy 800 Hz.
- W oparciu o suchą masę najcięższej próbki, dodać wodę, metanol i chloroform w następujących proporcjach: 11,74 x metanol; 10,59 x woda; 11,74 x chloroform, gdzie x jest masą najcięższej próbki w gramach, a produkt jest objętością w ml. Dodaj cały metanol zgodnie z obliczeniami i 45% całkowitej ilości wody do rurki ubijaka zawierającej liofilizowane głowice.
- Homogenizować w ubijaku do kulek przez dwa kolejne cykle po 20 sekund każdy.
- Połączyć objętości chloroformu (100%) i reszty wody (55%) w stożkowej szklanej fiolce na lodzie. Następnie przenieść mieszaninę tkanek (z kulkami) do szklanej fiolki. Wstrząsaj przez 10 minut. Inkubować przez 10 minut na lodzie.
- Wirować w wirówce w temperaturze 4 °C przez 5 minut przy 2 000 x g. Usunąć fazę polarną (górną) za pomocą pipety Pasteura (unikać tworzyw sztucznych) i umieścić w drugiej probówce do mikrowirówki.
- Fazę niepolarną (dolną) należy przechowywać w małej szklanej fiolce i zamrażać w temperaturze -80 °C. Suszyć pod strumieniem azotu gazowego; upewnić się, że rurka biegnąca ze zbiornika azotu jest wykonana z tworzywa sztucznego Tygon o wysokiej czystości, aby uniknąć plastyfikatorów w ekstrakcie.
- Uwodnić fazę niepolarną za pomocą 620 μl deuterowanego chloroformu. Przenieś 600 μl do oznakowanych probówek NMR. Przechowywać w zamrażarce przeciwwybuchowej w temperaturze -80 °C.
- Umieść fazę polarną w Centrivap i pracuj, aż rurka całkowicie wyschnie w temperaturze 30 °C (~7 godzin).
- Ponownie uwodnić fazę polarną za pomocą 620 μl 0,1 M buforu fosforanu sodu (pH 7,3) w tlenku deuteru z 1 mM TMSP [kwasem 3-(trimetylosililo)propiono-2,2,3,3-d4] jako wzorcem wewnętrznym. Wir przez 30 sek. Wirować w mikrowirówce w temperaturze 4 °C przez 5 minut przy 10 000 obr./min, aby wytrącić pigmenty i inne duże cząsteczki, które zakłócałyby widma NMR. Przenieść 600 μl supernatantu do znakowanych probówek NMR.
Wyniki
Aby obejść letalność wywołaną przez powszechną ekspresję rozszerzonego Atxn3 pod kontrolą da-Gal4, wprowadziliśmy regulację czasową Gal4 za pomocą Gal80ts. Przed przystąpieniem do zbierania i zamrażania dużych liczb much chcieliśmy jednak określić dynamikę ekspresji naszego transgenu pod kontrolą Gal80ts i da-Gal4. W tym celu wykonaliśmy krzyżówki, pozostawiliśmy potomstwo w temperaturze 18 °C, zebraliśmy dorosłe muchy i utrzymywaliśmy je przez 24 hr w 18 °C. Następnie umieściliśmy muchy w temperaturze restrykcyjnej (29 °C) i inkubowaliśmy je przez 0, 6, 12, 24, 36, 48 i 72 hr. Następnie, zgodnie z opublikowanymi protokołami10, wykryliśmy akumulację rozszerzonego allelu polyQ w pojedynczych muchach za pomocą western blotu. Ekspresję wykryto po raz pierwszy, choć była słaba, 6 hr po zmianie temperatury, a następnie rosła ona aż do 48 hr, kiedy osiągnęła poziomy nasycenia (Ryc. 2A). Co ciekawe, po 48 hr pojawił się prążek nierozpuszczalnego polyQ o wysokiej masie cząsteczkowej, co wskazuje na czas niezbędny do utworzenia dużych agregatów białka. Przeprowadziliśmy również sekcje mózgów much w każdym punkcie czasowym, aby określić rozmieszczenie rozszerzonego allelu polyQ za pomocą immunofluorescencji (Ryc. 2B). Białko wykryto po raz pierwszy 24 hr po zmianie temperatury, choć jego rozkład był nierównomierny. Między 24 a 48 hr poziomy białka nadal rosły, co sprawiło, że kilka ośrodków mózgu stało się wyraźnie widoczne, w tym płaty antenowe i projekcje ciał grzybowych (Ryc. 2B). Między 48 a 72 hr ekspresja rozszerzonego allelu polyQ osiągnęła poziomy maksymalne, co sugeruje, że system Gal4 został w tym czasie w pełni aktywowany. Na podstawie tych wyników wybraliśmy 24 hr po zmianie temperatury jako pierwszy punkt czasowy (dzień 1) dla kolejnych eksperymentów. Zbiory much w wieku 10 i 20 dni również mierzono od momentu zmiany temperatury (czas 0), czyli czasu, w którym eksperyment rozpoczyna się wraz z nową ekspresją patogennych i kontrolnych transgenów.
Po zweryfikowaniu, że Atxn3 była wykrywana po 24 h pod kontrolą Gal80ts i da-Gal4 w temperaturze 29 °C, zastanawialiśmy się, czy muchy te wykażą oznaki neurodegeneracji w ciągu 20 dni. Ponieważ muchy te zaczynają ekspresować białka patogenne w stadium dorosłym, obawialiśmy się, że mogą one wymagać długiego czasu inkubacji, aby ujawnić fenotypy neurodegeneracyjne. Aby określić toksyczność Atxn3-78Q w tych warunkach, zebraliśmy muchy ekspresujące LacZ, Atxn3-27Q oraz Atxn3-78Q i zarejestrowaliśmy ich długość życia. Podczas gdy muchy ekspresujące LacZ i Atxn3-27Q wykazały ponad 90% przeżywalności po 20 dniach, muchy ekspresujące Atxn3-78Q wykazały niską przeżywalność w 20. dniu (30%) (Rycina 3). W rzeczywistości muchy Atxn3-78Q zaczęły ginąć do 10. dnia (7% śmiertelności), a do 15. dnia straty były znaczące (20%), co przyspieszyło w ciągu ostatnich pięciu dni. Zatem wyniki te wskazały, że ekspresja patogennego genu u osobników dorosłych skutkowała skróceniem długości życia, co jest kluczową oznaką fenotypów neurodegeneracyjnych indukowanych przez Atxn3-78Q.
Jednym z najistotniejszych aspektów tego protokołu była obsługa i przechowywanie preparatów po zamrożeniu, aby zapewnić wysoką jakość wyekstrahowanego materiału. Przed traktowaniem nukleazą DNase wyekstrahowano od 15-80 μg całkowitego RNA z 200 głów (w zależności od wieku i genotypu), zgodnie z pomiarami NanoDrop. Około jednej trzeciej (6-25 μg) odzyskano w postaci wysokiej czystości RNA po traktowaniu DNase, co potwierdzono stosunkiem absorbancji przy 260 nm/280 nm. Stwierdzono jednak, że najlepszym sposobem określenia jakości RNA do przygotowania bibliotek cDNA do RNA-seq była analiza całkowitego RNA za pomocą BioAnalyzer. Na szczęście w BioAnalyzer zużyto jedynie niewielką ilość RNA (5 ng), co nie wpłynęło na możliwość przygotowania kilku bibliotek z jednej próbki. Przykładowo, dwie próbki całkowitego RNA przed traktowaniem DNase poddano analizie na chipie BioAnalyzer, z czego jedna była podejrzewana o degradację (Rycyna 4A-C). RNA wysokiej jakości (próbka 1) utworzyło trzy wyraźne prążki RNA: dwa o wielkości nieco poniżej 2 000 nukleotydów (nt) oraz mniejszy prążek poniżej 200 nt, reprezentujące rybosomalne RNA (Rycina 4A). Dwa prążki w okolicy 2 000 nt odpowiadają 18S rRNA (mniejszy pik) oraz dwóm fragmentom 28S rRNA (większy pik), co jest charakterystyczną cechą biologii rRNA u Drosophila (patrz Rycina 4B). Cechy te były widoczne również na wykresach BioAnalyzer (Rycina 4B). W przeciwieństwie do tego, zdegradowana próbka RNA (próbka 2) nie wytworzyła wyraźnych pików rybosomalnych RNA i wykazała akumulację wielu prążków o wielkości mniejszej niż 500 nt (Rycina 4A). Taki rozkład wielkości był łatwo rozróżnialny na wykresach BioAnalyzer (Rycina 4C), na których odnotowano szerokie piki o mniejszej wielkości. Istotną kwestią była również różnica w jednostkach osi y między dwiema próbkami RNA, co wykazało, że próbka zdegradowana zawierała mniej RNA. Do generowania bibliotek wykorzystywane będzie wyłącznie RNA wykazujące maksymalną jakość (stosunek absorbancji NanoDrop przy 260 nm/280 nm między 1,8 a 2,1, przy czym wartość 2,1 jest optymalna, patrz krok protokołu 3.8).
W celu ekstrakcji metabolitów zastosowano klasyczną procedurę ekstrakcji wodą/metanolem/chloroformem (2,0:2,0:1,8)3, podzieloną na dwa etapy, aby zmaksymalizować wydajność ekstrakcji zarówno metabolitów polarnych, jak i niepolarnych35. Po rozdzieleniu faz polarnych i niepolarnych, odpowiednio zrekonstytuowano je w wodzie deuterowanej lub chloroformie deuterowanym i dodano standardy wewnętrzne do analizy NMR. Widma NMR uzyskane za pomocą tej metody ekstrakcji były dobrze rozdzielone, z płaską linią bazową i wąskimi sygnałami (Rycina 5), co wskazuje na oczyszczenie wysokiej jakości ekstraktów, odpowiednich zarówno do profilowania metabolicznego, jak i identyfikacji licznych metabolitów. Na Rycini 5 przedstawiono identyfikację kilku dominujących piku odpowiadających wysoką zawartością metabolitów, takich jak glukoza i sacharoza, oraz dwóch kluczowych kwasów metabolicznych, mleczanu i octanu, zgodnie z przesunięciami chemicznymi podanymi w literaturze7. Przesunięcie chemiczne (wyrażone w częściach na milion) reprezentuje ekranowanie elektromagnetyczne cząsteczki względem cząsteczki standardowej (TMS, pierwszy pik od prawej). Cząsteczki bardziej ekranowane mają wyższą gęstość elektronową wokół jądra i pojawiają się po prawej stronie widma, w tym grupy alkilowe. Cząsteczki odekranowane, takie jak wodory amidowe i aromatyczne, pojawiają się po lewej stronie widma. Intensywna sekcja środkowa (3-4 ppm) jest wzbogacona o cząsteczki cukrów.

Rysunek 1. Schemat eksperymentalny. Najpierw przeprowadzono krzyżówki w celu zebrania much o pożądanych genotypach (górny rząd). Następnie przeniesiono dziewice do temperatury 29 °C, aby aktywować ekspresję genów, poddano je procesowi starzenia przez 1, 10 i 20 dni, a następnie zamrożono je gwałtownie (drugi rząd). Kolejnie zebrano zamrożone głowy za pomocą mikrosita (trzeci rząd). Głowy poddano liofilizacji, rozcieraniu i obróbce w celu ekstrakcji RNA (czwarty rząd) lub metabolitów (dolny rząd).
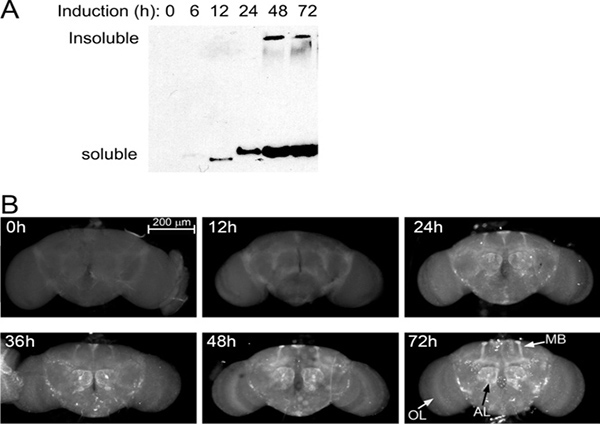
Rysunek 2. Kinetyka ekspresji. (A) Western blot wykazujący ekspresję Atxn3-78Q (Gal80ts; da-Gal4 /UAS-Atxn3-78Q) u much inkubowanych w 29 °C od 0 do 72 h. Słaba prążek jest po raz pierwszy wykrywany w 6 h, a nasycenie zostaje osiągnięte do 48 h po indukcji. (B) Immunofluorescencja całych mózgów u tych samych much. Mózgi zostały wypreparowane, utrwalone i zabarwione przeciwciałem rozpoznającym białko z ekspandowanym poliglutaminowym ciągiem polyQ. Białko jest po raz pierwszy wykrywane w projekcjach ciał grzybowych (MB) i płatach antenalnych (AL). Między 48 a 72 h ekspresja osiąga maksymalne poziomy i jest wyraźnie widoczna w centrach mózgu o obfitym unerwieniu. Poziom ekspresji na pojedynczy neuron jest niski, co widać w płacie optycznym (OL), z wyjątkiem kilku dużych neuronów pomiędzy OL a centralną częścią mózgu.
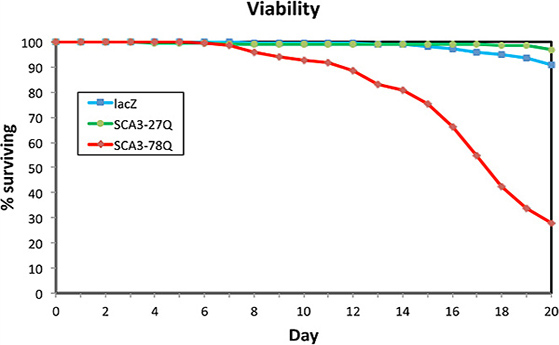
Rycina 3. Atxn3-78Q skraca długość życia. Monitorowano długość życia much wykazujących powszechną ekspresję LacZ, Atxn3-27Q oraz Atxn3-78Q w stadiach dorosłych (Gal80ts; da-Gal4) w temperaturze 29 °C. Muchy wykazujące ekspresję LacZ (kolor niebieski) oraz Atxn3-27Q (kolor zielony) wykazały niski poziom śmiertelności do 20 dnia. W przeciwieństwie do nich, muchy wykazujące ekspresję Atxn3-78Q (kolor czerwony) wykazały wyraźną śmiertelność rozpoczynającą się od 10 dnia. Do 15 dnia odnotowano u nich 20% spadek przeżywalności, który przyspieszył w ciągu kolejnych pięciu dni, osiągając 70% śmiertelności do 20 dnia.
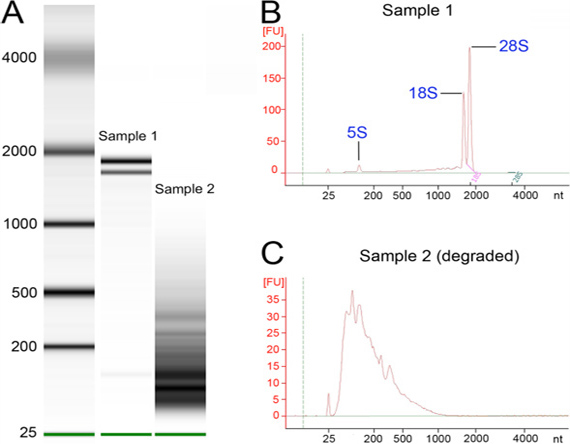
Rycina 4. Ocena jakości RNA. RNA z próbek wysokiej jakości oraz próbek zdegradowanych poddano analizie na chipie BioAnalyzer. (A) Analiza BioAnalyzer z RNA wysokiej jakości (próbka 1) oraz RNA zdegradowanym (próbka 2) obok markera wielkości (lewa ścieżka). Zwróć uwagę na trzy ostre piki odpowiadające rybosomalnemu RNA w środkowej ścieżce. (B) Wykres BioAnalyzer dla próbki 1, z dwoma charakterystycznymi silnymi pikami tuż poniżej 2 000 nt oraz kolejnym poniżej 200. (C) Wykres BioAnalyzer dla próbki 2, która składa się głównie ze zdegradowanego RNA. Zwróć uwagę na różnicę w jednostkach na osi y pomiędzy panelami B a C.
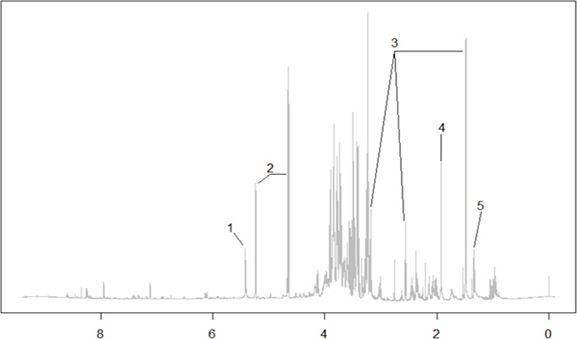
Rysunek 5. Reprezentatywne widma 1D NMR metabolitów polarnych. Reprezentatywne widmo 1D protonowego NMR metabolitów polarnych z Drosophila oraz uzupełniające eksperymenty 2D COSY (spektroskopia korelacyjna) i HSQC (heterojądrowa pojedyncza korelacja kwantowa) służące do przypisania sygnałów. Metabolity zidentyfikowane na podstawie znanych przesunięć chemicznych: 1: Sacharoza; 2: Glukoza; 3: Beta-alanina; 4: Octan; 5: Mleczan.
Dyskusja
Opierając się na naszych wcześniejszych doświadczeniach w transkryptomice11, 12, metabolizmie15 i chorobach neurodegeneracyjnych6, 8, przedstawiamy tutaj nowy protokół zbierania tysięcy głów much ze specyficzną dla dorosłych ekspresją genów patogennych oraz oczyszczania mRNA i metabolitów odpowiednio do spektroskopii sekwencyjnej RNA i NMR. Charakter tych eksperymentów wymagał wprowadzenia kilku innowacji przed kolekcjonowaniem much, w tym wyboru wszechobecnej linii Gal4 i zastosowania czasowej regulacji ekspresji genów. Jeśli chodzi o Gal4, wszechobecna ekspresja transgenów była kluczowa z dwóch powodów. Po pierwsze, duża liczba genów zaangażowanych w choroby neurodegeneracyjne, w tym między innymi ATXN3, huntingtyna, białko prekursorowe amyloidu i dysmutaza ponadtlenkowa 1, ulega szerokiej ekspresji w komórkach neuronalnych i glejowych, a także w innych typach komórek poza układem nerwowym. Chcieliśmy poprawnie zamodelować ten aspekt biologii tych patogennych genów, analizując konsekwencje wszechobecnej ekspresji, a nie skupiając się tylko na ekspresji neuronalnej. Po drugie, nie jest możliwe zebranie mózgów much w dużej liczbie, ale możemy to zrobić za pomocą głów much (ponad 200 w trzech egzemplarzach na warunek)11, 12. Ponieważ homogenizacja całych głów miesza tkanki nerwowe i nienerwowe, wszechobecna ekspresja transgenu staje się krytyczna dla uzyskania jednolitego RNA i metabolitów z populacji komórek wyrażających te same transgeny. Ważne jest, aby zauważyć, że da-Gal4 został wybrany ze względu na jego dość równomierne rozmieszczenie, a nie ze względu na wysoki poziom ekspresji, chociaż niedawny raport sugerował, że da-Gal4 może nie być całkowiciewszechobecny. Wcześniej rozważaliśmy inne wszechobecne linie Gal4, w tym ramię, Tub i Act-Ga4, ale wszystkie wykazywały złożone wzorce ekspresji w dorosłym OUN i mięśniach, co czyni je mniej odpowiednimi dla tego badania. W rzeczywistości immunofluorescencja w mózgach dorosłych wykazała, że da-Gal4 indukuje rozległą, ale słabą ekspresję, która gromadziła się tylko na wysokich poziomach w ośrodkach mózgowych składających się z kilku tysięcy aksonów i w kilku dużych neuronach (ryc. 2). Chociaż poziomy ekspresji konstruktów były niskie, warunki te dramatycznie zmniejszyły przeżycie w sposób zależny od polyQ. Ta dynamika ekspresji zaspokoiła nasze potrzeby przy jednoczesnym utrzymaniu niskiego poziomu ekspresji, co było ważne dla obserwacji powolnych, postępujących zmian komórkowych indukowanych przez białka neurotoksyczne.
Przewidywalną konsekwencją indukowania wszechobecnej ekspresji białek neurotoksycznych było to, że powodowało to śmiertelność przed ekleksją u dorosłych. Na szczęście komplikację tę udało się ominąć przy użyciu Gal80ts. Jak omówiono powyżej, ekspresja genów osiągnęła maksymalny poziom około 48 godzin po zmianie temperatury, co dobrze pasuje do ram czasowych eksperymentu. Dodatkową zaletą stosowania Gal80ts było to, że w przeciwieństwie do eksperymentów, w których białka neurotoksyczne są konstytutywnie wyrażane panneuronalnie, nie było ekspresji podczas rozwoju układu nerwowego. W ten sposób zastosowanie Gal80ts stworzyło "czyste" tło, w którym układ nerwowy nie był narażony na toksyczne działanie tych neurotoksycznych białek podczas wrażliwych etapów rozwoju. Naszym zdaniem, aktywacja ekspresji genów u dorosłych zaowocowała lepszym modelem dla tej klasy patologii o początku w wieku dorosłym. Jednak Gal80ts wprowadził również kilka komplikacji związanych ze zmianami temperatury. Jednym z nich było to, że hodowla much w niskich temperaturach (18-20 °C) opóźniła cykl życiowy, co znacznie wydłużyło eksperymenty. Wiadomo również, że hodowla much w wysokich temperaturach (29-31 °C) przyspiesza ich metabolizm, o czym świadczy skrócona długość życia w porównaniu z muchami w wieku 25 °C. Ponieważ badania transkrypcyjne i metaboliczne zostaną przeprowadzone na muszkach starzejących się w wysokiej temperaturze, możemy spodziewać się ważnych zmian w komórkowych szlakach stresu i metabolizmie energetycznym. Dlatego tak ważne było wprowadzenie do eksperymentu dwóch kontroli, jednej z niepatogennym Atnx3-27Q i niepowiązanej kontroli eksprymującej LacZ. Te kontrole zapewnią punkt odniesienia dla ekspresji genów i zmian metabolicznych związanych z wysoką temperaturą, dzięki czemu będziemy mogli zidentyfikować te zmiany bezpośrednio związane z ekspresją toksycznego Atxn3. Ogólnie rzecz biorąc, wprowadziliśmy kilka modyfikacji do kolekcji much, które zapewniają wiele zalet - i kilka wad (problemy z temperaturą i następny akapit) - do badania postępujących chorób o początku w wieku dorosłym.
Chociaż regulacja czasowa za pomocą Gal80ts była pomocnym dodatkiem, wprowadziła również nieoczekiwaną komplikację. Podczas generowania much przenoszących zarówno konstrukty Gal80ts , jak i da-Gal4 w stabilnym stadzie, zauważyliśmy, że muchy podwójnie homozygotyczne dla obu konstruktów były żywotne, ale bezpłodne. Ponieważ homozygotyczne szczepy Gal80ts i da-Gal4 były żywotne i płodne same w sobie, nie jest jasne, dlaczego kombinacja ta wykazywała niską płodność. Od pewnego czasu wiadomo, że Gal4 jest lekko toksyczny dla tkanek Drosophila 22. Jest więc możliwe, że heterologiczna ekspresja drożdżowego represora transkrypcyjnego Gal80 przyczyniła się do toksyczności Gal4 poprzez potencjalną ingerencję w endogenną maszynerię transkrypcyjną. Ta toksyczność może być nasilona przez wszechobecną dystrybucję Gal4 pod kontrolą da, genu, który odgrywa kluczową rolę we wczesnym rozwoju i determinacji płciowej. Niezależnie od podstawowych przyczyn bezpłodności, rozszerzyliśmy Gal80ts; da-Gal4 leci, utrzymując chromosom równoważący nad da-Gal4 , zachowując homozygotyczność dla Gal80ts, co sugeruje, że Gal4 jest bardziej krytycznym czynnikiem przyczyniającym się do sterylności. To rozwiązanie było kluczowe, ponieważ używaliśmy setek tych samców co drugi tydzień, aby skrzyżować się z każdym z transgenów UAS. Jednak krzyżówki z balanserem stwarzały dodatkową pracę podczas selekcji odpowiedniego potomstwa. Zebrano tylko jedną czwartą (25%) potomstwa (samice, osoby niezrównoważone), co wydłużyło czas selekcji, zmniejszyło wydajność z butelki i zwiększyło liczbę butelek potrzebnych do uzyskania co najmniej 200 much na genotyp / replikę / punkt czasowy. Ogólnie rzecz biorąc, chociaż zbieranie much stało się czasochłonne ze względu na potrzebne duże zestawy, jesteśmy przekonani, że badanie zmian komórkowych zaledwie kilka godzin po włączeniu ekspresji genów patogennych we wszechobecności zidentyfikuje nowe i interesujące procesy związane z postępującą utratą neuronów.
Po ustaleniu projektu genetycznego zwróciliśmy szczególną uwagę na eksperymentalne manipulacje, które mogłyby wprowadzić zmienność biologiczną. Po pierwsze, zbieraliśmy tylko dziewicze samice, aby zapewnić jednorodność próbek, chociaż oznaczało to wyrzucanie samców i sprawdzanie potomstwa dwa razy dziennie. Podczas leżakowania nie więcej niż 12 much trzymano w tej samej fiolce, aby uniknąć przeludnienia i stresu. Ponadto przed zamrożeniem muchy przeniesiono do kriowiali bez znieczulenia i pozwolono im dojść do siebie po transferze przez 30 minut. Te pozornie błahe czynniki mogą wpływać na ekspresję genów i metabolizm, wprowadzając zmienność w końcowej analizie, która nie byłaby istotna dla eksperymentu.
Aby zapewnić jakość zamrożonych materiałów (główek, RNA i metabolitów), zwróciliśmy szczególną uwagę na każdy szczegół, który może przyczynić się do degradacji tkanek. Ponieważ muchy są przenoszone do kriowiali w małych ilościach (do 12 much na fiolkę), musieliśmy pobrać wiele fiolek na pobranie 200 głów. Manipulacje te zostały wykonane z najwyższą starannością w zimnym pomieszczeniu z suchym lodem i ciekłym azotem. Zbieranie much, rozdzielanie głów i oczyszczanie cząsteczek informacyjnych jest zbyt czasochłonne, aby odkryć, że materiał uległ degradacji pod koniec tego długiego procesu. Oprócz zapewnienia, że materiał zachowuje swoją jakość, protokół ten opisuje kilka kroków, które maksymalizują wydajność RNA i metabolitów, w tym liofilizację i ubijanie kulek. Etapy te nie są wymagane w przypadku normalnych ekstrakcji do RT-PCR lub ilościowego PCR od całych much, ale mają kluczowe znaczenie dla spójnego oczyszczania z małych próbek, takich jak głowy much. Ustaliliśmy, że inne etapy wpływają na wydajność RNA. Na przykład starsze muszki produkowały znacznie mniej RNA niż młodsze muchy, niezależnie od genotypu. Obserwacja ta sugerowała, że starzenie się w wysokiej temperaturze wywołuje dramatyczne zmiany. Ponadto ekstrakcja RNA ze 100 główek była w rzeczywistości bardziej wydajna niż z 200 główek, więc przystąpiliśmy do oczyszczania w dwóch partiach po 100 na próbkę, tylko po to, aby połączyć je po weryfikacji jakości za pomocą BioAnalyzera. Ponadto kolumny do oczyszczania mRNA wydawały się łatwo nasycać, więc ilość całkowitego RNA zużytego na kolumnę musi zostać zoptymalizowana.
Metabolity są zróżnicowaną mieszanką małych cząsteczek, więc kontrola jakości jest trudniejsza niż w przypadku DNA, RNA lub białek. Niestety, w tej chwili nie ma pełnego katalogu metabolitów dla żadnego modelu zwierzęcego, co może się zmienić w ciągu najbliższych kilku lat dzięki zastosowaniu kilku innowacji technologicznych, w tym spektroskopii NMR i rozszerzonego zastosowania chromatografii cieczowej - spektrometrii mas (LC-MS). Chociaż NMR jest mniej czuły niż MS, wykazuje wiele obiecujących zalet, w tym brak niszczenia próbek, brak procedur analitycznych wprowadzających błąd systematyczny (LC) oraz wysoką odtwarzalność, która umożliwia statystyczne porównanie powtórzeń i kilku warunków eksperymentalnych24. W ten sposób próbka może być ponownie przetestowana w celu weryfikacji obserwacji lub ponownie przeanalizowana przez LC-MS w celu walidacji danych NMR. Tutaj pokazaliśmy wstępne dane NMR od much, których używamy do skompilowania katalogu metabolitów u Drosophila. Informacje te będą miały kluczowe znaczenie dla określenia, w jaki sposób ekspresja genów patogennych zmienia normalny metabolizm, otwierając nowe okno do dalszego zrozumienia mechanizmów komórkowych leżących u podstaw chorób neurodegeneracyjnych.
Nowo powstające technologie omiczne dają najlepszą możliwość badania chorób neurodegeneracyjnych na poziomie szczegółowości, który wcześniej nie był osiągany. Być może największą przeszkodą do pokonania w tych wysokoprzepustowych badaniach jest wierne zbieranie powtarzalnych próbek, które można analizować za pomocą bardzo czułych metod. Wprowadzone tutaj procedury umożliwiają osiągnięcie tej spójności i doprowadzą do wyników, które można łatwo porównać między zestawami danych. Chociaż nasze główne zainteresowania badawcze obejmowały badanie zmian ekspresji genów i metabolitów, wygenerowane muszki można również poddać analizie proteomicznej lub epigenomicznej. Zmiany proteomiczne i epigenomiczne zachodzące podczas neurodegeneracji mogą mieć również ogromne znaczenie dla procesu chorobowego. Kiedy społeczność naukowa ostatecznie zidentyfikuje pełne spektrum zmian molekularnych wpływających na proces chorobowy, możliwe będzie prawdziwe zrozumienie choroby na poziomie systemowym. Na tym poziomie terapie modyfikujące przebieg choroby w końcu staną się rzeczywistością.
Oświadczenia
Autorzy deklarują brak sprzecznych interesów finansowych.
Podziękowania
Jesteśmy wdzięczni Janice Santiago, Gabrielowi Figueroa i Jose Herrerze za pomoc techniczną oraz Bloomington Drosophila Stock Center na Uniwersytecie Indiana za muchy. DH i CW były wspierane przez fundusze z NSF-IOS-1051890. PF-F i LMM były wspierane przez Opportunity Seed Fund z University of Florida.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Jazz mix Drosophila żywności | Fiolki | AS-153 | |
| Corning, Inc. | |||
| Mikroprobówki | Axygen | MCT-175-C-S | |
| RNaseZap | Ambion | AM9786 | Obróbka wszystkich powierzchni |
| Kule szlifierskie 5/32", stal nierdzewna | OPS Diagnostics | GSS 156-5000-01 | |
| TRIzol | Ambion | 15596018 | |
| 1-bromo-3-chloropropan | Sigma | B9673-200ML | |
| Izopropanol | Fisher Scientific | A416-500 | |
| Woda uzdatniona DEPC | Fisher Scientific | BP561-1 | |
| DNase I | Promega | M6101 | |
| Inhibitor rybonukleazy RNasin | Promega | N2111 | |
| RNeasy Mini Kit | Qiagen | 74104 | |
| Zestaw do oczyszczania mRNA Dynabeads | Invitrogen | 610-06 | |
| Rurki z nakrętką stożkową | Fisher Scientific | 02-681-344 | |
| Zakrętki z O-ringami | Fisher Scientific | 02-681-364 | |
| Koraliki cyrkonowe 2,0 mm | BioSpec Products | 11079124zx | |
| Metanol, klasa HPLC | Fisher Scientific | A4524 | |
| Chloroform, | Acros organics | HPLC AC39076 | |
| Drosophila Stocks | |||
| da-Gal4 | Bloomington Stock Center | 5460 | |
| Gal80[ts] | Bloomington Stock Center | 7108 | |
| UAS-MJD-27Q | Bloomington Stock Center | 8149 | |
| UAS-MJD-78Q | Bloomington Stock Center | 8150 | |
| UAS-LacZ | Bloomington Stock Center | 8529 | |
| Equipment | |||
| Inject+Matic Sleeper | INJECT+MATIC | ||
| Zestaw mikrositek | Fisher Scientific | 3410531 | Użyj dwóch największych oczek |
| Geno/Grinder 2000 | SPEX Przygotowanie próbek | SP2100-115 | |
| Sorvall Legend Mikrowirówka | ThermoScientific | ||
| FreeZone Plus 2,5 l kaskadowy system liofilizacji | LabConco | 7670041 | |
| BioAnalyzer v. 2.6 | Agilent | 2100 | |
| DynaMag-2 Magnet | Invitrogen | 123-21D | |
| Spektrofotometr NanoDrop | ThermoScientific | ||
| Fast Prep | ThermoScientific | FP120 | |
| Centrivap Vacufuge Plus | Labconco | 022820001 |
Bibliografia
- Bellen, H. J., Tong, C., Tsuda, H. 100 years of Drosophila research and its impact on vertebrate neuroscience: a history lesson for the future. Nat. Rev. Neurosci. 11, 514-522 (2010).
- Bier, E. Drosophila, the golden bug, emerges as a tool for human genetics. Nat. Rev. Genet. 6, 9-23 (2005).
- Bligh, E. G., Dyer, W. J. A rapid method of total lipid extraction and purification. Can. J. Biochem. Physiol. 37, 911-917 (1959).
- Brand, A. H., Perrimon, N. Targeted gene expression as a means of altering cell fates and generating dominant phenotypes. Development. 118, 401-415 (1993).
- Bundy, J. G., Papp, B., Harmston, R., Browne, R. A., Clayson, E. M., Burton, N., Reece, R. J., Oliver, S. G., Brindle, K. M. Evaluation of predicted network modules in yeast metabolism using NMR-based metabolite profiling. Genome Res. 17, 510-519 (2007).
- Casas-Tinto, S., Zhang, Y., Sanchez-Garcia, J., Gomez-Velazquez, M., Rincon-Limas, D. E., Fernandez-Funez, P. The ER stress factor XBP1s prevents amyloid-beta neurotoxicity. Hum. Mol. Genet. 20, 2144-2160 (2011).
- Fan, T. W. M. Metabolite Profiling by One and Two-Dimensional NMR Analysis of Complex Mixtures. Proress in Nuclear Magnetic Resonance Spectroscopy. 28, 161-219 (1996).
- Fernandez-Funez, P., Casas-Tinto, S., Zhang, Y., Gomez-Velazquez, M., Morales-Garza, M. A., Cepeda-Nieto, A. C., Castilla, J., Soto, C., Rincon-Limas, D. E. In vivo generation of neurotoxic prion protein: role for hsp70 in accumulation of misfolded isoforms. PLoS Genet. 5, e1000507(2009).
- Fernandez-Funez, P., Nino-Rosales, M. L., de Gouyon, B., She, W. C., Luchak, J. M., Martinez, P., Turiegano, E., Benito, J., Capovilla, M., Skinner, P. J., McCall, A., Canal, I., Orr, H. T., Zoghbi, H. Y., Botas, J. Identification of genes that modify ataxin-1-induced neurodegeneration. Nature. 408, 101-106 (2000).
- Fernandez-Funez, P., Zhang, Y., Casas-Tinto, S., Xiao, X., Zou, W. Q., Rincon-Limas, D. E. Sequence-dependent prion protein misfolding and neurotoxicity. J. Biol. Chem. 285, 36897-36908 (2010).
- Graze, R. M., McIntyre, L. M., Main, B. J., Wayne, M. L., Nuzhdin, S. V. Regulatory divergence in Drosophila melanogaster and D. simulans, a genomewide analysis of allele-specific expression. Genetics. 183, 547-561 (2009).
- Graze, R. M., Novelo, L. L., Amin, V., Fear, J. M., Casella, G., Nuzhdin, S. V., McIntyre, L. M. Allelic imbalance in Drosophila hybrid heads: exons, isoforms, and evolution. Mol. Biol. Evol. 29, 1521-1532 (2012).
- Greene, J. C., Whitworth, A. J., Kuo, I., Andrews, L. A., Feany, M. B., Pallanck, L. J. Mitochondrial pathology and apoptotic muscle degeneration in Drosophila parkin mutants. Proc. Natl. Acad. Sci. U.S.A. 100, 4078-4083 (2003).
- Gunawardena, S., Goldstein, L. S. Disruption of axonal transport and neuronal viability by amyloid precursor protein mutations in Drosophila. Neuron. 32, 389-401 (2001).
- Hahn, D. A., Denlinger, D. L. Energetics of insect diapause. Annu. Rev. Entomol. 56, 103-121 (2011).
- Kawaguchi, Y., Okamoto, T., Taniwaki, M., Aizawa, M., Inoue, M., Katayama, S., Kawakami, H., Nakamura, S., Nishimura, M., Akiguchi, I., et al. CAG expansions in a novel gene for Machado-Joseph disease at chromosome 14q32.1. Nat. Genet. 8, 221-228 (1994).
- Lee, F. W., Akiguchi, S. C. The use of Trizol reagent (phenol/guanidine isothiocyanate) for producing high quality two-dimensional gel electrophoretograms (2-DE) of dinoflagellates. J. Microbiol. Methods. 73, 26-32 (2008).
- Matthews, K. A., Kaufman, T. C., Gelbart, W. M. Research resources for Drosophila: the expanding universe. Nat. Rev. Genet. 6, 179-193 (2005).
- McGuire, S. E., Le, P. T., Osborn, A. J., Matsumoto, K., Davis, R. L. Spatiotemporal rescue of memory dysfunction in Drosophila. Science. 302, 1765-1768 (2003).
- Paulson, H. L., Das, S. S., Crino, P. B., Perez, M. K., Patel, S. C., Gotsdiner, D., Fischbeck, K. H., Pittman, R. N. Machado-Joseph disease gene product is a cytoplasmic protein widely expressed in brain. Ann. Neurol. 41, 453-462 (1997).
- Pfeiffer, B. D., Ngo, T. T., Hibbard, K. L., Murphy, C., Jenett, A., Truman, J. W., Rubin, G. M. Refinement of tools for targeted gene expression in Drosophila. Genetics. , 186-735 (2010).
- Rezaval, C., Werbajh, S., Ceriani, M. F. Neuronal death in Drosophila triggered by GAL4 accumulation. Eur. J. Neurosci. 25, 683-694 (2007).
- Rincon-Limas, D., Jensen, K., Fernandez Funez, A. Drosophila models of proteinopathies: the little fly that could. Curr. Pharm. Des. 18, 1108-1122 (2012).
- Robinette, S. L., Ajredini, R., Rasheed, H., Zeinomar, A., Schroeder, F. C., Dossey, A. T., Edison, A. S. Hierarchical Alignment and Full Resolution Pattern Recognition of 2D NMR Spectra: Application to Nematode Chemical Ecology. Anal. Chem. , (2011).
- Simon, A. F., Daniels, R., Romero-Calderon, R., Grygoruk, A., Chang, H. Y., Najibi, R., Shamouelian, D., Salazar, E., Solomon, M., Ackerson, L. C., Maidment, N. T., Diantonio, A., Krantz, D. E. Drosophila vesicular monoamine transporter mutants can adapt to reduced or eliminated vesicular stores of dopamine and serotonin. Genetics. 181, 525-541 (2009).
- Smith, C. D., Shu, S., Mungall, C. J., Karpen, G. H. The Release 5.1 annotation of Drosophila melanogaster heterochromatin. Science. 316, 1586-1591 (2007).
- Steffan, J. S., Bodai, L., Pallos, J., Poelman, M., McCampbell, A., Apostol, B. L., Kazantsev, A., Schmidt, E., Zhu, Y. Z., Greenwald, M., Kurokawa, R., Housman, D. E., Jackson, G. R., Marsh, J. L., Thompson, L. M. Histone deacetylase inhibitors arrest polyglutamine-dependent neurodegeneration in Drosophila. Nature. 413, 739-743 (2001).
- Tang, F., Barbacioru, C., Nordman, E., Li, B., Xu, N., Bashkirov, V. I., Lao, K., Surani, M. A. RNA-Seq analysis to capture the transcriptome landscape of a single cell. Nat. Protoc. 5, 516-535 (2010).
- Tare, M., Modi, R. M., Nainaparampil, J. J., Puli, O. R., Bedi, S., Fernandez-Funez, P., Kango-Singh, M., Singh, A. Activation of JNK signaling mediates amyloid-ss-dependent cell death. PLoS One. 6, e24361(2011).
- Taylor, J. P., Taye, A. A., Campbell, C., Kazemi-Esfarjani, P., Fischbeck, K. H., Min, K. T. Aberrant histone acetylation, altered transcription, and retinal degeneration in a Drosophila model of polyglutamine disease are rescued by CREB-binding protein. Genes Dev. 17, 1463-1468 (2003).
- Venken, K. J., Bellen, H. J. Transgenesis upgrades for Drosophila melanogaster. Development. , 134-3571 (2007).
- Wang, Z., Gerstein, M., Snyder, M. RNA-Seq: a revolutionary tool for transcriptomics. Nat. Rev. Genet. 10, 57-63 (2009).
- Warrick, J. M., Chan, H. Y., Gray-Board, G. L., Chai, Y., Paulson, H. L., Bonini, N. M. Suppression of polyglutamine-mediated neurodegeneration in Drosophila by the molecular chaperone HSP70. Nat. Genet. 23, 425-428 (1999).
- Warrick, J. M., Paulson, H. L., Gray-Board, G. L., Bui, Q. T., Fischbeck, K. H., Pittman, R. N., Bonini, N. M. Expanded polyglutamine protein forms nuclear inclusions and causes neural degeneration in Drosophila. Cell. 93, 939-949 (1998).
- Wu, H., Southam, A. D., Hines, A., Viant, M. R. High-throughput tissue extraction protocol for NMR- and MS-based metabolomics. Anal. Biochem. 372, 204-212 (2008).
Przedruki i uprawnienia
