Ten protokół opisuje procedurę generowania i oczyszczania dzikich i zmutowanych wersji ludzkiego kompleksu przebudowującego chromatynę INO80. Oznakowane epitopami wersje podjednostek INO80 ulegają stabilnej ekspresji w komórkach HEK293, a kompletne kompleksy i kompleksy pozbawione określonych zestawów podjednostek są oczyszczane za pomocą chromatografii powinowactwa immunologicznego.
Subskrypcja JoVE jest wymagana do oglądania tego materiału. Zaloguj się lub rozpocznij bezpłatny okres próbny.
Artykuł metodologiczny
Wytwarzanie i oczyszczanie ludzkich kompleksów i podkompleksów remodelujących chromatynę INO80
W tym artykule
Podsumowanie
Streszczenie
Kompleksy przebudowujące chromatynę INO80 regulują dynamikę nukleosomów i dostępność DNA poprzez katalizowanie zależnej od ATP przebudowy nukleosomów. Ludzkie kompleksy INO80 składają się z 14 podjednostek białkowych, w tym Ino80, ATPazy podobnej do SNF2, która służy zarówno jako podjednostka katalityczna, jak i rusztowanie do składania kompleksów. Funkcje innych podjednostek i mechanizmy, za pomocą których przyczyniają się one do aktywności remodelującej chromatynę kompleksu INO80, pozostają słabo poznane, częściowo ze względu na wyzwanie generowania podzespołów INO80 w komórkach ludzkich lub heterologicznych systemach ekspresji. Ten protokół JOVE opisuje procedurę, która umożliwia oczyszczanie ludzkich podkompleksów przebudowujących chromatynę INO80, które nie mają podjednostki lub podzbioru podjednostek. N-końcowe cDNA Ino80 znakowane epitopem FLAG są stabilnie wprowadzane do linii komórkowych ludzkiej embrionalnej nerki (HEK) 293 za pomocą rekombinacji za pośrednictwem Flp. W przypadku, gdy podzbiór podjednostek kompleksu INO80 ma zostać usunięty, zamiast tego ulega ekspresji zmutowanych białek Ino80, które nie mają platformy potrzebnej do złożenia tych podjednostek. W przypadku, gdy pojedyncza podjednostka ma zostać uszczuplona, transfekuje siRNA ukierunkowane na tę podjednostkę do linii komórkowej HEK 293 stabilnie eksprymującej ATPazę Ino80 znakowaną FLAG. Przygotowuje się ekstrakty jądrowe i przeprowadza się immunoprecypitację flagi w celu wzbogacenia frakcji białkowych zawierających pochodne Ino80. Skład oczyszczonych podkompleksów INO80 można następnie analizować przy użyciu metod takich jak immunoblotting, barwienie srebrem i spektrometria mas. Podkompleksy INO80 i INO80 wygenerowane zgodnie z tym protokołem mogą być dalej analizowane za pomocą różnych testów biochemicznych, które są opisane w dołączonym protokole JOVE. Opisane tutaj metody można zaadaptować do badań właściwości strukturalnych i funkcjonalnych dowolnych kompleksów przebudowujących i modyfikujących chromatynę wielopodjednostkową u ssaków.
Wprowadzenie
Ewolucyjnie zachowane kompleksy przebudowujące chromatynę rodziny SNF2 są kluczowymi regulatorami organizacji chromatyny i dostępności DNA1. Te kompleksy remodelujące zawsze zawierają centralną podjednostkę ATPazy podobną do SNF2, która w niektórych przypadkach łączy się z różnymi białkami pomocniczymi i tworzy wielopodjednostkowe zespoły makromolekularne. Aby zbadać szczegóły molekularne procesu przebudowy chromatyny zależnego od ATP, ważne jest zrozumienie wkładu danych podzbiorów podjednostek i / lub struktur domenowych w aktywność kompleksów. Takie analizy wymagają zdolności do generowania wysoce oczyszczonych zmutowanych kompleksów, które nie mają określonych podjednostek białkowych lub struktur domenowych.
Poprzednie badania strukturalno-funkcyjne kompleksów remodelujących chromatynę zależne od ATP koncentrowały się głównie na systemie modelowym drożdży ze względu na wyższą podatność genomu drożdży na manipulację (zobacz na przykład odnośniki1-4). Biorąc pod uwagę zachowanie składu i funkcjonalności podjednostek wśród ortologicznych kompleksów przebudowujących, badania struktury i funkcji kompleksów przebudowujących drożdże dostarczyły ważnych informacji na temat ich odpowiedników u wyższych eukariontów. Niemniej jednak istnieją znaczne różnice specyficzne dla gatunku między kompleksami przebudowy, wynikające z przyrostu lub utraty podjednostek specyficznych dla gatunku, zysku lub utraty domen specyficznych dla gatunku podjednostek konserwatywnych oraz zmienności sekwencji w obrębie domen konserwatywnych podjednostek. Takie różnice mogą być w zasadzie spowodowane potrzebą przystosowania się wyższych komórek eukariotycznych do nowych środowisk molekularnych i komórkowych. Tak więc zrozumienie, w jaki sposób podjednostki wyższych eukariotycznych kompleksów remodelujących przyczyniają się do procesu przebudowy nukleosomów, jest cenne, ponieważ nie tylko rzuca światło na podstawowe mechanizmy procesu przebudowy chromatyny zależnej od ATP, ale także może dostarczyć cennych informacji na temat mechanizmów, za pomocą których regulowana jest struktura chromatyny i ekspresja genów u wyższych eukariontów.
Do tej pory przeprowadzono tylko ograniczone badania strukturalne i funkcjonalne wielopodjednostkowych kompleksów przebudowujących chromatynę u ssaków, częściowo ze względu na trudności w uzyskaniu biochemicznie zdefiniowanych kompleksów i podkompleksów przebudowujących chromatynę. Częściowo ominęliśmy te trudności za pomocą procedur opisanych poniżej, w których oczyszczanie powinowactwa immunologicznego stosuje się do przygotowania nienaruszonych podkompleksów INO80 lub INO80 z komórek ludzkich stabilnie eksprymujących N-końcowy epitop FLAG oznaczony typem dzikim lub zmutowanymi wersjami Ino805-7 (Figura 1). Aby uzyskać nienaruszone kompleksy INO80 z komórek ludzkich, rekombinację za pośrednictwem Flp stosuje się do generowania transgenicznych linii komórkowych HEK293 stabilnie eksprymujących cDNA znakowane epitopem FLAG kodujące podjednostki kompleksu INO808-10. Ponieważ nadmierna ekspresja podjednostek INO80 może być nieco toksyczna, konieczne jest wyizolowanie i utrzymanie klonalnych linii komórkowych w selektywnych warunkach, aby zapewnić stabilną ekspresję transgenu podczas wielu pasaży potrzebnych do ekspansji hodowli komórkowych na dużą skalę. Aby uzyskać mniejsze podkompleksy INO80, które zawierają tylko podzbiór podjednostek, z powodzeniem zastosowaliśmy dwa podejścia (Rysunek 2A,B). W pierwszym generujemy linie komórkowe HEK293 Flp-In stabilnie eksprymujące zmutowane wersje Ino80, które nie mają domen wymaganych do interakcji z określonymi podjednostkami5. Alternatywnie, knockdown za pośrednictwem siRNA jest stosowany do zubożenia pożądanej podjednostki z komórek wyrażających odpowiednią podjednostkę INO80 oznaczoną FLAG (dane niepublikowane). Wreszcie, w celu oczyszczenia ludzkich kompleksów INO80, chromatografię na bazie agarozy11 FLAG stosuje się do wzbogacenia frakcji zawierającej INO80 z ekstraktów jądrowych, skutecznie zmniejszając w ten sposób obecność zanieczyszczających białek cytozolowych w końcowej frakcji zawierającej oczyszczone podkompleksy INO80 lub INO80.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Protokół
1. Generowanie i hodowla stabilnych linii komórkowych HEK293 wykazujących ekspresję pełnowymiarowych lub zmutowanych wersji białka Ino80 z tagiem epitopowym FLAG lub innych podjednostek kompleksu INO80
- Sklonuj cDNA kodującą pełnowymiarową lub zmutowaną ludzką ATPazę Ino80 lub inną podjednostkę INO80 do ssaczego wektora ekspresyjnego pcDNA5/FRT z ramką odczytu zgodną z N-terminalnym znacznikiem epitopowym FLAG.
- Przed kontynuacją potwierdź sekwencję wstawionych cDNA za pomocą sekwencjonowania DNA.
- W celu przeprowadzenia transfekcji hoduj komórki Flp-In HEK293 w 10 cm naczyniach hodowlanych w pożywce zawierającej DMEM (Dulbecco's Modified Eagle Medium), 5% glutaminy i 10% FBS (płytki surowicy bydlęcej).
- Gdy komórki osiągną ~70% konfluencji, dodaj do każdego naczynia hodowlanego mieszaninę 40 µl odczynnika do transfekcji FuGENE6, 0,5 µg odpowiedniego plazmidu ekspresyjnego pcDNA5/FRT oraz 9,5 µg pOG44, kodującego rekombinazę Flp, w całkowitej objętości 800 μl.
- Po 48 godz. potraktuj komórki trypsyną i przesiej je w stosunku 1:30 do naczyń 10 cm, a następnie hoduj w DMEM z 5% glutaminą, 10% FBS i 100 µg/ml hygromycyny B przez 3 – 4 tygodnie. Wymieniaj pożywkę hodowlaną zawsze, gdy zacznie żółknąć (zazwyczaj co 3 – 5 dni).
- Aby zidentyfikować pozytywne klony wykazujące najwyższy poziom ekspresji białka z oznacznikiem FLAG, wybierz pojedyncze kolonie oporne na hygromycynę B i przenieś je do pojedynczych studni płytki 24-dołkowej.
- Gdy komórki osiągną 80% konfluencji, zbierz komórki z każdej studni w ~1 ml PBS i osadź przez wirowanie przy 1 000 x g przez 5 min.
- Po usunięciu supernatantu resuspenduj osad komórkowy w 60 µl buforu do próbek SDS-PAGE.
- Połowę zresuspendowanego osadu komórkowego poddaj elektroforezie SDS-PAGE i western blottingowi w celu monitorowania ekspresji białka przynęci z oznacznikiem FLAG; drugą połowę zachowaj do przyszłych analiz.
- Jeśli w lizatach komórkowych nie wykryto ludzkiego białka Ino80 z oznacznikiem FLAG, dalej powiększ początkową populację komórek klonalnych, przesiewając komórki z pojedynczych studni płytki 24-dołkowej do 15 cm naczyń hodowlanych.
- Aby zebrać komórki z naczyń 15 cm, zresuspenduj niemal konfluencyjne komórki w lodowatym PBS i przenieś do probówki stożkowej 50 ml.
- Dopełnij do końcowej objętości 50 ml, dodając dodatkowy PBS.
- Osadź komórki przy 1 000 x g przez 5 min i usuń jak największą ilość supernatantu.
- Zresuspenduj osad komórkowy w 1 ml buforu Lys450 (20 mM HEPES-NaOH pH 7,9, 450 mM NaCl, 0,5% TritonX-100, 10 mM KCl, 4 mM MgCl2, 0,2 mM EDTA, 10% glicerolu, 1 mM DTT, 200 µM PMSF oraz koktajl inhibitorów proteaz w stosunku 1:1 000).
UWAGA: tutaj i w innych miejscach zawsze dodawaj DTT, PMSF i koktajl inhibitorów proteaz do buforów bezpośrednio przed rozpoczęciem eksperymentu. - Immunoprecypituj białka z oznacznikiem FLAG z otrzymanego lizatu całokomórkowego, używając 20 µl żelu agarozowego anty-FLAG, a następnie przeanalizuj eluaty FLAG metodą western blottingu. [Szczegóły procedury immunoprecypitacji znajdują się w kroku 5.]
- Przygotuj mrożone banki wybranych klonalnych linii komórkowych12 i przechowuj je w ciekłym azocie do czasu użycia.
2. Hodowla linii komórkowych HEK293 w butelkach obrotowych
W celu wielkoskalowego otrzymywania kompleksów INO80 należy hodować komórki w 10 – 20 butelkach z wałkami; typowa wydajność z każdej butelki wynosi ~1 ml osadu komórkowego.
- Do każdej butelki walcowej dodać 200 ml DMEM, 5% glutaminy i 10% serum cielęcego, bez hygromycyny B.
- Przenieść wszystkie komórki z jednej naczyniowej szalki 15 cm o niemal pełnej konfluencji do każdej butelki walcowej.
- Umieścić butelki walcowe w inkubatorze do butelek walcowych w temperaturze 37 °C i obracać z prędkością 0,2 rpm.
- Po osiągnięciu przez komórki konfluencji na poziomie ~70%, odlać i usunąć medium.
- Do każdej butelki dodać ~50 ml lodowatego PBS. Trzymając butelki poziomo, delikatnie zamieszać, aby poluzować monowarstwę komórek.
- Przenieść resuspenderowane komórki do plastikowych butelek stożkowych o pojemności 250 ml i umieścić na lodzie.
- Przepłukać butelki walcowe dodatkowym PBS, przenosząc go sekwencyjnie z butelki do butelki. Gdy roztwór płuczący przestanie być przejrzysty (zazwyczaj po przepłukaniu około 5 butelek), dodać go do zawiesiny komórkowej.
- Z pelletować komórki poprzez wirowanie przy 400 x g przez 10 min.
- Delikatnie resuspenderować komórki w PBS, połączyć je w jednej butelce stożkowej 250 ml i przechowywać na lodzie do czasu dalszej obróbki.
3. siRNA-pośrednie wyciszanie podjednostek INO80 w komórkach wykazujących ekspresję innej podjednostki INO80 z tagiem FLAG
Aby uzyskać subkompleksy INO80 pozbawione pojedynczej podjednostki, należy zastosować immunopuryfikację FLAG w celu oczyszczenia kompleksów INO80 z komórek traktowanych siRNA lub komórek stabilnie wykazujących ekspresję shRNA. Opisany tutaj protokół „odwróconej” transfekcji siRNA (małych interferujących RNA) został zoptymalizowany dla komórek HEK293 hodowanych w naczyniach o średnicy 15 cm. Protokół przeznaczony jest dla jednego naczynia 15 cm z komórkami i powinien zostać odpowiednio przeskalowany w zależności od wymaganej liczby komórek. Aby przygotować ilości kompleksu INO80 użyteczne biochemicznie z komórek traktowanych siRNA, należy przeskalować hodowlę do 40 naczyń 15 cm; pozwoli to uzyskać około 2 - 4 ml zbitego osadu komórkowego.
- Hodować komórki HEK293 stabilnie wykazujące ekspresję pożądanej podjednostki kompleksu INO80 w naczyniach 15 cm do osiągnięcia niemal pełnej konfluencji.
- Do probówki zawierającej liofilizowane siRNA dodać objętość buforu do resuspensji siRNA (20 mM KCl, 6 mM HEPES-pH 7.5 oraz 0,2 mM MgCl2), wystarczającą do przygotowania roztworu zapasowego siRNA o stężeniu 50 µM. Kilkukrotnie pipetować roztwór i inkubować na nutatorze przez 30 min w RT, aby upewnić się, że siRNA jest całkowicie rozpuszczone.
- Przygotować koktajl do transfekcji zawierający siRNA i odczyn do transfekcji. Wymieszać 10 μl roztworu zapasowego siRNA 50 µM z 32 µl Lipofectamine RNAiMAX i dodać do 4 ml pożywki Opti-MEM Reduced Serum Medium, delikatnie mieszając; przed użyciem pozwolić wszystkim odczynnikom wyrównać temperaturę do RT.
- Inkubować mieszaninę w RT przez 30 min.
- Przygotować komórki Flp-In HEK293 stabilnie wykazujące ekspresję pożądanej podjednostki INO80 do transfekcji.
- Podczas inkubacji z Kroku 3.4 raz przemyć komórki w naczyniach 15 cm przy użyciu PBS w RT.
- Po usunięciu PBS potraktować komórki 1 ml trypsyny, aż zaczną odrywać się od płytki.
- Natychmiast dodać 10 ml pożywki kompletnej (DMEM + 5% glutaminy + 10% FBS) do trypsynizowanych komórek i delikatnie wymieszać. Zebrać komórki poprzez wirowanie przy 1 000 x g przez 5 min w RT.
- Resuspender osad komórkowy w ~4 ml pożywki kompletnej i policzyć komórki w resuspensji za pomocą hemocytometru.
- Rozcieńczyć komórki pożywką kompletną do stężenia ~5,4 x 10⁶/ml.
- Do każdego naczynia 15 cm dodać 15 ml kompletnej pożywki hodowlanej, a następnie 4 ml koktajlu do transfekcji. Delikatnie zamieszać, aby pożywka i koktajl do transfekcji zostały dokładnie wymieszane. Na koniec dodać jeden ml zawiesiny komórkowej i ponownie delikatnie zamieszać, aby równomiernie rozprowadzić komórki.
- Po 60 h hodowli w inkubatorze przy 37 °C i 5% CO2, delikatnie usunąć pożywkę, resuspender komórki w lodowatym PBS i niezwłocznie przystąpić do przygotowania ekstraktów jądrowych.
4. Przygotowanie ekstraktów jądrowych
Procedura ta została zmodyfikowana na podstawie protokołu Dignama13 i może być skalowana w górę lub w dół w zależności od wielkości początkowych pelletów komórkowych. Zazwyczaj 1 ml zwartego pelletu komórkowego pozwala uzyskać 1 ml końcowego ekstraktu jądrowego. Wszystkie bufory powinny być schłodzone w lodzie, a wszystkie etapy należy przeprowadzać w pomieszczeniu chłodniczym lub w lodzie, jeśli odpowiednie pomieszczenie chłodnicze nie jest dostępne.
- Izolacja jąder komórkowych:
- Ostrożnie przenieść komórki do odpowiednio dobranej rozmiarowo (15 lub 50 ml) stożkowej probówki z podziałką i wirować przy 1 000 x g przez 10 min w temperaturze 4 °C.
- Usunąć nadsącz i zmierzyć objętość osadu komórkowego. 1 ml osadu komórkowego odpowiada około 3 x 10⁸ komórkom HEK293.
- Dodać 5 objętości osadu komórkowego Buforu A (10 mM HEPES, pH 7.9, 1,5 mM MgCl2, 10 mM KCl oraz świeżo dodane 1 mM DTT, 200 µM PMSF i koktajl inhibitorów proteaz w stosunku 1:1 000). Resuspendować osad komórkowy, delikatnie pipetując.
- Inkubować na lodzie przez dokładnie 10 min.
- Odwirować komórki przy 1 000 x g przez 10 min w temperaturze 4 °C i usunąć nadsącz.
- Objętość osadu komórkowego powinna wzrosnąć maksymalnie 2-krotnie podczas inkubacji w Buforze A.
- Resuspendować komórki w dwóch objętościach osadu komórkowego Buforu A i przenieść zawiesinę komórkową do odpowiednio dobranej rozmiarowo homogenizatorki Dounce. W przypadku objętości osadu komórkowego mniejszej niż 2 ml, należy użyć homogenizatora 7 ml; dla 2–4 ml osadu komórkowego – homogenizatora 15 ml, a dla 10 ml lub więcej – homogenizatora 40 ml.
- Homogenizować zawiesinę komórkową za pomocą LUŹNEGO szklanego tłoka homogenizatora Dounce, aż 90% komórek wykaże pozytywne barwienie 1% błękitem trypanowym.
- Przenieść zawiesinę do 45 ml probówki do wirówki wysokich prędkości i wirować przy 25 000 x g przez 20 min w temperaturze 4 °C w rotorze JA-17 lub podobnym (patrz Tabela materiałów/sprzętu).
- Z osadu jądrowego usunąć nadsącz, który zawiera białka cytozolowe lub białka wyciekające z jądra podczas frakcjonowania.
- Ekstrakcja jąder za pomocą soli:
- Dodać Bufor C (20 mM HEPES, pH 7.9, 25% glicerolu, 1,5 mM MgCl2, 0,2 mM EDTA oraz świeżo dodane 1 mM DTT, 200 µM PMSF i koktajl inhibitorów proteaz w stosunku 1:1 000) do osadu jądrowego; należy użyć 2,5 ml Buforu C na każde 3 ml początkowej objętości osadu komórkowego (~1 x 10⁹ komórek).
- Za pomocą szklanej rurki lub pipety oddzielić osad jądrowy od ścianki probówki i przenieść całą mieszaninę do odpowiednio dobranej rozmiarowo homogenizatorki Dounce.
- Resuspendować jądra, homogenizując mieszaninę dwoma ruchami LUŹNEGO tłoka.
- Przenieść resuspendowaną frakcję jądrową do schłodzonego zlewka. Wybrać taki zlewek, aby zawiesina wypełniała go na głębokość co najmniej 0,5 cm.
- Aby wyekstrahować białka jądrowe z chromatyny lub innych nierozpuszczalnych struktur, stopniowo zwiększyć stężenie soli w zawiesinie do 0,42 M NaCl poprzez kroplowe dodawanie 5 M NaCl, delikatnie mieszając zawiesinę pipetą lub szklaną rurką na lodzie; po dodaniu całego 5 M NaCl roztwór powinien stać się bardzo lepki lub żelowy. Obliczyć objętość 5 M NaCl potrzebną do uzyskania końcowego stężenia 0,42 M NaCl zgodnie z następującym wzorem:
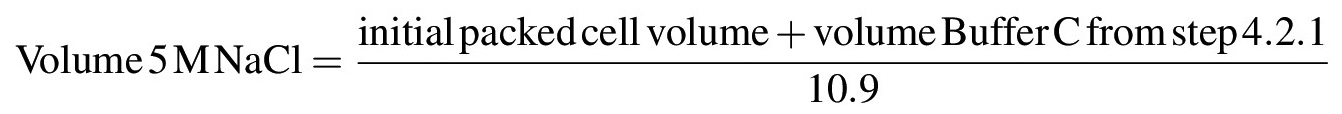
- Ostrożnie przenieść lepką zawiesinę do 10 ml probówek z poliwęglanu dla rotora typu 70.1 Ti (lub równoważnego) lub do 70 ml butelek z poliwęglanu dla rotora typu 45 Ti lub podobnego (patrz Tabela materiałów/sprzętu). Szczelnie zamknąć parafilmem w przypadku probówek 10 ml lub za pomocą zestawu nakrętek w przypadku butelek 70 ml.
- Powoli kołysać zamknięte probówki w temperaturze 4 °C przez 30 min przy użyciu nutatora.
- Wirować próbki w rotorze typu 45 Ti lub 70.1 Ti przez 30 min przy 120 000 x g w temperaturze 4 °C.
- Przenieść nadsącz do jednej plastikowej probówki lub butelki. Nadsącz ten stanowi ekstrakt jądrowy, a osad zawiera chromatynę i inne szczątki jądrowe.
- Podzielić ekstrakt jądrowy na wygodne alikwoty, zamrozić go w ciekłym azocie i przechowywać w temperaturze -80 °C.
5. Oczyszczanie immunoafinicyjne ludzkiego kompleksu INO80 lub podkompleksów INO80
- Aby rozmrozić zamrożony ekstrakt jądrowy, należy umieścić probówki z ekstraktem na blacie laboratoryjnym lub toczyć je w dłoniach, aż zamrożony materiał zmieni się w zawiesinę. Następnie probówki należy umieścić w lodzie lub w chłodni do czasu całkowitego rozmrożenia ekstraktu.
- Rozmrożony ekstrakt jądrowy należy przenieść do poliwęglanowych probówek do ultrawirówki o pojemności 10 ml i wirować przy 100 000 x g przez 20 min w temperaturze 4 °C w rotorze typu 70.1 Ti lub odpowiedniku, aby usunąć ewentualne wytrącone osady, które mogły powstać podczas cyklu zamrażania i rozmrażania.
- Nadłoś należy przenieść do stożkowej probówki o pojemności 15 ml. Należy dodać świeży DTT, PMSF oraz koktajl inhibitorów proteaz do stężeń końcowych: 1 mM DTT, 200 µM PMSF oraz 1:1 000 koktajlu inhibitorów proteaz.
- W celu przygotowania agarozy anty-FLAG do immunopuryfikacji należy przenieść 200 µl 50% zawiesiny kulek agarozowych anty-FLAG do probówki do mikrowirówki o pojemności 1,5 ml, używając pipety P200 lub podobnej, z końcówką, której wierzchołek został odcięty czystym skalpelem lub żyletką.
- Kuleczki należy sfałdo-wać poprzez wirowanie w mikrowirówce stołowej przy 8 000 x g przez 30 s. Należy usunąć nadłoś i przemyć kuleczki, resuspendując je w 1 ml buforu Lys450, a następnie wirować przy 8 000 x g przez 30 s. Kuleczki należy przemyć jeszcze dwa razy.
- Przemyte kuleczki agarozowe anty-FLAG należy resuspendować w około 100 µl ekstraktu jądrowego, używając pipety o regulowanym objętości P200 lub podobnej, z końcówką o odciętym wierzchołku, a następnie za pomocą tej samej końcówki przenieść resuspendowane kuleczki do stożkowej probówki 15 ml zawierającej ekstrakt. Czynność tę należy powtórzyć kilka razy, aż wszystkie kuleczki zostaną przeniesione do probówki 15 ml.
- Mieszaninę ekstraktu i kuleczek należy inkubować przez 4 h w temperaturze 4 °C przy powolnym obrocie na rotatorze laboratoryjnym. OPCJONALNIE: Można dodać benzonukleazę w stężeniu 25 jednostek/ml w celu usunięcia zanieczyszczającego DNA.
- Agarozę FLAG należy zebrać poprzez wirowanie przy 1 000 x g przez 5 min w temperaturze 4 °C.
- Kuleczki należy resuspendować w 10 ml buforu Lys450 w celu przemycia, a następnie inkubować przez 5 min w temperaturze 4 °C przy delikatnym kołysaniu na nutatorze. Kuleczki należy wirować przy 1 000 x g przez 5 min w temperaturze 4 °C.
- Kuleczki należy resuspendować w 100–150 µl buforu Lys450 i przenieść do probówki do mikrowirówki o pojemności 1,5 ml. Należy kontynuować płukanie probówki stożkowej 15 ml za pomocą 100–150 µl buforu Lys450, aż wszystkie kuleczki zostaną przeniesione do probówki do mikrowirówki.
- Kuleczki należy wirować przy 8 000 x g przez 30 s w temperaturze 4 °C w mikrowirówce. Należy przemyć je jeszcze trzy razy 1 ml buforu Lys450 oraz raz 1 ml buforu EB100 (10 mM HEPES pH 7,9, 10% glicerolu, 100 mM NaCl, 1,5 mM MgCl2, 0,05% TritonX-100 oraz świeżo dodany 1 mM DTT, 200 µM PMSF i 1:1 000 koktajl inhibitorów proteaz).
- Aby eluować związane białka, należy dodać 200 µl buforu EB100 zawierającego 0,25 mg/ml peptyd FLAG 1x. Inkubować przez 30 min w temperaturze 4 °C na nutatorze.
- Kuleczki należy wirować przy 8 000 x g przez 30 s w temperaturze 4 °C w mikrowirówce. Nadłoś zawierający eluowany kompleks INO80 należy przenieść do nowej probówki do mikrowirówki.
- Eluowanie należy powtórzyć jeszcze cztery razy, a wszystkie nadłośnie połączyć w jednej probówce.
- Aby usunąć resztkowe kuleczki agarozy FLAG z elowanej frakcji białkowej, należy przepuścić eluat przez pustą kolumnę wirową.
- Eluowaną frakcję białkową należy skoncentrować około 10-krotnie za pomocą ultrafiltru wirówkowego (próg odcięcia masy cząsteczkowej 50 000).
- W celu usunięcia peptydu FLAG należy przepuścić skoncentrowaną frakcję białkową sekwencyjnie przez dwie kolumny odsolankowe.
- Oczyszczoną i odsoloną frakcję białkową należy podzielić na alikwoty po 20 µl, zamrozić w ciekłym azocie i przechowywać w temperaturze -80 °C.
- Skład podjednostkowy kompleksu INO80 lub podkompleksów INO80 należy przeanalizować na żelach barwionych srebrem lub metodą western blotting, a ich stężenia oszacować za pomocą półilościowego western blottingu, używając jako standardów preparatów rekombinowanych podjednostek INO80 o znanym stężeniu.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Wyniki
Rycina 1 przedstawia schemat blokowy podsumowujący procedury wykorzystane do generowania, oczyszczania i charakteryzacji ludzkich kompleksów przebudowy chromatyny zależnych od ATP INO80.
Jak pokazano na rysunkach 2 i 3, procedury te umożliwiają generowanie zarówno kompleksu INO80 typu dzikiego, jak i subkompleksów INO80 pozbawionych różnych podjednostek, co pozwala na późniejsze analizy biochemiczne w celu określenia roli brakujących podjednos...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Dyskusja
Badania strukturalne i funkcjonalne wielopodjednostkowych kompleksów przebudowujących chromatynę ssaków z wyższych eukariontów były utrudnione przez trudności w przygotowaniu biochemicznie użytecznych ilości takich kompleksów zawierających zmutowane podjednostki lub całkowicie pozbawionych pewnych podjednostek. Istnieje szereg przeszkód technicznych: po pierwsze, manipulacja genetyczna w komórkach ssaków jest technicznie trudna i czasochłonna. W przeciwieństwie do komórek drożdży, których genom można łatwo edytować i cel...
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Praca w laboratorium autorów jest wspierana przez grant z National Institute of General Medical Sciences (GM41628) oraz przez grant dla Stowers Institute for Medical Research z Helen Nelson Medical Research Fund w Greater Kansas City Community Foundation.
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Dulbecco's Modified Eagle Medium | Cellgro | 10-013-CV | |
| Glutamax-I (stabilizowana glutamina) | Life Technologies | 35050-079 | |
| Płodowa surowica bydlęca | SAFC | 12176C | |
| Odczynnik do transfekcji FuGENE6 | Promega | E2312 | |
| Hygromycyna B, sterylna w PBS | AG Scientific | H-1012-PBS | |
| Wektor pcDNA5/FRT | Life Technologies | V6010-20 | |
| Flp-In HEK293 komórki | Life Technologies | R780-07 | |
| pOG44 Wektor ekspresji rekombinazy Flp | Life Technologies | V600520 | |
| EZview Czerwona surowica cielęca ANTI-FLAG M2 Affinity Gel | Sigma | F2426 | |
| SAFC | 12138C | ||
| TARGETplus Basen SMARTsiRNA | Dharmacon / Thermo Scientific | różne | |
| 5x bufor do zawieszania siRNA | Dharmacon / Thermo Scientific | #B-002000-UB-100 | |
| Lipofectamina RNAiMAX | Life Technologies | 13778 | |
| Opti-MEM Zredukowana surowica Technologie o średniej | żywotności | 51985-091 | |
| PBS | Cellgro | 45000 | VWR |
| TrypLE (trypsyna) | Life Technologies | 12604 | |
| 1x FLAG Peptide | Sigma | F3290 | |
| Kolumna do chromatografii mikro biospinowej | Bio-Rad | 737-5021 | |
| Filtr odśrodkowy Amicon Ultra (50k MWCO) | Amicon | UFC805024 | Fisher Scientific |
| Kolumny odsalające Zeba | Thermo Scientific | 89882 | |
| Przeciwciało Anti-FLAG M2, mysie | przeciwciało Sigma | F3165 | |
| Anti-FLAG M2, królik | Sigma | F7425 | |
| Inhibitor proteazy Koktajl | Sigma | P8340 | |
| benzonaza | Novagen | 70664 | |
| Wyposażenie | |||
| Wirnik JS-4.2 w wirówce J6 | Wirnik Beckman-Coulter | 339080 | |
| JA-17 | Rurki poliwęglanowe Beckman-Coulter | 369691 | |
| 10 ml Butelki z poliwęglanu | Beckman-Coulter | 355630 | |
| 70 ml Rotor | Beckman-Coulter | 355655 | |
| Typ 45 Ti | Beckman-Coulter | 339160 | |
| Typ 70.1 Ti Rotor | Beckman-Coulter | 342184 | |
| BD Clay Adams Mieszalnik nutatorów | BD Diagnostyka | 15172-203 | |
| Rotator probówek/fiolek VWR Glas-Col | Glas-Col | 099A RD4512 | |
| Termocykler do PCR Inkubator do butelek rolkowych PTC 200 | MJ Bellco | ||
| biotechnology | 353348 | ||
| Membrana transferowa Immobilon-FL 7 x 8,4 | miliporów | IPFL07810 | |
| smarowane probówki | do mikrowirówek 1,5 mlGwiazda | 3207 |
Bibliografia
- Clapier, C. R., Cairns, B. R. The biology of chromatin remodeling complexes, Annual Review of Biochemistry. 78, 273-304 (2009).
- Szerlong, H., Hinada, K., Viswanathan, R., Erdjument-Bromage, H., Tempst, P., Cairns, B. R. The HSA domain binds nuclear actin-related proteins to regulate chromatin-remodeling ATPases. Nature Struct. Mol. Biol. 15 (5), 469-476 (2008).
- Shen, X., Mizuguchi, G., Hamiche, A., Wu, C. A chromatin remodelling complex involved in transcription and DNA processing. Nature. 406 (6795), 541-544 (2000).
- Shen, X., Ranallo, R., Choi, E., Wu, C. Involvement of actin-related proteins in ATP-dependent chromatin remodelling. Mol. Cell. 12, 147-155 (2003).
- Chen, L., et al. Subunit organization of the human INO80 chromatin remodeling complex: an evolutionarily conserved core complex catalyzes ATP-dependent nucleosome remodeling. Journal of Biological Chemistry. 286 (13), 11283-11289 (2011).
- Sauer, B. Site-specific recombination: developments and applications. 5 (5), 521-527 (1994).
- Gorman, S., Fox, D. T., Wahl, G. M. Recombinase-mediated gene activation and site-specific integration in mammalian cells. Science. 251 (4999), 1351-1355 (1991).
- Jin, J., et al. A mammalian chromatin remodeling complex with similarities to the yeast INO80 complex. Journal of Biological Chemistry. 280 (50), 41207-41212 (2005).
- Cai, Y., et al. YY1 functions with INO80 to activate transcription. Nature Structural and Molecular Biology. 14 (9), 872-874 (2007).
- Yao, T., et al. Distinct Modes of Regulation of the Uch37 Deubiquitinating Enzyme in the Proteasome and in the Ino80 Chromatin-Remodeling Complex. Mol.Cell. 31 (6), 909-917 (2008).
- Brizzard, B. L., Chubet, R. G., Vizard, D. L. Immunoaffinity purification of FLAG epitope-tagged bacterial alkaline phosphatase using a novel monoclonal antibody and peptide elution, Biotechniques. 16 (4), 730-735 (1994).
- Barker, K. At the Bench: A Laboratory Navigator. 10, Cold Spring Harbor Laboratory Press. 207-245 (2005).
- Dignam, J. D., Lebovitz, R. M., Roeder, R. G. Accurate transcription initiation by RNA polymerase II in a soluble extract from isolated mammalian cell nuclei. Nucleic. Acids. Res. 11 (5), 1475-1489 (1983).
Dostęp ograniczony. Zaloguj się lub rozpocznij wersję próbną, aby wyświetlić tę treść.
Przedruki i uprawnienia
