W miocytach serca struktury błony kanalikowej tworzą sieci wewnątrzkomórkowe. Opisujemy zoptymalizowane protokoły i) izolacji miocytów z serca myszy, w tym kontroli jakości, ii) barwienia żywych komórek do najnowocześniejszej mikroskopii fluorescencyjnej oraz iii) bezpośredniej analizy obrazu w celu ilościowego określenia złożoności składników i plastyczności sieci błon wewnątrzkomórkowych.
Artykuł metodologiczny
Analiza sieci błon rurkowych w miocytach serca z przedsionków i komór
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
W miocytach serca złożona sieć kanalików błonowych - system kanalików poprzeczno-osiowych (TATS) - kontroluje głębokie funkcje sygnalizacji wewnątrzkomórkowej. Podczas gdy zewnętrzna błona powierzchniowa i związane z nią składniki błony TATS wydają się być ciągłe, istnieją znaczne różnice w zawartości lipidów i białek. W miocytach komorowych (VM) niektóre składniki TATS są bardzo liczne, przyczyniając się do prostoliniowych sieci kanalików i regularnych rozgałęzionych architektur 3D. Uważa się, że obwodowe składniki TATS propagują potencjały czynnościowe z powierzchni komórki do tysięcy odległych wewnątrzkomórkowych domen kontaktowych błony siateczki sarkoendoplazmatycznej (SER), aktywując w ten sposób wewnątrzkomórkowe jednostki uwalniające Ca2 + (CRU). W przeciwieństwie do maszyn wirtualnych, organizacja i funkcjonalna rola błon TATS w miocytach przedsionków (AM) jest znacząco inna i znacznie mniej poznana. Podsumowując, ilościowa charakterystyka strukturalna sieci błonowych TATS w zdrowych i chorych miocytach jest niezbędnym warunkiem wstępnym do lepszego zrozumienia plastyczności funkcjonalnej i patofizjologicznej reorganizacji. W tym miejscu przedstawiamy strategiczną kombinację protokołów do bezpośredniej analizy ilościowej sieci membranowych TATS w działających maszynach wirtualnych i AM. W tym celu towarzyszymy pierwotnym izolacjom komórek mysich maszyn wirtualnych i/lub AM z krytycznymi etapami kontroli jakości i protokołami bezpośredniego barwienia błon do obrazowania fluorescencyjnego membran TATS. Korzystając ze zoptymalizowanego przepływu pracy do konfokalnego lub superrozdzielczego przetwarzania obrazów TATS, generowane są binaryzowane i szkieletowe dane do analizy ilościowej sieci TATS i jej komponentów. W przeciwieństwie do wcześniej opublikowanych strategii pośredniej regionalnej analizy zagregowanych obrazów, nasze protokoły umożliwiają bezpośrednią charakterystykę określonych składników i wyprowadzanie złożonych właściwości fizjologicznych sieci błonowych TATS w żywych miocytach dzięki wysokiej przepustowości i otwartym dostępowi narzędzi programowych. Podsumowując, strategia protokołu łączonego może być z łatwością stosowana w ilościowych badaniach sieci TATS podczas fizjologicznej adaptacji miocytów lub zmian chorobowych, porównania różnych typów komórek serca lub mięśni szkieletowych, fenotypowania modeli transgenicznych oraz interwencji farmakologicznych lub terapeutycznych.
Wprowadzenie
W zdrowych komórkach mięśni prążkowanych występuje wiele rurowych struktur błonowych o "poprzecznej" orientacji (kanaliki T) prostopadłych do głównej osi komórki. W związku z tym kanaliki T zostały scharakteryzowane jako ciągłe przedłużenia głównej "bocznej" błony powierzchniowej komórki mięśniowej (sarcolemma), które głęboko wnikają w cytozol w kierunku środka komórki. Fizjologiczną rolą kanalików T ciągłych z zewnętrzną błoną powierzchniową jest szybkie sprzężenie elektryczne odległych przedziałów wewnątrzkomórkowych utworzonych przez domeny kontaktowe organelli SER w całej stosunkowo dużej objętości komórek mięśnia sercowego poprzez nanometryczne sprzężenie zbliżeniowe aktywowanych napięciem kanałów Ca2+ typu L (Cav1.2) prąd wewnętrzny (ICa) aktywujący sąsiedni receptor ryanodine (RyR2) SER Ca2+ Zwalnia. W miocytach komorowych (VM) uważa się, że nieciągłe kontakty błonowe ("połączenia") między domenami połączeniowymi SER a kanalikami T kontrolują tysiące indywidualnych wewnątrzkomórkowych nanodomen uwalniających Ca2 + w każdej komórce1.
Dla każdej domeny kontaktowej, zestawione ze sobą części błony T-kanalika i obwodowego (połączeniowego) SER są blisko siebie oddalone o około 15 nm, stąd zdefiniowane jako nanodomena. W ten sposób segregowane są bardzo małe indywidualne podprzestrzenie cytoplazmatyczne, które umożliwiają quasi-autonomiczne zachowania kompartmentów. Gdy przychodzący potencjał czynnościowy aktywuje kanały Cav1.2 w kanalikach T maszyn wirtualnych, stosunkowo mały prąd wewnętrzny Ca2+ szybko zwiększy stężenie podprzestrzeni Ca2+ [Ca2 +] S w nanodomenie1 o wielkości attolitra. Następnie wzrost [Ca2 +] S aktywuje bramkowane Ca2+ receptory ryanodine (RyR2) w odległości nanometrów w zestawieniu błonowym SER, a proces ten zachodzi we wszystkich elektrycznie sprzężonych nanodomenach miocytów. RyR2 występują jako gęste wielokanałowe klastry z szacowaną stechiometrią 1 kanału Cav1.2 na 5-10 kanałów RyR22. Ponieważ gradient SER-to-cytozol [Ca2+] jest bardzo stromy (stosunek 104:1), a RyR2s funkcjonują jako kanały uwalniania Ca2+ o wysokiej przewodności w funkcjonalnie sprzężonych klastrach, aktywacja RyR2 powoduje ilościowo duży prąd uwalniania Ca2+ z domen SER sprzężonych z kanalikami T, zwiększając lokalną podprzestrzeń [Ca2+] S do 100 μM lub więcej w ciągu 1-2 ms3,4. To zachowanie wzmocnienia sygnału serca jest również określane jako uwolnienie Ca2 + indukowane Ca2 + (CICR). Podsumowując, kanaliki T są niezbędnymi strukturami błonowymi, które szybko aktywują sygnały uwalniające Ca2 + poprzez połączeniowe kontakty SER w nanodomenie i CICR w całej komórce podczas sprzężenia wzbudzenie-skurcz (EC).
Oprócz kanalików T, kanaliki osiowe (A-kanaliki) o znacznie różniącej się orientacji równoległej do głównej (podłużnej) osi komórki zostały udokumentowane za pomocą mikroskopii elektronowej (EM), konfokalnej i mikroskopii 2-fotonowej. Na przykład, ciągłą sieć A kanalików A między miofibrylami połączonymi z kanalikami T w pobliżu linii Z sarkomeru wykazano za pomocą znaczników zewnątrzkomórkowych i obrazowania EM utrwalonych VM świnki morskiej5. Korzystając z zewnątrzkomórkowego barwienia fluoresceiną sprzężoną z dekstranem i obrazowania na żywo 2-fotonowych maszyn wirtualnych szczurów, zwizualizowano złożoną siatkowatą sieć kanalików 3D składającą się z ~60% kanalików T i ~40% kanalików A6. Badanie to nie tylko doprowadziło do wizualizacji 3D licznych kanalików A, ale także do uświadomienia sobie, że sekcje do wizualizacji EM są z natury ograniczone do analizy złożonych i dynamicznych sieci błonowych, takich jak system kanalików poprzeczno-osiowych (TATS). W związku z tym opracowano konfokalne obrazowanie żywych komórek błon TATS bezpośrednio barwionych di-8-ANNEPS. Jeśli sieci TATS aktywnych komórek są analizowane za pomocą transformacji Fouriera, regularne pojawianie się składników kanalików T w przestrzeni w pobliżu linii Z sarkomeru jest odzwierciedlone przez zespołowe widmo mocy z obszaru sygnałów prążkowanych7. Ta strategia analizy pośredniej została wykorzystana do wykrycia regionalnych zmian w całej komórce w regularności składowej TATS w modelach choroby7. Na przykład knock-down junktofiliny-2 za pośrednictwem shRNA spowodował niewydolność serca, a niedobór białka specyficznego dla izoformy spowodował reorganizację kanalików T z dysfunkcją uwalniania nanodomeny Ca2 + 8. Niedawno rozszerzyliśmy analizę sieci błonowych TATS poprzez bezpośrednie podejścia ilościowe, a następnie za pomocą mikroskopii nadrozdzielczej pojedynczych składników TATS w mysich maszynach wirtualnych przy użyciu nanoskopii stymulowanego zubożenia emisji (STED)9. Nanometryczna rozdzielczość obrazu pozwoliła na bezpośrednią analizę mniejszych pojedynczych komponentów TATS, które przybliżają rozkład 50:50 orientacji kanalików poprzecznych i osiowych, ilościowo potwierdzając dwa liczne, ale różnie zorientowane indywidualne składniki TATS w zdrowych sercach myszy9. Strategie te zostaną szczegółowo opisane w poniższej sekcji dotyczącej protokołu.
Podczas gdy fizjologiczna rola obfitych składników A-kanalików w sercu dorosłego pozostała enigmatyczna, badania EM udokumentowały struktury błony SER związane z kanalikami A, co sugeruje endogenne nanodomeny uwalniające Ca2+ w VMs świnki morskiej i szczura5,10. Analiza konfokalna Cav1.2 i RyR2 wykazała wysoki stopień kolokalizacji w połączeniach A-kanalików10. Ponieważ ~ 20% spontanicznych iskier Ca2 + w maszynach wirtualnych szczurów pochodziło stosunkowo daleko od prążków linii Z, w których zwykle występują kanaliki T, jednym z argumentów było to, że nanodomeny związane z kanalikami A mogą rzeczywiście istnieć i funkcjonować jako miejsca uwalniania Ca2 + 11,12. Co ciekawe, tworzenie i dojrzewanie kanalików T następuje dopiero po urodzeniu i przebiega równolegle ze wzrostem komórek serca, np. poprzez kiełkowanie prekursorowych wgłębień sarkolemmalnych w P5 i niedojrzałych rozgałęzionych zespołów sieci TATS w P10 u myszy13. Wydaje się, że Junctophilin-2 jest szczególnie ważna dla poporodowej dojrzałości sieci TATS, ponieważ knock-down shRNA uniemożliwił zakotwiczenie błon kanalików T w połączeniach SER, co prowadzi do opóźnionego uwalniania Ca2 + i patologicznej organizacji TATS zgodnej z niedojrzałymi architekturami zdominowanymi przez kanaliki A w maszynach wirtualnych13. Obserwacje te mogą ostatecznie doprowadzić do dowodu słuszności koncepcji, że kanaliki T powstają w wyniku procesów wgłębiania błony, podczas gdy kanaliki A mogą przekształcać się poprzez dodatkowe lub nawet alternatywne mechanizmy wewnątrzkomórkowe14.
Charakterystyka zmian błony TATS w chorobach serca stała się ważnym obszarem badawczym dla zagadnień patofizjologicznych. Wstępne doniesienia w psim modelu niewydolności serca wywołanej stymulacją wykazały utratę kanalików T i prądu Cav1.2 (ICa)15. Świński model kardiomiopatii niedokrwiennej wykazał zmniejszoną gęstość kanalików T i zmniejszoną synchronizację wewnątrzkomórkowego uwalniania Ca2 + 16. Wykorzystując szczurzy model spontanicznie nadciśnieniowy (SHR) niewydolności serca, utrata kanalików T wiązała się ze zmniejszonym sprzężeniem nanodomen Cav1.2 i RyR2 przez proponowany mechanizm "osierocenia RyR2"7. Utrata kanalików T wykazano również w ludzkich VM z próbek kardiomiopatii niedokrwiennej, poszerzonej i przerostowej17. Ponadto odnotowano wzrost liczby kanalików A w skrawkach tkanek ludzkiej kardiomiopatii rozstrzeniowej18. Po zawale mięśnia sercowego wykazaliśmy zróżnicowany mechanizm reorganizacji TATS w mysich maszynach wirtualnych ze znaczącymi spadkami kanalików T w przeciwieństwie do wzrostów składowych kanalików A9. Co ważne, poprawa lokalnego kontrastu błonowego osiągnięta dzięki mikroskopii STED z superrozdzielczością żywych komórek umożliwiła szczegółową analizę składników ilościowych za pomocą pomiarów bezpośrednich, które wykazały znaczną proliferację kanalików A przy ogólnym wzroście długości sieci TATS i złożoności rozgałęzień9. Ponadto wykazano, że trening fizyczny może odwrócić przebudowę kanalików T u szczurów po zawale mięśnia sercowego19 oraz że terapia resynchronizująca serce może prowadzić do odwrotnej przebudowy kanalików T u psów z niewydolnością serca wywołaną tachypacingiem przedsionkowym20. Podsumowując, badania zarówno na chorych ludziach, jak i zwierzętach, a także potencjalne interwencje terapeutyczne prawdopodobnie skorzystają na wysokiej jakości procedurach izolacji komórek i szczegółowych strategiach analizy ilościowej, jak opisano w poniższych sekcjach protokołu i wyników.
Ponadto, jak ostatnio wykazano na przykładzie transportu izoform kanału kanału KATP 21 na powierzchni bocznej w porównaniu z błoną TATS, ważne jest, aby rozważyć miocyty przedsionkowe (AM) jako biologicznie odrębne, a także porównawczy model komórek serca w porównaniu z VMs. Kanaliki T zostały ostatnio udokumentowane u owiec i ludzi AM22. Obecne dowody sugerują, że niewiele kanalików T istnieje w komórkach AM i zazwyczaj u większych ssaków, takich jak owce i ludzie, ale nie u małych gryzoni. W przeciwieństwie do maszyn wirtualnych, w AM wewnątrzkomórkowe uwalnianie Ca2 + wydaje się zachodzić z powierzchni komórki rozchodząc się przez dyfuzję w kierunku środka komórki, co powoduje wyraźne przestrzenne i czasowe gradienty Ca2 + 23. W tym kontekście ważne wydaje się wyjaśnienie mechanizmów wewnątrzkomórkowej niestabilności sygnalizacji Ca2 + dla powszechnych postaci chorobowych, takich jak migotanie przedsionków24. Podsumowując, zarówno izolacja komórek AM, jak i VM, a także każda z nich dla zdrowych i chorych serc są powszechnie stosowanymi protokołami. Tylko wtedy, gdy izolacja komórek zostanie przeprowadzona prawidłowo, zgodnie z oceną wynikającą z dokumentacji mikroskopowej o wystarczającej jakości komórek, próbki AM i VM powinny być przenoszone do ilościowej analizy TATS. W związku z tym poniższe sekcje protokołu są krytycznie zależne od wysokiej jakości izolatów komórkowych od myszy lub innych gatunków, a następnie mikroskopii żywych komórek w celu analizy nienaruszonych błon TATS. Jak wskazano wcześniej, charakterystyka membran TATS jest wymagającym obszarem badawczym ze skłonnością do artefaktów utrwalania i preparacji6, zmianami błony spowodowanymi zmianami osmotycznymi i ograniczeniami rozdzielczości konwencjonalnej mikroskopii świetlnej9. Zwracamy uwagę, że najnowsze najnowocześniejsze protokoły izolacji ludzkich AM do obrazowania Ca2 + i patch-clamp oraz szczurzych maszyn wirtualnych do hodowli komórkowych zostały wcześniej opublikowane w tym czasopiśmie25,26.
Protokół
UWAGA: Wszystkie procedury dotyczące zwierząt zostały sprawdzone i zatwierdzone przez Instytucjonalną Komisję ds. Opieki i Użytkowania Zwierząt Uniwersyteckiego Centrum Medycznego w Getyndze zgodnie z humanitarną opieką i wykorzystaniem zwierząt laboratoryjnych.
1. Izolacja miocytów przedsionkowych i komorowych od serca myszy
- Ze zwierzętami należy obchodzić się tak delikatnie, jak to możliwe i zgodnie z zatwierdzonymi protokołami, aby zminimalizować stres w ogóle, a w szczególności uniknąć potencjalnych, silnych, niezamierzonych skutków nadmiaru neurohormonów na izolowane komórki serca. Ponadto każdej myszy należy wstrzyknąć heparynę (500 j.m./kg masy ciała s.c.) co najmniej 20 minut przed ekstrakcją serca, aby zapobiec krzepnięciu krwi i mikrozatorom, które mogą znacznie zagrozić wydajności i integralności komórek serca podczas izolacji.
- Znieczulić myszy w wieku 12 tygodni lub starsze za pomocą inhalacji izofluranu, potwierdzić brak odruchów odstawienia bólu i poddać eutanazji zwierzęta przez zwichnięcie szyjki macicy.
- Szybko pobrać serce zgodnie z wcześniej ustalonymi protokołami ekspertów (np. patrz Kaestner i wsp.26 oraz Louch i wsp. 27). Unikaj nieumyślnego uszkodzenia przedsionków przez niepotrzebne ściskanie lub rozciąganie.
- Ostrożnie zachowaj tkankę proksymalnej aorty wstępującej za pomocą pary kleszczy do pniaków i prostych nożyczek, aby ustanowić ciągłą poprzeczną krawędź tnącą przez ścianę naczynia aorty, co jest ważne dla pomyślnej kaniulacji i perfuzji serca.
- Natychmiast przenieść wycięte serce do lodowatego buforu perfuzyjnego nominalnie wolnego od Ca2+ (roztwory patrz Tabela 1). Utrzymuj wielkie naczynia zaciśnięte podczas przenoszenia przez powietrze do bufora, aby uniknąć niezamierzonego zatoru powietrznego, dopóki serce nie zostanie całkowicie zanurzone. Użyj BDM w buforze i roztworach chłodzonych lodem, aby zahamować skurcz serca.
- Użyj mikroskopu dwuokularowego z zoomem o wystarczającym oświetleniu 3D.
- Kankanuluj aortę w panoramicznym stereowizji serca za pomocą gładkiej, polerowanej powierzchni kaniuli 21 G (średnica zewnętrzna 0,81 mm; dla normalnej wagi serca myszy), która musi być całkowicie wypełniona buforem. Upewnij się, że w kaniuli nie ma pęcherzyków powietrza, podłączając proksymalny zbiornik roztworu (np. strzykawkę) przez 2-drogowy zawór Luer, co pozwala na szybką kontrolę przepływu roztworu.
- Upewnij się w powiększeniu obuocznym, że kaniula jest prawidłowo umieszczona wewnątrz aorty, która znajduje się około 1 mm powyżej zastawek aortalnych i gałęzi tętnic wieńcowych. Bezwzględnie unikaj jakiegokolwiek przejścia lub przypadkowej perforacji zastawki aortalnej za pomocą kaniuli (spowoduje to trwałe zakłócenie zamykania zastawki aortalnej, a w konsekwencji zakłócenie perfuzji serca).
- Delikatnie przywiąż aortę do specjalnie wykonanych, zorientowanych obwodowo rowków antypoślizgowych w pobliżu końca kaniuli za pomocą dwóch jedwabnych szwów. W żadnym momencie nie należy mocno przepłukiwać tętnic wieńcowych. Podłącz kaniulę wypełnioną roztworem przywiązaną do aorty i serca do ściśle dopasowanego łącznika odpływowego dostosowanego i wstępnie skalibrowanego systemu perfuzyjnego, czyli zmodyfikowanej konfiguracji Langendorffa (przy użyciu stałego ciśnienia lub stałego przepływu; patrz również sekcja dyskusji poniżej).
- Perfuzję serca należy przeprowadzić tak szybko, jak to możliwe przez 4 minuty, używając natlenionego buforu perfuzyjnego w temperaturze 37 °C (docelowa szybkość perfuzji: 4 ml/min). Rozpocznij trawienie, zmieniając perfuzję na bufor trawiący zawierający kolagenazę (600 U/ml kolagenazy typu II) przez 8-10 minut w temperaturze 37 °C. Monitoruj postęp trawienia tkanek, potwierdzając podobne zmiany w tkankach, w tym zwiększające się zmętnienie, miękkość i wiotkość na całej widocznej powierzchni serca.
- W razie potrzeby po trawieniu należy przeprowadzić sekcję komór serca. Umieść kaniulowane serce pod mikroskopem dwuokularowym i uwidocznij tylną ścianę serca. Wypreparować pozostałą tkankę niesercową, np. płuca i części naczyń krwionośnych, aby uniknąć zanieczyszczenia komórek w buforze trawiennym, za pomocą mikronożyczek (np. nożyczek sprężynowych z prostymi ostrzami o średnicy 8 mm), jak pokazano na rysunku 1.
- Postępuj zgodnie z listą kontrolną, które konkretne komory, regiony i/lub komórki serca trawionego kolagenazą powinny zostać pobrane (ryc. 1): lewy i/lub prawy przedsionek, wolna ściana lewej i/lub prawej komory i/lub przegroda komorowa.
- Do preparacji określonych tkanek serca należy użyć stosunkowo szerokiej i płaskiej wanny rozwarstwiającej pokrytej warstwą elastomeru silikonowego z tworzywa sztucznego o grubości kilku mm. Przymocuj wierzchołek serca za pomocą cienkiej stalowej szpilki z owadów do dolnej warstwy elastomeru.
- Odchyl prawy uszek przedsionka i rozetnij prawy przedsionek tuż nad zastawkami przedsionkowo-komorowymi. Kontynuuj sekcję z lewym przedsionkiem. Wypreparować i wyrzucić aparat zastawki włóknistej. Na koniec należy wypreparować lewą i prawą wolną ścianę komory oraz przegrodę i/lub mniejsze części tkanek w razie potrzeby.
- Uwaga tylko dla praktykantów: aby nabrać wprawy, zacznij od niestrawionych serc myszy. Aby ułatwić orientację anatomiczną, przećwicz obchodzenie się z tkankami, w tym wszystkie kolejne etapy sekcji w widzeniu obuocznym, jak pokazano na rysunku 1. Po wystarczającym zapoznaniu się z anatomią 3D, ręczną obsługą w widzeniu obuocznym i etapami sekcji kontynuuj z sercami myszy trawionymi przez kolagenazę, jak opisano powyżej.
- W celu izolacji komórek miocytów komorowych (VM): przenieść tkankę komorową do 2,5 ml świeżego buforu do trawienia. W przypadku jednoczesnej izolacji komórek z kilku części narządu, np. przedsionków i komór, druga osoba może przejąć jedną nogę procedury dysocjacji komórek, zarówno w celu zminimalizowania, jak i optymalizacji wykorzystania myszy poprzez skoordynowane obchodzenie się z wieloma tkankami serca. Kontynuuj kroki 1.9.1-1.9.4, a następnie 1.10.
- Za pomocą ostrych nożyczek (np. nożyczek sprężynowych z prostymi ostrzami o średnicy 8 mm) na szalce Petriego o średnicy 60 mm należy rozciąć całą tkankę komorową lub jej określone części (np. LV, RV, wolne ściany i/lub przegrodę) na około 1 mm 3 kawałki w 2,5 ml buforu do wytrawiania.
- Delikatnie rozdzielić VM na zawiesinę komórkową poprzez powolne rozcieranie fragmentów tkanki za pomocą pipety transferowej. Unikaj pęcherzyków powietrza w zawiesinie komórek.
- Dodać 8 ml buforu zatrzymującego do zawiesiny komórki VM i przenieść zawiesinę komórek do stożkowej probówki o pojemności 15 ml. Pozwól, aby pozostałe kawałki tkanki osiadły na dnie przez około 15 sekund, ale na tyle krótko, aby wyizolowane komórki pozostały w zawiesinie. Następnie należy pobrać zawiesinę VM poprzez przeniesienie objętości supernatantu do nowej probówki o pojemności 15 ml. Jeśli obecna jest nadmiarowa ilość fragmentów tkanki, alternatywnie należy użyć siatki nylonowej o rozstawie co najmniej 200 μm, aby oddzielić kawałki tkanki od zawiesiny komórek.
- Pozwól, aby zawiesina komórek VM osiadła na dnie stożkowej probówki o pojemności 15 ml grawitacyjnie przez 8 minut.
- Etap przemywania: usunąć supernatant i delikatnie zawiesić pozostały granulat VM w 10 ml buforu perfuzyjnego. Powtórz krok prania 1.9.5 (opcjonalnie: dodaj dodatkowe etapy prania, aby stopniowo zwiększać stężenie Ca2+ w razie potrzeby).
- Ponownie zawiesić osadzony osad VM w 10 ml buforze perfuzyjnym i rozprowadzić pozostałą objętość zawiesiny komórek w probówkach mikrowirówkowych o pojemności 1,5 ml (około 50 000 komórek VM na probówkę).
- W przypadku izolacji komórek miocytów przedsionków (AM): przenieść strawioną/wypreparowaną tkankę przedsionkową do 1 ml świeżego buforu do wytrawiania.
- Pokrój częściowo strawioną tkankę przedsionkową na około 1 mm3 kawałki w 1 ml buforu do wytrawiania za pomocą mikronożyczek na małej szalce Petriego (np. o średnicy 60 mm). Delikatnie oddzielić komórki AM od strawionych fragmentów tkanki do zawiesiny komórkowej za pomocą rozcierania za pomocą plastikowej pipety o pojemności 1 ml z odciętą końcówką, aby uniknąć uszkodzenia strumieni płynu. Podczas rozcierania należy bezwzględnie unikać bulgotania powietrza w zawiesinie komórek. Po mechanicznym wymieszaniu dodać 4 ml buforu zatrzymującego (50 μM CaCl2; 10% BCS) w celu zatrzymania pozostałej aktywności kolagenazy w zawiesinie komórek.
- Przenieść zawiesinę komórek AM do stożkowej probówki o pojemności 15 ml. Pozwól, aby pozostałe kawałki tkanki osiadły na dnie przez około 15 sekund, ale na tyle krótko, aby wyizolowane komórki pozostały w zawiesinie. Pobrać objętość supernatantu zawierającą wolne komórki AM poprzez przeniesienie roztworu do nowej probówki o pojemności 15 ml.
- Zawiesinę komórek AM odwirować np. przez 2 minuty przy 20 x g w temperaturze pokojowej lub - preferowane do badań błonowych - pozostawić komórki powoli osiadające grawitacyjnie przez 20 minut w stożkowej probówce o pojemności 15 ml.
- Etap przemywania : odrzucić supernatant i delikatnie zawiesić osad AM w 5 ml buforu perfuzyjnego. Powtórzyć czynności 1.10.4.
- Delikatnie zawiesić komórki AM w 5 ml buforze perfuzyjnym. Rozprowadzić objętość zawiesiny komórek w probówkach mikrowirówek o pojemności 1,5 ml (około 1,000 komórek AM na probówkę).
- Przeanalizuj i udokumentuj jakość izolowanej populacji komórek dla każdego serca, w tym wydajność komórek, za pomocą barwienia błękitem trypanowym.
- W tym celu należy rozcieńczyć 500 μl zawiesiny komórek w stosunku 1:1 obj./obj. roztworem błękitu trypanowego (stężenie końcowe 0,02%) za pomocą 1 ml odciętych końcówek do pipet. Delikatnie wymieszać komórki i błękit trypanowy, bardzo powoli pipetując w górę/w dół. Natychmiast nanieść zawiesinę komórkową zawierającą błękit trypanowy na ulepszony cytometr typu Neubauera i policzyć nienaruszone miocyty za pomocą odwróconego mikroskopu.
- Wyklucz wszelkie komórki z widocznymi uszkodzeniami, pęcherzyki błonowe, zakłócone prążki, przykurcze i komórki gromadzące wewnątrzkomórkowy błękit trypanowy (ryc. 2). Wykluczają również komórki spontanicznie kurczące się, które są podatne na późniejszą śmierć komórki. Aby ocenić liczbę nienaruszonych komórek w zawiesinie, należy używać wyłącznie miocytów serca z regularnymi prążkami, które wykluczają błękit trypanowy w całej objętości komórki.
- Oceń integralność poszczególnych miocytów przedsionkowych i komorowych za pomocą mikroskopii w świetle przechodzącym. Zapisz obraz jasnego pola jako plik Tif do dokumentacji i dalszej analizy.
- Do analizy integralności komórek serca należy stosować następujące kryteria:
- potwierdzić obecność regularnych prążków w całej widocznej objętości komórki;
- potwierdzić ciągłą integralność bocznej błony powierzchniowej po obu stronach komórek równoległych do miofilamentów;
- wizualizować ostre ząbkowania na interkalowanych krążkach po obu stronach komórki, które odzwierciedlają integralność określonych struktur błony powierzchniowej; oraz
- wizualizować sygnały fluorescencyjne błon TATS (lub znakowanego immunologicznie białka kaweoliny-3 lub innych markerów błonowych), jak opisano w sekcji 3 dla korelacji lokalizacji obok podstawowej morfologii obrazu jasnego pola specyficznej dla komórki (np. połącz oba obrazy z ImageJ jako obraz złożony nakładki).
- Określ długość sarkomeru na podstawie obrazów jasnego pola. Aby uzyskać średnią długość sarkomeru, zmierz odległość sekwencyjnie wyrównanych prążków sarkomeru i podziel odległość przez liczbę sarkomerów. Zmierz co najmniej dwie lokalizacje w komórce. Wykonuj analizę za pomocą komercyjnego oprogramowania lub offline za pomocą ImageJ.
UWAGA: W przypadku traktowania środkami rozprzęgającymi, nienaruszone zrelaksowane maszyny wirtualne z serca myszy wykazują średnią długość sarkomeru wynoszącą ~1,9 μm28.
- Do analizy integralności komórek serca należy stosować następujące kryteria:
- Określ ilościowo morfologię i wymiary poszczególnych miocytów przedsionkowych i komorowych na podstawie obrazu z mikroskopii w świetle przechodzącym. Należy wziąć pod uwagę, że komórki AM i VM różnią się znacznie rozmiarem. Zmierz długość, szerokość i obszar komórki, a następnie oblicz stosunek długości do szerokości.
- Przeanalizuj wymiary komórki 2D z obrazu światła przechodzącego w ImageJ za pomocą narzędzia do wyboru wielokątów poleceń i dodaj do menedżera ROI, analogicznie do rysunku 3. Jeśli spodziewane są zmiany morfologiczne w określonych kontekstach badania, należy dalej dokumentować dla wszystkich komórek konkretny szczep myszy, wiek, płeć, wielkość serca i wszelkie interwencje w celu późniejszej klasyfikacji danych.
2. Barwienie błon TATS w żywych miocytach przedsionkowych i komorowych
- Załadować do komory obrazowania (np. POC-R2) szklane szkiełko nakrywkowe o średnicy 42 mm. W celu stabilnego przyłączenia miocytów do szkiełka nakrywkowego należy przygotować 20 μl roztworu lamininy w rozcieńczeniu 1:10 zapasu lamininy w fizjologicznym buforze perfuzyjnym (stężenie końcowe 0,2 mg/ml). Rozprowadzić równomiernie 20 μl roztworu lamininy na szklanym szkiełku nakrywkowym.
- Przygotować 800 μl 50 μM roztworu di-8-ANEPPS w buforze perfuzyjnym. W tym celu należy rozcieńczyć 20 μl 2 mM roztworu podstawowego di-8-ANEPPS w buforze fizjologicznym o stężeniu 780 μl.
- Aby wybarwić maszyny wirtualne, pozwól komórkom osiadać grawitacyjnie przez 8 minut w probówce reakcyjnej o pojemności 1,5 ml. Aby zabarwić AMs, należy użyć sedymentacji grawitacyjnej lub wirować zawiesinę komórek przez 2 minuty (patrz 1.10.3). Zarówno w przypadku AM, jak i VM, ostrożnie usunąć supernatant, unikając niepotrzebnego mieszania osadu komórkowego i delikatnie zawiesić osad komórkowy w 800 μl roztworu zawierającego di-8-ANEPPS (50 μM). Natychmiast przenieść zawiesinę di-8-ANEPPS/miocytów na szkiełko nakrywkowe pokryte lamininą w komorze obrazowania.
- Zaplamij zawieszenie VM na 15 minut w RT w ciemności.
- Powoli usuń nadmiar objętości przez menisk płynu skierowany do góry po bokach komory obrazowania za pomocą pipety ręcznej. Upewnij się, że większość miocytów barwionych di-8-ANEPPS pozostaje mocno przytwierdzona do szkiełka nakrywkowego pokrytego lamininą i nie jest wystawiona na działanie powietrza. Następnie przemyj dołączoną zawiesinę miocytów raz, powoli dodając 1 ml buforu perfuzyjnego, a następnie usuń nadmiar płynu, w tym nieprzylegające komórki.
- Ostrożnie nałożyć na barwione i przyczepione do powierzchni miocyty 1 ml buforu perfuzyjnego powoli od strony komory obrazowania. Umieść komorę obrazowania na stoliku mikroskopu.
3. Obrazowanie struktur błonowych TATS w żywych miocytach przedsionkowych i komorowych
- Ogólnie rzecz biorąc, należy starannie wybrać najlepszą możliwą opcję mikroskopu fluorescencyjnego dostępną do obrazowania membranowego TATS. W przypadku obrazowania konfokalnego należy wziąć pod uwagę nowoczesne mikroskopy fluorescencyjne najnowszej generacji ze zoptymalizowanymi detektorami PMT i ścieżkami recyklingu fotonów, które maksymalizują intensywność sygnału fluorescencyjnego. Do obrazowania konfokalnego mniejszych szczegółów struktur błonowych TATS należy użyć obiektywu olejowego 63X 1,4 NA lub – w zależności od dostępności – mikroskopu superrozdzielczego STED w przypadku najmniejszych szczegółów TATS, zgodnie z przeglądem dla zastosowań specyficznych dla miocytów przez Kohla i wsp.34 Ogólne zasady mikroskopii fluorescencyjnej o wysokiej rozdzielczości znajdują się w części poświęconej dyskusji.
- Ustaw parametry obrazowania, aby wykryć większość, a najlepiej wszystkie błony wewnątrzkomórkowe barwione di-8-ANEPPS wewnątrz danej płaszczyzny obrazowania miocytów. Jako punkt wyjścia dla konfokalnej laserowej mikroskopii skaningowej przyjmuje się następujące parametry: wzbudzenie 458 nm np. przy 3% maksymalnej mocy lasera; wykrywać emitowany sygnał w zakresie od 550 nm do 740 nm; wzmocnienie detektora (np. Master Command 800); i otworek 1 AU dla grubości warstwy optycznej 900 nm. Dostosuj te parametry, aby zoptymalizować stosunek sygnału do szumu.
- Użyj trybu jasnego pola, aby wybrać nienaruszoną komórkę AM lub VM zgodnie z potrzebami (rysunki 4A i 4B). Patrz punkt 1.12 dla odpowiednich kryteriów oceny integralności komórek w celu wybrania komórek w podsumowaniu: regularne prążki w całej komórce i równe odstępy sarkomerowe, ostre krawędzie powierzchni i ząbkowania po wszystkich czterech stronach komórki, ciągła integralność bocznej błony powierzchniowej i brak jakichkolwiek pęcherzyków błony.
- Wykonaj przykładowy obraz centralnego wewnątrzkomórkowego przekroju miocytów. Aby dostosować ROI, użyj funkcji "przyciąć" →dostosuj okno przycinania →ostateczny rozmiar piksela ma wymiary 100 nm x 100 nm. Dostosuj oś x okna przycinania tak, aby odpowiadała głównej (osiowej / podłużnej) osi miocytów.
- Wybierz końcową płaszczyznę obrazowania. Użyj pojedynczych klatek obrazu, aby ręcznie wybrać odpowiednią płaszczyznę obrazowania w kierunku z. Upewnij się, że membrany TATS, w tym elementy kanalików T i A, są wizualnie widoczne w płaszczyźnie ogniskowej. Należy zauważyć, że typowa płaszczyzna obrazowania wewnątrzkomórkowego może zawierać jądro jako wewnątrzkomórkowy punkt odniesienia. Zapoznaj się z przykładami na rysunkach 4A i 4B.
UWAGA: Ogólnie rzecz biorąc, utrzymuj ekspozycję komórek na światło lasera tak krótko, jak to możliwe. Jeśli to możliwe, użyj pojedynczych klatek obrazu, aby określić optymalną płaszczyznę ogniskową w miocytach serca. - Dostosuj czas zatrzymania pikseli na około 0,5 μs. Wybierz uśrednianie 16x i nagraj obraz jako migawkę. W razie potrzeby powtórz krok migawki obrazu, aby ustalić odpowiednią płaszczyznę obrazowania zgodnie z opisem dla struktur membranowych TATS w 3.5.
- Zapisz ostateczny obraz i upewnij się, że plik został zapisany w folderze docelowym. Ogólnie rzecz biorąc, zapisuj wszystkie pliki obrazów w tym samym formacie (np. lsm) w celu jednolitego zastosowania oprogramowania analitycznego. Przed jakąkolwiek analizą obrazu należy ponownie potwierdzić wystarczającą integralność komórek w trybie off-line (należy wziąć pod uwagę kryteria wymienione w kroku 1.12.1) i wykluczyć wszelkie uszkodzone komórki z analizy. Zapoznaj się z przykładami na rysunkach 4C i 4D.
4. Analiza sieci membranowej TATS i jej komponentów
Następujące kroki przetwarzania obrazu dla bezpośredniej analizy komponentów membrany TATS są podsumowane jako diagram przepływu pracy od góry do dołu na rysunkach 5A i 5B.
- Otwórz plik obrazu miocytów barwionych di-8-ANEPPS na Fidżi (http://fiji.sc/), swobodnie dostępny wariant ImageJ, który zawiera wtyczki analityczne niezbędne do przetwarzania obrazu. Więcej informacji na ten temat można znaleźć w Schindelin i wsp. 29.
- Zapisz obraz →Plik →Zapisz jako →Tif.
- Aby przeanalizować komponenty membrany TATS, wybierz odpowiedni zwrot z inwestycji, z wyłączeniem sygnału membrany o zewnętrznej powierzchni, a następnie użyj narzędzia "wybór wielokątów", aby wyznaczyć granicę ROI z wyłączeniem błony o powierzchni zewnętrznej (sarkolemma) i z uwzględnieniem wewnątrzkomórkowych części membran TATS, jak pokazano na rysunku 5A (ROI). Dodaj wybrany ROI do "Menedżera ROI", stosując Narzędzia do analizy → →Menedżer ROI.
- Aby wybrać konkretny zwrot z inwestycji dla analizy orientacji komponentów TATS, wyrównaj równolegle główną oś podłużną komórki i oś x obrazu. Jeśli komórka jest lekko zakrzywiona, wybierz kilka ROI i wyrównaj każdy ROI indywidualnie. Wyłączyć z analizy wszelkie jądra. Wyklucz z analizy wszelkie nadmiernie zakrzywione komórki, ponieważ precyzyjne wyrównanie ROI będzie coraz trudniejsze i zwiększy błędy orientacji podczas analizy.
- Usuń wszelkie niepożądane informacje o sygnale z zewnętrznej membrany powierzchniowej: Edytuj →Wyczyść na zewnątrz, aby wygenerować "wybrany zwrot z inwestycji" (Rysunek 5A). Upewnij się, że wybrany ROI zawiera tylko części błony wewnątrzkomórkowej, które odpowiadają sieci TATS.
- Przed kolejną analizą ilościową należy wykonać następujący łańcuch kroków przetwarzania obrazu (poleceń), jak pokazano na rysunku 5A.
- Kliknij →Przetwarzaj →Odejmij tło. Ustaw promień toczącej się kuli na 5 pikseli.
UWAGA: Ustaw promień toczącej się kuli na 5 pikseli, jeśli analizowany obraz ma rozmiar piksela 100 nm x 100 nm. W przypadku innych rozmiarów pikseli ustaw promień toczącej się kuli na liczbę pikseli, która w przybliżeniu odpowiada fizycznemu promieniowi 500 nm. - Kliknij →Process →Enhance Local Contrast (CLAHE). Ustaw rozmiar bloku na 49, przedziały histogramu na 256, maksymalne nachylenie na 3, a maskę na "brak".
- Kliknij →Process →Smooth.
- Kliknij →Wtyczki →Segmentacja →Scalanie regionów statystycznych. Ustaw parametry na Q100 →kliknij Pokaż średnie.
- Potwierdź pełne przetwarzanie scalania regionów statystycznych wskazywane przez automatyczną prezentację nowej ramki obrazu i potwierdź, że pojawi się etykieta "SRM Q=100". Kontynuuj następujące kroki z tym plikiem obrazu. Kliknij →Obraz →Wpisz →8-bitowy.
- Kliknij →Obraz →Dostosuj próg →. Wybierz próg wystarczająco niski, aby wykryć większość, a najlepiej wszystkie struktury TATS, w szczególności unikaj wykluczania komponentów TATS o niskim natężeniu sygnału (użyj progu 40 jako punktu wyjścia). Zapoznaj się z sekcją "Reprezentatywne wyniki", aby uzyskać szczegółowe dane wyjściowe i przykłady na rysunku 6 (górny próg 255). Udokumentuj ostateczny wybór parametrów progowych. Należy pamiętać, że prawidłowy wybór progu powinien wytwarzać tylko określone struktury membranowe TATS, ale nie sygnały fałszywie dodatnie spowodowane szumem tła.
- Potwierdź prawidłowe nałożenie szczegółów obrazu TATS w porównaniu z wyodrębnionymi danymi szkieletu, w szczególności dla średnich i wysokich poziomów sygnału fluorescencji, które powinny pasować do (nie)ciągłości struktury szkieletu. Po zidentyfikowaniu odpowiedniego progu zastosuj ten sam próg do wszystkich obrazów podczas analizy i powtórz porównanie nakładki oryginalnego sygnału z danymi szkieletowymi, aby konsekwentnie minimalizować to potencjalne źródło stronniczości.
- Kliknij →Zastosuj: dane obrazu stają się binarne, jak pokazano na rysunku 5 w sekcji "Próg".
- Kliknij →Plugins →Skeleton →Skeletonize (2D/3D). Zapisz szkieletowy obraz 2D (jak pokazano na rysunku 5) jako plik TIF, klikając →Plik →Zapisz jako →Tif. Przeanalizuj szkieletowy plik obrazu w celu uzyskania danych ilościowych, klikając →Wtyczki →Analizuj szkielet (2D/3D). Wybierz metodę cyklu przycinania: brak. Potwierdź automatyczne wygenerowanie wynikowej tabeli danych.
- Zapisz automatycznie wygenerowaną tabelę danych jako plik txt. Należy wybrać odpowiednie parametry ilościowe, np. całkowitą liczbę punktów rozgałęzień lub średnią długość rozgałęzienia, jak pokazano w przykładowych danych na rysunku 7. Rozważ dalszą analizę danych za pomocą uzupełniających/pomocniczych narzędzi programowych, takich jak Excel i w razie potrzeby.
- Kliknij →Przetwarzaj →Odejmij tło. Ustaw promień toczącej się kuli na 5 pikseli.
- W miarę możliwości należy rozważyć zastosowanie procedur automatycznego przetwarzania obrazu, w tym wszystkich niezbędnych kroków opisanych w punkcie 4.5 w celu zharmonizowania analizy między poszczególnymi obrazami i/lub partiami obrazów. Skorzystaj z przykładowego pliku kodu uzupełniającego zawierającego makro przetwarzania obrazu zaprogramowane dla Fidżi (dostosuj programowanie w razie potrzeby).
- Przeanalizuj poszczególne orientacje wszystkich lub wybierz komponenty sieci TATS z szkieletowych danych obrazu za pomocą wtyczki Fiji "Kierunkowość". Wygeneruj histogram kierunkowości, w którym odpowiednie osiowo zorientowane składowe rurki A lub poprzecznie zorientowane rurki T są reprezentowane przez przedziały 0° lub 90°. Zwróć uwagę na prawidłowe odniesienie do orientacji obrazu i ważne jest, aby oś x obrazu ściśle odpowiadała głównej (podłużnej) osi 0° komórki VM, jak pokazano na rysunku 8 i reprezentatywnych wynikach.
- Kliknij →Analizuj →Kierunkowość →określ metodę: Składowe Fouriera, Nbins 180, Początek histogramu -45 →kliknij Wyświetl tabelę.
- Zapisz nowo wygenerowaną i wyświetloną tabelę wyników wraz z powiązanymi danymi histogramu jako plik txt. Rozważ dalszą analizę danych pliku txt za pomocą bezpłatnych narzędzi programowych, takich jak Excel i w razie potrzeby.
- Aby wygenerować podklasy danych jako zgrupowane zestawy danych, np. dla wszystkich komórek traktowanych w tych samych warunkach (i potencjalnie w innych warunkach), powtórz kroki analizy 4.1–4.7 dla wszystkich odpowiednich obrazów, jeśli to konieczne. Zaimportuj szkieletowe parametry danych ze wszystkich obrazów do jednego połączonego pliku Excel, aby uzyskać wartości średnie. Ponadto zaimportuj wszystkie dane histogramu kierunkowości z tego samego zgrupowanego zestawu danych do połączonego pliku programu Excel, aby obliczyć i wygenerować histogram średniej kierunkowości. Rozważ dalsze przetwarzanie zgrupowanych zestawów danych w celu przeanalizowania dodatkowych parametrów sieci TATS interesujących dla poszczególnych grup lub między różnymi grupami leczenia, w zależności od potrzeb.
Wyniki
Ponadto, obok analizy sieci błonowej TATS, szereg powszechnie stosowanych technik biologii komórki, takich jak obrazowanie wewnątrzkomórkowego Ca2+, elektrofizjologia patch-clamp czy farmakologiczne badania zależności odpowiedzi od dawki, krytycznie zależy od wysokiej jakości izolacji komórek pierwotnych z przedsionków, komór lub wybranych części tkanki serca, co umożliwia charakterystykę dojrzałych, zróżnicowanych, strukturalnie i fizjologicznie nienaruszonych miocytów serca. Zatem izolacja i ocena jakości komórek AM i VM opisana w sekcji 1 są w ostateczności przydatne w przypadku wielu różnych zagadnień, w tym opisanej tutaj analizy sieci TATS, która w stopniu krytycznym zależy od nienaruszonej błony i integralności komórek.
Rysunek 1 przedstawia krok po kroku instrukcję obrazkową, jak przeprowadzić sekcję tkanki serca, zaczynając od przedsionków serca myszy. Następnie przygotowywane i wycinane są komory oraz przegroda, zgodnie z potrzebami. Precyzyjny wybór i przygotowanie odpowiednich części tkanki jest kluczowe dla niezawodnego przeprowadzenia izolacji AM i VM z wystarczającą czystością komórkową. Po trawieniu kolagenazą może być stosunkowo trudne zidentyfikowanie właściwej linii cięcia między tkanką przedsionkową a komorową; jednak gdy komórki AM i VM zmieszają się w zawiesinie komórkowej w sposób niekontrolowany, niemożliwe jest odwrócenie tego procesu. Dlatego orientacja anatomiczna, wizualizacja tkanki w 3D, odpowiednie doświadczenie w obchodzeniu się z utrawioną tkanką oraz prawidłowa identyfikacja konkretnych części tkanki i linii ich sekcji będą miały istotny wpływ na sukces izolacji komórek.
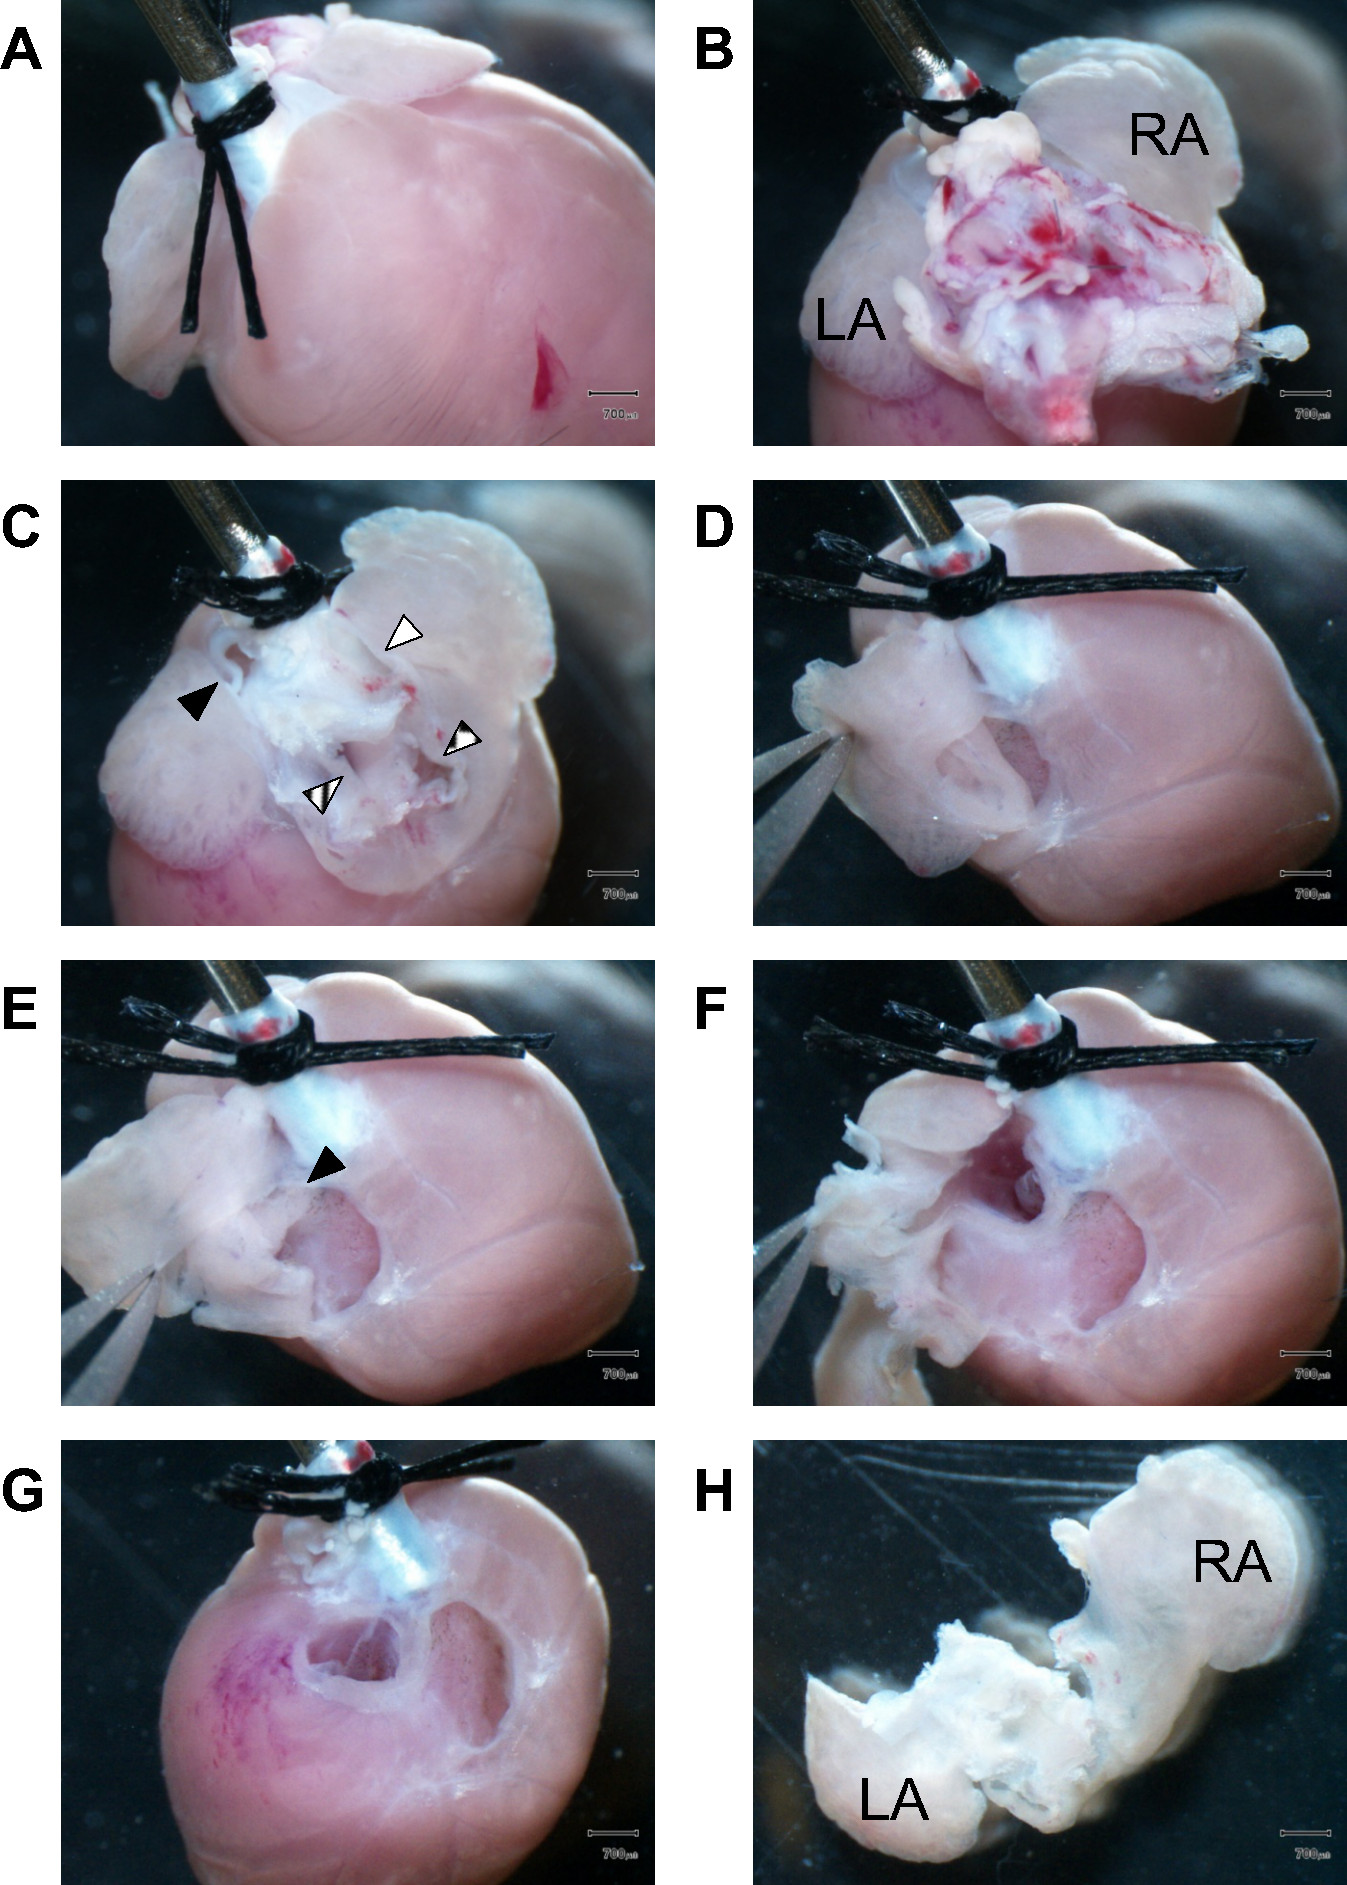
Rycina 1. Sekcja tkanki przedsionkowej. (A) Widok na przednią część serca; dwa szwy chirurgiczne mocują proksymalną część aorty do końcowego odcinka stalowej kaniuli 21 G. (B) Widok w stronę podstawy serca pokazuje pozostałą tkankę płucną przesłaniającą widok na jamę przedsionkową podczas sekcji. LA, lewy przedsionek; RA, prawy przedsionek. (C) Pozostałe fragmenty tkanki płucnej i duże naczynia zostały usunięte w celu uzyskania dostępu do jam przedsionkowych. Czarny trójkąt wypełniony, tętnica płucna; trójkąt prążkowany, żyły płucne; biały trójkąt wypełniony, górna żyła główna; trójkąt w ramce, dolna żyła główna. (D) Najpierw przeprowadzana jest sekcja ściany prawego przedsionka, podczas gdy pęseta trzyma uszko przedsionka. (E) Widok do wnętrza jamy prawego przedsionka. Czarny trójkąt oznacza nienaruszoną przegrodę międzyprzedsionkową. (F) Sekcję kontynuowano, aby dostać się do jamy lewego przedsionka. (G) Po całkowitej sekcji lewego i prawego przedsionka widoczne stają się zastawki przedsionkowo-komorowe. Włóknisty aparat zastawkowy zostaje wycięty i usunięty, aby w dalszej kolejności pobrać wyłącznie tkankę mięśniową komór. (H) Widok tylny wyizolowanych lewego i prawego przedsionka. LA, lewy przedsionek; RA, prawy przedsionek. Skale: 700 µm.
Aby określić jakość izolacji komórek, Rycina 2 przedstawia typowe przykłady komórek podczas oceny wydajności i żywotności typowych pręto- lub cegłowatych, prążkowanych, nienaruszonych miocytów, zarówno w przypadku AM, jak i VM. Komórki lekko uszkodzone, wizualnie niepozorne, a także komórki poważnie uszkodzone o nieprawidłowej, nadmiernie zakrzywionej morfologii lub nieprawidłowym kształcie sferycznym, mogą zostać łatwo zidentyfikowane, w tym przy użyciu metody wykluczania błękitu trypanu, jak opisano w sekcji 1.11. Podczas gdy nienaruszone miocyty pozostają jasne i jednorodnie prążkowane po wystawieniu na działanie zewnątrzkomórkowego błękitu trypanu, komórki uszkodzone zazwyczaj wykazują liczne pęcherzyki błonowe i/lub szybko akumulują błękit trypanu wewnątrzkomórkowo, co wskazuje na uszkodzenie błony. Jednak sam błękit trypanu może uszkadzać komórki poprzez niepotrzebnie długą inkubację, dlatego obowiązkowa jest natychmiastowa ocena jakości komórek. Przykłady bardziej oczywistych form uszkodzeń komórek, takich jak kurczenie się miofilamentów lub rozległe uszkodzenia powierzchni naruszające integralność komórki, przedstawiono na Ryciniach 4C i 4D. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 2.Barwienie komórek metodą wykluczania błękitu trypanu. Izolowane komórki (A) AM i (B) VM zmieszano w zawiesinie z błękitem trypanu i zobrazowano za pomocą odwróconego mikroskopu świetlnego przy powiększeniu 40X. Należy zauważyć, że nieprawidłowe komórki sferyczne w (A) i (B) wchłonęły błękit trypanu, co wskazuje na nieszczelność błony i uszkodzenia strukturalne. W przeciwieństwie do nich, centralne komórki AM i VM z nienaruszonymi błonami wykluczają błękit trypanu, jak pokazano na zdjęciu. Ponadto należy zauważyć, że nienaruszone komórki AM i VM wykazują prążkowania sarkomerów w całej objętości komórki, brak pęcherzyków błonowych oraz ostre krawędzie po obu stronach bocznych i na obu tarczach międzykomórkowych. Paski skali: 20 µm.
Po pomyślnej izolacji, z trawienia jednego serca myszy można uzyskać od 5 x 10⁵ do 106 komórek VM. Wydajność izolacji AM jest znacznie niższa i wynosi od 3 x 10³ do 3 x 10⁴ komórek o kształcie pręta, które nie pobierają błękitu trypanu. W przeciwieństwie do VM, izolacje AM okazjonalnie nie udają się nawet w rękach doświadczonych badaczy. Krok 1.11 podsumowuje procedury szacowania liczby zdrowych komórek izolowanych w zawiesinie. Dodatkowo, zgodnie z krokiem 1.13 i Rysunkiem 3, należy wyznaczyć średnie wymiary komórek dla poszczególnych izolatów AM lub VM lub w celu bezpośredniego porównania populacji komórek AM i VM (według potrzeb). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
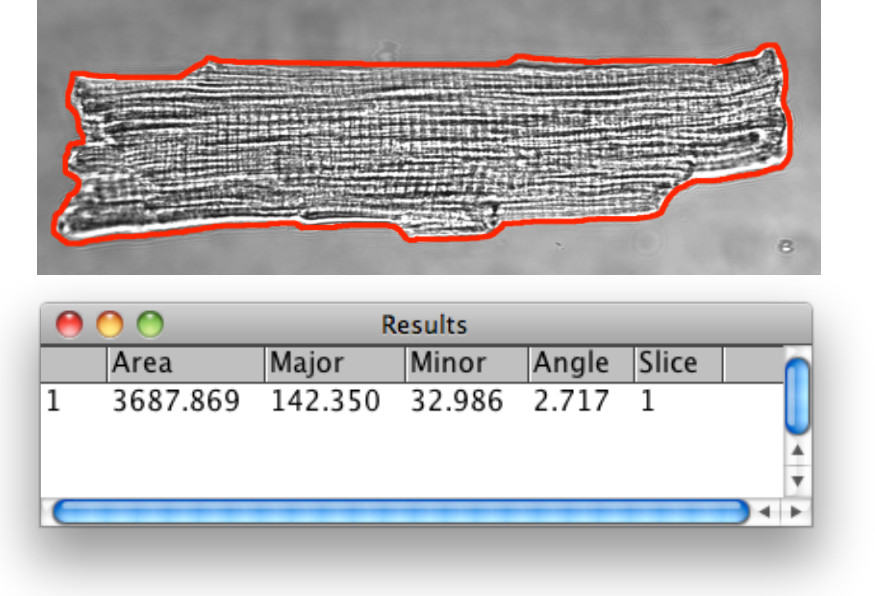
Rycina 3. Analiza morfometryczna kardiomiocytów w świetle białym. Kontur VM został wykryty za pomocą narzędzi analizy obrazu opisanych w punkcie 1.13. Należy użyć narzędzia do zaznaczania wielokątów, aby wizualnie oznaczyć i zdefiniować zewnętrzną granicę komórki, wyznaczoną przez błonę powierzchniową, do analizy. Wybrany obszar zainteresowania (ROI) należy dodać do menedżera ROI, a następnie przeprowadzić pomiary odległości 1D. Dla badań porównawczych wymiarów AM i VM przydatne jest udokumentowanie długości, szerokości oraz powierzchni komórki, a także obliczenie stosunku długości do szerokości.
W celu fluorescencyjnego barwienia błon TATS w komórkach AM lub VM zastosowano barwnik błon integralnych di-8-ANEPPS zgodnie z opisem w sekcji 2, a następnie wykonano mikroskopię konfokalną, co pozwoliło uzyskać reprezentatywne obrazy sieci TATS przedstawione na rysunkach 4A i 4B. Ponadto rysunek 4A przedstawia odpowiadający obraz w świetle przechodzącym dla nienaruszonej komórki AM obok obrazu konfokalnego TATS (sposób akwizycji obrazów opisano w sekcji 3). Zgodnie z krokiem 1.12, morfologię i integralność błony powierzchniowej żywych miocytów ocenia się na podstawie obrazów w świetle przechodzącym. Powiększony obszar sygnału di-8-ANEPPS uwydatnia morfologię sieci TATS w komórkach AM, która charakteryzuje się licznymi cewkami błonowymi osiowymi (podłużnymi). W przeciwieństwie do nich, morfologia TATS zdrowych komórek VM, przedstawiona na rysunku 4B, charakteryzuje się zbliżoną liczbą komponentów osiowych i poprzecznych. Z kolei rysunki 4C i 4D przedstawiają przykłady uszkodzonych miocytów serca, które powinny zostać wykluczone z dalszej analizy. W szczególności komórka AM na rysunku 4C jest skurczona, o czym świadczy nienaturalnie krótka długość sarkomeru wynosząca 1.2 µm oraz nieregularna, zniekształcona sieć TATS, natomiast komórka VM na rysunku 4D wykazuje liczne pęcherzyki błonowe (niektóre zaznaczone czerwonymi trójkątami), co wskazuje na przerwania błony, które mogą występować zarówno na błonie powierzchniowej, jak i na błonach TATS. Kliknij tutaj, aby wyświetlić większą wersję tego rysunku.

Rycina 4. Barwienie błon żywych, nienaruszonych miocytów przedsionkowych i komorowych. Odpowiednio obrazy w świetle przechodzącym i konfokalne żywych, barwionych di-8-ANEPPS nienaruszonych komórek AM (A) i VM (B). W przeciwieństwie do nich, w (C) pokazano częściowo skurczoną i potencjalnie uszkodzoną komórkę AM o długości sarkomeru 1.2 µm. Skurczone miocyty wykazują zazwyczaj nienaturalnie skrócone i zniekształcone struktury TATS, dlatego zostały one wykluczone z dalszej analizy. Innym ważnym wskaźnikiem defektów błony komórkowej są pęcherzyki błonowe (czerwone trójkąty), przedstawione w komórce VM w (D). Pęcherzyki błonowe reprezentują uszkodzone struktury powierzchniowej błony komórkowej, a komórki z pęcherzykami powinny być wykluczone z dalszej analizy TATS. Ponadto komórka VM wykazuje rozległe uszkodzenia, w wyniku których najwyraźniej brakuje całej części jej dolnego lewego obszaru (oznaczonego gwiazdką). Podsumowując, poprzez porównanie obrazów w świetle przechodzącym i konfokalnych, udokumentowano morfologię komórek i nienaruszoność ich powierzchni, łącząc te dane z informacjami o sygnale fluorescencyjnym. „N” oznacza jądra komórkowe pominięte w analizie barwienia błony TATS. Żółte paski wskazują powiększone obszary ROI z tego samego obrazu konfokalnego przedstawionego powyżej. Paski skali: 10 µm. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.
Obrazy konfokalne błon TATS z wystarczającym stosunkiem sygnału do szumu, przedstawione na rycinach 4A i 4B, są akceptowane do dalszej analizy ilościowej. Analiza błon TATS opiera się na danych szkieletowych pochodzących z fluorescencyjnych prostoliniowych komponentów sygnału. Rycina 5 przedstawia schemat przepływu poszczególnych kroków przetwarzania obrazu, które zostały szczegółowo opisane w krokach od 4.3 do 4.5. Kroki te pozwalają uzyskać obrazy szkieletowe reprezentujące prostoliniowe sieci błon TATS, co pokazano dla każdej izolowanej komórki VM (rycina 5A) oraz komórek AM (rycina 5B).
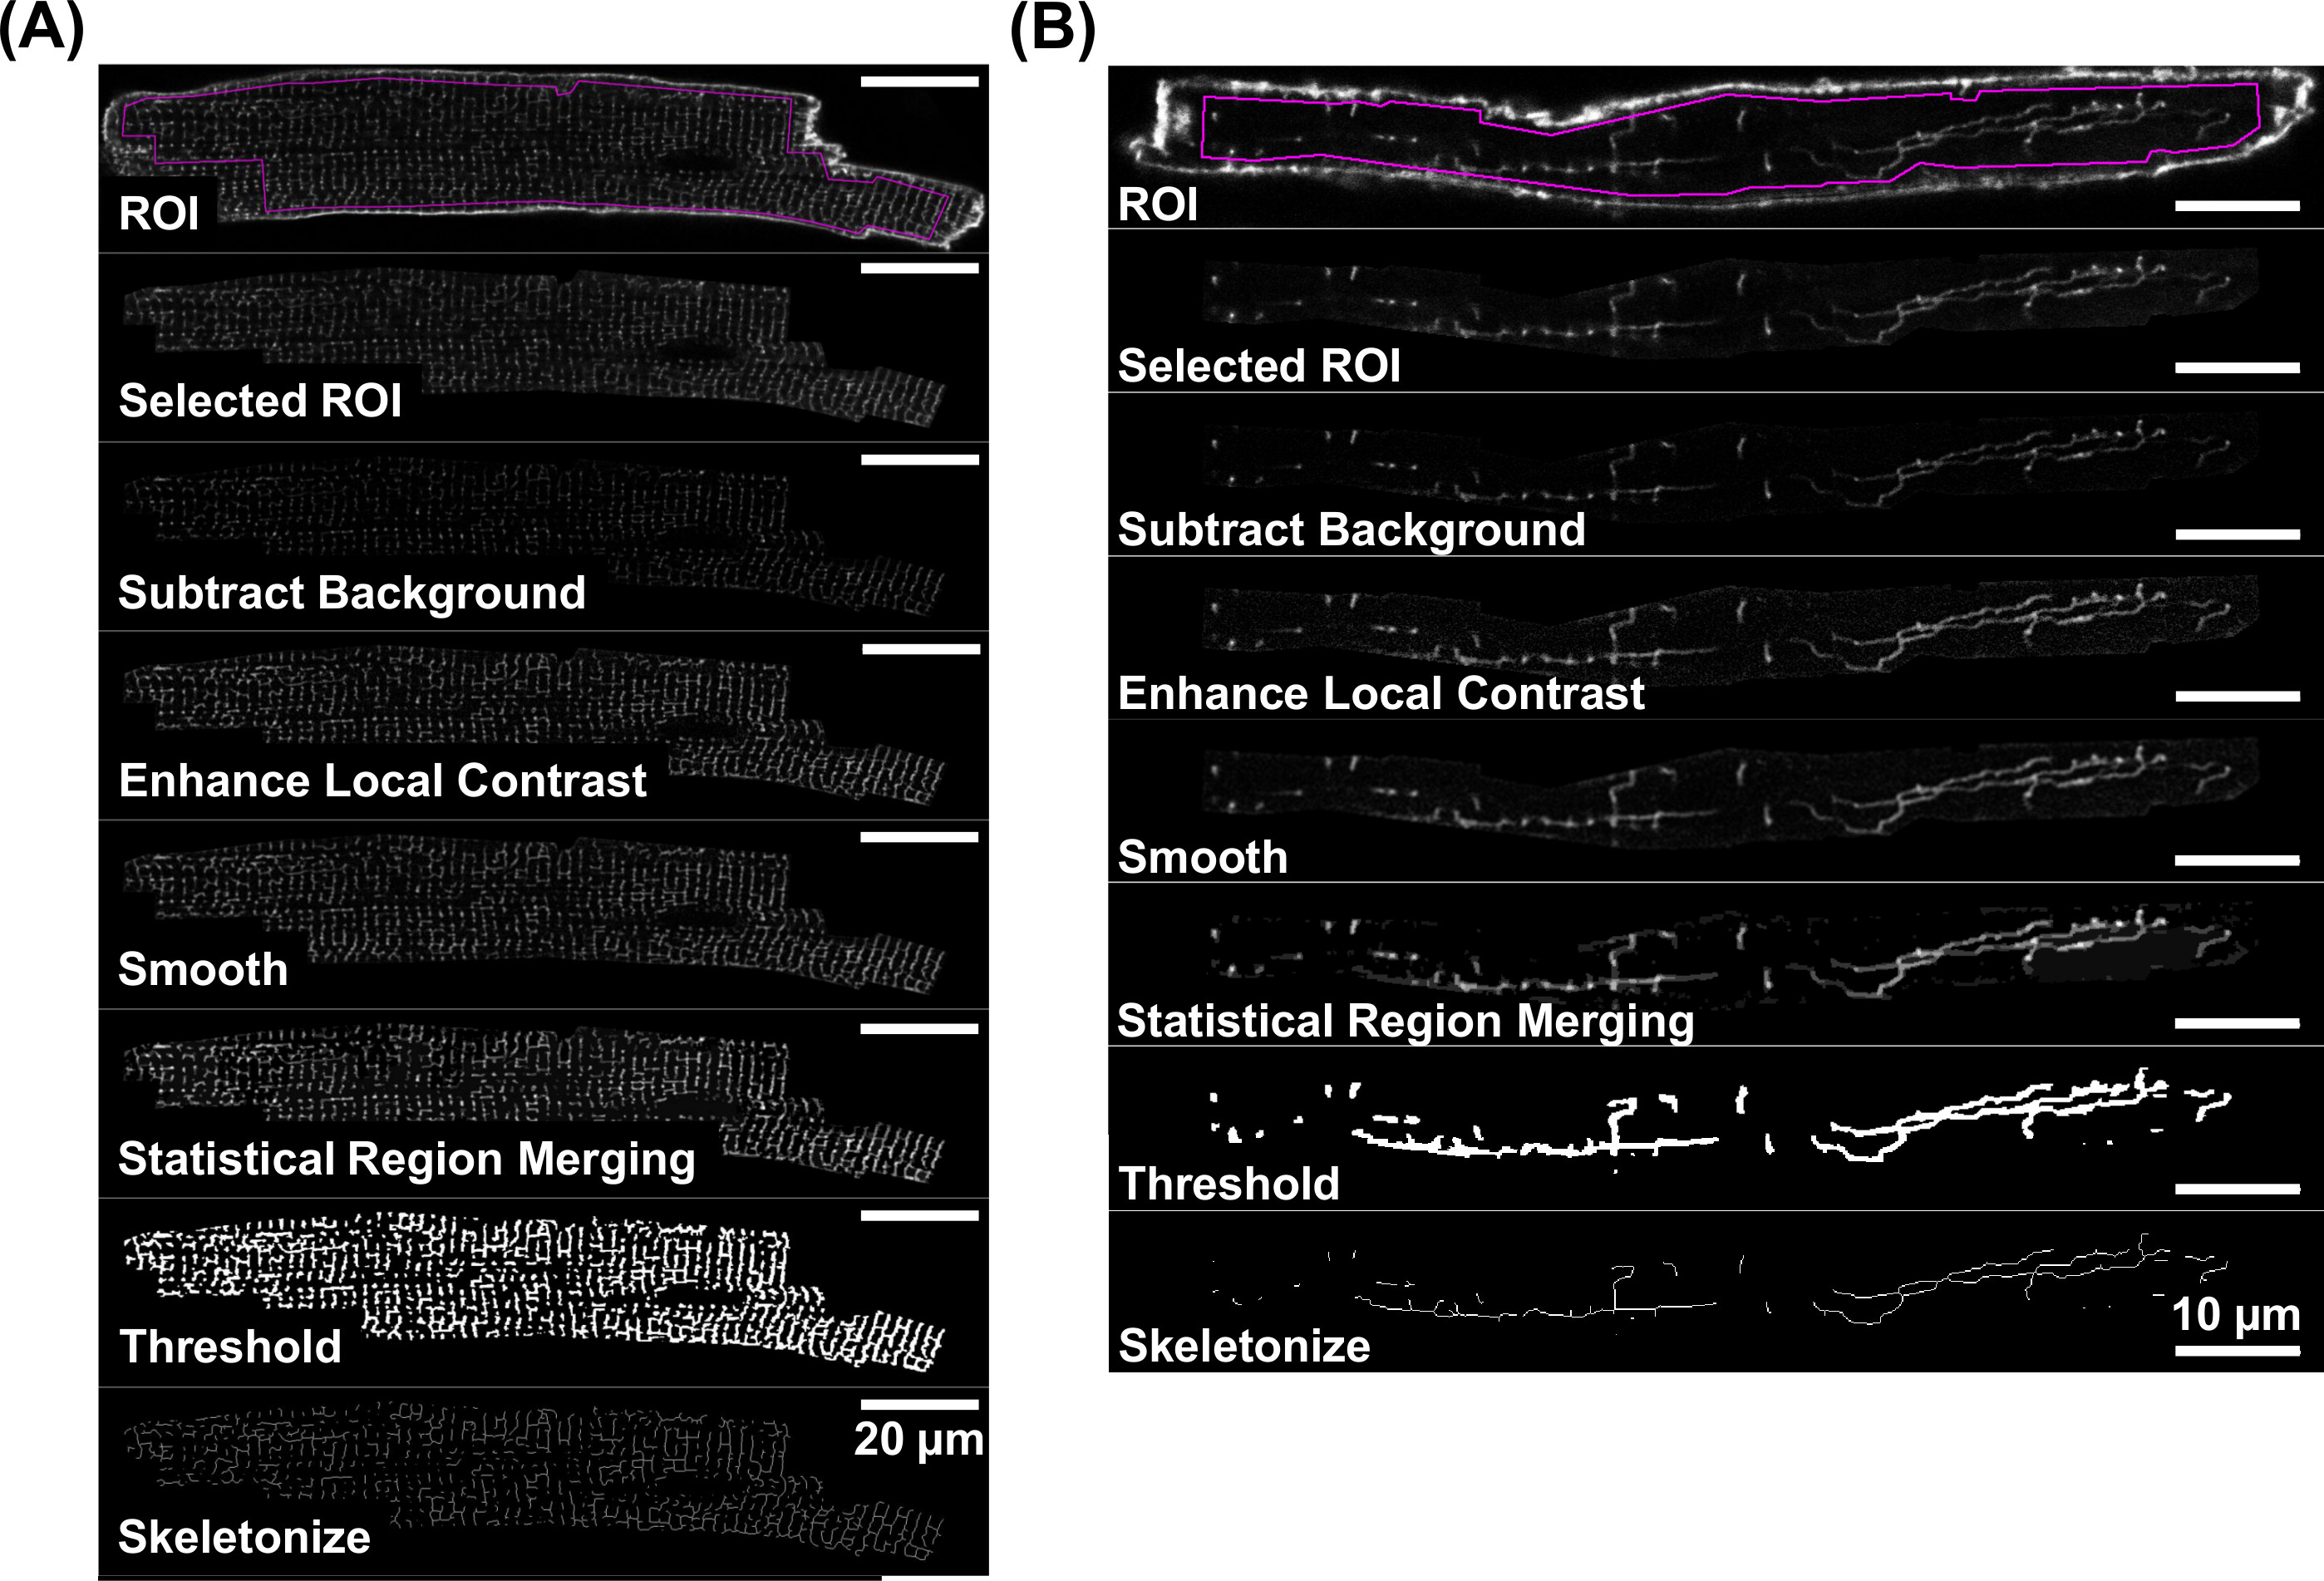
Rysunek 5. Przepływ pracy dla szkieletyzacji fluorescencyjnych obrazów TATS. Etapy przetwarzania obrazu prowadzące do uzyskania szkieletyzowanego obrazu sieci TATS przedstawione są na przykładach poszczególnych kroków zarówno dla VM (A), jak i AM (B) barwionych di-8-ANEPPS. Szczegóły dotyczące poszczególnych etapów przetwarzania obrazu znajdują się w sekcji 4. Należy zwrócić uwagę na różnice w paskach skali: 20µm (A) oraz 10µm (B). Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
Kluczowym krokiem podczas przetwarzania obrazów jest ustalenie odpowiedniego progu binaryzacji danych, zgodnie z opisem w sekcji 4.5.6. Powstały obraz binarny powinien zawierać wyłącznie rzeczywiste sygnały błonowe z sieci TATS, bez błędnych struktur wynikających z niewłaściwego progu w odniesieniu do szumu tła. Jednocześnie istotne jest, aby próg był wystarczająco niski, by wykryć wszystkie rzeczywiste struktury TATS, tak aby prawdziwe komponenty TATS nie zostały błędnie pominięte podczas analizy obrazu. Rycina 6 ilustruje proces wyboru progu podczas binaryzacji danych. Chociaż próg wynoszący 40, pokazany na Rycina 6B i 6C, wydaje się odpowiedni do indywidualnego wykrycia wszystkich rzeczywistych struktur TATS, wybór wyższego progu, np. 60, jak pokazano na Rycina 6A, nie pozwala na wykrycie słabiej widocznych osiowych struktur błonowych (ATs), zaznaczonych żółtymi trójkątami. Z kolei wybór niższego progu, np. 20, jak pokazano na Rycina 6D, prowadzi do błędnego wykrycia szumu tła jako fałszywie dodatnich struktur TATS, co wskazują żółte trójkąty.
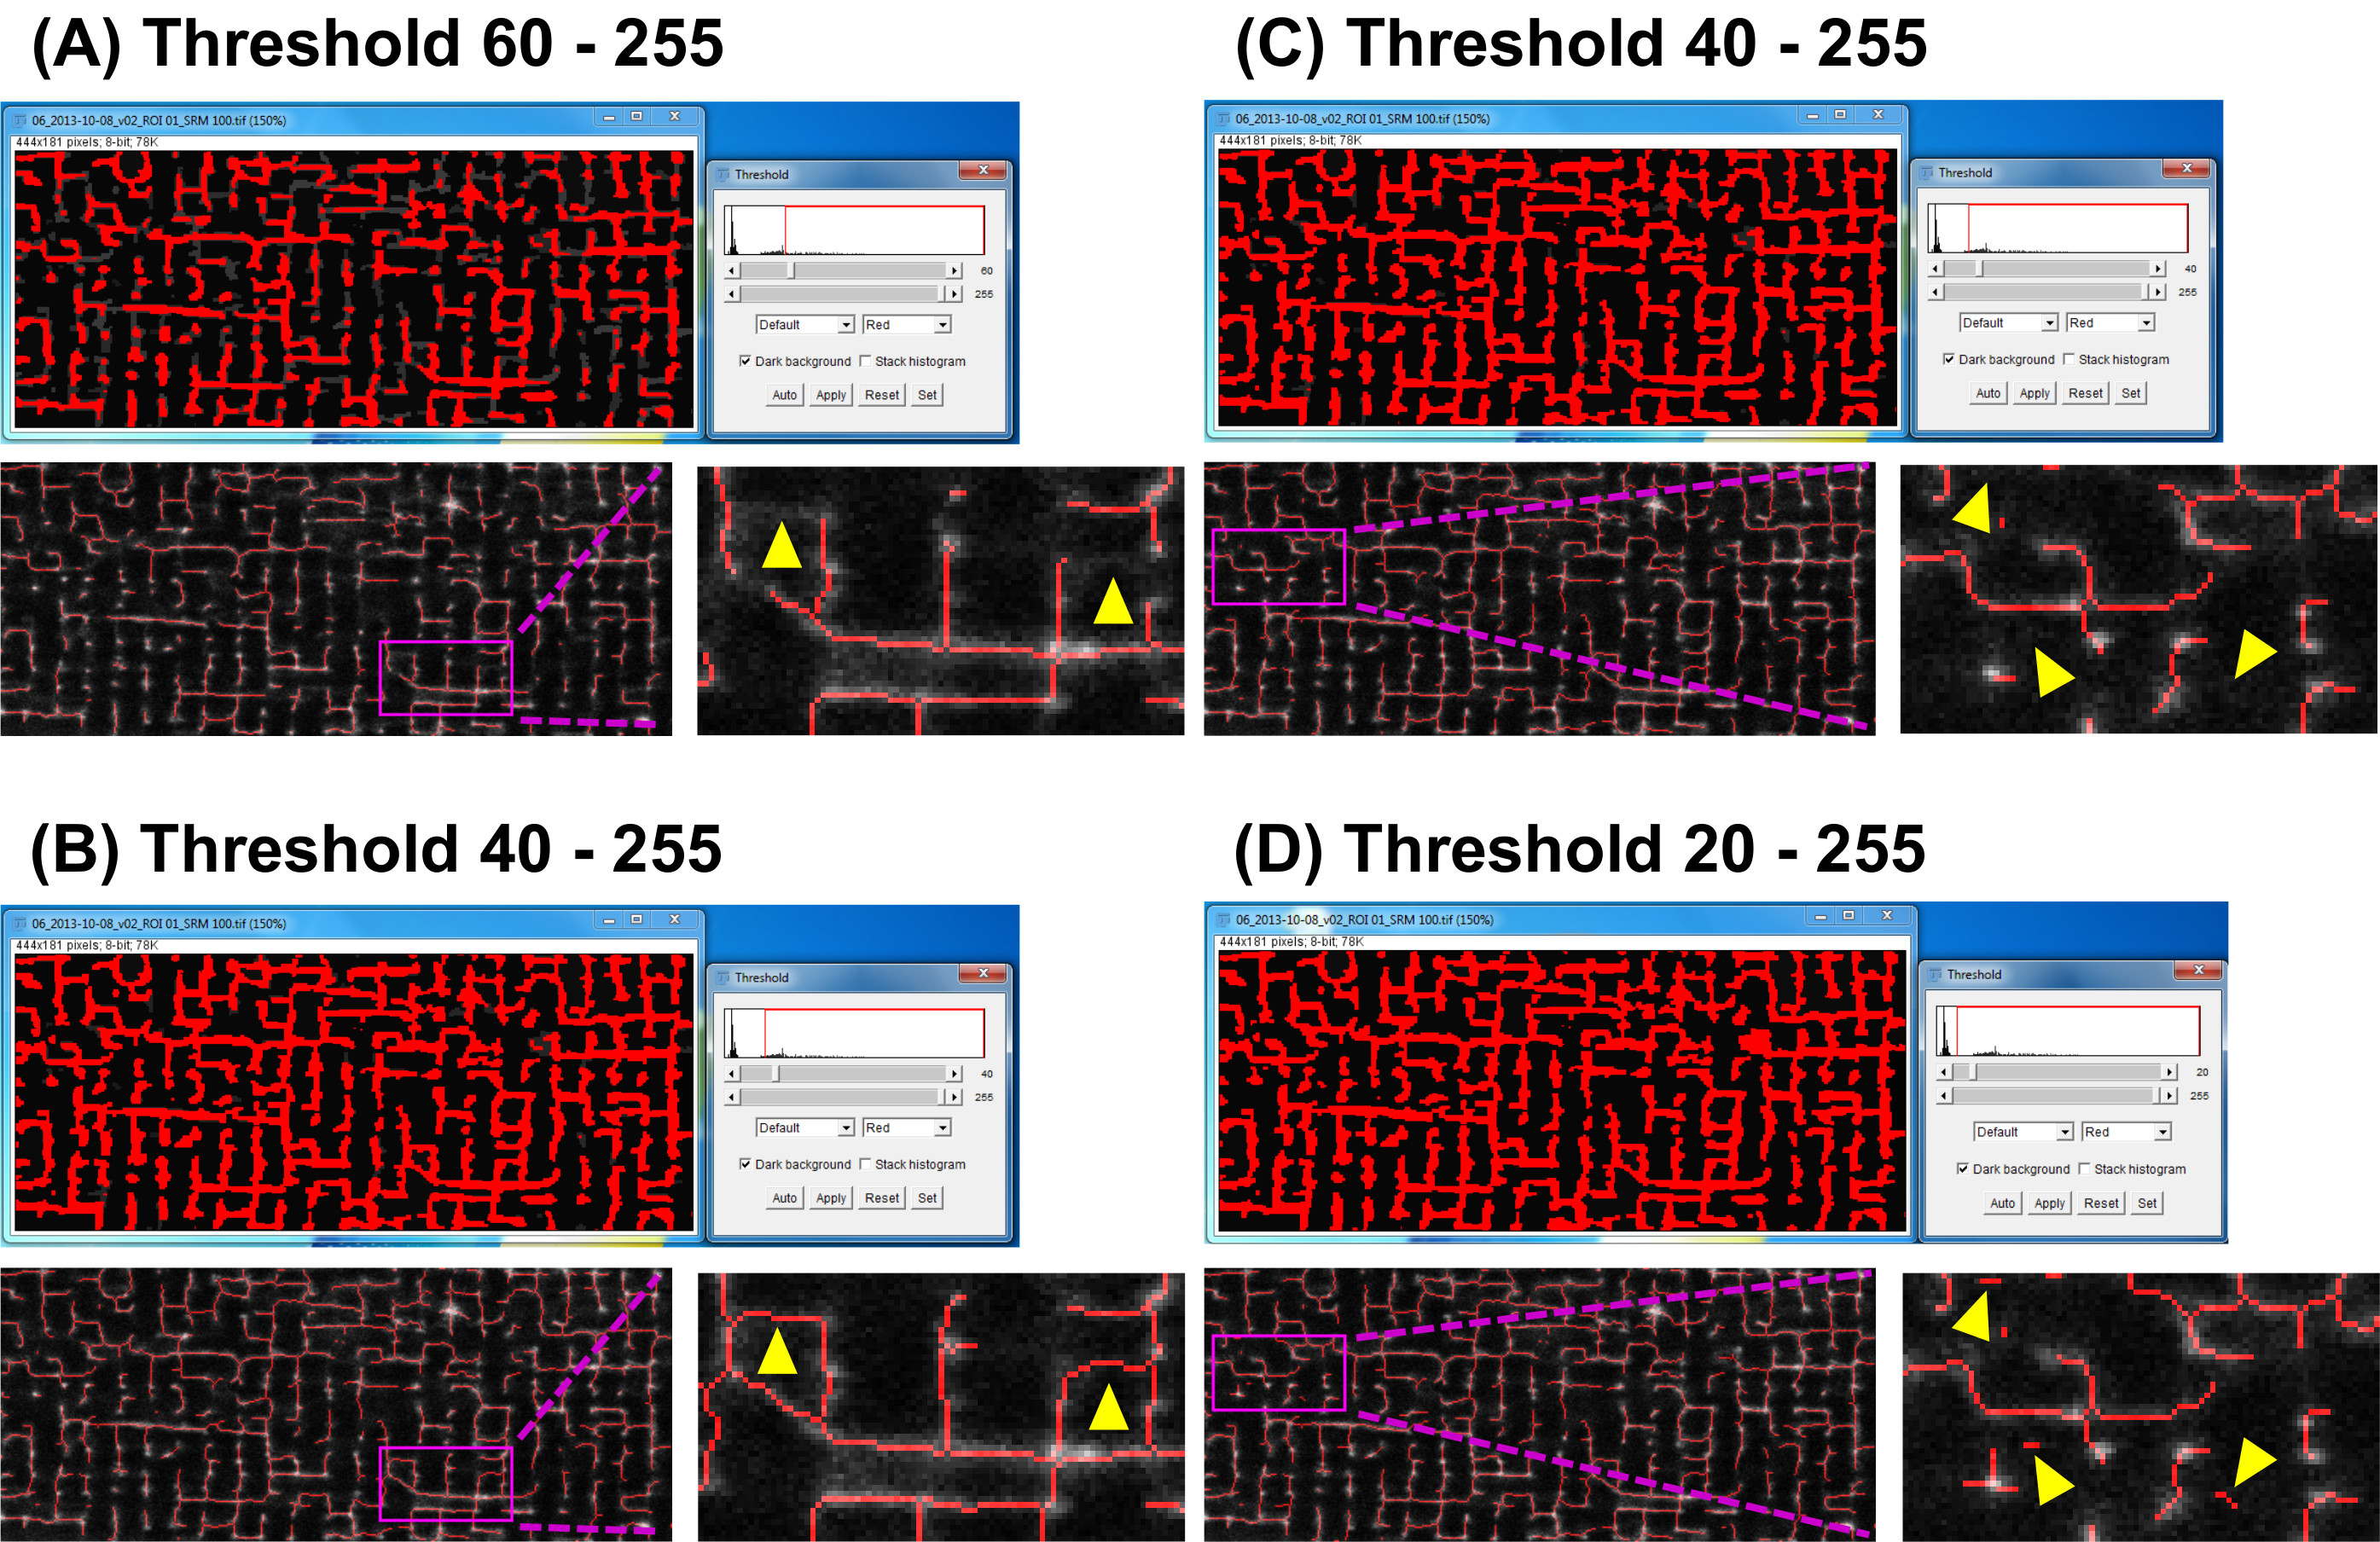
Rycina 6. Sposób wyznaczania progu sygnału podczas szkieletyzacji danych obrazowych TATS.Przykłady przedstawiają szkielety TATS, z których każdy został wygenerowany dla innego progu podczas binaryzacji danych (opisanej w kroku 4.5). Górne obrazy: pokazują regulację progu za pomocą programu Fiji. Dolne obrazy: nałożenie obrazów szkieletyzowanych na odpowiadający im obraz fluorescencyjny wejściowy wraz z powiększeniem zaznaczonych obszarów. Wysoki próg, np. 60 zastosowany w (A), jest najwyraźniej niewłaściwy do wykrycia wszystkich rzeczywistych struktur TATS, co wskazują żółte trójkąty w sekcji powiększonej. Próg 40 zastosowany w (B) i (C) wykrywa wszystkie struktury TATS i poprawnie nie wykrywa szumu tła, natomiast niski próg, np. 20 w (D), błędnie identyfikuje szum tła jako struktury TATS, generując tym samym fałszywie dodatnie sygnały nieistniejących struktur błoniastych. Sygnały fałszywie dodatnie są wskazane żółtymi trójkątami w powiększeniu. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Wtyczka „Analyze Skeleton (2D/3D)” umożliwia szczegółową analizę szkieletowych struktur TATS. Po uruchomieniu wtyczka generuje tabelę danych z następującymi parametrami szkieletu: #branches, #junctions, #end-point voxels, średnią długością gałęzi, #triple points, #quadruple points oraz maksymalną długością gałęzi. Szczegółowy opis wszystkich możliwych parametrów wyjściowych znajduje się na stronie http://fiji.sc/wiki/index.php/AnalyzeSkeleton oraz w powiązanych artykułach29-31. Przykładowy wynik w formie tabeli danych przedstawiono na Rysunku 7A.
Parametry te mogą być dodatkowo wykorzystane do wyznaczenia całkowitej długości szkieletu na obszar lub liczby połączeń na obszar. Przykładowe obliczenie liczby odgałęzień pomnożone przez średnią długość odgałęzienia daje całkowitą długość ciągłego szkieletu w 2D:
Całkowita długość szkieletu na ROI:
∑ (#gałęzi x średnia długość gałęzi)= 5155 px = 515.5 µm
Całkowitą długość szkieletu można znormalizować do pola obrazu. Dla przykładu przedstawionego na Rysunku 7 znormalizowana długość szkieletu wynosząca 0,64µm/µm2 oraz suma wszystkich połączeń zostały obliczone w następujący sposób:
Znormalizowana długość szkieletu:
515,5 µm / 803,6 µm2= 0,64 µm/µm2
Znormalizowana liczba złączy:
155 połączeń / 803,6 µm2= 0,19 połączeń/µm2
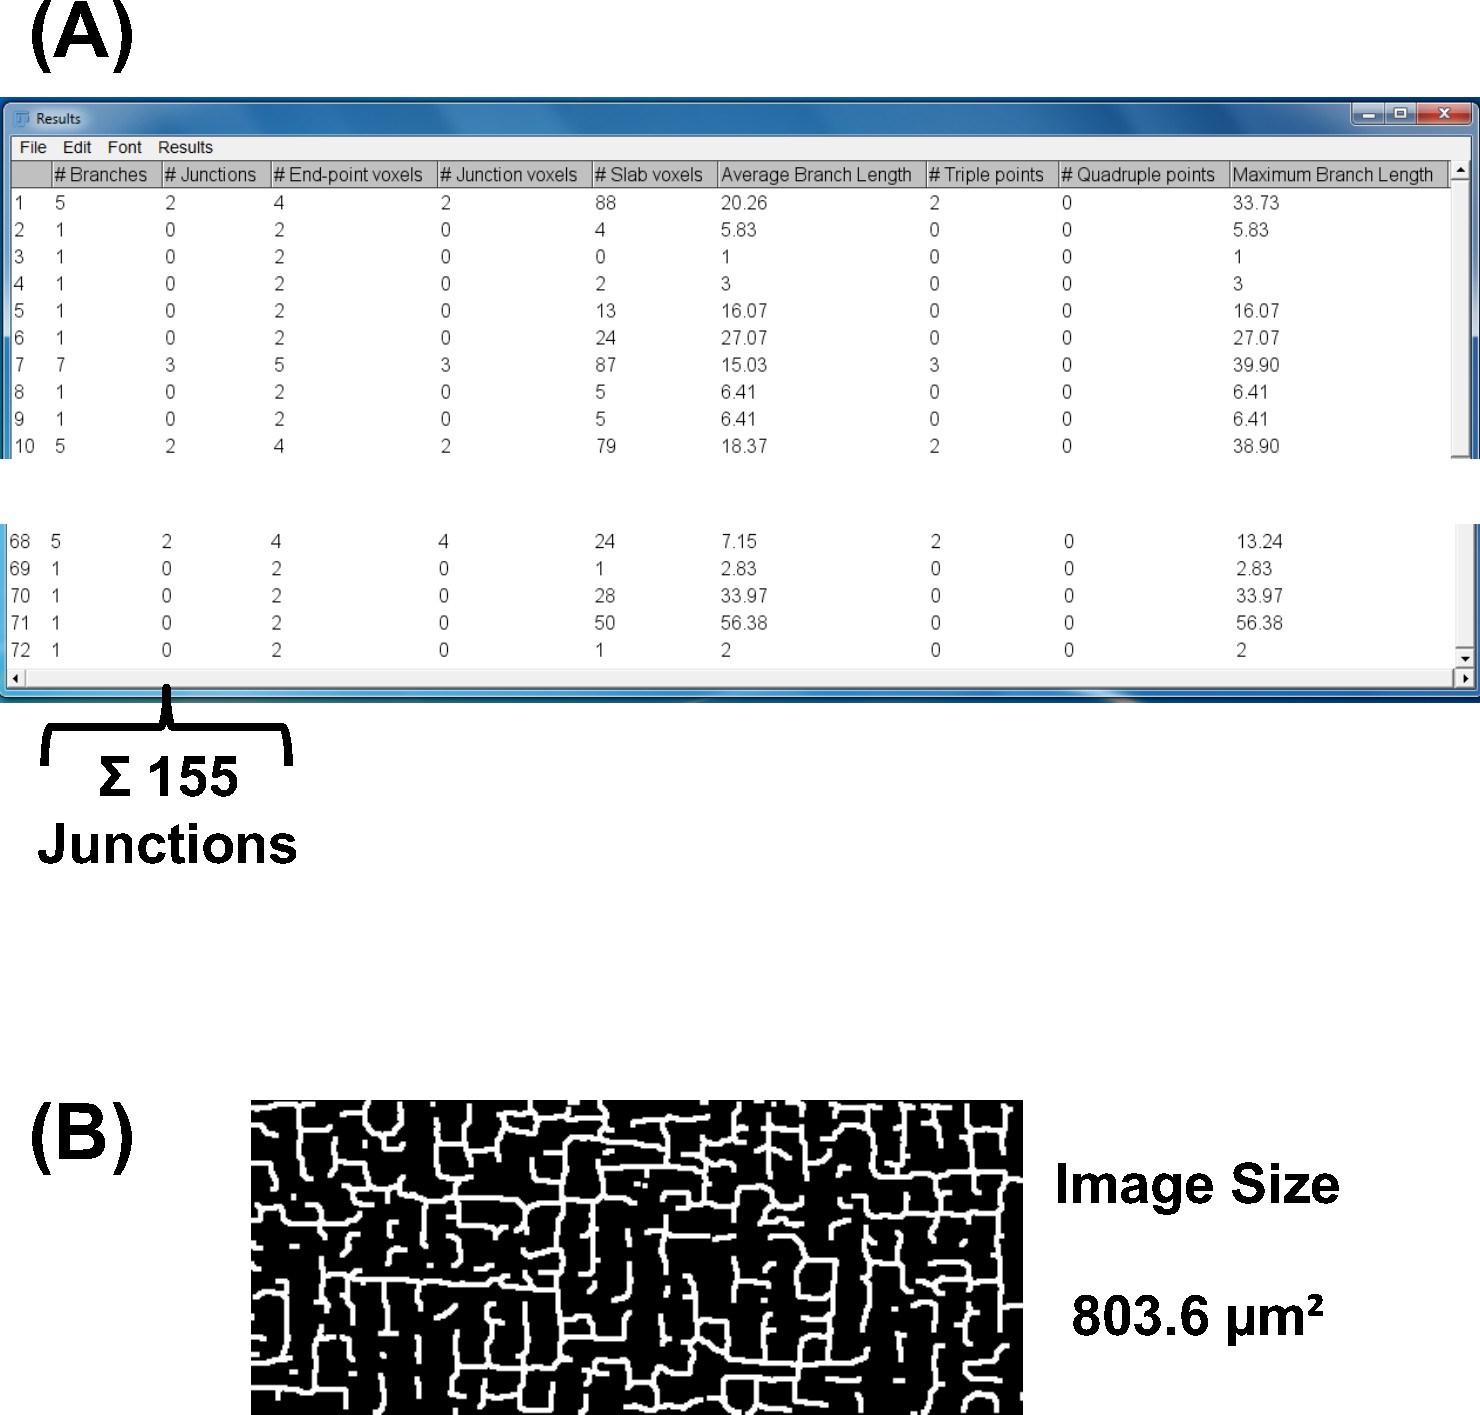
Rycina 7. Automatyczny wynik danych z obrazów szkieletyzowanych. (A) Typowy arkusz danych wygenerowany przez wtyczkę „Analyze Skeleton (2D/3D)” z obrazu szkieletyzowanego przedstawionego na (B). Szczegółowy opis możliwych parametrów wyjściowych znajduje się pod adresem http://fiji.sc/wiki/index.php/AnalyzeSkeleton. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
Kroki przetwarzania obrazu opisane w punkcie 4.5 i zilustrowane na Rysunku 5 mogą zostać zautomatyzowane przy użyciu makra Fiji dostarczonego jako Uzupełniający Plik Kodu. Polecenia te definiują powtórzenia przetwarzania obrazu poprzez kroki iteracyjne. Makro można zastosować do pełnych stosów obrazów wejściowych uzyskanych w krokach 4.3 i 4.4. Makro może być korzystne przy analizie pełnych grup zestawów danych, na przykład poprzez przygotowanie poszczególnych stosów obrazów wejściowych dla każdej niezależnej grupy badawczej do zautomatyzowanej analizy przy użyciu poleceń makra.
Opisana strategia programistyczna dodatkowo umożliwia analizę orientacji sieci TATS dla wszystkich komponentów. W tym celu należy użyć wtyczki „Directionality” (http://fiji.sc/Directionality)29,31, która generuje dane histogramowe obrazujące rozkład orientacji wszystkich komponentów TATS. Jeśli oś x obrazu wejściowego odpowiada głównej osi danej komórki AM lub VM, aksjalne (podłużne) komponenty TATS będą reprezentowane przez przedział 0°, natomiast komponenty transversalne będą reprezentowane przez przedział 90°. Rycina 8 przedstawia przykładowe histogramy kierunkowości z szkieletyzowanych obrazów TATS dla komórki VM (8A) w porównaniu do komórki AM (8B). Podczas gdy histogram kierunkowości typowej komórki VM wykazuje podwójny szczyt rozkładu przy 0° i 90°, histogram AM wykazuje pojedynczy, dominujący szczyt przy 0°. Przykłady te są zgodne z wcześniejszymi obserwacjami, według których poszczególne komponenty TATS w komórkach VM są rozłożone niemal równomiernie między tubule T i tubule A, podczas gdy komponenty TATS w komórkach AM mogą składać się głównie z tubuli A.
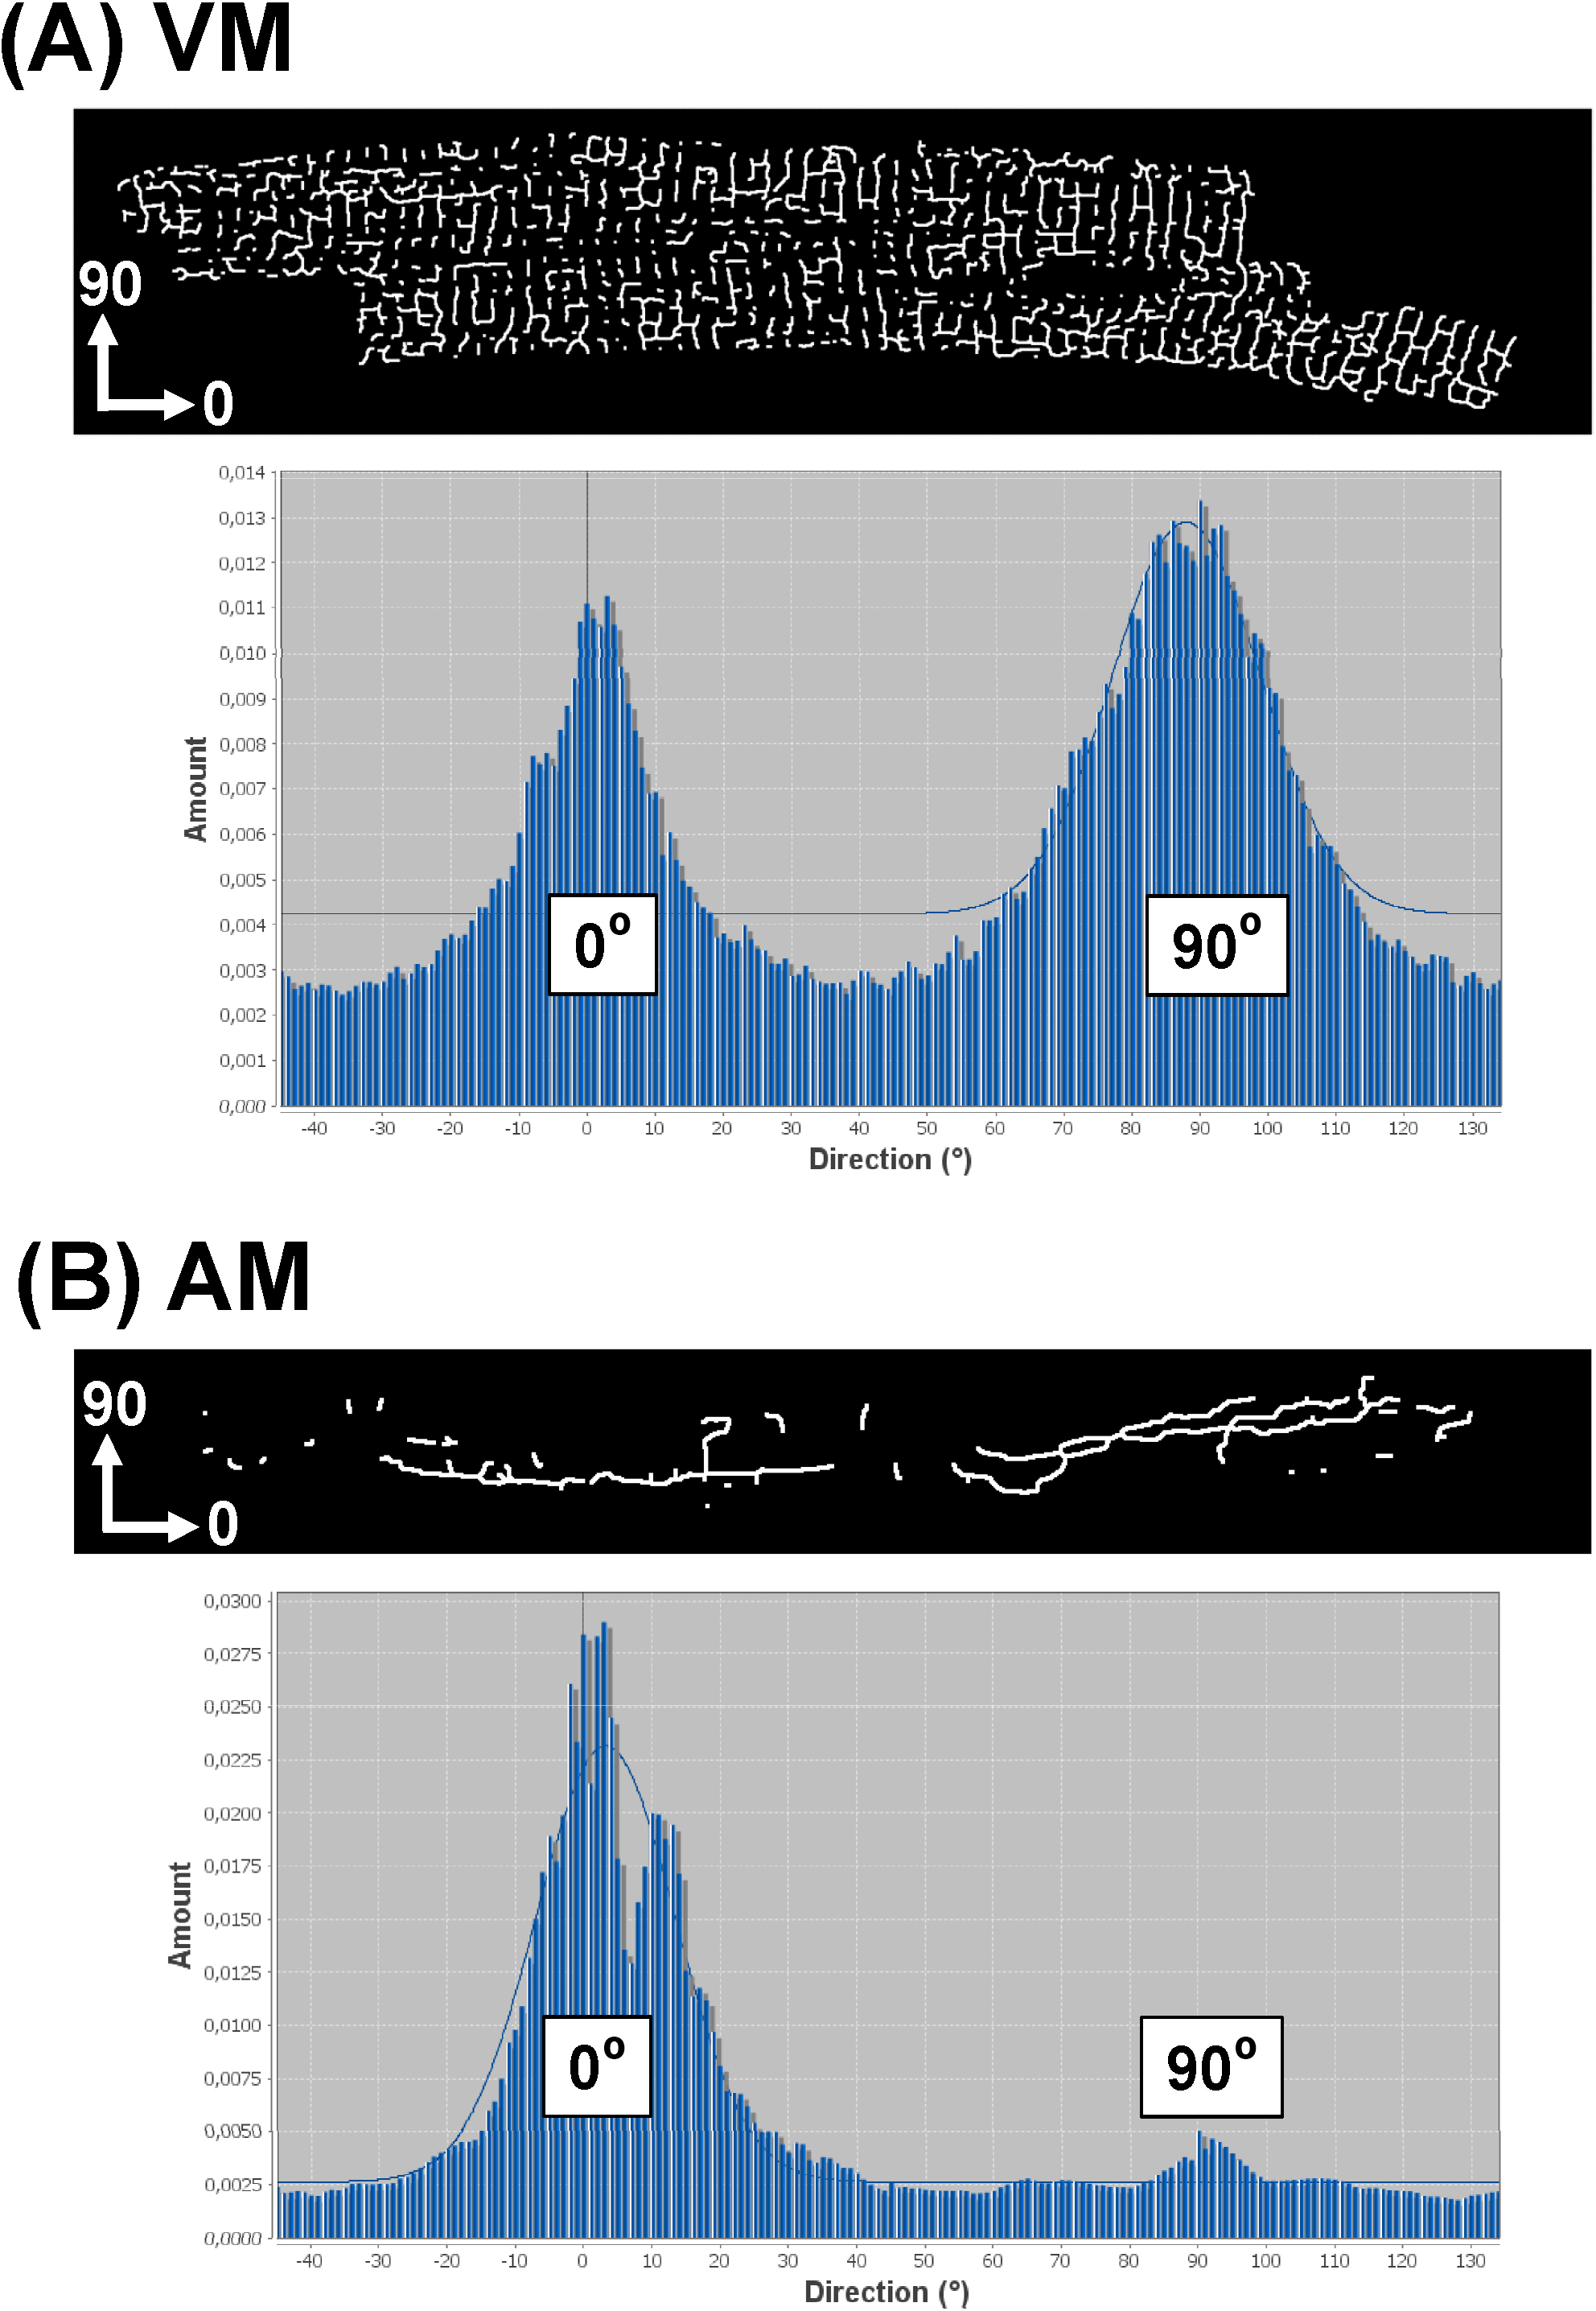
Rycina 8. Reprezentatywny histogram kierunkowości z sieci TATS pojedynczych komórek.Histogramy kierunkowości zostały wygenerowane z obrazów szkieletowych sieci TATS w komórkach VM (A) oraz AM (B). Biorąc pod uwagę, że oś x analizowanego obrazu odpowiada głównej (podłużnej) osi miocytu, jak pokazano, komponenty kanalików A są reprezentowane przez przedział 0°, podczas gdy komponenty kanalików T są reprezentowane przez przedział 90°. Dopasowania Gaussa dotyczą tylko głównego piku histogramu, przedstawionego jako wykres w tle. Kliknij tutaj, aby zobaczyć powiększoną wersję tej ryciny.
| Bufor perfuzyjny | mM |
| NaCl | 120.4 |
| KCl | 14.7 |
| KH2PO4 | 0.6 |
| Na2HPO4 | 0.6 |
| MgSO₄4 | 1.2 |
| HEPES | 10 |
| NaHCO₃3 | 4.6 |
| Tauryna | 30 |
| monooksym 2,3-butanodionu | 10 |
| Glukoza | 5.5 |
| pH 7,4 | |
| Bufor do trawienia | mM (jeśli nie określono inaczej) |
| NaCl | 120.4 |
| KCl | 14.7 |
| KH2PO4 | 0.6 |
| Na2HPO4 | 0.6 |
| MgSO4 | 1.2 |
| HEPES | 10 |
| NaHCO33 | 4.6 |
| Tauryna | 30 |
| 2,3-butanodionomonoksym | 10 |
| Glukoza | 5.5 |
| Kollagenaza typu II | 600 U/ml |
| pH 7,4 | |
| Bufor zatrzymujący | mM (jeśli nie określono inaczej) |
| NaCl | 120.4 |
| KCl | 14.7 |
| KH2PO4 | 0.6 |
| Na2HPO4 | 0.6 |
| MgSO₄4 | 1.2 |
| HEPES | 10 |
| NaHCO33 | 4.6 |
| Tauryna | 30 |
| 2,3-butanodionomonoksym | 10 |
| Glukoza | 5.5 |
| CaCl₂2 | 0.0125 |
| surowica z cieląt bydlęcych | 10% |
| pH 7,4 | |
Tabela 1. Roztwory buforowe. Podsumowano skład trzech różnych fizjologicznych roztworów buforowych stosowanych do izolacji i obrazowania komórek.
Dyskusja
Chociaż miocyty serca są izolowane i badane od dziesięcioleci32, niedawny przegląd wykazał, że konsekwentne izolacje komórek miocytów wysokiej jakości pozostają wyzwaniem27. Odzwierciedla to stosunkowo złożone protokoły izolacji pierwotnych miocytów serca w porównaniu z brakiem wspólnych standardowych podejść, wspólnych metadanych i przejrzystej dokumentacji jakości komórek. Protokoły izolacji komórek są zwykle dostosowywane przez poszczególne grupy, dają różne wyniki izolatów komórek, zależą od indywidualnych ustawień modelu (np. gatunku, wieku, współistniejących chorób serca) i są zwykle dostosowywane do określonych warunków eksperymentalnych. W kontekście przedstawionych tutaj ilościowych badań i protokołów błonowych TATS, istotny poziom oceny jakości i dokumentacji dotyczy mikroskopii konfokalnej lub nadrozdzielczej poszczególnych struktur błony komórkowej podatnych na zmiany metaboliczne i zależne od protokołu izolacji, zarówno w AM, jak i VM. Co ważne, nawet jeśli wysoka wydajność izolatów komórkowych sugeruje zdrowe, nienaruszone miocyty, badacze muszą dokładnie udokumentować i krytycznie ocenić każdą pojedynczą komórkę pod kątem morfologicznych kryteriów integralności powierzchni i błony TATS w porównaniu z niespecyficznymi uszkodzeniami spowodowanymi procedurami izolacji w porównaniu z określonymi zmianami spowodowanymi różnymi rodzajami interwencji w porównaniu z warunkami kontrolnymi. Istotną zmienną podczas izolacji komórek serca jest specyficzna aktywność danej partii kolagenazy. Aby wybrać nową partię kolagenazy, należy przetestować aktywność enzymatyczną kilku próbek kolagenazy względem siebie, oceniając wydajność i jakość miocytów serca oraz zgodnie z instrukcjami producenta. Idealnie byłoby, gdyby nowa partia kolagenazy została zidentyfikowana z aktywnością kolagenazy podobną do poprzednio zastosowanych partii (w celu rozszerzonej oceny możliwej aktywności enzymatycznej należy zapoznać się z "narzędziem wyboru partii kolagenazy" w tabeli materiałów i metod). Podsumowując, ilościowe podejścia do wizualizacji błony TATS zależą w decydującym stopniu od jakości izolacji komórek i odwrotnie, Izolacje komórek serca prowadzące do niespecyficznego uszkodzenia błony, udokumentowane za pomocą mikroskopii TATS, powinny spowodować krytyczny przegląd i korektę procedur izolacji. Ponieważ jakość izolacji komórek oraz wizualizacja i kwantyfikacja błony TATS są ze sobą nierozerwalnie związane, protokoły omówione w tym artykule obejmują wszystkie główne aspekty jako strategię ciągłą.
Dodatkowym wyzwaniem i częstym problemem w badaniach kardiologicznych jest uszkodzenie komórek i/lub utrata komórek z powodu interwencji upośledzających metabolizm, np. po zawale mięśnia sercowego9, ale muszą być oceniane pod kątem potencjalnego niezamierzonego uszkodzenia, np. w wyniku niezauważonego zatoru powietrznego podczas izolacji komórek. Izolacja miocytów serca od chorych serc może prowadzić do dodatkowej, znacznej utraty komórek i zmniejszenia wydajności komórek. Dlatego porównanie całkowitej liczby izolowanych nienaruszonych komórek między sercami kontrolnymi i chorymi może być znaczące, jeśli izolacja i liczenie komórek są konsekwentnie stosowane za pomocą standardowych protokołów. W związku z tym bardzo ważne jest, aby ocenić integralność komórek przez odpowiednią grupę kontrolną, która odzwierciedla najlepszą możliwą jakość izolacji komórek miocytów. Co ważne, jakość poszczególnych komórek i mikroskopia żywych komórek zdrowych i chorych oraz miocytów przypadkowo uszkodzonych w wyniku procedury izolacji może znacząco wpłynąć na analizę sieci błonowych TATS. Przedstawione tutaj protokoły podkreślają zatem integralność i stabilność fizjologicznych składników błony podczas izolacji komórek i mikroskopii żywych komórek nienaruszonych błon. Cały przepływ pracy został zaprojektowany jako ciągła strategia mająca na celu osiągnięcie i zachowanie nienaruszonych komponentów błony TATS przy jednoczesnym wykluczeniu uszkodzonych komórek, ponieważ będą one wykazywać artefakty błonowe zależne od izolacji, takie jak przerwane kanaliki błonowe, pęcherzyki błonowe i zmienione sieci TATS błędnie w warunkach kontrolnych i zagrażać dalszej analizie ilościowej. I odwrotnie, te same strategie są kluczowe dla badań interwencyjnych, które mogą zakłócić błony TATS, które zależą w decydującym stopniu od znaczących kontroli porównawczych między prawdziwie zdrową a prawdziwą chorą komórką ze zmianami błony TATS.
Ponadto zajmujemy się procedurami mającymi na celu osiągnięcie znacznie trudniejszej technicznie izolacji komórek AM. Pomimo postępu i ulepszonych protokołów, należy podkreślić, że odtworzenie wysokiej jakości izolacji komórek maszyn wirtualnych nie jest trywialne, a jeszcze mniej niezawodne w przypadku AM. Wynika to z ogólnej niższej wydajności komórek AM, gdzie nawet niewielkie błędy lub zmiany podczas izolacji komórek mogą prowadzić do całkowitego niepowodzenia izolacji komórek AM, podczas gdy łagodny stopień uszkodzenia komórek VM może być mniej widoczny w zawiesinie komórek ze względu na stosunkowo wysoką liczbę komórek w porównaniu z AM. Ponieważ ogniwa AM mogą ulec zakrzywieniu po izolacji, analiza za pomocą kilku ROI może być korzystna, jak opisano w kroku 4.3. Postępując zgodnie ze szczegółową procedurą etapów izolacji komórek, zapewniamy protokół bezpośredniego integralnego barwienia błonowego i konfokalnego lub STED obrazowania w nadrozdzielczości sieci TATS zarówno dla maszyn wirtualnych, jak i AM. Protokoły te umożliwiają zarówno analizę ilościową, jak i różnicowanie wybranych składników membran TATS na podstawie wcześniej ustalonych parametrów. W porównaniu z maszynami wirtualnymi, organizacja 3D i zachowania funkcjonalne przedsionkowej sieci TATS w AM są obecnie mniej zrozumiałe.
Procedury obrazowania błon TATS w żywych komórkach (kroki od 3.1 do 3.7) zostały opracowane przy użyciu komercyjnych mikroskopów konfokalnych (Tabela materiałów/sprzętu) i specjalnie zaprojektowanych mikroskopów fluorescencyjnych STED9. Aby zoptymalizować ustawienia mikroskopu do generowania obrazu fluorescencyjnego i ilościowej analizy TATS, następujące punkty mają ogólne znaczenie:
- Cel
Aby ustalić drobne szczegóły struktur błony TATS, należy empirycznie przetestować, który obiektyw zapewnia najwyższą jakość obrazu przy ogniskowaniu na głębokości kilku mikrometrów w komórce. Niektóre mikroskopy konfokalne mogą działać lepiej z obiektywami wodnymi lub glicerolowymi, w przeciwieństwie do zastosowanych tutaj obiektywów olejowych 63X 1,4 NA. Obiektywy o powiększeniu 100X są używane do superrozdzielczej mikroskopii STED, zamieniając mniejsze pole widzenia na rozdzielczość nanometryczną34. - Wzbudzenie i wzmocnienie
Optymalne ustawienia mocy wzbudzenia i wzmocnienia detektora zależą od ścieżki światła mikroskopu, wydajności lasera i właściwości próbki. Idealnie byłoby, gdyby moc i wzmocnienie lasera były dostosowane tak, aby wykorzystać pełny zakres detektora, unikając przy tym nasycenia obrazu. Komercyjne pakiety oprogramowania do mikroskopii zwykle zawierają tabele przeglądowe, które wizualizują dolną i górną granicę zakresu dynamiki. Ponadto, aby zminimalizować bielenie barwnikiem, należy zastosować najniższą możliwą moc lasera, która nadal zapewnia wystarczające szczegóły strukturalne membrany TATS. Ponadto moc wzbudzenia powinna być wystarczająco niska, aby uniknąć skumulowanych uszkodzeń fotograficznych prowadzących do przykurczów miocytów i śmierci. - Rozmiar w pikselach
Użyj rozmiaru piksela zgodnego z próbkowaniem Nyquist, w przybliżeniu o połowę mniejszej rozdzielczości osiągniętej przy podanych ustawieniach. W przypadku obrazowania konfokalnego kompatybilny jest rozmiar piksela 100 nm x 100 nm, co również ograniczy wybielanie. Do mikroskopii nadrozdzielczej stosuje się znacznie mniejsze rozmiary pikseli, np. 20 nm x 20 nm dla mikroskopii STED9. - Czas przebywania
Mikroskopy konfokalne zapewniają funkcję uśredniania. Ogólnie rzecz biorąc, należy używać jak najkrótszego czasu przebywania pikseli, aby uniknąć wybielania w połączeniu z uśrednianiem sygnału, np. uśrednianiem linii ≥ 8, aby poprawić stosunek sygnału do szumu. - Dokumentowanie zastosowanych ustawień mikroskopii za pomocą metadanych
Po zoptymalizowaniu ustawień obrazowania szczegółów struktur membranowych TATS na konkretnym mikroskopie konfokalnym, zabezpiecz i/lub udokumentuj ustawienia (metadane protokołu). Uzyskaj wszystkie obrazy w (lub pomiędzy) grupami komórek o tym samym celu, mocy wzbudzenia, wzmocnieniu, rozmiarze piksela, czasie przebywania piksela i funkcji uśredniania. Jednakowe warunki obrazowania pozwalają na bezpośrednie porównanie i ocenę ilościową w obrębie grupy (lub pomiędzy) grupami komórek. - Ogólne wskazówki i dalsze szczegóły dotyczące zasad i zastosowań mikroskopii konfokalnej można znaleźć w Podręczniku biologicznej mikroskopii konfokalnej (Pawley J.B., 3rd Edition, 2006, Springer Science+Business Media, LLC).
W przeciwieństwie do przedstawionych tutaj strategii analizy bezpośredniej, w poprzednich publikacjach opisujących błony TATS i zmiany związane z chorobą stosowano regionalne zagregowane odczyty gęstości kanalików T jako strategię ilościową16,17 lub pośrednie strategie regionalne oparte na analizie transformacji Fouriera sygnałów błony prążkowanej w celu oceny regularności składowej kanalikówT-tube 7. W przeciwieństwie do tego, opisane tutaj podejścia ilościowe są bezpośrednio związane z poszczególnymi komponentami TATS i dostarczają szeregu dodatkowych parametrów, w tym właściwości sieci membranowej i określonych składników, takich jak procent kanalików A. Co więcej, gęstość sieci TATS można określić ilościowo jako znormalizowaną długość całego wyodrębnionego szkieletu na obszar ROI. Liczba potrójnych połączeń trzech pojedynczych, stale połączonych elementów kanalików może być wykorzystana jako miara złożoności rozgałęzień sieci membranowej TATS. Zwracamy uwagę, że każda analiza najmniejszych składników TATS zależy od procedur barwienia. Z naszego doświadczenia wynika, że 800 μl roztworu di-8-ANEPPS o wielkości 50 μM wystarcza do barwienia całych sieci TATS w granulce ogniw zawierającej 50 000 ogniw VM9. Jeśli jednak osad komórkowy zawiera mniejszą liczbę miocytów serca, jeśli dostępne są silne detektory fluorescencji i jeśli interesujące jest obrazowanie konfokalne całego rozkładu sieci TATS, a nie najmniejszych szczegółów błony i zmian ilościowych, można zastosować niższe stężenia barwnika na podstawie badań empirycznych. Wreszcie, makro programowe napisane na potrzeby opisanej analizy może być wykorzystane do automatyzacji etapów przetwarzania obrazu w celu ułatwienia analizy większych zbiorów danych, co jest szczególnie przydatne do porównywania różnych grup leczenia (np. leków), typów komórek (np. AM kontra VM) i interwencji patofizjologicznych (np. pozorowanie a zawał mięśnia sercowego).
Do analizy obrazu sieci TATS stosuje się następującą sekwencję podstawowych kroków: 1) odejmowanie tła toczącej się kuli (4.5.1) w celu usunięcia przestrzennych różnic w intensywności tła; 2) miejscowe wzmocnienie kontrastu (4.5.2.); 3) wygładzanie obrazu (4.5.3); 4) scalanie regionów statystycznych (4.5.4); 5) określenie progu binaryzacji obrazu (4.5.6); oraz 6) obliczanie danych szkieletowych (4.5.8). Krytycznym krokiem podczas szkieletyzacji fluorescencyjnych obrazów TATS jest binaryzacja obrazu pokazana na rysunku 6. Powiązane kroki progowania ostatecznie określają, które prawdziwe struktury membranowe są wykrywane jako reprezentujące podstawowe komponenty TATS, a które potencjalnie fałszywe struktury zidentyfikowane przez błąd na podstawie szumu tła. Identyfikacja prawidłowego progu dla binarnej analizy obrazu powinna odpowiadać rzeczywistym strukturom membranowym TATS, które zależą od wystarczająco wysokiego stosunku sygnału do szumu (SNR) dla podejść do mikroskopii konfokalnej i nadrozdzielczej. W związku z tym należy najpierw ustalić wystarczającą jakość obrazu, a następnie połączyć ją z krytyczną oceną jakości poszczególnych komórek, w tym dokumentacją za pomocą obrazów w jasnym polu, jak pokazano. Alternatywne opcje dostosowania protokołu segmentacji obrazu do danych wyjściowych mikroskopu i/lub pytań fizjologicznych obejmują dekonwolucję obrazu i inne procedury progowania, takie jak "Otsu" lub "Iso-data", dostępne jako wtyczki ImageJ. Niezależnie od końcowej procedury segmentacji, uważamy, że porównanie danych wyodrębnionych i surowych za pomocą nałożenia obrazu jest obowiązkowym etapem kontroli jakości. Podsumowując, integralność morfologiczna i błonowa poszczególnych izolowanych miocytów, wystarczające barwienie wewnątrzkomórkowych błon TATS, optymalizacja parametrów obrazowania fluorescencyjnego oraz kontrola nakładek na wyodrębnione dane szkieletowe przyczynią się do poprawy jakości fluorescencyjnych obrazów TATS i wyników ilościowych.
Jeśli do izolacji komórek wykorzystuje się gatunki większe niż myszy, protokoły można łatwo dostosować w razie potrzeby. W przypadku kolejnych większych gatunków serca szczurów można kaniulować kaniulą 14 G (średnica zewnętrzna 2,1 mm) i perfundować z prędkością 8 ml/min. Znacznie starsze lub chore serca mogą wymagać jeszcze większych rozmiarów kaniuli. Ogólnie rzecz biorąc, perfuzja serca może być prowadzona albo przy stałym ciśnieniu, np. przy użyciu słupa wody o wysokości 1 m między zbiornikiem a aortą, albo przy stałym przepływie za pomocą pompy perystaltycznej. W przypadku izolacji komórek z małych serc gryzoni, takich jak myszy i szczury, korzystny może być stały przepływ, ponieważ trawienie kolagenazy ostatecznie zakłóci naczynia oporowe naczyń wieńcowych, prowadząc do nadmiernych szybkości perfuzji z nieszczelnych łożysk naczyniowych, które będą do pewnego stopnia kontrolowane przez protokoły stałego przepływu. W przeciwieństwie do tego, perfuzja pod stałym ciśnieniem jest korzystna, jeśli priorytetem jest monitorowanie natężenia przepływu i prawidłowa kaniulacja, co jest korzystne dla modeli interwencyjnych ze zmienionymi zachowaniami oporu naczyń krwionośnych, a także dla szkolenia procedur izolacji komórek.
Jak wspomniano powyżej, wystarczająca jakość komórek jest bardzo ważna dla badań ilościowych endogennych systemów błonowych. Jednak podczas perfuzji serca i trawienia kolagenazy wiele czynników może krytycznie wpływać na jakość izolacji komórek, czego nigdy nie należy lekceważyć podczas optymalizacji protokołu lub rozwiązywania problemów27. W szczególności aktywność danej partii kolagenazy powinna być określona dla określonej tkanki będącej przedmiotem zainteresowania, np. przedsionków lub komór przed przeprowadzeniem eksperymentalnych badań prowadzonych w dobrej wierze, w celu ustalenia warunków izolacji, które mają być utrzymane przez pozostałą część badania. Co więcej, jakość wody, pH, temperatura, optymalizacja i czyszczenie układu perfuzyjnego zminimalizują ryzyko niezamierzonego uszkodzenia przez zanieczyszczenia i zatorowość, a potencjalnie dodatkowe czynniki muszą być monitorowane w celu ustalenia optymalnych warunków homeostatycznych podczas izolacji komórek. BDM (2,3-butanodione-monoksym), odwracalny inhibitor mostków krzyżowych ATPazy miozyny, jest powszechnie stosowany podczas sekcji tkanek i trawienia w celu utrzymania rozluźnienia mięśnia sercowego, co zwiększa wydajność izolacji komórek. Niemniej jednak badacze muszą mieć świadomość, że BDM może wywierać niespecyficzne działania fosfatazy, co prowadzi do efektów niezamierzonych, np. hamowania prądów wymiany Na+/Ca2+ w pewnych warunkach33. W przypadku niektórych eksperymentów korzystne może być zastąpienie BDM blebbitatyną jako roztworem kardioplegicznym, inhibitorem o wysokim powinowactwie do miozyny w stężeniach mikromolowych, który jest jednak toksyczny i stosunkowo drogi oraz może mieć inne skutki niezgodne z celem. Zdrowe kardiomiocyty w stanie spoczynku nie powinny wykazywać żadnych skurczów przy braku stymulacji elektrycznej i takie komórki powinny być wyłączone z dalszej analizy. Z drugiej strony, skurcz i rozluźnienie miocytów serca w odpowiedzi na stymulację elektryczną przy fizjologicznych zewnątrzkomórkowych stężeniach Ca2 + można wykorzystać do ustalenia normalnego zachowania skurczowego jako dodatkowy środek do oceny funkcjonalnej jakości komórek i / lub nieprawidłowego zachowania w chorobach serca w porównaniu ze zdrowymi komórkami kontrolnymi.
Podsumowując, opisane tutaj protokoły izolacji pojedynczych komórek i ilościowej analizy obrazu zostały z powodzeniem zastosowane do mikroskopii konfokalnej i nadrozdzielczej sieci błonowej TATS w komórkach VM9 i AM21 , a także do analizy ilościowej sieci mikrotubul w utrwalonych miocytach serca (dane nie pokazane). Te i przyszłe zastosowania protokołów mogą otworzyć drogę do różnych pytań eksperymentalnych, takich jak charakterystyka błon TATS na różnych etapach rozwoju lub analiza struktur białkowych lub organelli związanych z błoną, które kontaktują się z siecią TATS w celu wywierania wysoce zlokalizowanych, specyficznych dla domeny funkcji sygnalizacyjnych w komórkach AM i VM.
Oświadczenia
Autorzy oświadczają, że nie występuje konflikt interesów.
Podziękowania
Ta praca otrzymała wsparcie poprzez Deutsche Forschungsgemeinschaft SFB 1002 (podprojekty A05 i B05 do S.E.L.) i KFO 155 (podprojekt 4 do S.E.L.), nagrodę Fundacji Halbach dla S.E.L. wspierającą E.W.; grant od Niemieckiego Towarzystwa Kardiologicznego dla S.B.; oraz program wymiany DAAD wspierający T.K. jako gościa na Uniwersytecie Maryland. Badania, które doprowadziły do uzyskania tych wyników, otrzymały dofinansowanie z Siódmego Programu Ramowego Wspólnoty Europejskiej FP7/2007-2013 na podstawie umowy o udzielenie dotacji nr 1. HEALTH-F2-2009-241526, EUTrigTreat (do S.E.L.). S.E.L. jest głównym badaczem Niemieckiego Centrum Badań nad Układem Sercowo-Naczyniowym (DZHK).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Chemikalia i enzymy | |||
| 2,3-butanodionu monoksymus | Sigma-Aldrich, Monachium, Niemcy | B0753 | |
| Surowica cielęca bydlęca | Thermo Scientific, Schwerte, Niemcy | SH30073 | Triple 0.1 µ m sterylne przefiltrowane. |
| CaCl2 | Sigma-Aldrich, Monachium, Niemcy | 21115 | Rozcieńczony w stosunku 1:10 w wodzie MQ w celu uzyskania 100 mM stężenia CaCl2 stock. |
| Kolagenaza typu II | Worthington via Cell Systems, Troisdorf, Niemcy | na życzenie | Aktywność enzymatyczna zależy od poszczególnych partii kolagenazy. Kolagenaza II i inne aktywności enzymatyczne (kazeinaza, clostripaina, tryptyk) można ocenić w "narzędziu do wyboru partii kolagenazy". Określ wydajność i jakość komórek indywidualnie dla każdej nowej partii kolagenazy. |
| Glukoza | Carl Roth, Karlsruhe, Niemcy | HN06.1 | |
| Heparyna | Rotexmedica, Trittau, Niemcy | PZN-03862340 | Rozcieńczony w 0,9% NaCl i wstrzyknięty podskórnie w skórę brzucha. |
| HEPES | Carl Roth, Karlsruhe, Niemcy | 9105.4 | |
| Forene 100% (V/V) | Abbott, Libertyville, IL, USA | B506 | Substancja czynna: izofluran, 250 ml. Użyć około 2 Vol% w przyrządzie dozującym powietrze/tlen. |
| KCl | Carl Roth, Karlsruhe, Niemcy | 6781.3 | |
| KH2PO4 | Carl Roth, Karlsruhe, Niemcy | 3904.2 | |
| Laminina (2 mg/ml) | BD Biosciences, Heidelberg, Niemcy | 354232 | Laminowanie opisano w kroku 2.1. |
| MgCl2· 6H2O | Carl Roth, Karlsruhe, Niemcy | 2189.2 | |
| MgSO4· 7H2O | Carl Roth, Karlsruhe, Niemcy | 8283.2 | |
| Na2HPO4· 2H2O | Carl Roth, Karlsruhe, Niemcy | 4984.2 | |
| NaHCO3 | Carl Roth, Karlsruhe, Niemcy | HN01.1 | |
| Taurin | Carl Roth, Karlsruhe, Niemcy | 4721.2 | |
| Dyes | |||
| Di-8-ANEPPS | Molecular Probes, Life Technologies, Darmstadt, Niemcy | D-3167 | Roztwór podstawowy 2 mM w DMSO |
| Błękit trypanowy | Sigma-Aldrich, Monachium, Niemcy | T8154 | Błękit trypanowy delikatnie miesza się 1:1 za pomocą pipety z tworzywa sztucznego o pojemności 1 ml z zawiesiną komórek przed zliczeniem komórek w cytometrze Neubauera. |
| Langendorff Perfusion Setup | |||
| Termostat cyrkulacyjny | Lauda, Lauda-Kö nigshofen, Niemcy | Proszę zapoznać się z Louch et al. (JMCC 2011). Podgrzej termostat i w rurkach perfuzyjnych do 37 & stopni; C 15 min przed użyciem. | |
| Elastyczna rurka silikonowa Tygon do pompy perystaltycznej | VWR, Darmstadt, Niemcy | 224-2252 | Rurkę należy regularnie wymieniać. |
| Elastyczna rurka silikonowa Tygon do termostatu | VWR, Darmstadt, Niemcy | 228-4340 | |
| Wężyk perfuzyjny otaczający wężownicę grzewczą | Rettberg, Gö ttingen, Niemcy | wykonane na zamówienie | Wężownicę grzewczą i rurki należy po użyciu dokładnie wyczyścić wodą MQ. Nie używaj detergentów. Elementy szklane należy regularnie kąpać w 10 mM NaOH przez noc. |
| Pompa perystaltyczna | Ismatec, Wertheim, Niemcy | ISM830 | |
| Zawór odcinający trójdrożny Discofix C Luer Lock 10 cm | Braun, Melsungen, Szwajcaria | 16500C | |
| Kurek odcinający trójdrożny Discofix 3SC | Braun, Melsungen, Szwajcaria | 4095146 | |
| Instruments | |||
| 42 mm szkiełka nakrywkowe szklane | Menzel Glä ser via Thermo Scientific, Schwerte, Niemcy | na zamówienie | Grubość 0,13-0,16 mm |
| Kaniula 21 G | Becton, Dickinson and Company, Franklin Lake, NY, USA | 304432 | Przyciąć na długość ~5 mm, zszorstkować papierem ściernym. |
| Szkiełka nakrywkowe do cytometru Neubauer 24 x 24 mm | Menzel Glä ser via Thermo Scientific, Schwerte, Niemcy | na zamówienie | Grubość 0,38-0,42 mm |
| Kleszcze Graefe, końcówki 0,5 mm, lekka krzywizna | Fine Science Tools, Heidelberg, Niemcy | 11151-10 | |
| LSM 710 NLO | Carl Zeiss, Jena, Niemcy | 63X 1,4 NA | |
| Ulepszony cytometr olejowy Neubauer | Labor Optik, Friedrichsdorf, Niemcy | 1100000 | Procedura liczenia: Przetrzeć cytometr i szkiełko nakrywkowe dostarczone z komorą liczenia 70 % etanolem. Delikatnie dociśnij szkiełko nakrywkowe do komory liczenia, tak aby dwie szklane powierzchnie stykały się i można było zaobserwować pierścienie Newtona. Następnie 10-20 i mikro; Zawiesinę komórek L można nałożyć na krawędź szkiełka nakrywkowego, aby została zassana do pustki przez działanie kapilarne. Policz nienaruszone i ubyte miocyty za pomocą kwadratów siatki cytometru, która odzwierciedla 100 nl. Powtórz procedurę liczenia na drugiej siatce znajdującej się na cytometrze. Oblicz gęstość komórek w oryginalnej zawiesinie komórek, biorąc pod uwagę wszelkie rozcieńczenia i skróty liczenia. |
| Komora obrazowania POC-R2 | Pecon, Erbach, Niemcy | Objętość zawieszenia komórek: 800 i mikro; l; pożądana gęstość poszycia: ~1,000 AM i ~10,000 VM | |
| Nożyczki sprężynowe, ostrza 8 mm proste, | Fine Science Tools, Heidelberg, Niemcy | 15025-10 | |
| Kleszcze studenckie dumont #7, inox | Fine Science Tools, Heidelberg, Niemcy | 91197-00 | |
| Nożyczki do irysów dla studentów, zakrzywione, 11,5 cm | Fine Science Tools, Heidelberg, Niemcy | 91461-11 | |
| Nożyczki do irysów dla studentów, proste, 11.5 cm | Fine Science Tools, Heidelberg, Niemcy | 91460-11 | |
| Nożyczki do chirurgii studenckiej, proste, ostre, 12 cm | Fine Science Tools, Heidelberg, Niemcy | 91402-12 | |
| Kleszczyki do tkanek, 1 x 2 zęby, cienkie, 10 cm | Fine Science Tools, Heidelberg, Niemcy | 11023-10 |
Bibliografia
- Prosser, B. L., Ward, C. W., Lederer, W. J. Subcellular Ca2+ signaling in the heart the role of ryanodine receptor sensitivity. J Gen Physiol. 136 (2), 135-142 (2010).
- Wehrens, X. H., Lehnart, S. E., Marks, A. R. Intracellular calcium release and cardiac disease. Annu Rev Physiol. 67, 69-98 (2005).
- Cheng, H., Cannell, M. B., Lederer, W. J. Propagation of excitation-contraction coupling into ventricular myocytes. Pflugers Arch. 428 (3-4), 415-417 (1994).
- Williams, G. S., Chikando, A. C., Tuan, H. T., Sobie, E. A., Lederer, W. J., Jafri, M. S. Dynamics of calcium sparks and calcium leak in the heart. Biophys J. 101 (6), 1287-1296 (2011).
- Sperelakis, N., Rubio, R. orderly lattice of axial tubules which interconnect adjacent transverse tubules in guinea-pig ventricular myocardium. J Mol Cell Cardiol. 2 (3), 211-220 (1971).
- Soeller, C., Cannell, M. B. of the transverse tubular system in living cardiac rat myocytes by 2-photon microscopy and digital image-processing techniques. Circ Res. 84 (3), 266-275 (1999).
- Song, L. S., et al. et al. ryanodine receptors in the failing heart. Proc Natl Acad Sci USA. 103 (11), 4305-4310 (2006).
- Oort, R. J., et al. Disrupted junctional membrane complexes and hyperactive ryanodine receptors after acute junctophilin knockdown in mice. Circulation. 123 (9), 979-988 (2011).
- Wagner, E., et al. Stimulated emission depletion live-cell super-resolution imaging shows proliferative remodeling of T-tubule membrane structures after myocardial infarction. Circ Res. 111 (4), 402-414 (2012).
- Asghari, P., Schulson, M., Scriven, D. R., Martens, G., Moore, E. D. Axial tubules of rat ventricular myocytes form multiple junctions with the sarcoplasmic reticulum. Biophys J. 96 (11), 4651-4660 (2009).
- Lukyanenko, V., Ziman, A., Lukyanenko, A., Salnikov, V., Lederer, W. J. Functional groups of ryanodine receptors in rat ventricular cells. J Physiol. 583 (Pt 1), 251-269 (2007).
- Shacklock, P. S., Wier, W. G., Balke, C. W. Local Ca2+ transients (Ca2+ sparks) originate at transverse tubules in rat heart cells. J Physiol. 487 (Pt 3), 601-608 (1995).
- Reynolds, J. O., et al. Junctophilin-2 is necessary for T-tubule maturation during mouse heart development. Cardiovasc Res. 100 (1), 44-53 (2013).
- Di Maio, A., Karko, K., Snopko, R. M., Mejia-Alvarez, R., Franzini-Armstrong, C. T-tubule formation in cardiac myocytes two possible mechanisms. J Muscle Res Cell Motil. 28 (4-5), 231-241 (2007).
- He, J., et al. Reduction in density of transverse tubules and L-type Ca(2+) channels in canine tachycardia-induced heart failure. Cardiovasc Res. 49 (2), 298-307 (2001).
- Heinzel, F. R., et al. Remodeling of T-tubules and reduced synchrony of Ca2+ release in myocytes from chronically ischemic myocardium. Circ Res. 102 (3), 338-346 (2008).
- Lyon, A. R., et al. Loss of T-tubules and other changes to surface topography in ventricular myocytes from failing human and rat heart. Proc Natl Acad Sci USA. 106 (16), 6854-6859 (2009).
- Crossman, D. J., Ruygrok, P. N., Soeller, C., Cannell, M. B. Changes in the organization of excitation-contraction coupling structures in failing human heart. PLoS One. 6 (3), e17901(2011).
- Kemi, O. J., et al. The effect of exercise training on transverse tubules in normal, remodeled, and reverse remodeled hearts. J Cell Physiol. 226 (9), 2235-2243 (2011).
- Sachse, F. B., et al. Subcellular structures and function of myocytes impaired during heart failure are restored by cardiac resynchronization therapy. Circ Res. 110 (4), 588-597 (2012).
- Arakel, E. C., et al. Tuning the electrical properties of the heart by differential trafficking of KATP ion channel complexes. J Cell Sciences. 127 (Pt 9), 2106-2119 (2014).
- Richards, M. A., et al. Transverse tubules are a common feature in large mammalian atrial myocytes including human. Am J Physiol Heart Circ Physiol. 301 (5), H1996-H2005 (2011).
- Trafford, A. W., Clarke, J. D., Richards, M. A., Eisner, D. A., Dibb, K. M. Calcium signalling microdomains and the t-tubular system in atrial mycoytes potential roles in cardiac disease and arrhythmias. Cardiovasc Res. 98 (2), 192-203 (2013).
- Greiser, M., Schotten, U. Dynamic remodeling of intracellular Ca2+ signaling during atrial fibrillation. J Mol Cell Cardiol. 58, 134-142 (2013).
- Voigt, N., Zhou, X. B., Dobrev, D. Isolation of human atrial myocytes for simultaneous measurements of Ca2+ transients and membrane currents. J Vis Exp. (77), 10-3791 (2013).
- Kaestner, L., et al. Isolation and genetic manipulation of adult cardiac myocytes for confocal imaging. J Vis Exp. (31), (2009).
- Louch, W. E., Sheehan, K. A., Wolska, B. M. Methods in cardiomyocyte isolation, culture, and gene transfer. J Mol Cell Cardiol. 51 (3), 288-298 (2011).
- King, N. M., et al. Mouse intact cardiac myocyte mechanics cross-bridge and titin-based stress in unactivated cells. J Gen Physiol. 137 (1), 81-91 (2011).
- Schindelin, J., et al. Fiji, an open-source platform for biological-image analysis. Nat Methods. 9 (7), 676-682 (2012).
- Arganda-Carreras, I., Fernandez-Gonzalez, R., Munoz-Barrutia, A., Ortiz-De-Solorzano, C. 3D reconstruction of histological sections Application to mammary gland tissue. Microsc Res Tech. 73 (11), 1019-1029 (2010).
- Liu, Z. Q. Scale space approach to directional analysis of images. Appl Opt. 30 (11), 1369-1373 (1991).
- Powell, T., Twist, V. W. A rapid technique for the isolation and purification of adult cardiac muscle cells having respiratory control and a tolerance to calcium. Biochem Biophys Res Commun. 72 (1), 327-333 (1976).
- Watanabe, Y., et al. Inhibitory effect of 2,3-butanedione monoxime (BDM) on Na(+)/Ca(2+) exchange current in guinea-pig cardiac ventricular myocytes. Br J Pharmacol. 132 (6), 1317-1325 (2001).
- Kohl, T., Westphal, V., Hell, S. W., Lehnart, S. E. Superresolution microscopy in heart - cardiac nanoscopy. J Mol Cell Cardiol. 58, 13-21 (2013).
Przedruki i uprawnienia
