Wirus krowianki (VV) jest szeroko stosowany w badaniach biomedycznych i poprawie zdrowia ludzkiego. W tym artykule opisano prostą, bardzo wydajną metodę edycji genomu VV przy użyciu systemu CRISPR-Cas9.
Artykuł metodologiczny
Proste i skuteczne podejście do konstruowania zmutowanych wektorów wirusa krowianki
* These authors contributed equally
W tym artykule
Podsumowanie
Streszczenie
Endonukleaza Cas9 związana z CRISPR może edytować określone loci genomowe kierowane przez pojedynczy przewodnik RNA (gRNA). System CRISPR/Cas9 został z powodzeniem wykorzystany do edycji genomów różnych organizmów. Tutaj opisujemy protokół edycji genomu wirusa krowianki (VV) w cytoplazmie komórek CV-1 zakażonych VV przy użyciu Cas9 kierowanego przez RNA. Cas9 sterowany przez RNA indukuje dwuniciowe pęknięcia DNA, ułatwiając rekombinację homologiczną skutecznie i specyficznie w docelowym miejscu VV, a transgen może zostać włączony do tych miejsc przez rekombinację homologiczną. Wykorzystując specyficzny dla miejsca wektor homologiczny z transgenami (transgenami), wygenerowano VV z delecją genu N1L z genem białka czerwonej fluorescencji (RFP) włączonym do tego regionu z udaną wydajnością rekombinacji 10 razy większą niż uzyskana przy użyciu konwencjonalnej metody rekombinacji homologicznej. Protokół ten demonstruje udane wykorzystanie systemu Cas9 kierowanego RNA do generowania zmutowanych VV ze zwiększoną wydajnością.
Wprowadzenie
Wirus krowianki (VV) to wirus otoczkowy DNA należący do rodziny poxvirus i odegrał kluczową rolę w jednym z największych osiągnięć medycyny, jakim jest eradykacja ospy prawdziwej. W erze post-eradykacyjnej ospy prawdziwej, VV został opracowany jako wektor do dostarczania genów do szczepionek przeciwko HIV i innym chorobom zakaźnym1-7 poprzez wprowadzanie genów z różnych patogenów do wektorów VV. VV jest również szeroko stosowany jako wektor w immunoterapiinowotworów 8-14, zwłaszcza w rozwoju ukierunkowanego na nowotwór replikującego się onkolitycznego wirusa krowianki. Aby stworzyć skuteczny wektor szczepionkowy o zwiększonej selektywności dla komórek nowotworowych, konieczne są modyfikacje w genomie wirusa, w tym delecje genów lub wprowadzenie genów terapeutycznych.
Wraz z rozwojem technologii DNA i lepszym zrozumieniem biologii molekularnej i wirusologii, wprowadzenie obcego DNA do VV zostało pierwotnie osiągnięte za pomocą rekombinacji homologicznej (HR) w latach 80-tych 15. Ta metoda jest nadal szeroko stosowana do konstruowania wektorów VV. Wprowadzenie modyfikacji genetycznej odbywa się za pomocą wektora wahadłowego dla HR, który rekombinuje z genomem VV w komórkach wstępnie zakażonych. Metoda ta okazała się jednak wysoce nieefektywna (mniej niż 1% skuteczności rekombinacji homologicznej16) i często prowadzi do losowego wstawiania markera selekcyjnego do regionów niedocelowych i/lub utraty markera po ekspansji wirusa.
Skuteczność homologicznej rekombinacji DNA w przypadku wprowadzania egzogennego DNA w loci genomu może być znacznie zwiększona w obecności pęknięć dwuniciowych (DSB) 17. W związku z tym technologia, która może indukować DSB w docelowych loci, ma ogromny potencjał w zakresie inżynierii genomu VV.
Niedawno opracowany system CRISPR-Cas9 jest obiecujący w wyzwalaniu DSB w dowolnym regionie genu VV. CRISPR-Cas9 to nukleaza sterowana RNA, która bierze udział w odporności adaptacyjnej przeciwko inwazyjnym fagom i innym obcym materiałom genetycznym18-20. Istnieją trzy systemy CRISPR-Cas dla różnych gatunków drobnoustrojów21. System CRISPR-Cas typu II jest szeroko stosowany do edycji genomu komórek eukariotycznych i dużych wirusów. Składa się z endonukleazy Cas9 kierowanej RNA (ze Streptococcus pyogenes), pojedynczego przewodnika RNA (sgRNA) i transaktywującego crRNA (tracrRNA) 22-24. Kompleks Cas9 / sgRNA rozpoznaje komplementarną sekwencję genomową 20-nukleotydową poprzedzającą sekwencję 5'-NGG-3' Protospacer sąsiedniego motywu (PAM) w komórkach ssaków22, 23. Jest z powodzeniem stosowany do efektywnego generowania genetycznie modyfikowanych komórek, wirusów i modeli zwierzęcych22-32.
System CRISPR-Cas9 okazał się skutecznym narzędziem do celowania w genom w połączeniu z homologiczną rekombinacją w cytoplazmie zakażonych VV komórek CV-1 w celu wygenerowania zmutowanych wirusów krowianki33, 34. W celu rozszerzenia możliwości zastosowania tej metody przedstawiamy szczegółowe informacje na temat metodyki tego systemu. Opisany protokół może być wykorzystany do stworzenia zmutowanego wirusa VV z określoną delecją genu i/lub uzbrojenia zmutowanego wirusa w terapeutyczny transgen.
Protokół
1. Przygotowanie docelowych konstruktów RNA i Cas9 oraz naprawa wektora dawcy
- Klonowanie gRNA
- Zaprojektuj sekwencję docelową przewodnika RNA ukierunkowaną na gen N1L wirusa krowianki zgodnie z zasadą określoną wcześniej25. Dopasuj sekwencję docelową przewodnika RNA do genomu wirusa krowianki (w tym przypadku szczepu Lister wirusa krowianki), aby wykluczyć wszelkie docelowe sekwencje gRNA poza celem.
- Zsyntetyzuj i sklonuj oligonukleotydy gRNA do wektora klonowania gRNA, jak opisano wcześniej25. Potwierdź sekwencję każdego pojedynczego gRNA w otrzymanym wektorze za pomocą sekwencjonowania Sangera33. Nazwij otrzymany konstrukt gRNA jako gRNA N233.
UWAGA: Miejsce docelowe gRNA znajduje się w obrębie genu N1L i znajduje się w obszarze między lewym a prawym ramieniem, który obejmuje wektor dawcy naprawy (patrz ryc. 1).
- Sklonuj gen Cas9 pozbawiony sygnału lokalizacji jądrowej (NLS) do wektora pST1374 i oznacz konstrukt jako pST-Cas933.
UWAGA: Do budowy wektora wyrażenia Cas9 można użyć dowolnego wektora klonowania wyrażeń ssaków. - Budowa wektora dawcy naprawy dla HR
- Użyj genu N1L VV jako regionu docelowego dla modyfikacji33. Upewnij się, że długość lewego i prawego ramienia wynosi około 500-600 pz każde i flankuje obszar docelowy.
UWAGA: Lewe ramię/prawe ramię może nakładać się na obszar docelowy do 50 pz (patrz rysunek 1). - Sklonuj wektor dawcy naprawy regionu N1L zgodnie z wcześniejszym opisem33, 34 i oznacz wektor dawcy naprawy jako pT-N1L.
UWAGA: Patrz rysunek 1, aby zapoznać się z wektorem dawcy naprawy i jego regionem docelowym. Inne regiony VV mogą być ukierunkowane za pomocą gRNA (s) specyficznych dla regionu (genu) i specyficznego dla regionu wektora dawcy naprawy. Dowolny wektor klonowania może być użyty do budowy wektora dawcy naprawy.
- Użyj genu N1L VV jako regionu docelowego dla modyfikacji33. Upewnij się, że długość lewego i prawego ramienia wynosi około 500-600 pz każde i flankuje obszar docelowy.
- Ekspansja plazmidu
- Przekształć plazmid w chemicznie kompetentną E. coli zgodnie z instrukcjami producenta. Oczyść plazmid za pomocą zestawu do ekstrakcji plazmidu, odnosząc się do protokołu dostarczonego przez producenta.
2. Komórki wysiewające (Dzień 1)
- Utrzymuj komórki CV-1 (fibroblasty nerki małpy) w zmodyfikowanym pożywce Eagle's Medium (DMEM) firmy Dulbecco uzupełnionej 5% płodową surowicą bydlęcą (FBS), 100 U/ml penicyliny i 100 μg/ml streptomycyny, w temperaturze 37 °C z 5% CO2 .
- Trypsynizuj komórki CV-1, które zlewają się w 80-90%
- Usunąć pożywkę do hodowli komórkowych z kolby T-175 zawierającej komórki CV-1. Przepłukać monowarstwę 5 ml sterylnego PBS w celu usunięcia resztek surowicy i odessać PBS. Dodać 2,5 ml 1× roztworu trypsyny-EDTA, aby przykryć komórki i umieścić kolbę w inkubatorze o temperaturze 37 °C na około 5 minut, aby ułatwić odrywanie komórek.
- Dodać 10 ml pożywki do hodowli komórkowych (patrz krok 2.1), aby zawiesić komórki za pomocą delikatnego działania pipety. Policz liczbę komórek za pomocą hemocytometru.
- Wysiewanie komórek w płytkach 6-dołkowych
- Wysiew 2 × 10⁵ komórek CV-1 w 2 ml pożywki do hodowli komórkowych do każdego dołka na 6-dołkowej płytce dzień przed transfekcją.
UWAGA: Dodatkowy etap wirowania w celu usunięcia trypsyny nie jest wymagany.
- Wysiew 2 × 10⁵ komórek CV-1 w 2 ml pożywki do hodowli komórkowych do każdego dołka na 6-dołkowej płytce dzień przed transfekcją.
3. Transfekcja plazmidu Cas9 i plazmidu gRNA (Dzień 2)
- Transfekcyjne komórki CV-1 (przygotowane w kroku 2.2.3.1) z plazmidem 0,5 μg pST-Cas9 i plazmidem 0,5 μg gRNA N2 przy użyciu odczynnika do transfekcji zgodnie z instrukcjami producenta.
- Inkubować komórki przez 24 godziny w inkubatorze (37 °C z 5% CO2 ), a następnie zastąpić pożywkę 2 ml świeżej pożywki do hodowli komórkowych (opisanej w kroku 2.1).
4. Zakażenie komórek CV-1 i transfekcja wektora dawcy wahadłowca dla HR (Dzień 3)
- Rozcieńczyć szkieletowy wirus VVL15 pożywką do hodowli komórek DMEM do stężenia 2 ×10 5 pfu/ml. 24 godziny po transfekcji plazmidów Cas9 i gRNA, dodać 100 μl rozcieńczonego wirusa do każdej studzienki transfekowanych komórek CV-1.
- 2 godziny po zakażeniu wirusem, transfekcja 1,0 μg wektora dawcy transportowego do komórek zakażonych VVL15 w celu HR za pomocą odczynnika do transfekcji zgodnie z instrukcjami producenta. Umieścić transfekowane komórki w inkubatorze o temperaturze 37 °C z 5% CO2 na 24 godziny.
5. Zbierz rekombinowanego wirusa (Dzień 4)
- Po 24 godzinach transfekcji wektorem dawcy czółenka dla HR w kroku 4.2, odłączyć transfekowane komórki CV-1 za pomocą skrobaka do komórek. Zawiesinę komórkową należy zebrać do kriowialnego pojemnika i przechowywać w temperaturze -80 °C do wykorzystania w przyszłości.
UWAGA: Natychmiast zetrzyj wszelkie rozlane podłoże do hodowli komórkowych środkiem dezynfekującym, a następnie ponownie przetrzyj 70% etanolem.
6. Oczyszczanie zmodyfikowanego VV (pierwsza runda)
- W pierwszym dniu wysiewaj 15 6-dołkowych płytek z 3 × 10⁵ komórek CV-1 w każdym dołku.
- W dniu 2 rozmrażać zawiesinę zamrożonych komórek z etapu 5.1 w łaźni wodnej o temperaturze 37 °C przez 3 minuty i energicznie wirować kriowiale przez 30 sekund w celu uzyskania lizatu komórkowego bez usuwania resztek komórek.
- W przypadku zakażenia jednej 6-dołkowej płytki komórek CV-1 należy rozcieńczyć 1 μl lizatu komórkowego 3 ml DMEM i dodać 0,5 ml rozcieńczonego lizatu komórkowego do każdego dołka płytki 6-dołkowej, na wierzchu już obecnego podłoża. Zainfekować wszystkie płytki 6-dołkowe przygotowane w kroku 6.1.
UWAGA: Usuwanie resztek komórek nie jest wymagane. - Po dwóch dniach infekcji (tj. w 4 dniu) zidentyfikuj blaszki RFP-dodatnie pod mikroskopem fluorescencyjnym przy użyciu soczewki obiektywowej 10X i oznacz blaszki pod płytką za pomocą markera, okrążając lokalizację płytki.
UWAGA: Patrz rysunek 3, aby zapoznać się z reprezentatywną płytką pozytywną RFP.- Przygotuj sześć znakowanych kriowiali zawierających 200 μl pożywki do hodowli komórek DMEM bez surowicy, aby pobrać sześć różnych blaszek RFP-dodatnich. Odessać pożywkę do hodowli komórkowej z dołka za pomocą oznakowanej płytki (płytek) (etap 6.3). Podłącz końcówkę o pojemności 200 μl do pipety P200, ustaw objętość na 30 μl i weź ~ 10 μl pożywki do hodowli komórkowych z jednego kriowialu.
- Przytrzymaj przycisk pipety, nie zwalniając pożywki i użyj końcówki, aby zarysować obszar jednej z oznaczonych płytek. Zwolnij przycisk pipety, aby podnieść oderwane komórki i przenieść je do kriowialu zawierającego 190 μl DMEM bez surowicy.
- Weź kolejne 10 μl pożywki z fiolki z porysowanymi komórkami (z ostatniego kroku) i powtórz procedurę trzykrotnego pobierania tej samej płytki RFP-dodatniej, aby zebrać jak najwięcej podrapanych komórek. Przenieść wszystkie komórki do tej samej fiolki i przechowywać fiolkę w temperaturze -80 °C.
UWAGA: Alternatywnie, zamroź kriowiale na suchym lodzie przez 10 minut, jeśli druga runda oczyszczania zostanie przeprowadzona natychmiast.
7. Oczyszczanie zmodyfikowanego VV (druga runda)
- Zasiać 3 × 10⁵ komórek CV-1 do każdej studzienki z sześciu 6-dołkowych płytek i hodować komórki przez 24 godziny.
- Rozmrażać zamrożone kriowiale (od kroku 6.3.3) w łaźni wodnej o temperaturze 37 °C przez 3 minuty, a następnie energicznie wirować kriowiale przez 30 sekund w celu uzyskania lizatu komórkowego.
- Dodać 0,5 μl lizatu komórkowego do jednego dołka płytki 6-dołkowej. Infekować jedną płytkę 6-dołkową na każdą płytkę nazębną. Inkubować 6-dołkowe płytki zakażone VV w temperaturze 37 °C z 5% CO2 przez 2 dni (oczyszczanie płytki nazębnej w drugiej rundzie). Następnie powtórzyć sekcję 6.3.
UWAGA: Można odebrać więcej niż sześć tabliczek z pozytywnym wynikiem zapytania ofertowego; Do oczyszczenia każdej płytki nazębnej można użyć dwóch lub więcej płytek 6-dołkowych.
- Dodać 0,5 μl lizatu komórkowego do jednego dołka płytki 6-dołkowej. Infekować jedną płytkę 6-dołkową na każdą płytkę nazębną. Inkubować 6-dołkowe płytki zakażone VV w temperaturze 37 °C z 5% CO2 przez 2 dni (oczyszczanie płytki nazębnej w drugiej rundzie). Następnie powtórzyć sekcję 6.3.
8. Dalsze rundy oczyszczania płytki nazębnej
- Kontynuuj kolejne trzy do pięciu rund oczyszczania zgodnie z tym samym protokołem opisanym w kroku 7, aż wszystkie blaszki utworzone z jednej dodatniej płytki okaże się być RFP dodatnie pod mikroskopem.
UWAGA: Ta tabliczka jest wtedy uważana za czystą. - Gdy blaszka miażdżycowa jest czysta (ryc. 4, wszystkie zakażone komórki wykazujące ekspresję RFP), należy pobrać dodatnią blaszkę do kriowialu i przechowywać w temperaturze -80 °C, jak opisano w sekcji 6.3. Sprawdź tabliczkę zgodnie z protokołem opisanym w krokach 9 i 10.
9. Rozwiń oczyszczoną tablicę (płytki)
- Wysiew 3 × 10⁵ komórek CV-1 do każdej studzienki płytki 6-dołkowej na dzień przed infekcją wirusową.
- Rozmrozić zamrożony kriowial od 8,2 w łaźni wodnej o temperaturze 37 °C przez 3 minuty w celu uzyskania lizatu komórkowego. Dodać cały lizat (bez usuwania resztek komórkowych) do jednego dołka 6-dołkowej płytki komórek CV-1 (wysianej w kroku 9.1). Zakażone komórki CV-1 inkubować w temperaturze 37 °C z 5% CO2 przez okres do 3 dni.
- Rozwiń wszystkie oczyszczone blaszki (co najmniej trzy blaszki).
UWAGA: Czas infekcji waha się od 1-3 dni w zależności od ilości wirusa w lizacie.
- Rozwiń wszystkie oczyszczone blaszki (co najmniej trzy blaszki).
- Zbierz komórki zakażone VV za pomocą skrobaka do komórek, gdy ponad 50% komórek wykazuje efekt cytopatyczny obserwowany pod mikroskopem (komórki są zaokrąglone, łatwo się odłączają i są dodatnie pod względem RFP). Zebrać oderwane komórki wraz z pożywką do hodowli komórkowych do probówki o pojemności 15 ml.
- Osadzać komórki przez odwirowanie z prędkością 300 g przez 3 minuty. Usunąć supernatant i utrzymać osad komórkowy w temperaturze -80 °C do czasu dalszego użycia lub natychmiast użyć osadu komórkowego w kroku 10.
10. Weryfikacja modyfikacji zmutowanego VV za pomocą PCR
- Ekstrahować DNA VV z osadu komórkowego przygotowanego w kroku 9.3.1 przy użyciu zestawu do ekstrakcji DNA zgodnie z protokołem producenta. Eluować DNA za pomocą 200 μl podwójnie destylowanej wody.
UWAGA: Użyj połowy objętości osadu do ekstrakcji DNA, a resztę zachowaj do produkcji wirusa, jeśli zostanie zweryfikowane, że klon zawiera prawidłową modyfikację/insercję. - Weryfikacja delecji genu N1L i insercji genu RFP do regionu N1L.
- Amplifikacja fragmentu DNA obejmującego gen N1L (L025) i gen L026 za pomocą starterów zaprojektowanych przeciwko genowi N1L. Amplifikuj gen RFP za pomocą starterów specyficznych dla RFP. Amplifikuj kontrolny fragment DNA obejmujący A52R metodą PCR przy użyciu starterów specyficznych dla A52R.
UWAGA: Zobacz listę materiałów, aby zapoznać się z konkretnymi podkładami.- Wykonaj PCR przy użyciu zestawu do mieszania PCR master. Ustawić 25 μl reakcji PCR przy użyciu 2 μl matrycy DNA, denaturować reakcję PCR w temperaturze 94 °C przez 2 minuty, a następnie uruchomić 30 cykli PCR, wykonując następujące kroki: denaturacja DNA w temperaturze 94 °C przez 15 s, następnie wyżarzanie starterów do matryc DNA w temperaturze 52 °C przez 15 s przedłużanie reakcji PCR w temperaturze 72 °C przez 30 s.
- Amplifikacja fragmentu DNA obejmującego gen N1L (L025) i gen L026 za pomocą starterów zaprojektowanych przeciwko genowi N1L. Amplifikuj gen RFP za pomocą starterów specyficznych dla RFP. Amplifikuj kontrolny fragment DNA obejmujący A52R metodą PCR przy użyciu starterów specyficznych dla A52R.
- Rozwiąż produkty PCR za pomocą 1% żelu agarozowego 33. Uchwyć obraz żelu za pomocą dokumentu z żelem UV. Jeśli N1L PCR jest ujemny, a A52R i RFP PCR są dodatnie, oznacza to, że blaszka jest prawidłowo modyfikowana w regionie N1L.
Wyniki
W celu konstrukcji nowego wektora VV kluczowym punktem wyjścia jest zaprojektowanie i zbudowanie donora wektora transferowego, który może celować w konkretny region genomu. W niniejszym badaniu jako przykład celu wykorzystano gen N1L wirusa VV. Kaseta donora wektora transferowego do rekombinacji oraz celowany region w VV przedstawiono na Rysunku 1. Aby zwiększyć wydajność rekombinacji homologicznej, plazmidy wykazujące ekspresję Cas9 oraz specyficznego dla N1L gRNA ko-transfekowano do komórek CV-1 na 48 h przed przeprowadzeniem rekombinacji homologicznej33. Jeden dzień (24 h) po transfekcji w komórkach CV-1 wykazano ekspresję RFP (Rysunek 2). Po zakażeniu komórek CV-1 pełnym lizatem z rekombinacji homologicznej (krok 5), w komórkach CV-1 zaobserwowano zarówno plaki RFP-dodatnie, jak i RFP-ujemne (Rysunek 3). Po zastosowaniu opisanego protokołu oczyszczania, czystą plaka można było uzyskać po 3-5 rundach oczyszczania. Jak pokazano na Rysunku 4, wszystkie plaki po zakażeniu lizatem komórkowym pochodzącym z czystej plaki z mutantem wirusa ospy krowiej wykazywały sygnał RFP. Aby zweryfikować, czy czysty mutant VV posiadał prawidłową modyfikację genu, zastosowano PCR w celu potwierdzenia braku celowanego genu N1L, co przedstawiono na Rysunku 5. PCR zmodyfikowanego wirusa wykazał sygnał dodatni dla RFP i brak sygnału dla N1L (Rysunek 5, ścieżki A-G), podczas gdy wyniki PCR dla N1L w przypadku wirusa kontrolnego (Ctr) z nienaruszonym regionem N1L były dodatnie. Kontrolne fragmenty DNA A52R były dodatnie dla wszystkich wirusów rekombinowanych oraz wirusa Ctr. Wydajność HR w plakaach RFP-dodatnich w tym eksperymencie wyniosła 100% (6/6) (w poprzednich badaniach wynosiła ona do 94%34). Opisana tutaj metoda zwiększyła wydajność rekombinacji ponad 100-krotnie w porównaniu z konwencjonalnymi protokołami33, 34.
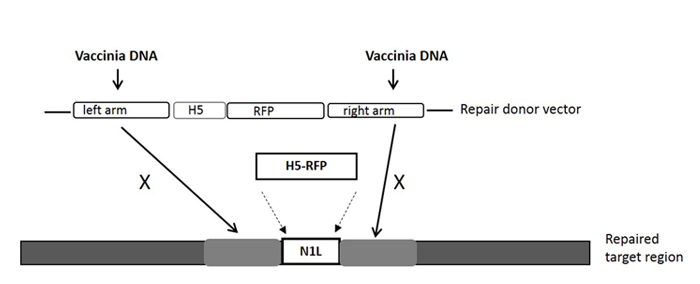
Rycina 1: Kaseta wektora wahadłowego donora do rekombinacji homologicznej oraz region docelowy w genomie VV. Gen markera oczyszczania RFP jest sterowany przez promotor H5. Wektor donora naprawczego celujący w region N1L prowadzi do włączenia genu RFP do regionu N1L po rekombinacji homologicznej. „X” oznacza sekwencję homologiczną w wektorze donora naprawczego, która zastąpi tę samą sekwencję w genomie wirusa ospy krowiej. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.

Rysunek 2: Obrazowanie komórek CV-1 jeden dzień po rekombinacji homologicznej. Jeden dzień po rekombinacji homologicznej komórki zainfekowane VV i przetransfekowane wektorem donorowym do naprawy są RFP-dodatnie. A: Obraz w kontraście fazowym (powiększenie oryginalne 100X). B: Obraz z mikroskopii fluorescencyjnej (powiększenie oryginalne 100X). Pasek skali = 50 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
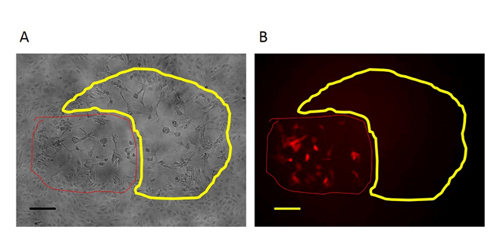
Rycina 3: Plak RFP-dodatni w pierwszej rundzie oczyszczania wirusa mutantowego. W pierwszej rundzie oczyszczania wirusa mutantowego plak RFP-dodatni (obwiedziony czerwoną linią) z delecją w regionie docelowym jest otoczony plakami utworzonymi przez wirusa typu dzikiego (obwiedzione żółtą linią). A: Obraz w kontraście fazowym (powiększenie oryginalne 100X). B: Obraz z mikroskopii fluorescencyjnej (powiększenie oryginalne 100X). Pasek skali = 50 µm. Prosimy kliknąć tutaj, aby wyświetlić większą wersję tej ryciny.
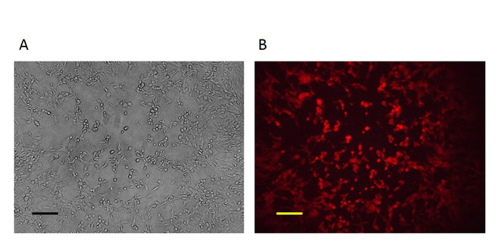
Rysunek 4: Czysty mutant VV. Po 3-5 rundach oczyszczania uzyskano czyste plaki, ponieważ wszystkie plaki były RFP-dodatnie. A: Obraz w kontraście fazowym (powiększenie oryginalne 100X). B: Obraz z mikroskopii fluorescencyjnej (powiększenie oryginalne 100X). Pasek skali = 50 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
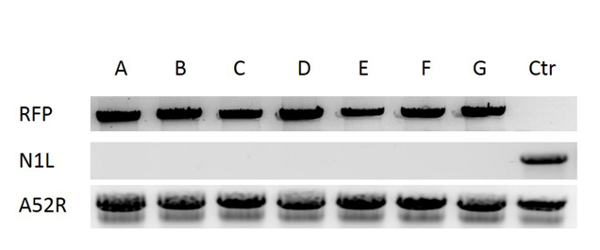
Rycina 5: Weryfikacja czystości mutantu VV. DNA wyekstrahowano z zakażonych wirusem VV komórek CV-1. Delecję docelowego regionu N1L zweryfikowano za pomocą metody PCR z użyciem starterów N1L, a insercję RFP w regionie N1L potwierdzono za pomocą metody PCR z użyciem starterów RFP. Ścieżki A–F odpowiadają sześciu oczyszczonym plackom, natomiast ścieżka G przedstawia plack kontrolny z delecją N1L zweryfikowaną w poprzednich badaniach.33ścieżka Ctr (kontrola) to wirus ospy krowiej typu dzikiego (z nienaruszoną regionem N1L). Gen A52R został namnożony jako gen kontrolny dla wszystkich próbek. Kliknij tutaj, aby wyświetlić powiększoną wersję tej figury.
Dyskusja
Istnieją dwa główne cele związane z modyfikacją VV w celach terapeutycznych. Jednym z nich jest usunięcie określonego genu, takiego jak gen kinazy tymidynowej (TK) w celu osłabienia wirusa do przeciwnowotworowego zastosowania terapeutycznego. Drugim jest uzbrojenie VV w pożądany gen terapeutyczny (taki jak GM-CSF) lub gen markerowy (taki jak gen lucyferazy). Osiągnięcie któregokolwiek z tych celów wiąże się z usunięciem docelowego regionu/genu. Metoda bezpośredniej ligacji DNA35 i metoda pakowania in vitro 36 były wcześniej stosowane do generowania zmutowanych wirusów krowianki z modyfikacjami genu TK. Jednak metody te mają ograniczone zastosowanie w odniesieniu do mutacji innych regionów genomu ze względu na brak unikalnych miejsc enzymów restrykcyjnych w całym genomie. Obecne podejście do tworzenia zmutowanego VV polega na transfekcji wektora wahadłowego (dawcy) z markerem selekcyjnym (RFP lub GFP) do komórek CV-1 dwie godziny po zakażeniu VV w celu wywołania rekombinacji homologicznej włączającej marker selekcyjny do regionu docelowego. Po selekcji marker-dodatnich blaszek następuje ich oczyszczenie 24 godziny po transfekcji. Proces oczyszczania płytki nazębnej może trwać do 10 rund, trwa 3-4 tygodnie i często prowadzi do niepożądanych rekombinowanych wirusów z markerami selekcyjnymi umieszczonymi w obszarach poza celem. Pęknięcia dwuniciowe DNA mogą skutecznie indukować rekombinację homologiczną w komórkach ssaków 37, a wykorzystując ten mechanizm, można znacznie poprawić wydajność generowania zmutowanego VV. System Cas9 sterowany przez gRNA został z powodzeniem zastosowany w edycji genomu i zwiększa wydajność rekombinacji homologicznej w organizmach eukariotycznych22, 25. Ostatnio w komórkach gospodarza genomy adenowirusa i wirusa opryszczki pospolitej typu I były edytowane przez system Cas9 kierowany przez gRNA 24. Niedawno wykazano, że system CRISPR Cas9 jest potężnym narzędziem do efektywnej edycji genomu VV i konstruowania wektora VV do ekspresji określonego genu.
Zarówno Cas9 sterowany przez N1L gRNA, jak i tradycyjna metoda rekombinacji homologicznej (HR) skutkowały udanymi zdarzeniami HR w tym samym miejscu docelowym N1L. Co ciekawe, Cas9 sterowany przez gRNA indukował HR na znacznie wyższym poziomie wydajności niż tradycyjna metoda HR. W związku z tym zastosowanie Cas9 kierowanego przez gRNA eliminuje potrzebę oczyszczania jak największej liczby blaszek w celu uzyskania zmutowanych VV. W tej pracy znacznie poprawiliśmy wydajność i ramy czasowe generowania zmutowanego VV przy użyciu systemu Cas9 sterowanego gRNA33. Warto zauważyć, że jednym z krytycznych kroków dla uzyskania wysokiej wydajności rekombinacji homologicznej jest transfekcja komórek CV-1 plazmidami eksprymującymi Cas9 i gRNA przez 24 godziny przed wykonaniem konwencjonalnej rekombinacji homologicznej. Odstęp 24 godzin pozwala na ekspresję Cas9 i gRNA na rozsądnym poziomie. Co więcej, sekwencja gRNA ukierunkowana na konkretny gen może wymagać optymalizacji, ponieważ odkryliśmy, że różne sekwencje gRNA ukierunkowane na gen N1L różniły się wydajnością33, 34.
Ograniczeniem dla CRISPR/Cas9 w edycji VV jest niski wskaźnik blaszek RFP-dodatnich w pierwszej rundzie rekombinacji. Aby uzyskać wystarczającą liczbę blaszek RFP-dodatnich zawierających rekombinowanego wirusa, zwykle potrzeba co najmniej dziesięciu płytek 6-dołkowych, co sprawia, że pierwsza runda badań przesiewowych jest żmudna. W związku z tym nadal istnieje potrzeba optymalizacji protokołu, aby przezwyciężyć to ograniczenie.
Mały rozmiar blaszek RFP-dodatnich jest kolejnym potencjalnym problemem, który wynika z dużej ilości lizatu używanego do infekowania płytki 6-dołkowej. Aby temu zaradzić, należy użyć mniejszej objętości lizatu do zainfekowania płytki 6-dołkowej w celu uzyskania płytek o większym rozmiarze RFP-dodatnich. Użycie mniejszej objętości lizatu umożliwi również lepsze oddzielenie blaszek RFP-dodatnich od RFP-ujemnych. W związku z tym do uzyskania czystych blaszek RFP-dodatnich wymagana jest mniejsza liczba rund oczyszczania płytki nazębnej.
Efekty niezgodne z celem są zawsze niepożądanym problemem w edycji genów. CRISPR-Cas9 wykazał efekty niezgodne z celem. Jednak dzięki starannemu zaprojektowaniu gRNA, można uniknąć efektów off-target podczas edycji genomów VV33, 34. Jest to szczególna korzyść płynąca z zastosowania systemu Cas9 sterowanego przez gRNA do edycji genomu VV. Biorąc pod uwagę nadzieje związane z VV, zastosowanie systemu CRISPR/Cas9 przyspieszy rozwój zmutowanych VV do badań biomedycznych i medycyny translacyjnej. Ponadto taki system przyspieszyłby również odkrycia w biologii komórki, takie jak analiza szlaków sygnałowych wykorzystywanych przez VV do jego ruchliwości opartej na aktynie.
Oświadczenia
Autorzy nie mają konkurencyjnych interesów finansowych.
Podziękowania
Ta praca była wspierana przez grant MRC DPFS (MR/M015696/1) oraz Ministerstwo Nauki i Technologii Chin (2013DFG32080).
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Plazmid #41824 | 41824 | Wektor klonowania Addgene gRNA | |
| pST1374 | 13426 | Wektor klonowania | Addgene |
| pGEMT łatwe | klonowanie wektorów dawcy | naprawy promega | A1360 |
| Shot TOP10 Chemicznie kompetentni E. coli | C4040-10 | Transformacja Invitrogen | |
| QIAprep Spin Miniprep Kit | 27106 | Ekstrakcja plazmidu | Qiagen |
| Dulbecco' s Orzeł" s Medium (DMEM) | 11965-092 | Life Technologies | hodowla komórkowa pożywka |
| płodowa surowica bydlęca (FBS) | SH30088.03HI Hodowla | hiklonu | surowica |
| penicylina, streptomycyna | 15070-063 | Antybiotyki Thermo Scientific | |
| Effectene | 301425 | Transfekcja | Qiagen |
| Fiolka kriogeniczna Thermo Scientific Nalgen; 2,0 mL | W-06754-96 | Thermo Scientific | zbiera mikroskop |
| fluorescencyjny wirusów | Olympus BX51 Fluorescencja | Olympus | znajduje RFP-dodatni plque |
| DNeasy Blood & Zestaw tkanek | 69506 | Ekstrakcja DNA | Qiagen |
| Extensor Long PCR ReddyMix Master Mix | AB-0794/B | Odczynnik Thermo Scientific | PCR |
| 10 cm naczynie hodowlane | Z688819-6EA | hodowla komórek sigma | |
| sigma | płytce 6-dołkowej | Z707759 | |
| skrobak do komórek | C5981 | sigma | złom komórek |
| 1x roztwór trypsyny-EDTA | T4299 | sigma | trypsynizuje komórki |
| Virkon | 95015661 | Anachem Ltd | dezynfekująca |
| rurka Falcon | CLS430791-500EA | Sigma | hold zawiesina komórek |
| N1L forward 5'-TATCTAGCAATGGACCGT-3' | Starter Sigma | PCR | |
| N1L odwrócony 5'-CCGAAGGTAGTAGCATGGA-3'Starter | Sigma | PCR | |
| A52R naprzód 5'-ATAGGATTGTGTGCATGC-3' | Starter Sigma | PCR | |
| A52R odwrócony 5'-TTGCGGTATATGTATGAGGTG-3' | Starter Sigma | PCR | |
| RFP forward 5'- GCTACCGGACTCAGATCCA-3' | Starter Sigma | PCR | |
| RFP odwrócony 5'-CGCCTTAAGATACATTGATGAG-3' | Starter Sigma | PCR | |
| Argarose | A7431 | Sigma | resolve PCR produkt |
| G:BOX F3 | G:BOX F3 | Syngene | UV gel doc |
Bibliografia
- Baroudy, B. M., Venkatesan, S., Moss, B. Incompletely base-paired flip-flop terminal loops link the two DNA strands of the vaccinia virus genome into one uninterrupted polynucleotide chain. Cell. 28, 315-324 (1982).
- Madigan, M. T., Martinko, J. M., Parker, J., Brock, T. D. Brock biology of microorganisms, 9th edn. , Prentice Hall. Upper Saddle River, NJ. (2000).
- Cooney, E. L., et al. Safety of and immunological response to a recombinant vaccinia virus vaccine expressing HIV envelope glycoprotein. Lancet. 337, 567-572 (1991).
- Mackett, M., Yilma, T., Rose, J. K., Moss, B. Vaccinia virus recombinants: expression of VSV genes and protective immunization of mice and cattle. Science. 227, 433-435 (1985).
- Legrand, F. A., et al. Induction of potent humoral and cell-mediated immune responses by attenuated vaccinia virus vectors with deleted serpin genes. J Virol. 78, 2770-2779 (2004).
- Panicali, D., Davis, S. W., Weinberg, R. L., Paoletti, E. Construction of live vaccines by using genetically engineered poxviruses: biological activity of recombinant vaccinia virus expressing influenza virus hemagglutinin. Proc Natl Acad Sci. 80, 5364-5368 (1983).
- Wiktor, T. J., et al. Protection from rabies by a vaccinia virus recombinant containing the rabies virus glycoprotein gene. Proc Natl Acad Sci. 81, 7194-7198 (1984).
- Gallucci, S., Matzinger, P. Danger signals: SOS to the immune system. Curr Opin Immunol. 13, 114-119 (2001).
- Matzinger, P. The danger model: a renewed sense of self. Science. 296, 301-305 (2002).
- Guo, Z. S., Bartlett, D. L. Vaccinia as a vector for gene delivery. Expert Opin Biol Ther. 4, 901-917 (2004).
- Kwak, H., Horig, H., Kaufman, H. L. Poxviruses as vectors for cancer immunotherapy. Curr Opin Drug Discov Devel. 6, 161-168 (2003).
- Tysome, J. R., et al. Lister strain of vaccinia virus armed with endostatin-angiostatin fusion gene as a novel therapeutic agent for human pancreatic cancer. Gene Ther. 16, 1223-1233 (2009).
- Kirn, D. H., Wang, Y., Liang, W., Contag, C. H., Thorne, S. H. Enhancing poxvirus oncolytic effects through increased spread and immune evasion. Cancer Res. 68, 2071-2075 (2008).
- Park, B. H., et al. Use of a targeted oncolytic poxvirus, JX-594, in patients with refractory primary or metastatic liver cancer: a phase I trial. Lancet Oncol. 9, 533-542 (2008).
- Panicali, D., Paoletti, E. Construction of poxviruses as cloning vectors: insertion of the thymidine kinase gene from herpes simplex virus into the DNA of infectious vaccinia virus. Proc Natl Acad Sci. 79, 4927-4931 (1982).
- Ball, L. A. High-frequency homologous recombination in vaccinia virus DNA. J Virol. 61, 1788-1795 (1987).
- Rouet, P., Smih, F., Jasin, M. Introduction of double-strand breaks into the genome of mouse cells by expression of a rare-cutting endonuclease. Mol Cell Biol. 14, 8096-8106 (1994).
- Jansen, R., Embden, J. D., Gaastra, W., Schouls, L. M. Identification of genes that are associated with DNA repeats in prokaryotes. Mol Microbiol. 43, 1565-1575 (2002).
- Brouns, S. J., et al. Small CRISPR RNAs guide antiviral defense in prokaryotes. Science. 321, 960-964 (2008).
- van der Oost, J., Jore, M. M., Westra, E. R., Lundgren, M., Brouns, S. J. CRISPR-based adaptive and heritable immunity in prokaryotes. Trends Biochem Sci. 34, 401-407 (2009).
- Jinek, M., et al. Structures of Cas9 endonucleases reveal RNA-mediated conformational activation. Science. 343, 1247997(2014).
- Cong, L., et al. Multiplex genome engineering using CRISPR/Cas systems. Science. 339, 819-823 (2013).
- Jinek, M., et al. A programmable dual-RNA-guided DNA endonuclease in adaptive bacterial immunity. Science. 337, 816-821 (2012).
- Bi, Y., et al. High-efficiency targeted editing of large viral genomes by RNA-guided nucleases. PLoS Pathog. 10, 1004090(2014).
- Mali, P., et al. RNA-guided human genome engineering via Cas9. Science. 339, 823-826 (2013).
- Yang, L., et al. Optimization of scarless human stem cell genome editing. Nucleic Acids Res. 41, 9049-9061 (2013).
- Hsu, P. D., et al. DNA targeting specificity of RNA-guided Cas9 nucleases. Nat Biotechnol. 31, 827-832 (2013).
- Ran, F. A., et al. Double nicking by RNA-guided CRISPR Cas9 for enhanced genome editing specificity. Cell. 154, 1380-1389 (2013).
- Niu, Y., et al. Generation of gene-modified cynomolgus monkey via Cas9/RNA-mediated gene targeting in one-cell embryos. Cell. 156, 836-843 (2014).
- Yin, H., et al. Genome editing with Cas9 in adult mice corrects a disease mutation and phenotype. Nat Biotechnol. 32, 551-553 (2014).
- Wang, H., et al. One-step generation of mice carrying mutations in multiple genes by CRISPR/Cas-mediated genome engineering. Cell. 153, 910-918 (2013).
- Ma, Y., et al. Generating rats with conditional alleles using CRISPR/Cas9. Cell Res. 24, 122-125 (2014).
- Yuan, M., et al. Efficiently editing the vaccinia virus genome by using the CRISPR-Cas9 system. J Virol. 89, 5176-5179 (2015).
- Yuan, M., et al. A marker-free system for highly efficient construction of vaccinia virus vectors using CRISPR Cas9. Mol Ther Methods Clin Dev. 2, 15035(2015).
- Merchlinsky, M., Moss, B. Introduction of foreign DNA into the vaccinia virus genome by in vitro ligation: recombination-independent selectable cloning vectors. Virology. 190, 522-526 (1992).
- Timiryasova, T. M., Chen, B., Fodor, N., Fodor, I. Construction of recombinant vaccinia viruses using PUV-inactivated virus as a helper. Biotechniques. 31, 534-540 (2001).
- Johnson, R. D., Jasin, M. Double-strand-break-induced homologous recombination in mammalian cells. Biochem Soc Trans. 29, 196-201 (2001).
Przedruki i uprawnienia
