Ukierunkowane manipulacje mające na celu wywołanie ukierunkowanego stresu lub śmierci w poszczególnych komórkach były stosunkowo trudne do osiągnięcia. W tym artykule opisano metodę ablacji w rozdzielczości pojedynczej komórki, polegającą na selektywnym stresowaniu i zabijaniu pojedynczych komórek w hodowli komórkowej i żywych zwierzętach, w oparciu o standardowy konfokalny laser UV.
Artykuł metodologiczny
Wyzwalanie stresu i śmierci komórek za pomocą konwencjonalnej mikroskopii konfokalnej z laserem UV
W tym artykule
Podsumowanie
Streszczenie
Używając standardowego ustawienia konfokalnego, metoda ablacji UV może być wykorzystana do selektywnego wywoływania uszkodzeń komórkowych i wizualizacji odpowiedzi pojedynczej komórki i interakcji komórka-komórka w OUN w czasie rzeczywistym. Wcześniej badanie tych specyficznych dla komórek reakcji po urazie często wymagało skomplikowanych konfiguracji lub przenoszenia komórek lub zwierząt do różnych, niefizjologicznych środowisk, co zakłócało natychmiastową i krótkoterminową analizę. Na przykład metody ablacji za pośrednictwem leków często nie mają specyficzności, która jest wymagana do badania odpowiedzi pojedynczych komórek i natychmiastowych interakcji komórka-komórka. Podobnie, podczas gdy metody ablacji laserowej impulsowej o dużej mocy zapewniają bardzo dobrą kontrolę i penetrację tkanek, wymagają specjalistycznego sprzętu, który może skomplikować wizualizację odpowiedzi komórkowych w czasie rzeczywistym. Opisane tutaj wyrafinowane podejście do ablacji laserem UV pozwala naukowcom na stres lub zabicie pojedynczej komórki w sposób zależny od dawki i czasu przy użyciu konwencjonalnego mikroskopu konfokalnego wyposażonego w laser o długości fali 405 nm. Metodę tę zastosowano do selektywnej ablacji pojedynczego neuronu w gęstej sieci otaczających komórek w rdzeniu kręgowym danio pręgowanego. Podejście to ujawniło zależną od dawki odpowiedź neuronów, którym uległa ablacja, powodując fragmentację ciał komórkowych i następczą degenerację wzdłuż aksonu w ciągu kilku minut do kilku godzin. Metoda ta pozwala naukowcom badać los pojedynczej umierającej komórki i, co ważne, natychmiastową reakcję komórek – takich jak mikroglej i astrocyty – otaczających miejsce ablacji.
Wprowadzenie
Mikroskopia fluorescencyjna od dawna jest używana do badania wpływu transgenów na OUN danio pręgowanego, szczególnie ich wpływu na rozwój1. Mikroskopia o wysokiej rozdzielczości pozwoliła na szczegółowe odwzorowanie procesów komórkowych związanych z rozwojem mózgu, wytwarzaniem mięśni i wieloma innymi zdarzeniami rozwojowymi2. Badanie śmierci pojedynczej komórki było trudniejsze, głównie ze względu na trudności techniczne związane z indukowaniem selektywnej śmierci komórki podczas standardowych procedur obrazowania. Jednak połączenie obrazowania w rozdzielczości pojedynczej komórki i wysoce ukierunkowanych technik ablacji pozwala na badanie natychmiastowych reakcji komórek na stres i urazy, a także wynikających z nich interakcji komórka-komórka. Zrozumienie tych procesów ma kluczowe znaczenie, szczególnie w przypadku chorób neurodegeneracyjnych, takich jak choroba neuronu ruchowego (MND), w przypadku których wykazano, że interakcje neuron-glej przyczyniają się do postępu choroby3.
MND, czyli stwardnienie zanikowe boczne (ALS), jest wyniszczającą chorobą neurodegeneracyjną, która atakuje neurony ruchowe w pniu mózgu, korze ruchowej i rdzeniu kręgowym. Utrata tych neuronów prowadzi do utraty mięśni, a pacjenci umierają w ciągu 3 - 5 lat od diagnozy4. Neurony ruchowe w rdzeniu kręgowym łączą się z włóknami mięśniowymi i odgrywają istotną rolę w ułatwianiu skurczu mięśni. Niepowodzenie tej komunikacji lub śmierć tych neuronów stopniowo osłabia mięśnie i wpływa na zdolność pacjenta do połykania, chodzenia, mówienia i oddychania. Wizualizacja śmierci neuronu ruchowego i krótkoterminowych konsekwencji u żywego zwierzęcia stanowi doskonałą okazję do lepszego zrozumienia dynamicznych procesów związanych z normalną homeostazą komórek i chorobą.
Danio pręgowany okazał się atrakcyjnym modelowym systemem do badania chorób neurodegeneracyjnych1. Wynika to z zalet oferowanych przez ten organizm modelowy, takich jak zapłodnienie zewnętrzne, krótki czas rozwoju, optyczny dostęp do układu nerwowego i łatwość transgenezy. Ponadto zdolność do łatwego generowania złożonych transgenicznych danio pręgowanego pozwala na wiele strategii znakowania różnych typów komórek. Metody ablacji genetycznej mające na celu zabicie określonych typów komórek pozwalają na dość szerokie zakłócenia, ale brakuje im precyzyjnej kontroli celowania w pojedyncze komórki5. Z drugiej strony techniki wspomagane laserowo zapewniają precyzyjną kontrolę czasową i przestrzenną i były stosowane w przypadku różnych modeli zwierzęcych. Podczas gdy większość podejść wykorzystuje specjalistyczny sprzęt, taki jak lasery impulsowe6,7,8,9,10,11,12 lub ustawienia dwufotonowe13, inne grupy badawcze niedawno wykorzystały laser UV w konwencjonalnych mikroskopach konfokalnych14.
Opisana tutaj technika łączy mikroskopię konfokalną o wysokiej rozdzielczości z podejściem za pośrednictwem lasera UV, aby wywołać stres komórkowy lub śmierć w sposób zależny od dawki w wybranych neuronach ruchowych. Opiera się na użyciu powszechnie instalowanego lasera o długości fali 405 nm, został z powodzeniem przetestowany w hodowlach komórkowych i na żywych zwierzętach oraz umożliwia szczegółową charakterystykę interakcji komórkowych, takich jak klirens mikrogleju po śmierci neuronów.
Protokół
UWAGA: Projektowanie, przeprowadzanie i raportowanie eksperymentów na zwierzętach musi uwzględniać aktualne wytyczne15. Takie prace muszą być wcześniej zatwierdzone przez lokalny organ ds. dobrostanu zwierząt (w naszym przypadku jest to Komisja Etyki Zwierząt Uniwersytetu Macquarie).
1. Przygotuj danio pręgowanego do montażu i ablacji komórkami UV
- Generuj danio pręgowanego (Danio rerio) wykazującego ekspresję białek fluorescencyjnych.
- Aby wyrazić białka fluorescencyjne interesujące u danio pręgowanego, wykonaj iniekcję plazmidu do jednokomórkowego stadium jaja danio pręgowanego (jak opisano w innym miejscu16) lub użyj fluorescencyjnych linii transgenicznych. Aby oznaczyć wiele typów komórek, utwórz złożone transgeniczne linie danio pręgowanego, krzyżując ustalone linie transgeniczne związane z interesującym nas pytaniem. Umieść po jednym samcu i jednej samicy danio pręgowanego po każdej stronie zbiornika godowego z fałszywym dnem wieczorem i usuń przegrodę wraz z nadejściem światła następnego ranka (jak opisano w innym miejscu17). Utrzymuj danio pręgowanego w temperaturze 28 °C i obchodź się z nim zgodnie z ustalonymi protokołami17,18.
- Zbierz zarodki po udanym tarle, przecedzając wodę w zbiorniku zawierającym zarodki przez plastikowe sitko do herbaty. Opłucz jajka wodą systemową i przenieś je do wody jajecznej na szalce Petriego.
- Zbadaj je pod mikroskopem świetlnym, aby określić zapłodnienie. Przechowuj zapłodnione jaja na szalce Petriego i umieść je w inkubatorze w temperaturze 28 °C18.
- Opcjonalnie: Wykonaj mikroiniekcję, aby oznaczyć określone populacje komórek.
UWAGA: Jest to alternatywna metoda, która pozwala na ekspresję i wizualizację białek, bez konieczności hodowania stabilnych linii transgenicznych. Metoda ta jest również korzystna, gdy białko będące przedmiotem zainteresowania jest toksyczne i uniemożliwia wytwarzanie stabilnych linii transgenicznych.- Wstrzyknąć konstrukty plazmidowe do jednokomórkowego stadium zarodków danio pręgowanego, jak opisano w innym miejscu19,20,21.
UWAGA: W wyniku tej metody uzyskuje się mozaikową ekspresję białka będącego przedmiotem zainteresowania. Interesujące białko jest sterowane z wybranego promotora (np. islet122, -3mnx123,24, met25, lub mpeg126) otoczony przez odwrócone powtórzenia Tol220.
- Wstrzyknąć konstrukty plazmidowe do jednokomórkowego stadium zarodków danio pręgowanego, jak opisano w innym miejscu19,20,21.
- Starzej rybę do pożądanego rozmiaru.
- Podnieś ryby do 3 - 5 dni po zapłodnieniu (dpf) i umieść je pod mikroskopem związków fluorescencyjnych. Przebadaj zwierzęta pod kątem odpowiedniej ekspresji fluoroforu i wybierz jaskrawo oznakowane ryby. Oddzielić odpowiednie larwy do innego naczynia z wodą jajeczną w celu późniejszego zanurzenia (przechowywać w inkubatorze o temperaturze 28 °C).
Opcjonalnie: Zarodki można umieścić w 0,2 mM roztworze Ringera 1-fenylo-2-tiorynów (PTU) po 24 godzinach od zapłodnienia (hpf), aby zahamować powstawanie pigmentacji. Należy zachować ostrożność w przypadku PTU, ponieważ jest on toksyczny i może mieć niekorzystne skutki fizjologiczne, genetyczne lub morfologiczne. - W przypadku badań na wczesnym etapie rozwoju (< 2 dpf) należy ręcznie usunąć zarodki za pomocą ostrych kleszczy. Dechorionację enzymatyczną dużej liczby zarodków należy dodać pronazę (2 mg/ml) do wody jajowej i inkubować je przez 10 minut w temperaturze 28 °C.
- Okresowo przepuszczaj zarodki przez plastikową pipetę Pasteura, aby ułatwić dechorionację. Zakończ proces, gdy większość zarodków wyłoni się z ich kosmówki, przemywając je kilkakrotnie wodą z jaj.
- Podnieś ryby do 3 - 5 dni po zapłodnieniu (dpf) i umieść je pod mikroskopem związków fluorescencyjnych. Przebadaj zwierzęta pod kątem odpowiedniej ekspresji fluoroforu i wybierz jaskrawo oznakowane ryby. Oddzielić odpowiednie larwy do innego naczynia z wodą jajeczną w celu późniejszego zanurzenia (przechowywać w inkubatorze o temperaturze 28 °C).
- Przygotuj roztwory do osadzania danio pręgowanego w agarozie.
- Przygotować roztwór znieczulający, dodając kroplami 4 g/l MS222 (roztwór podstawowy trikainy, pH 7,0) do szalki Petriego zawierającej wodę jajeczną. Dawka 50 mg/l jest zalecanym punktem wyjścia (ryc. 1A).
- Przygotuj zapas niskotopliwej agarozy (0,8 - 1,5%) w wodzie jajecznej i podziel go na porcje do 1,5 ml probówek do mikrowirówek. Umieścić podwielokrotność w podgrzanym bloku grzewczym (38 - 40 °C) i pozostawić do osiągnięcia ustawionej temperatury (~ 30 min; Rysunek 1B).
- Opcjonalnie: W przypadku obrazowania długoterminowego (> 4 godziny) należy przygotować mały okrąg agarozowy na szalce Petriego o średnicy 35 mm ze szklanym dnem i pozostawić do zastygnięcia (rysunek uzupełniający 1).
UWAGA: Ten dodatkowy krok skutecznie uniknął jakiegokolwiek ruchu całej kropli agarozy wraz z danio pręgowanym w dłuższych ramach czasowych. >- W tym celu umieść ~ 300 μl agarozy wzdłuż wewnętrznego okręgu naczynia ze szklanym dnem, aby przygotować okrąg w kształcie pączka z małym otworem pośrodku, w którym należy umieścić rybę (krok 1.5.3; Rysunek uzupełniający 1).
- Zamontuj danio pręgowanego w agarozie do mikroskopii.
- Wybierz 1 - 3 wstępnie przesiane ryby do ablacji i znieczul larwy, przenosząc je (za pomocą pipety transferowej) do naczynia z roztworem znieczulającym (krok 1.4.1; Rysunek 1C; około 5 min).
UWAGA: Ryby są znieczulane, gdy wykazują płytki ruch operkularny i spowolnione tętno i nie wykazują już reakcji ucieczki wywołanej dotykiem (TEER; niemożność odpłynięcia po delikatnym dotknięciu ogona szczotką). Należy zapewnić odpowiednie znieczulenie w celu etycznego traktowania ryb i zapobiec drgawkom po przeniesieniu do agarozy lub wystawieniu na działanie światła fluorescencyjnego. - Po potwierdzeniu znieczulenia należy zassać larwę za pomocą regulowanej pipety (z końcówką odcinającą 200 μL ustawioną na ~ 30 μL) i pozwolić jej opaść na dno końcówki. Przenieś larwę do podgrzanej agarozy (krok 1.4.2), uwalniając kroplę płynu z larwą do agarozy (staraj się zminimalizować ilość wody jajecznej dostającej się do agarozy; Rysunek 1D).
- Zassać rybę otoczoną agarozą. Szybko przelej go do wcześniej przygotowanego naczynia ze szklanym dnem o średnicy 35 mm.
- Użyj mikroskopu preparacyjnego i standardowego pędzla (długa wkładka, rozmiar 1), aby ustawić zwierzę w agarozie z boku (głowa w lewo) tak, aby ciało i ogon były płaskie (ryc. 1E). Jeśli pracujesz z wieloma rybami, wyrównaj wszystkie ryby w naczyniu tak, aby można je było później łatwo zlokalizować za pomocą mikroskopu konfokalnego.
UWAGA: Szybko wykonaj tę procedurę pozycjonowania i wyrównywania (może to wymagać trochę wprawy, ponieważ agaroza zaczyna twardnieć natychmiast po wystawieniu na działanie niższych temperatur). - Pozostaw rybę zanurzoną w agarozie na 10 - 15 minut, aż agaroza mocno się zetnie. Ostrożnie uzupełnij szalkę Petriego o średnicy 35 mm ~ 2 ml wody jajecznej zawierającej trikainę (ryc. 1F).
- Wybierz 1 - 3 wstępnie przesiane ryby do ablacji i znieczul larwy, przenosząc je (za pomocą pipety transferowej) do naczynia z roztworem znieczulającym (krok 1.4.1; Rysunek 1C; około 5 min).
2. Konfiguracja mikroskopu konfokalnego i parametrów obrazowania
- Umieść szalkę Petriego z osadzoną larwą na stoliku mikroskopu konfokalnego i skup się na grzbietowej stronie rdzenia kręgowego zwierzęcia (używając jasnego pola). Zbadaj zwierzę w odpowiednim powiększeniu (40X) i ustawieniu fluorescencyjnym i zwizualizuj strukturę będącą przedmiotem zainteresowania (np. intensywność fluorescencji znakowanych neuronów lub ruch mikrogleju), aby potwierdzić, że wszystkie parametry obrazowania są zgodne z potrzebami do późniejszej ablacji (ryc. 2). Rutynowo używamy obiektywu 40X do wykonywania naszych badań poklatkowych.
- Opcjonalnie: Aby przeprowadzić badanie poklatkowe trwające kilka godzin, zaleca się zarejestrowanie jednego lub kilku punktów czasowych przed ablacją w celu ustalenia niezakłóconej odpowiedzi fizjologicznej komórki i jej otoczenia (np. ruch mikrogleju w celu ustalenia wyjściowej prędkości i ruchliwości).
- Określ grubość struktury będącej przedmiotem zainteresowania dla ablacji laserem UV.
- Korzystając z dysku Z, sprawdź górną i dolną część interesującej nas struktury (np. somę komórkową), ręcznie ustawiając ostrość w górę iw dół. Zanotuj płaszczyznę z, która zostanie poddana ablacji (np. środek komórki).
UWAGA: Z doświadczenia wynika, że metoda ta była najbardziej skuteczna poprzez celowanie w neurony rdzenia kręgowego, które były jasno oznaczone (wysoki stosunek sygnału do szumu, który umożliwia łatwą wizualizację poklatkową po ablacji; np. Ryc. 4) i poprzez ablację środka somy komórkowej. Fluorescencja jądra komórkowego może być korzystna, aby zapewnić prawidłowe celowanie i wysoką skuteczność ablacji.
- Korzystając z dysku Z, sprawdź górną i dolną część interesującej nas struktury (np. somę komórkową), ręcznie ustawiając ostrość w górę iw dół. Zanotuj płaszczyznę z, która zostanie poddana ablacji (np. środek komórki).
3. Wykonaj celową ablację laserową pojedynczych komórek w rdzeniu kręgowym danio pręgowanego
UWAGA: Do tego podejścia do ablacji i wizualizacji użyto mikroskopu konfokalnego (Leica SP5). Procedura ablacji przy użyciu diody 405 nm do niszczenia specyficznego dla komórki jest szczegółowo opisana w oprogramowaniu (Leica Application Suite, v2.7.3.9723). Jednak każdy konwencjonalny mikroskop konfokalny, który jest wyposażony w laser 405 nm i FRAP (odzyskiwanie fluorescencji po fotowybielaniu) lub moduł wybielający, pozwoli na wykonywanie tych samych manipulacji komórkami, ale potencjalnie z nieco innymi ustawieniami, parametrami i nazwami.
- Uruchom kreatora FRAP, klikając menu rozwijane w górnej części menu oprogramowania (Rysunek 3A, 1 i 2). Obserwuj nowe okno z różnymi krokami, które umożliwia ustawienie określonych parametrów ablacji laserowej (Rysunek 3B, 3).
- Określ parametry obrazu dla metody ablacji, wybierając format, szybkość skanowania (Rysunek 3B, 4) i uśrednianie (Rysunek 3B, 5). Najbardziej odpowiedni był format obrazu 1 024 x 1 024 przy prędkości skanowania 400 Hz i średniej liniowej 4.
UWAGA: Zasadniczo nie ma potrzeby zmiany detekcji spektralnej (np. parametrów wzbudzenia lub emisji), ponieważ zostały one określone w poprzedniej akwizycji.- Jeśli płaszczyzna Z do ablacji nie została jeszcze wybrana (zgodnie z opisem w kroku 2.4.), naciśnij przycisk "Na żywo" i ustaw ostrość na próbce, aż struktura fluorescencyjna lub żądana płaszczyzna z, która ma zostać poddana ablacji, będzie ostra.
- Po ustawieniu ogólnych parametrów obrazu przejdź do kroku "Wybielacz" (Rysunek 3C, 6), aby kontrolować określone składniki ablacji.
UWAGA: Kombinacja intensywności lasera (Rysunek 3C, 8), prędkości skanowania i uśrednienia, które zostało ustawione w kroku 3.2 (Rysunek 3B, 4 i 5), a także liczby powtórzeń, które zostaną ustawione w kroku 3.5 (Rysunek 3E, 12), określi całkowity czas przebywania lasera UV przy ROI, a co za tym idzie, skuteczność wybielania.- Włącz laser 405 nm, aktywując go do procedury wybielania (Rysunek 3C, 8).
UWAGA: Największy sukces z wyżej wymienionymi ustawieniami został osiągnięty przy intensywności lasera 405 nm między 60 a 80% w naszej eksperymentalnej konfiguracji. Należy pamiętać, że ta moc wyjściowa lasera jest specyficzna dla danego instrumentu i będzie się różnić w zależności od konfiguracji konfokalnej. - Użyj opcji "powiększenia" (Rysunek 3C, 7), aby zmaksymalizować intensywność wybielania przy wybranym ROI, zmniejszając pole skanowania, maksymalizując w ten sposób czas przebywania. Alternatywnie użyj opcji "Punkt wybielania" w wybranym oprogramowaniu do tego procesu.
- Włącz laser 405 nm, aktywując go do procedury wybielania (Rysunek 3C, 8).
- Wybierz jeden lub wiele ROI (Rysunek 3D, 10) dla ablacji za pomocą dowolnego narzędzia do rysowania w oknie akwizycji obrazu (Rysunek 3D, 9). Celuj w wzgórek aksonu, na przykładample, za pomocą okrągłego narzędzia do rysowania o średnicy około 4 - 8 μm.
UWAGA: Obszar ablacji można regulować od pojedynczego piksela do większego obszaru, w zależności od zastosowania. - Po ustaleniu zwrotu z inwestycji wybierz przycisk "Przebieg czasowy" (Rysunek 3E, 11) i potwierdź liczbę cykli, w których ROI zostaną zeskanowane/ablowane (Rysunek 3E, 12). Wybierz odpowiednio klatki "Pre-Bleach" i "Post-Bleach", aby umożliwić przegląd całego obrazu tuż przed i bezpośrednio po procesie wybielania.
- Po ustaleniu wszystkich niezbędnych parametrów ablacji naciśnij "Uruchom eksperyment" (Rysunek 3E, 13) i monitoruj skuteczność ablacji.
UWAGA: W naszej konfiguracji FRAP pojedynczy obraz zostanie wykonany przed i po cyklu FRAP z odpowiednim wzbudzeniem laserowym (np. wzbudzenie 488 nm dla komórek wykazujących ekspresję EGFP). Te zdjęcia przed i po ablacji pozwalają szybko ocenić, jak zadowalająco wybielono zwrot z inwestycji i jak skuteczne były wybrane parametry ablacji. - Powtórz proces, dostosowując intensywność lasera (Rysunek 3C, 8), prędkość skanowania i uśrednianie (Rysunek 3B, 4 i 5) oraz powtórzenia (Rysunek 3E, 12) w przypadku, gdy wybrany ROI nadal wykazuje wysoką intensywność fluorescencji po zakończeniu cyklu FRAP.
4. Wykonaj procedurę kontrolną, w tym "ratowanie" ryb lub usuwanie
- Jeśli eksperyment jest nieuleczalny, poddaj zwierzę eutanazji za pomocą przedawkowania tricainy. Usuń wodę z jajka i zastąp ją podstawowym roztworem znieczulenia na 10 minut. Aby zapewnić eutanazję, sprawdź pod mikroskopem, czy bicie serca ustaje.
- Opcjonalnie: Jeśli eksperyment nie jest nieuleczalny, ostrożnie wyjmij rybę z agarozy za pomocą cienkich kleszczy i szczotki. Umieść rybę w świeżej wodzie z jajami i pozwól jej dojść do siebie pod obserwacją przez 15 minut. Jeśli powróci normalne zachowanie podczas pływania, zwróć rybę do inkubatora.
- Zwierzęta transgeniczne należy utylizować zgodnie z zatwierdzonym przez instytucję strumieniem odpadów GMO.
Wyniki
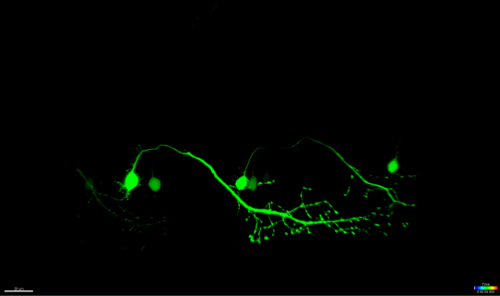
Opisana tutaj metoda umożliwia ablację neuronów ruchowych w rdzeniu kręgowym danio przebrzmiałego (zebrafish) z wykorzystaniem modułu FRAP komercyjnego mikroskopu konfokalnego. Wykorzystano transgeniczne linie danio przebrzmiałego wykazujące ekspresję zielonego białka fluorescencyjnego w neuronach pod kontrolą specyficznych promotorów, takich jak -3mnx1, islet1 lub met. Ekspresja GFP sterowana przez promotor neuronów ruchowych (takiego jak -3mnx1 lub met) umożliwia wysokorozdzielczą wizualizację ciał komórkowych, głównych aksonów oraz rozgałęzień obwodowych prowadzących do mięśni (Rycina 4 i Wideo 1).
Neurony w rdzeniu kręgowym ryb w wieku od 3 do 5 dni zostały pomyślnie ablacyjne, przy całkowitym czasie ekspozycji wynoszącym 60 - 80 s i mocy lasera na poziomie ~ 70% oraz ogólnych ustawieniach opisanych w kroku 3. Pomyślną ablację stwierdza się, gdy fluorescencja zanika natychmiast po zabiegu i nigdy nie powraca (Rycina 5, C i D). Próby ablacji z użyciem innych linii laserowych (takich jak linia lasera 488-nm) nie doprowadziły do trwałego zaniku sygnału, a fluorescencja była przywracana w krótkich odstępach czasu. Co istotne, technika ta wykazała charakterystyczne cechy apoptycznej śmierci komórkowej w neuronach ablacyjnie usuniętych promieniowaniem UV, takie jak obecność Annexin V, typowe zmiany morfologiczne w przebiegu degeneracji somy oraz pęcherzykowanie aksonalne ablacyjnego neuronu27.
Specyficzność tego podejścia potwierdzono w eksperymentach z wykorzystaniem fotokonwertowalnego fluoroforu Kaede (który zmienia emisję z zielonej na czerwoną po wystawieniu na światło UV), w których dokonano konwersji pojedynczego docelowego neuronu (Rysunek 5, A i B) bez oznak destrukcji komórkowej przez kilka godzin. Zastosowanie wyższej mocy lasera prowadzi natomiast do wygaśnięcia docelowego neuronu (brak fotokonwersji lub ponownego pojawienia się fluorescencji) oraz fotokonwersji (bez śmierci komórkowej) komórek znajdujących się w bliskim sąsiedztwie (~ 20 µm) miejsca ablacji (Rysunek 5, C i D).
Istotną zaletą tej techniki ablacji indukowanej laserem jest zależność dawki w tym podejściu. Aby oddziaływać na komórki z różną intensywnością, dostępnych jest wiele poziomów dostrojenia poprzez regulację mocy lasera (Ryc. 3C, 8), prędkości skanowania i uśredniania linii (Ryc. 3B, 4 i 5), wielkości obszaru ROI do ablacji (Ryc. 3D, 10) oraz liczby powtórzeń (Ryc. 3E, 12). Warto zauważyć, że podejście to może być również wykorzystane do wywołania stresu komórkowego w pojedynczych komórkach zamiast indukowania śmierci komórki. Na przykład precyzyjne dostrojenie okazało się bardzo wartościowe przy ocenie procesów komórkowych podczas obumierania neuronu. Neurony ruchowe z długimi wypustkami aksonalnymi, poddane ablacji przy niższych intensywnościach lasera UV, wykazywały charakterystyczne „blebbing” (tworzenie i fragmentację pęcherzyków komórkowych), które rozpoczęło się w celowanym ciele komórki i z czasem postępowało wzdłuż aksonu (40 – 90 min; Ryc. 4; renderowany film 3D tej ablacji w Filmie 1). W konsekwencji modulowanie różnych parametrów ablacji laserowej, a tym samym poziomu indukowanego stresu komórkowego i przebiegu czasowego obumierania, zapewnia badaczom wysoki stopień elastyczności eksperymentalnej.
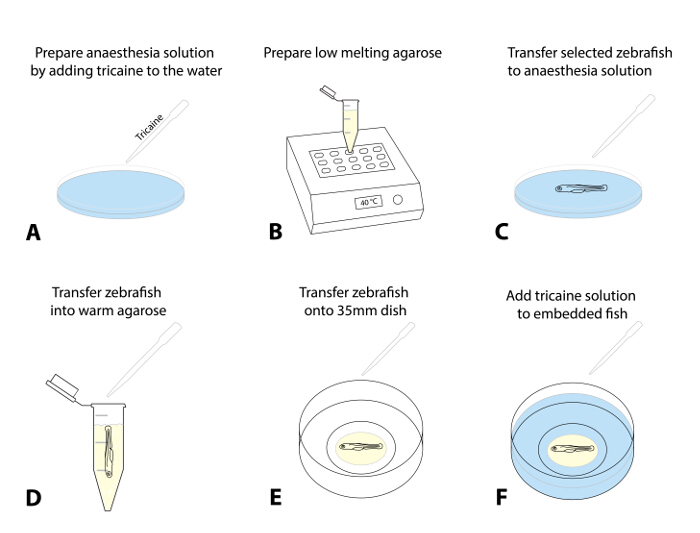
Rysunek 1: Osadzanie danio pręgowanego do obrazowania na żywo. (A-F) Procedura zatapiania do obrazowania na żywo: (A) Do wody z ikrami dodaje się tricainę w celu znieczulenia rybek danio pręgowanych, stosując dawkę początkową wynoszącą 50 mg/L. (B) Przygotowuje się agarozę niskotopliwą (0,8–1,5%) i podgrzewa ją do 38– 40 °C. (C) Za pomocą pipety transferowej przesiane i wyselekcjonowane rybki danio są przenoszone do naczynia z roztworem trikainy. Po skutecznej sedacji (płytki ruchy pokrywami skrzelowymi, obniżona częstość akcji serca, brak reakcji na bodziec dotykowy) rybkę przenosi się do podgrzanego agarozu (D)Zminimalizuj ilość wody z jaj przenoszonej do agarozy, aby zapobiec późniejszemu rozcieńczeniu. (E) Przenieś kroplę agarozy (~ 30 - 50 µL) zawierającą danio pręgowaną do szalki o średnicy 35 mm z szklanym dnem. Czynność tę należy przeprowadzić pod mikroskopem stereoskopowym, używając pędzla do delikatnego ustawienia ryby w pożądanej orientacji. Po odczekaniu 10–15 minut, aż agar zetnie, należy dodać do szalki ok. 2 ml roztworu trikainy. (F). Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
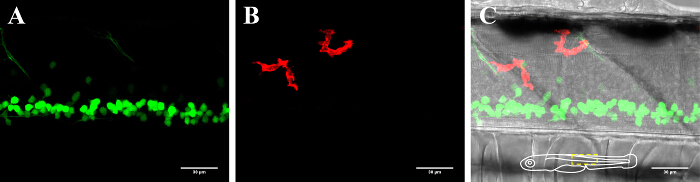
Rycina 2: Wizualizacja neuronów i mikrogleju w rdzeniu kręgowym 3-dniowej larwy danio pręgowanego. Wizualizacja mikrogleju i neuronów w rdzeniu kręgowym 3-dniowej transgenicznej larwy danio pręgowanego wykazującej (A) neurony GFP-dodatnie (islet1:GFP) oraz (B) mikroglej mCherry-dodatni (mpeg1:GAL4,UAS:mCherry). (C) Obraz kompozytowy kanału neuronów i mikrogleju wraz z obrazem w świetle przechodzącym. Schemat wstawiony w (C) przedstawia orientację ryby i zaznacza prezentowany obszar. Pasek skali = 30 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ryciny.
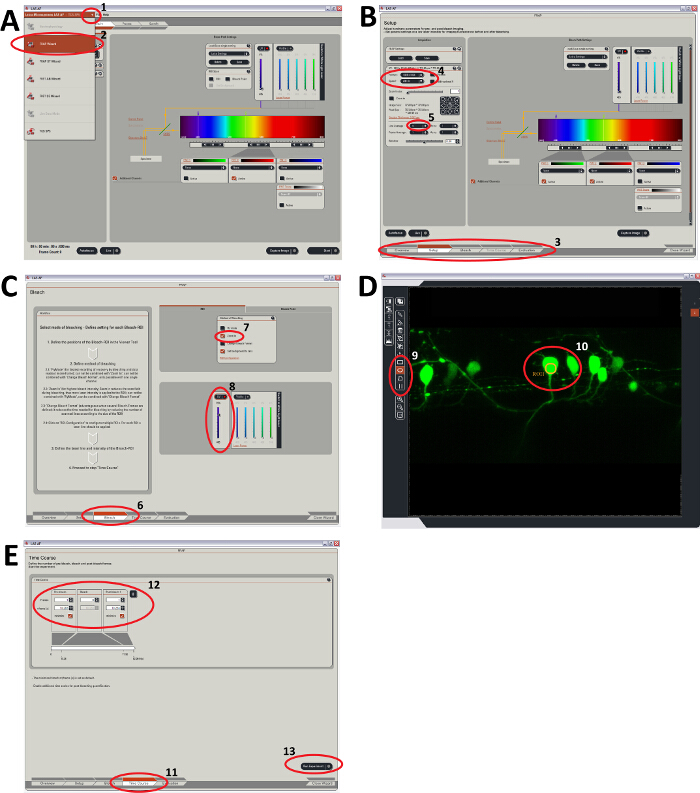
Rysunek 3: Etapy procesu ablacji laserem UV (zgodnie z opisem w kroku 3 protokołu). Kroki sterowania modułem oprogramowania FRAP w oprogramowaniu konfokalnym (Leica Application Suite). (A) Uruchomienie modułu FRAP jako narzędzia do przeprowadzania ablacji laserem UV. (B) Ustawienie płaszczyzny z dla ablacji oraz pozostałe parametry FRAP, takie jak format, prędkość i uśrednianie, które określą czas ekspozycji laserowej. (C) Kontrola intensywności lasera oraz opcja „zoom in” w celu maksymalizacji wydajności wybielania. (D) Wybór jednego lub wielu obszarów zainteresowania (ROI), które zostaną poddane ablacji. (E) Ustawienie przebiegu czasowego wybielania, co określa cykle wybielania oraz całkowity czas ekspozycji laserowej w obszarach ROI. Kliknij tutaj, aby wyświetlić powiększoną wersję tego rysunku.
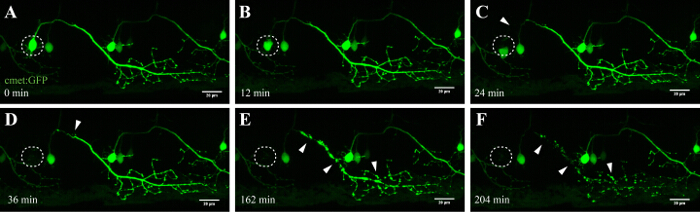
Rycina 4: Degeneracja anterogradna neuronu poddanego ablacji UV. Obrazowanie time-lapse neurodegeneracji neuronu rdzeniowego poddanego ablacji UV. (A-F) Naświetlanie UV pojedynczego neuronu rdzeniowego (met:GAL4,UAS:EGFP; A; okrąg) spowodowało kurczenie się i zaokrąglanie somy neuronu w czasie (A-C), a następnie fragmentację aksonu (C-F; groty strzałek). Degeneracja aksonu rozpoczęła się w somie (miejscu ablacji) i postępowała anterogradnie w stronę dystalnego końca aksonu, aż w końcu fluorescencja w somie zanikła, a cały akson wykazywał „blebbing” (D-F). Paski skali = 20 µm. Film time-lapse z renderowaniem 3D tej ablacji przedstawiono w Wideo 1. Kliknij tutaj, aby wyświetlić większą wersję tej ryciny.

Rysunek 5: Potwierdzenie efektu naświetlania pojedynczej komórki promieniowaniem UV przy użyciu fluoroforu fotokonwertowalnego (Kaede) w neuronie ruchowym. Walidacja naświetlania pojedynczych komórek promieniami UV poprzez aktywację fotokonwertowalnego fluoroforu Kaede w neuronie. (A-D) Naświetlanie promieniami UV neuronów znakowanych białkiem Kaede. (A) Fotokonwersja pojedynczego neuronu (okrąg) przy mocy lasera wynoszącej 30% przez 10 s doprowadziła do fotokonwersji białka Kaede (z zielonego na czerwony) wyłącznie w docelowym, pojedynczym neuronie (B). Należy zauważyć, że przekształcona komórka przeżyła przez kilka godzin i nie wykazywała wizualnych oznak degradacji, takich jak pęcherzykowanie czy zaokrąglanie. Ablacja pojedynczego neuronu (C; okrąg) z zastosowaniem większej mocy lasera (95% przez 10 s) doprowadziło do natychmiastowego zaniku tego neuronu (D) or następująca fotokonwersja białka Kaede w niewielkiej liczbie otaczających neuronów w promieniu około 20 µmPaski skali = 20 µm. Kliknij tutaj, aby wyświetlić powiększoną wersję tej ilustracji.
Wideo 1: Renderowanie powierzchni 3D (Imaris) neuronu poddanego ablacji UV przedstawionego na Rysunku 4.
Nagranie time-lapse neuronu przedstawionego na Rysunku 4 zostało poddane renderowaniu powierzchni przy użyciu oprogramowania do wizualizacji (Imaris, Bitplane). Przedstawia ono proces kurczenia się ablacyjnej somy, po którym następuje anterogradna fragmentacja aksonu w kierunku dystalnego końca komórki. Kliknij tutaj, aby pobrać ten plik.
Rycina uzupełniająca 1: Opcjonalny odlew agarowy do obrazowania długoterminowego.
Aby zapobiec przemieszczaniu się ryb i agaru podczas długotrwałej akwizycji, należy przygotować pierścień z agaru wzdłuż krawędzi w środku szalki 35 mm z szklanym dnem (A). Pozostawić agar do zastygnięcia przez ~10 min, a następnie przenieść rybę do wewnętrznego okręgu z kroplą agaru (B). Należy dążyć do zminimalizowania ilości agaru użytego do unieruchomienia (nadmiar agaru należy odsunąć na zewnątrz po odpowiednim ustawieniu ryby). Kliknij tutaj, aby pobrać ten plik.
Dyskusja
Podejścia do ablacji laserowej
Techniki ablacji wspomaganej laserowo pozwalają na precyzyjne celowanie w pojedyncze komórki lub małe grupy komórek. Połączenie tej techniki z mikroskopią o wysokiej rozdzielczości i manipulacjami genetycznymi na modelach zwierzęcych, takich jak danio pręgowany, pozwala naukowcom na systematyczne badanie losu pojedynczej komórki i interakcji po urazie.
Opisany tutaj protokół ablacji laserowej UV (405 nm) określa, w jaki sposób poszczególne komórki mogą być zestresowane lub zabijane selektywnie (w sposób zależny od dawki), podczas gdy sąsiednie neurony, glej i aksony pozostają nienaruszone. Z powodzeniem wykorzystaliśmy to podejście w eksperymentach z hodowlami komórkowymi i opisujemy tutaj szczegółowe podejście do rdzenia kręgowego danio pręgowanego. Pokazujemy implementację tego podejścia w rdzeniu kręgowym danio pręgowanego poprzez selektywne obciążanie pojedynczego neuronu w sieci innych komórek (ryc. 5, A i B) lub poprzez natychmiastowe zabijanie pojedynczego neuronu bez odzyskiwania (ryc. 5, C i D).
Wcześniej specjalistyczne systemy laserowe, takie jak laser pulsacyjny azotowy lub systemy laserów dwufotonowych, były wymagane do indukowania uszkodzenia tkanek i transsekcji nerwów ruchowych 10,11,12,13. Te systemy laserowe zostały z powodzeniem wykorzystane do powodowania uszkodzeń komórek, takich jak zakrzepica tętnic i żył6, ostre uszkodzenie nerek7, uszkodzenie serca8 oraz do badania fal wapniowych i odpowiedzi mikrogleju po urazie mózgu9. Co więcej, Soustelle i współpracownicy wykorzystali konwencjonalną konfokalną konfokalną konfokalną (lasery UV 351 nm i 364 nm) do wywołania uszkodzenia komórek nabłonka i gleju u Drosophila14.
Znaczenie modeli danio pręgowanego dla zrozumienia ALS (i innych chorób człowieka)
Danio pręgowany jest szeroko stosowanym organizmem modelowym, zwłaszcza w badaniach rozwojowych 28,29,30. Chociaż mają one pewne ograniczenia, ich potencjał w modelowaniu chorób u ludzi i zrozumieniu patogennych mechanizmów molekularnych jest ogromny. Modele danio pręgowanego są dobrze ugruntowane w badaniach nad MND i doprowadziły do ważnych spostrzeżeń molekularnych 31,32,33,34. Transgeniczne linie zebry pręgowanego mogą być generowane szybko (4 - 5 miesięcy) i umożliwiają selektywne śledzenie określonego typu komórek, co czyni je cennym dodatkiem do obecnych modeli zwierzęcych ALS. Zarodki/larwy danio pręgowanego są optycznie przezroczyste i oferują unikalne korzyści eksperymentalne, które umożliwiają długoterminowe obrazowanie na żywo na poziomie pojedynczej komórki w mózgu lub rdzeniu kręgowym, co nie jest łatwe do osiągnięcia w modelach gryzoni (lub u ludzi). W połączeniu z technikami molekularnymi, takimi jak ablacja pojedynczych komórek, stanowi to unikalną platformę eksperymentalną do badania precyzyjnych mechanizmów molekularnych in vivo.
Neurony ruchowe mogą być selektywnie celowane za pomocą ablacji laserem UV
Neurony rdzeniowe u danio pręgowanego zaczynają rozwijać się w ciągu 10 godzin po urodzeniu i tworzą się po około 48 godzinach35,36. Ten szybki rozwój pozwala na wizualizację tych neuronów w krótkich ramach czasowych i przy dużej przepustowości. Neurony ruchowe stanowią podstawowe połączenie między mózgiem a mięśniami, a w ALS są uszkodzone w korze ruchowej (górne neurony ruchowe), pniu mózgu i rdzeniu kręgowym (dolne neurony ruchowe). Utrata tych neuronów nieuchronnie prowadzi do zaniku i osłabienia mięśni. Neurony ruchowe w rdzeniu kręgowym danio pręgowanego można zidentyfikować na podstawie ich wyraźnych projekcji i użycia promotorów specyficznych dla neuronów ruchowych, takich jak -3MNX1. Celowanie w somę komórkową takich wystających neuronów ujawniło następcze zwyrodnienie wzdłuż projekcji aksonalnej w czasie (ryc. 4 i wideo 1). Obrazowanie neuronów ruchowych rdzenia kręgowego w rozdzielczości pojedynczej komórki dodatkowo potwierdziło translokację fosfatydyloseryny i w konsekwencji znakowanie literą V aneksyny po ablacji laserowej (patrz ryc. 4 i film uzupełniający 3 w odnośniku 27). Chociaż zgłaszamy aktywację aneksyny V w umierających neuronach po naszym podejściu do ablacji laserem UV, nie możemy być pewni, że kaskada śmierci, która jest wyzwalana podczas tego przyspieszonego procesu, dokładnie odpowiada śmierci neuronów, która występuje podczas neurodegeneracji lub normalnej homeostazy komórek.
Chociaż to podejście do ablacji jest wysoce powtarzalne i specyficzne, różne strategie osadzania mogą również wpływać na skuteczność ablacji UV. Z naszego doświadczenia wynika, że najbardziej skuteczne było zminimalizowanie warstwy agarozy, w której osadzaliśmy nasze ryby. Grubsze warstwy podłoża do zatapiania z dodatkową warstwą wody z jaj mogą zmniejszać moc promieniowania UV ostatecznie odbieraną przez komórkę ze względu na efekty tłumienia i rozpraszania, które występują wzdłuż ścieżki wiązki.
W przyszłości krzyżowanie różnych linii transgenicznych ryb pozwoli na wizualizację natychmiastowych i krótkotrwałych (do 12 godzin) reakcji innych dotkniętych chorobą komórek, takich jak glej, na indukowane laserem niszczenie komórek. Na przykład autonomiczna toksyczność astrocytów i komórek niekomórkowych w zaburzeniach neurodegeneracyjnych, takich jak ALS, znalazła się w centrum badań i jest silnie związana z patogennością sporadycznego i rodzinnego ALS37,38. Jednak mechanizmy leżące u podstaw toksyczności glejowej i selektywności w stosunku do neuronów ruchowych pozostają niejasne. My i inni niedawno skorzystaliśmy z tego podejścia do zbadania pochłaniania umierających neuronów przez mikroglej i zwizualizowaliśmy usuwanie pozostałości neuronów 27,39,40.
Połączenie techniki ablacji z mikroskopią o wysokiej rozdzielczości i markerami zapalenia nerwów pozwoli naukowcom w przyszłości poszerzyć wiedzę na temat funkcji pojedynczych komórek i połączonych ze sobą systemów komórkowych. Charakterystyka tych procesów w warunkach in vivo ma kluczowe znaczenie nie tylko w warunkach rozwojowych, ale także w modelach chorób neurodegeneracyjnych, w tym MND, w których interakcje komórkowe mogą być upośledzone 3,41.
Oświadczenia
Autorzy oświadczają, że nie mają konkurencyjnych interesów finansowych.
Podziękowania
Ta praca była wspierana przez MND Research Institute of Australia i Cure for MND Foundation [GIA 1638], Snow Foundation i Macquarie University [MQRDG 9201401462]. Obrazowanie przeprowadzono w Pracowni Mikroskopii na Wydziale Nauk Biomedycznych Uniwersytetu Macquarie. Pozostałym członkom centrum badawczego MND dziękuje się za ich wkład w rozwój tych metod i linii do połowów.
Materiały
| Nazwa | Firma | Numer katalogowy | Komentarze |
|---|---|---|---|
| Agaroza niskotopliwa | Fisher-Scientific | Rozpuścić w wodzie jajecznej z trikainą (0,02%) w 0,8 - 1,5% | |
| Trikainy | Argent Labs | MS-222 | 0,02% |
| Standardowa ścianka Harvarda borokrzemian z włóknem Kapilarne Szkło | Precision Instruments, Inc. | GC100F-10 (krótka) GC100F-15 (długa) | Ciąg do oporu 2 - 7 MΩ |
| Woda jajeczna | 0,6 g błyskawicznej soli morskiej oceanicznej, 4 ml 1 mg/ml błękitu metylenowego w 10 l wody dejonizowanej | ||
| 1-fenylo-2-tiomocznik (PTU) | Sigma | P7629 | |
| Pronase | Sigma | 10165921001 | |
| Blok grzewczy | Select BioProducts | Cyfrowy grzejnik blokowy (SBD110_) | |
| Aparat do mikroiniekcji | World Precision Instruments, Inc. | Mikroiniekcję wykonano ręcznie pod steromikroskopem (Leica) z załadowaną szklaną igłą i Picospritzer II (General Valve corporation) | |
| Stereoskop | Mikroskopia Leica | Bright field illumination została wykonana na stereoskopowym mikroskopie preparacyjnym Leica M165FC (Leica) | |
| Mikroskop | Leica | SP5 | |
| 35 mm szklana półmisek dolna | MatTek Corporation | P35G-0-20-C |
Bibliografia
- Becker, T. S., Rinkwitz, S. Zebrafish as a genomics model for human neurological and polygenic disorders. Dev Neurobiol. 72 (3), 415-428 (2012).
- Wilt, B. A., et al. Advances in light microscopy for neuroscience. Annu Rev Neurosci. 32, 435-506 (2009).
- Philips, T., Robberecht, W. Neuroinflammation in amyotrophic lateral sclerosis: role of glial activation in motor neuron disease. Lancet Neurol. 10 (3), 253-263 (2011).
- Robberecht, W., Philips, T. The changing scene of amyotrophic lateral sclerosis. Nat Rev Neurosci. 14 (4), 248-264 (2013).
- White, D. T., Mumm, J. S. The nitroreductase system of inducible targeted ablation facilitates cell-specific regenerative studies in zebrafish. Methods. 62 (3), 232-240 (2013).
- Jagadeeswaran, P., Paris, R., Rao, P. Laser-induced thrombosis in zebrafish larvae: a novel genetic screening method for thrombosis. Methods Mol Med. 129, 187-195 (2006).
- Johnson, C. S., Holzemer, N. F., Wingert, R. A. Laser ablation of the zebrafish pronephros to study renal epithelial regeneration. J Vis Exp. (54), e2845(2011).
- Matrone, G., et al. Laser-targeted ablation of the zebrafish embryonic ventricle: a novel model of cardiac injury and repair. Int J Cardiol. 168 (4), 3913-3919 (2013).
- Sieger, D., Moritz, C., Ziegenhals, T., Prykhozhij, S., Peri, F. Long-range Ca2+ waves transmit brain-damage signals to microglia. Dev Cell. 22 (6), 1138-1148 (2012).
- Lewis, G. M., Kucenas, S. Motor nerve transection and time-lapse imaging of glial cell behaviors in live zebrafish. J Vis Exp. (76), (2013).
- Rosenberg, A. F., Wolman, M. A., Franzini-Armstrong, C., Granato, M. In vivo nerve-macrophage interactions following peripheral nerve injury. J Neurosci. 32 (11), 3898-3909 (2012).
- Villegas, R., et al. Dynamics of degeneration and regeneration in developing zebrafish peripheral axons reveals a requirement for extrinsic cell types. Neural Dev. 7, 19(2012).
- O'Brien, G. S., et al. Two-photon axotomy and time-lapse confocal imaging in live zebrafish embryos. J Vis Exp. (24), (2009).
- Soustelle, L., Aigouy, B., Asensio, M. L., Giangrande, A. UV laser mediated cell selective destruction by confocal microscopy. Neural Dev. 3, 11(2008).
- Kilkenny, C., Browne, W. J., Cuthill, I. C., Emerson, M., Altman, D. G. Improving bioscience research reporting: the ARRIVE guidelines for reporting animal research. PLoS Biol. 8 (6), 1000412(2010).
- Essentials of Biology 2. JoVE. , JoVE Science Education Database. Mouse, Zebrafish, and Chick. Zebrafish Microinjection Techniques (2016).
- Avdesh, A., et al. Regular care and maintenance of a zebrafish (Danio rerio) laboratory: an introduction. J Vis Exp. (69), e4196(2012).
- Westerfield, M. The zebrafish book. A guide for the laboratory use of zebrafish (Danio rerio).Vol.4th ed. , Univ. of Oregon Press. Eugene. (2000).
- Clark, K. J., Urban, M. D., Skuster, K. J., Ekker, S. C. Transgenic zebrafish using transposable elements. Methods Cell Biol. 104, 137-149 (2011).
- Kwan, K. M., et al. The Tol2kit: a multisite gateway-based construction kit for Tol2 transposon transgenesis constructs. Dev Dyn. 236 (11), 3088-3099 (2007).
- Rosen, J. N., Sweeney, M. F., Mably, J. D. Microinjection of zebrafish embryos to analyze gene function. J Vis Exp. (25), (2009).
- Higashijima, S., Hotta, Y., Okamoto, H. Visualization of cranial motor neurons in live transgenic zebrafish expressing green fluorescent protein under the control of the islet-1 promoter/enhancer. J Neurosci. 20 (1), 206-218 (2000).
- Arkhipova, V., et al. Characterization and regulation of the hb9/mnx1 beta-cell progenitor specific enhancer in zebrafish. Dev Biol. 365 (1), 290-302 (2012).
- Flanagan-Steet, H., Fox, M. A., Meyer, D., Sanes, J. R. Neuromuscular synapses can form in vivo by incorporation of initially aneural postsynaptic specializations. Development. 132 (20), 4471-4481 (2005).
- Hall, T. E., et al. The zebrafish candyfloss mutant implicates extracellular matrix adhesion failure in laminin alpha2-deficient congenital muscular dystrophy. Proc Natl Acad Sci U S A. 104 (17), 7092-7097 (2007).
- Ellett, F., Pase, L., Hayman, J. W., Andrianopoulos, A., Lieschke, G. J. mpeg1 promoter transgenes direct macrophage-lineage expression in zebrafish. Blood. 117 (4), 49-56 (2011).
- Morsch, M., et al. In vivo characterization of microglial engulfment of dying neurons in the zebrafish spinal cord. Front. Cell. Neurosci. , (2015).
- Grunwald, D. J., Eisen, J. S. Headwaters of the zebrafish -- emergence of a new model vertebrate. Nat Rev Genet. 3 (9), 717-724 (2002).
- Lele, Z., Krone, P. H. The zebrafish as a model system in developmental, toxicological and transgenic research. Biotechnol Adv. 14 (1), 57-72 (1996).
- Veldman, M. B., Lin, S. Zebrafish as a developmental model organism for pediatric research. Pediatr Res. 64 (5), 470-476 (2008).
- Kabashi, E., et al. Gain and loss of function of ALS-related mutations of TARDBP (TDP-43) cause motor deficits in vivo. Hum Mol Genet. 19 (4), 671-683 (2010).
- Laird, A. S., et al. Progranulin is neurotrophic in vivo and protects against a mutant TDP-43 induced axonopathy. PLoS One. 5 (10), 13368(2010).
- Lemmens, R., et al. Overexpression of mutant superoxide dismutase 1 causes a motor axonopathy in the zebrafish. Hum Mol Genet. 16 (19), 2359-2365 (2007).
- Ramesh, T., et al. A genetic model of amyotrophic lateral sclerosis in zebrafish displays phenotypic hallmarks of motoneuron disease. Dis Model Mech. 3 (9-10), 652-662 (2010).
- Hanneman, E., Trevarrow, B., Metcalfe, W. K., Kimmel, C. B., Westerfield, M. Segmental pattern of development of the hindbrain and spinal cord of the zebrafish embryo. Development. 103 (1), 49-58 (1988).
- Lewis, K. E., Eisen, J. S. From cells to circuits: development of the zebrafish spinal cord. Prog Neurobiol. 69 (6), 419-449 (2003).
- Ilieva, H., Polymenidou, M., Cleveland, D. W. Non-cell autonomous toxicity in neurodegenerative disorders: ALS and beyond. J Cell Biol. 187 (6), 761-772 (2009).
- Philips, T., Rothstein, J. D. Glial cells in amyotrophic lateral sclerosis. Exp Neurol. 262, Pt B 111-120 (2014).
- Mazaheri, F., et al. Distinct roles for BAI1 and TIM-4 in the engulfment of dying neurons by microglia. Nat Commun. 5, 4046(2014).
- van Ham, T. J., Kokel, D., Peterson, R. T. Apoptotic cells are cleared by directional migration and elmo1- dependent macrophage engulfment. Curr Biol. 22 (9), 830-836 (2012).
- Radford, R. A., et al. The established and emerging roles of astrocytes and microglia in amyotrophic lateral sclerosis and frontotemporal dementia. Front Cell Neurosci. 9, 414(2015).
Przedruki i uprawnienia
